UZPRUVO 130 mg, solution à diluer pour perfusion
CIS 60611409
Informations à jour au 23 juin 2026.Version vérifiée par justelesRCP le 30 septembre 2026.
En savoir plus
Sommaire
Ce médicament bénéficie d'une autorisation de mise sur le marché européenne centralisée. Le texte ci-dessous est le résumé des caractéristiques du produit (et sa notice) publié par l'Agence européenne des médicaments (EMA), converti par justelesRCP depuis le PDF officiel. En cas de doute, reportez-vous au PDF ci-dessus.
ANNEXE I - RÉSUMÉ DES CARACTÉRISTIQUES DU PRODUIT
Ce médicament fait l'objet d'une surveillance supplémentaire qui permettra l'identification rapide de nouvelles informations relatives à la sécurité. Les professionnels de la santé déclarent tout effet indésirable suspecté. Voir rubrique 4.8 pour les modalités de déclaration des effets indésirables.
1. DÉNOMINATION DU MÉDICAMENT
Uzpruvo 130 mg solution à diluer pour perfusion
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque flacon contient 130 mg d’ustékinumab dans 26 mL (5 mg/mL).
L’ustékinumab est un anticorps monoclonal IgG1κ entièrement humain produit par une lignée cellulaire murine de myélome en utilisant une technique d’ADN recombinant.
Excipient à effet notoire Chaque mL contient 0,4 mg de polysorbate 80.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution à diluer pour perfusion (concentré stérile).
La solution est limpide, incolore à légèrement jaune et pratiquement exempte de particules visibles.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Maladie de Crohn chez l’adulte Uzpruvo est indiqué dans le traitement de la maladie de Crohn modérément à sévèrement active chez les patients adultes présentant une réponse insuffisante, une perte de réponse ou une intolérance à un traitement conventionnel ou par anti-TNFα.
Maladie de Crohn chez l’enfant
Uzpruvo est indiqué dans le traitement de la maladie de Crohn active modérée à sévère chez les patients pédiatriques âgés de 2 ans et plus, présentant une réponse insuffisante ou une intolérance à un traitement conventionnel ou biologique.
Rectocolite hémorragique Uzpruvo est indiqué dans le traitement de la rectocolite hémorragique active modérée à sévère chez les patients adultes présentant une réponse insuffisante, une perte de réponse ou une intolérance à un traitement conventionnel ou à un agent biologique.
4.2 Posologie et mode d’administration
Uzpruvo solution à diluer pour perfusion est destiné à une utilisation sous la responsabilité et la surveillance de médecins qualifiés en matière de diagnostic et de traitement de la maladie de Crohn ou de la rectocolite hémorragique. Uzpruvo solution à diluer pour perfusion doit uniquement être utilisé pour la dose d’induction par voie intraveineuse.
Posologie
Maladie de Crohn et rectocolite hémorragique Le traitement par Uzpruvo doit être initié par une dose unique par perfusion intraveineuse déterminée en fonction du poids corporel. La solution pour perfusion doit être constituée en utilisant le nombre de flacons de Uzpruvo 130 mg indiqué dans le Tableau 1 (voir rubrique 6.6 pour la préparation).
Tableau 1 Dose intraveineuse initiale de Uzpruvo Poids corporel du patient Dose Nombre de flacons de au moment de recommandéea 130 mg l’administration ≤ 55 kg 260 mg 2 > 55 kg à ≤ 85 kg 390 mg 3 > 85 kg 520 mg 4 aEnviron 6 mg/kg
La première dose sous-cutanée doit être administrée à la semaine 8 après la dose intraveineuse. Pour le schéma posologique des injections sous-cutanées suivantes, voir rubrique 4.2 des RCP de Uzpruvo solution injectable (flacon) et solution injectable en seringue préremplie ou en stylo prérempli.
Sujets âgés Il n'est pas nécessaire d'adapter la posologie chez les sujets âgés (≥ 65 ans) (voir rubrique 4.4).
Insuffisance rénale et hépatique Uzpruvo n’a pas été étudié chez ces populations de patients. Aucune recommandation posologique ne peut être faite.
Population pédiatrique Maladie de Crohn chez l’enfant (âgé de 2 ans et plus) Patients pesant moins de 40 kg (dose en fonction de la surface corporelle) Le traitement doit être initié par une dose unique par perfusion intraveineuse (IV) déterminée en fonction de la surface corporelle (SC) du patient, voir Tableau 2. La solution pour perfusion doit être constituée en utilisant le nombre de flacons de Uzpruvo 130 mg indiqué dans le Tableau 2.
Tableau 2 : Dose intraveineuse initiale de Uzpruvo Surface corporelle Dose Volume de Nombre de (m²) du patient au moment de recommandée solution pour flacons de 130 mg l’administration (mg) perfusion Poids < 40 kg (mL) 0,40 à <0,62 130 mg 26 mL 1 flacon 0,62 à <0,95 200 mg 40 mL 2 flacons 0,95 à <1,25 260 mg 52 mL 2 flacons ≥1,25 325 mg 65 mL 3 flacons
Patients pesant au moins 40 kg (dose en fonction du poids)
Le traitement par Uzpruvo doit être initié par une dose unique par perfusion intraveineuse déterminée en fonction du poids corporel. La solution pour perfusion doit être constituée en utilisant le nombre de flacons de Uzpruvo 130 mg indiqué dans le Tableau 3 (voir rubrique 6.6 pour la préparation).
Tableau 3 Dose intraveineuse initiale de Uzpruvo Dose recommandéea Poids corporel du patient au moment Nombre de flacons de de l’administration 130 mg 260 mg ≥ 40 kg à ≤ 55 kg > 55 kg à ≤ 85 kg 390 mg > 85 kg 520 mg a Environ 6 mg/kg
La première dose sous-cutanée doit être administrée à la semaine 8 après la dose intraveineuse. Pour le schéma posologique des injections sous-cutanées suivantes, voir rubrique 4.2 des RCP de Uzpruvo solution injectable (flacon) et solution injectable en seringue préremplie.
La sécurité et l’efficacité d’Uzpruvo dans le traitement de la maladie de Crohn chez les patients pédiatriques de moins de 2 ans et de moins de 10 kg n’ont pas été établies. Aucune donnée n’est disponible.
Rectocolite hémorragique pédiatrique La sécurité et l’efficacité de Uzpruvo dans le traitement de la rectocolite hémorragique chez les patients pédiatriques de moins de 18 ans n’ont pas encore été établies. Aucune donnée n’est disponible.
Mode d’administration Uzpruvo 130 mg est exclusivement destiné à l’administration par voie intraveineuse. Il doit être administré sur une période d’au moins une heure. Pour les instructions sur la dilution du médicament avant administration, voir rubrique 6.6.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
Infection active et cliniquement importante (par exemple, tuberculose active ; voir rubrique 4.4).
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité Afin d’améliorer la traçabilité des médicaments biologiques, le nom de marque et le numéro de lot du produit administré doivent être clairement enregistrés.
Infections L’ustékinumab peut potentiellement augmenter le risque d’infections et réactiver des infections latentes. Lors des études cliniques et dans une étude observationnelle après la mise sur le marché chez des patients atteints de psoriasis, de graves infections bactériennes, fongiques et virales ont été observées chez des patients recevant l’ustékinumab (voir rubrique 4.8).
Des infections opportunistes, notamment une réactivation de la tuberculose, d’autres infections bactériennes opportunistes (dont infection mycobactérienne atypique, méningite à Listeria, pneumonie à Legionella, et nocardiose), des infections fongiques opportunistes, des infections virales opportunistes (dont encéphalite causée par Herpes simplex 2), et des infections parasitaires (dont toxoplasmose oculaire) ont été rapportées chez les patients traités par ustékinumab.
Des précautions doivent être prises lorsque l’utilisation d’Uzpruvo est envisagée chez les patients présentant une infection chronique ou des antécédents d’infections récurrentes (voir rubrique 4.3).
Avant d’instaurer le traitement par Uzpruvo, les patients doivent être examinés pour dépister une infection tuberculeuse. Uzpruvo ne doit pas être administré à des patients présentant une tuberculose active (voir rubrique 4.3). Le traitement d’une tuberculose latente doit être instauré avant l’administration d’Uzpruvo. Un traitement anti-tuberculeux doit également être envisagé avant l’instauration d’Uzpruvo chez les patients présentant des antécédents de tuberculose latente ou active pour lesquels le suivi d’un traitement adapté ne peut être confirmé. Les patients recevant Uzpruvo doivent être étroitement surveillés pour dépister les signes et symptômes de tuberculose active pendant et après le traitement.
Les patients doivent être informés de la nécessité de consulter un médecin en cas de survenue de signes ou symptômes évocateurs d’une infection. Si un patient développe une infection grave, le patient devra être étroitement surveillé et Uzpruvo ne devra pas être administré avant la guérison de l’infection.
Tumeurs malignes Les immunosuppresseurs comme l’ustékinumab sont susceptibles d’augmenter le risque de tumeur maligne. Certains patients ayant reçu l’ustékinumab au cours d’études cliniques et des patients atteints de psoriasis dans une étude observationnelle après la mise sur le marché ont développé des tumeurs malignes cutanées et non-cutanées (voir rubrique 4.8). Le risque de tumeur maligne peut être majoré chez les patients atteints de psoriasis ayant été traités avec d’autres médicaments biologiques au cours de leur maladie.
Aucune étude n’a été menée chez des patients présentant des antécédents de tumeurs malignes ou chez des patients ayant poursuivi leur traitement alors qu’ils avaient développé une tumeur maligne sous ustékinumab. Par conséquent, des précautions doivent être prises lorsqu’un traitement par Uzpruvo chez ces patients est envisagé.
Tous les patients doivent être surveillés pour détecter l’apparition d’un cancer de la peau, en particulier ceux âgés de plus de 60 ans, ceux présentant des antécédents médicaux de traitements prolongés par immunosuppresseurs ou ceux présentant des antécédents de traitement par puvathérapie (psoralène et UVA) (voir rubrique 4.8).
Réactions d’hypersensibilité systémique et respiratoire
Systémique Des réactions d’hypersensibilité graves ont été rapportées depuis la mise sur le marché du produit, dans certains cas plusieurs jours après le traitement. Des anaphylaxies et angiœdèmes sont survenus. En cas de survenue d’une réaction anaphylactique ou d’une autre réaction d’hypersensibilité grave, un traitement approprié doit être instauré et l’administration d’Uzpruvo doit être interrompue (voir rubrique 4.8).
Réactions liées à la perfusion Des réactions liées à la perfusion ont été observées dans des études cliniques (voir rubrique 4.8). De graves réactions liées à la perfusion, notamment des réactions anaphylactiques, ont été rapportées depuis la mise sur le marché du produit. En cas de survenue d’une réaction grave ou mettant en jeu le pronostic vital, un traitement approprié doit être instauré et l’administration de l’ustékinumab doit être interrompue.
Respiratoire Des cas d’alvéolite allergique, de pneumopathie à éosinophiles et de pneumopathie organisée non infectieuse ont été rapportés depuis la mise sur le marché de l’ustékinumab. Les symptômes cliniques comprenaient toux, dyspnée, infiltrats interstitiels après une à trois administrations. Les complications graves incluaient insuffisance respiratoire et prolongation d’hospitalisation. Une amélioration a été rapportée après l’arrêt de l’ustékinumab ainsi que dans certains cas après l’administration de corticoïdes. Si l’infection a été exclue et le diagnostic confirmé, l’administration de l’ustékinumab doit être interrompue et un traitement approprié doit être instauré (voir rubrique 4.8).
Événements cardiovasculaires
Des événements cardiovasculaires, dont infarctus du myocarde et accident vasculaire cérébral, ont été observés chez des patients atteints de psoriasis exposés à l’ustékinumab dans une étude observationnelle après la mise sur le marché. Les facteurs de risque de maladie cardiovasculaire doivent être régulièrement évalués au cours du traitement par ustékinumab.
Vaccinations
Il est recommandé que les vaccins vivants viraux ou bactériens (tels que Bacille de Calmette-Guérin [BCG]) ne soient pas administrés de manière concomitante avec Uzpruvo. Aucune étude spécifique n’a été menée chez des patients ayant récemment reçu un traitement par un vaccin vivant viral ou bactérien. Aucune donnée n’est disponible sur la transmission secondaire d’infection par des vaccins vivants chez les patients recevant l’ustékinumab. Avant toute vaccination avec un vaccin vivant viral ou bactérien, le traitement par Uzpruvo doit être interrompu au moins 15 semaines avant la vaccination et peut être repris au moins 2 semaines après celle-ci. Les prescripteurs doivent consulter le Résumé des Caractéristiques du Produit des vaccins spécifiques pour toute information supplémentaire ou recommandations sur l’utilisation concomitante d’agents immunosuppresseurs après vaccination.
L’administration de vaccins vivants (tels que le vaccin BCG) aux nourrissons exposés à l’ustékinumab in utero n’est pas recommandée au cours des douze mois suivant la naissance ou jusqu’à ce que les taux sériques d’ustékinumab soient indétectables chez le nourrisson (voir rubriques 4.5 et 4.6). En cas de bénéfice clinique manifeste pour le nourrisson, l’administration d’un vaccin vivant peut être envisagée de manière plus précoce si les taux sériques d’ustékinumab chez le nourrisson sont indétectables.
Des vaccins inactivés ou non vivants peuvent être administrés de façon concomitante à des patients recevant Uzpruvo.
Le traitement au long cours par Uzpruvo ne réprime pas la réponse immunitaire humorale aux vaccins pneumococcique polysaccharidique et anti-tétanique (voir rubrique 5.1).
Traitement immunosuppresseur concomitant
Dans les études sur le psoriasis, la sécurité et l’efficacité de l’ustékinumab en association avec des immunosuppresseurs, y compris des traitements biologiques, ou de la photothérapie n’ont pas été évaluées. Dans les études sur le rhumatisme psoriasique, il n’est pas apparu que l’utilisation concomitante de MTX avait une influence sur la sécurité ou l’efficacité de l’ustékinumab. Dans les études sur la maladie de Crohn et la rectocolite hémorragique, l’utilisation concomitante d’agents immunosuppresseurs ou de corticoïdes n’a pas semblé avoir une influence sur la sécurité ou l’efficacité de l’ustékinumab. Des précautions doivent être prises avant l’utilisation concomitante d’autres immunosuppresseurs avec Uzpruvo ou lors du relais après d’autres immunosuppresseurs biologiques (voir rubrique 4.5).
Immunothérapie
L’ustékinumab n’a pas été évalué chez des patients ayant bénéficié d’une immunothérapie allergénique. On ne sait pas si Uzpruvo peut interférer avec une immunothérapie allergénique.
Affections graves de la peau
Chez les patients atteints de psoriasis, une érythrodermie a été rapportée à la suite d’un traitement par ustékinumab (voir rubrique 4.8). Dans le cadre de l’évolution naturelle de leur maladie, les patients atteints de psoriasis en plaques peuvent développer un psoriasis érythrodermique avec des symptômes pouvant être cliniquement indifférenciables d’une érythrodermie. Dans le cadre du suivi des patients atteints de psoriasis, les médecins doivent être vigilants en cas de symptômes de psoriasis érythrodermique ou d’érythrodermie. Si ces symptômes apparaissent, un traitement approprié doit être instauré. Uzpruvo doit être arrêté en cas de suspicion de réaction médicamenteuse.
Affections liées au lupus
Des cas d’affections liées au lupus ont été rapportés chez des patients traités par ustékinumab, notamment un lupus érythémateux cutané et un syndrome de type lupus. Si des lésions apparaissent, en particulier sur des zones de peau exposées au soleil ou si elles sont accompagnées d’arthralgies, le patient doit immédiatement consulter un médecin. Si le diagnostic d’une affection liée au lupus est confirmé, l’ustékinumab doit être arrêté et un traitement approprié instauré.
Populations particulières
Sujets âgés Chez les patients âgés de 65 ans et plus ayant reçu l’ustékinumab, aucune différence globale concernant l’efficacité et la sécurité n’a été observée en comparaison avec les sujets plus jeunes dans le cadre d’études cliniques dans les indications approuvées ; cependant, le nombre de patients âgés de 65 ans et plus n’est pas suffisant pour déterminer s’ils répondent différemment des patients plus jeunes. De façon générale, en raison d’une incidence plus élevée d’infections dans la population âgée, la prudence est de mise pendant le traitement des personnes âgées.
Excipients à effet notoire Uzpruvo contient moins d’1 mmol (23 mg) de sodium par dose, c’est-à-dire essentiellement « sans sodium ». Uzprouvo est cependant dilué avec une solution pour perfusion de chlorure de sodium à 9 mg/mL (0,9 %). Cela doit être pris en compte chez les patients suivant un régime hyposodé (voir rubrique 6.6).
Ce médicament contient 10,4 mg de polysorbate 80 dans chaque flacon, ce qui équivaut à 0,4 mg/mL. Les polysorbates peuvent provoquer des réactions allergiques.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Les vaccins vivants ne doivent pas être administrés de manière concomitante avec Uzpruvo (voir rubrique 4.4).
L’administration de vaccins vivants (tels que le vaccin BCG) aux nourrissons exposés à l’ustékinumab in utero n’est pas recommandée au cours des douze mois suivant la naissance ou jusqu’à ce que les taux sériques d’ustékinumab soient indétectables chez le nourrisson (voir rubriques 4.4 et 4.6). En cas de bénéfice clinique manifeste pour le nourrisson, l’administration d’un vaccin vivant peut être envisagée de manière plus précoce si les taux sériques d’ustékinumab chez le nourrisson sont indétectables.
Dans les analyses pharmacocinétiques de population des études de phase III, l’effet des médicaments les plus souvent utilisés de façon concomitante chez des patients présentant un psoriasis (incluant paracétamol, ibuprofène, acide acétylsalicylique, metformine, atorvastatine, lévothyroxine) sur la pharmacocinétique de l’ustékinumab a été exploré. Il n’y a pas eu d’élément suggérant une interaction avec ces médicaments co-administrés. Cette analyse repose sur l’observation d’au moins 100 patients (> 5 % de la population étudiée) traités de façon concomitante par ces médicaments pendant au moins 90 % de la période étudiée. La pharmacocinétique de l’ustékinumab n’a pas été modifiée par l’utilisation concomitante de MTX, d’AINS, de 6-mercaptopurine, d’azathioprine et de corticoïdes oraux chez les patients atteints de rhumatisme psoriasique, de la maladie de Crohn ou de rectocolite hémorragique, par une exposition préalable à des agents anti-TNFα chez les patients atteints de rhumatisme psoriasique ou de la maladie de Crohn, ou par une exposition préalable à des agents biologiques (c’est-à-dire agents anti-TNFα et/ou védolizumab) chez des patients atteints de rectocolite hémorragique.
Les résultats d’une étude in vitro et d’une étude de phase 1 chez des sujets atteints de maladie de Crohn active ne suggèrent pas qu’il soit nécessaire d’ajuster la posologie chez les patients recevant, de manière concomitante, des substrats du CYP450 (voir rubrique 5.2).
Dans les études sur le psoriasis, la sécurité et l’efficacité de l’ustékinumab en association avec des immunosuppresseurs y compris des traitements biologiques, ou la photothérapie n’ont pas été évaluées. Lors des études cliniques menées chez les patients atteints de rhumatisme psoriasique, il n’est pas apparu que l’utilisation concomitante de MTX avait une influence sur la sécurité ou l’efficacité de l’ustékinumab. Dans les études sur la maladie de Crohn et la rectocolite hémorragique, l’utilisation concomitante d’agents immunosuppresseurs ou de corticoïdes n’a pas semblé avoir une influence sur la sécurité ou l’efficacité de l’ustékinumab (voir rubrique 4.4).
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer Les femmes en âge de procréer doivent utiliser une méthode contraceptive efficace pendant le traitement et pendant au moins les 15 semaines après l’arrêt du traitement.
Grossesse Les données, recueillies de manière prospective après exposition à l’ustékinumab, issues d’un nombre modéré de grossesses avec une évolution connue, incluant plus de 450 grossesses exposées au cours du premier trimestre, n’indiquent pas de risque accru de malformations congénitales majeures chez le nouveau-né.
Les études effectuées chez l’animal n’ont pas mis en évidence d’effets délétères directs ou indirects sur la gestation, le développement embryonnaire/foetal, la parturition ou le développement post-natal (voir rubrique 5.3).
Cependant, l’expérience clinique disponible est limitée. Par mesure de précaution, il est préférable d’éviter l’utilisation de Uzpruvo pendant la grossesse.
L’ustékinumab traverse la barrière placentaire, il a été détecté dans le sérum de nourrissons nés de patientes traitées par ustékinumab au cours de la grossesse. L’impact clinique en est inconnu, toutefois, le risque d’infection des nourrissons exposés à l’ustékinumab in utero peut être augmenté après la naissance. L’administration de vaccins vivants (tel que le vaccin BCG) aux nourrissons exposés à l’ustékinumab in utero n’est pas recommandée au cours des douze mois suivant la naissance ou jusqu’à ce que les taux sériques d’ustékinumab soient indétectables chez le nourrisson (voir rubriques 4.4 et 4.5). En cas de bénéfice clinique évident pour le nourrisson, l’administration d’un vaccin vivant peut être envisagée de manière plus précoce si les taux sériques d’ustékinumab chez le nourrisson sont indétectables.
Allaitement Les données issues de la littérature sont limitées et suggèrent que l’ustékinumab est excrété en très faible quantité dans le lait maternel humain. On ne sait pas si l’ustékinumab passe dans la circulation systémique après ingestion. En raison du risque potentiel d’effets indésirables de l’ustékinumab chez les nourrissons allaités, l’arrêt de l’allaitement pendant le traitement et pendant les 15 semaines qui suivent l’arrêt du traitement par Uzpruvo doit être évalué, en tenant compte du bénéfice de l’allaitement pour l’enfant et de celui du traitement par Uzpruvo pour la femme.
Fertilité L’effet de l’ustékinumab sur la fertilité humaine n’a pas été évalué (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Uzpruvo n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité Les effets indésirables les plus fréquents dans les phases contrôlées des études cliniques chez l’adulte étaient la rhinopharyngite (survenant chez 6,9 % des patients traités par ustekinumab et 5,4 % des patients sous placebo) et les céphalées (survenant chez 7,0 % des patients traités par ustekinumab et 5,2 % des patients sous placebo). Les effets indésirables les plus graves rapportés avec l’ustékinumab sont des réactions d’hypersensibilité graves incluant l’anaphylaxie (voir rubrique 4.4). Le profil de sécurité global était similaire pour les patients atteints de psoriasis, de rhumatisme psoriasique, de la maladie de Crohn et de rectocolite hémorragique.
Tableau listant les effets indésirables Les données de sécurité décrites ci-dessous reflètent l’exposition de sujets adultes à l’ustékinumab dans 14 études de phase II et de phase III menées chez 6 710 patients (4 135 atteints de psoriasis et/ou de rhumatisme psoriasique, 1 749 patients atteints de la maladie de Crohn et 826 patients atteints de rectocolite hémorragique). Cela inclut l’exposition à l’ustékinumab dans les phases contrôlées et non contrôlées des études cliniques chez les patients atteints de psoriasis, de rhumatisme psoriasique, de maladie de Crohn ou de rectocolite hémorragique pendant au moins 6 mois (4 577 patients) ou au moins 1 an (3 648 patients). 2 194 patients atteints de psoriasis, de maladie de Crohn ou de rectocolite hémorragique, ont été exposés pendant au moins 4 ans tandis que 1 148 patients atteints de psoriasis ou de maladie de Crohn ont été exposés pendant au moins 5 ans.
Le tableau 4 fournit une liste des effets indésirables observés chez des adultes dans les études cliniques sur le psoriasis, le rhumatisme psoriasique, la maladie de Crohn et la rectocolite hémorragique, ainsi que les effets indésirables rapportés depuis la mise sur le marché du produit. Les effets indésirables sont classés par classe de systèmes d’organes et par fréquence, en utilisant la convention suivante : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1 000, < 1/100), rare (≥ 1/10 000, < 1/1 000), très rare (< 1/10 000), fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés selon un ordre décroissant de gravité.
Tableau 4 Liste des effets indésirables Classe de systèmes Fréquence : Effet indésirable d’organes Infections et infestations Fréquent : Infection des voies respiratoires supérieures, rhinopharyngite, sinusite Peu fréquent : Cellulite, infections dentaires, zona, infection des voies respiratoires inférieures, infection virale des voies respiratoires supérieures, infection mycotique vulvovaginale
Affections du système Peu fréquent : Réactions d’hypersensibilité (incluant rash, immunitaire urticaire) Rare : Réactions d’hypersensibilité graves (incluant anaphylaxie, angiœdème)
Affections psychiatriques Peu fréquent : Dépression
Affections du système Fréquent : Sensations vertigineuses, céphalées nerveux Peu fréquent : Paralysie faciale
Affections respiratoires, Fréquent : Douleur oropharyngée thoraciques et médiastinales Peu fréquent : Congestion nasale Rare : Alvéolite allergique, pneumopathie à éosinophiles Très rare : Pneumopathie organisée*
Affections gastro-intestinales Fréquent : Diarrhée, nausées, vomissements
Affections de la peau et du Fréquent : Prurit tissu sous-cutané Peu fréquent : Psoriasis pustuleux, desquamation cutanée, acné Rare : Erythrodermie, vascularite d’hypersensibilité Très rare : Pemphigoïde bulleuse, lupus érythémateux cutané
Affections Fréquent : Dorsalgie, myalgie, arthralgie musculosquelettiques et du Très rare : Syndrome de type lupus tissu conjonctif
Troubles généraux et Fréquent : Fatigue, érythème au site d’injection, douleur au anomalies au site site d’injection d’administration Peu fréquent : Réactions au site d’injection (incluant hémorragie, hématome, induration, gonflement et prurit), asthénie
* Voir rubrique 4.4, Réactions d’hypersensibilité systémique et respiratoire.
Description de certains effets indésirables
Infections Dans les études contrôlées contre placebo chez des patients atteints de psoriasis, de rhumatisme psoriasique, de la maladie de Crohn et de rectocolite hémorragique, le taux d’infections ou infections graves a été similaire entre le groupe de patients traités par l’ustékinumab et celui recevant le placebo. Au cours de la période contrôlée contre placebo de ces études cliniques, le taux d’infections a été de 1,36 par patient-année dans le groupe de patients traités par ustékinumab et de 1,34 dans le groupe de patients recevant le placebo. Des infections graves sont survenues au taux de 0,03 par patient-année de suivi chez les patients traités par ustékinumab (30 infections graves pour 930 patient-années de suivi) et de 0,03 chez les patients recevant le placebo (15 infections graves pour 434 patient-années de suivi) (voir rubrique 4.4).
Dans les phases contrôlées et non-contrôlées des études cliniques sur le psoriasis, le rhumatisme psoriasique, la maladie de Crohn et la rectocolite hémorragique, représentant 15 227 patient-années d’exposition à l’ustekinumab chez 6 710 patients, le suivi médian était de 1,2 année ; 1,7 année pour les études sur les maladies psoriasiques, 0,6 année pour les études sur la maladie de Crohn et 2,3 années pour les études sur la rectocolite hémorragique. Concernant les patients traités par l’ustékinumab, le taux des infections a été de 0,85 par patient-année de suivi et le taux des infections graves de 0,02 par patient-année (289 infections graves pour 15 227 patient-années de suivi), les infections graves rapportées incluaient pneumonie, abcès anal, cellulite, diverticulite, gastro-entérite et infections virales.
Dans les études cliniques, les patients atteints d’une tuberculose latente traités simultanément avec de l’isoniazide n’ont pas développé de tuberculose.
Tumeurs malignes Dans les phases contrôlées contre placebo des études cliniques dans le psoriasis, le rhumatisme psoriasique, la maladie de Crohn et la rectocolite hémorragique, l’incidence des tumeurs malignes à l’exception des cancers de la peau non-mélanome a été de 0,11 pour 100 patient-années chez les patients traités par ustékinumab (1 patient pour 929 patient-années de suivi) par rapport à 0,23 chez les patients recevant le placebo (1 patient pour 434 patient-années de suivi). L’incidence des cancers de la peau non-mélanome a été de 0,43 pour 100 patient-années de suivi chez les patients traités par ustékinumab (4 patients pour 929 patient-années de suivi) par rapport à 0,46 chez les patients recevant le placebo (2 patients pour 433 patient-années de suivi).
Dans les phases contrôlées et non-contrôlées des études cliniques dans le psoriasis, le rhumatisme psoriasique, la maladie de Crohn et la rectocolite hémorragique, représentant 15 205 patient-années d’exposition à l’ustekinumab chez 6 710 patients, le suivi médian était de 1,2 année ; 1,7 année pour les études dans les maladies psoriasiques, 0,6 année pour les études dans la maladie de Crohn et 2,3 années pour les études dans la rectocolite hémorragique. Des tumeurs malignes, excluant les cancers de la peau non-mélanome ont été rapportées chez 76 patients sur 15 205 patient-années de suivi (incidence de 0,50 pour 100 patient-années de suivi pour les patients traités par ustékinumab). L’incidence des tumeurs malignes rapportées chez les patients traités par ustékinumab était comparable à l’incidence attendue dans la population générale (ratio standardisé d’incidence = 0,94 [intervalle de confiance à 95 % : 0,73 ; 1,18], ajusté à l’âge, au sexe et à l’ethnie). Les tumeurs malignes les plus fréquemment rapportées, autre que le cancer de la peau non-mélanome, étaient le cancer de la prostate, le mélanome, le cancer colorectal et le cancer du sein. L’incidence des cancers de la peau non-mélanome était de 0,46 pour 100 patient-années de suivi chez les patients traités par ustékinumab (69 patients sur 15 165 patient-années de suivi). Le ratio de patients atteints de cancer de la peau basocellulaire versus spinocellulaire (3:1) est comparable au ratio attendu dans la population générale (voir rubrique 4.4).
Hypersensibilité et réactions liées à la perfusion Au cours des études d’induction intraveineuse dans la maladie de Crohn et la rectocolite hémorragique chez l’adulte, aucun événement de type anaphylaxie ou autre réaction grave liée à la perfusion n’a été rapporté après l’administration de la dose unique en intraveineuse. Dans ces études, 2,2% des 785 patients traités par placebo et 1,9% des 790 patients traités par la dose recommandée d’ustekinumab ont rapporté des événements indésirables survenus pendant ou dans l’heure suivant la perfusion. Dans l’étude pédiatrique sur la maladie de Crohn, une réaction grave et une réaction non grave à la perfusion sont survenues. De graves réactions liées à la perfusion, notamment des réactions anaphylactiques, ont été rapportées depuis la mise sur le marché du produit (voir rubrique 4.4).
Population pédiatrique
Patients pédiatriques de 6 ans et plus atteints de psoriasis en plaques La sécurité de l’ustékinumab a été étudiée dans deux études de phase III portant sur des patients pédiatriques atteints de psoriasis en plaques modéré à sévère. La première étude portait sur 110 patients âgés de 12 à 17 ans traités sur une durée allant jusqu’à 60 semaines et la seconde étude portait sur 44 patients âgés de 6 à 11 ans traités sur une durée allant jusqu’à 56 semaines. En général, les événements indésirables rapportés dans ces deux études avec des données de sécurité allant jusqu’à 1 an étaient similaires à ceux observés dans les précédentes études menées chez des patients adultes atteints de psoriasis en plaques.
Patients pédiatriques âgés de 2 ans et plus atteints de la maladie de Crohn La sécurité de l’ustekinumab a été étudiée dans une étude de phase 1 et une étude de phase 3 chez des patients pédiatriques atteints de la maladie de Crohn active modérée à sévère. Trente-quatre patients de l’étude de phase 1 ont été suivis jusqu’à 240 semaines et 101 patients de l’étude de phase 3 ont été suivis jusqu’à 68 semaines, respectivement. En général, le profil de sécurité était similaire à celui observé dans les études précédentes menées chez les adultes atteints de la maladie de Crohn.
Déclaration des effets indésirables suspectés La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Des doses uniques allant jusqu’à 6 mg/kg ont été administrées par voie intraveineuse au cours des études cliniques sans toxicité dose-limitante. En cas de surdosage, il est recommandé que le patient soit surveillé afin de détecter tout signe ou symptôme évoquant des effets indésirables et qu’un traitement symptomatique approprié soit immédiatement instauré.
5. PROPRIETÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Immunosuppresseurs, inhibiteurs d’interleukine, Code ATC : L04AC05.
Uzpruvo est un médicament biosimilaire. Des informations détaillées sont disponibles sur le site de l’Agence européenne des médicaments https://www.ema.europa.eu.
Mécanisme d’action L’ustékinumab est un anticorps monoclonal IgG1κ entièrement humain qui se lie spécifiquement à la sous-unité protéique p40 commune aux cytokines humaines interleukine (IL)-12 et IL-23. L’ustékinumab inhibe la bioactivité de l’IL-12 et de l’IL-23 humaines en empêchant la p40 de se lier au récepteur protéique IL-12Rβ1 exprimé à la surface de cellules immunitaires. L’ustékinumab ne peut pas se lier à l’IL-12 ou à l’IL-23 si elles sont préalablement fixées à leurs récepteurs cellulaires de surface IL-12Rβ1. Il est donc peu probable que l’ustékinumab contribue à la cytotoxicité médiée par le complément ou par les anticorps des cellules comportant des récepteurs à l’IL-12 et/ou IL-23. IL-12 et IL-23 sont des cytokines hétérodimériques sécrétées par des cellules présentatrices d’antigènes activées telles que les macrophages et les cellules dendritiques. Chacune des cytokines participe aux fonctions immunitaires ; l’IL-12 stimule les cellules natural killer (NK) et entraîne la différenciation des lymphocytes T CD4+ vers le phénotype T helper 1 (Th1), l’IL-23 induit la différenciation en lymphocyte T helper 17 (Th17). Cependant, une anomalie de la régulation des IL-12 et IL-23 a été associée à des maladies à médiation immunitaire, telles que le psoriasis, le rhumatisme psoriasique et la maladie de Crohn et la rectocolite hémorragique.
En se fixant à la sous-unité p40 commune aux IL-12 et IL-23, l’ustékinumab peut exercer ses effets cliniques à la fois sur le psoriasis, le rhumatisme psoriasique et la maladie de Crohn et sur la rectocolite hémorragique par inhibition des voies cytokiniques Th1 et Th17, qui occupent une place centrale dans la pathologie de ces maladies.
Chez les patients atteints de la maladie de Crohn, le traitement par ustékinumab a entraîné, durant la phase d’induction, une diminution des marqueurs inflammatoires, incluant la protéine C-réactive (CRP) et la calprotectine fécale, qui s’est maintenue tout au long de la phase d’entretien. La CRP a été mesurée pendant l’étude d’extension et les diminutions observées pendant l’entretien se sont généralement maintenues jusqu’à la Semaine 252.
Chez les patients atteints de rectocolite hémorragique, le traitement par ustekinumab a conduit durant la phase d’induction à une diminution des marqueurs inflammatoires, incluant la CRP et la calprotectine fécale, qui s’est maintenue tout au long de la phase d’entretien et de l’étude d’extension jusqu’à la semaine 200.
Immunisation Pendant le suivi à long terme de l’étude Psoriasis 2 (PHOENIX 2), les patients adultes traités par ustékinumab pendant au moins 3,5 ans ont vu leurs réponses en anticorps vis-à-vis des vaccins pneumococcique polysaccaridique et anti-tétanique augmenter de façon similaire au groupe témoin psoriasis non traité par voie systémique. Une proportion similaire de patients adultes a développé des taux protecteurs d’anticorps anti-pneumococciques et anti-tétaniques et les titres d’anticorps étaient similaires chez les patients traités par ustékinumab et dans le groupe témoin.
Efficacité clinique
Maladie de Crohn La sécurité et l’efficacité de l’ustékinumab ont été évaluées au cours de trois études multicentriques randomisées, en double aveugle, contrôlées contre placebo chez des patients adultes atteints d’une maladie de Crohn modérément à sévèrement active (score CDAI [Crohn’s Disease Activity Index] ≥ 220 et ≤ 450). Le programme de développement clinique consistait en deux études d’induction intraveineuse de 8 semaines (UNITI-1 et UNITI-2) suivies d’une étude d’entretien randomisée, sous- cutanée de 44 semaines (IM-UNITI), ce qui représente 52 semaines de traitement.
Les études d’induction incluaient 1 409 (UNITI-1, n = 769 ; UNITI-2, n = 640) patients. Le critère d’évaluation principal des deux études d’induction était la proportion de sujets présentant une réponse clinique (définie comme une réduction du score CDAI ≥ 100 points) à la Semaine 6. Les données d’efficacité ont été recueillies et analysées jusqu’à la Semaine 8 pour les deux études. L’administration concomitante de corticoïdes oraux, d’immunomodulateurs, d’aminosalicylates et d’antibiotiques était autorisée et 75 % des patients ont continué à recevoir au moins un de ces médicaments. Dans les deux études, les patients étaient randomisés pour recevoir une administration intraveineuse unique de la dose recommandée en fonction du poids d’environ 6 mg/kg (voir tableau 1, rubrique 4.2), d’une dose fixe de 130 mg d’ustékinumab ou d’un placebo à la Semaine 0.
Les patients de l’étude UNITI-1 étaient en échec ou intolérants à un précédent traitement anti-TNFα. Environ 48 % des patients avaient présenté un échec lors de 1 précédent traitement anti-TNFα et 52 % avaient échoué à 2 ou 3 précédents traitements anti-TNFα. Dans cette étude, 29,1 % des patients avaient présenté une réponse initiale insuffisante (non-répondeurs primaires), 69,4 % avaient répondu mais étaient en échappement après une réponse initiale (non-répondeurs secondaires) et 36,4 % étaient intolérants aux anti-TNFα.
Les patients de l’étude UNITI-2 étaient en échec à au moins un traitement conventionnel, incluant les corticoïdes ou immunomodulateurs, et étaient naïfs d’anti-TNFα (68,6 %) ou avaient précédemment reçu un traitement anti-TNFα sans échec (31,4 %).
Dans les études UNITI-1 et UNITI-2, une proportion significativement supérieure de patients présentait une réponse et une rémission cliniques dans le groupe traité par ustékinumab par rapport au placebo (tableau 5). Chez les patients traités par ustékinumab, la réponse et la rémission cliniques étaient significatives dès la Semaine 3 et ont continué à s’améliorer jusqu’à la Semaine 8. Dans ces études d’induction, l’efficacité était plus élevée et plus durable dans le groupe recevant une dose par paliers comparativement au groupe de dose 130 mg. Un dosage par palier est donc recommandé pour l’induction intraveineuse.
Tableau 5: Induction de la réponse et de la rémission cliniques dans les études UNITI-1 et UNITI-2
| UNITI-1* | UNITI-2** | |||
|---|---|---|---|---|
| Placebo N = 247 | Dose recommandée d’ustékinumab N = 249 | Placebo N = 209 | Dose recommandée d’ustékinumab N = 209 | |
| Rémission clinique, Semaine 8 | 18 (7,3 %) | 52 (20,9 %)a | 41 (19,6 %) | 84 (40,2 %)a |
| Réponse clinique (100 points), Semaine 6 | 53 (21,5 %) | 84 (33,7 %)b | 60 (28,7 %) | 116 (55,5 %)a |
| Réponse clinique (100 points), Semaine 8 | 50 (20,2 %) | 94 (37,8 %)a | 67 (32,1 %) | 121 (57,9 %)a |
| Réponse 70 points, Semaine 3 | 67 (27,1 %) | 101 (40,6 %)b | 66 (31,6 %) | 106 (50,7 %)a |
| Réponse 70 points, Semaine 6 | 75 (30,4 %) | 109 (43,8 %)b | 81 (38,8 %) | 135 (64,6 %)a |
La rémission clinique est définie comme un score CDAI < 150 ; La réponse clinique est définie comme une réduction du score CDAI d’au moins 100 points ou un état de rémission clinique La réponse 70 points est définie comme une réduction du score CDAI d’au moins 70 points * Échec des anti-TNFα ** Échec des traitements conventionnels a p < 0,001 b p < 0,01
L’étude d’entretien (IM-UNITI) a évalué 388 patients ayant obtenu une réponse clinique de 100 points à la Semaine 8 après un traitement d’induction par ustékinumab dans les études UNITI-1 et UNITI-2. Les patients étaient randomisés pour recevoir un traitement d’entretien sous-cutané par 90 mg d’ustékinumab toutes les 8 semaines, ou 90 mg d’ustékinumab toutes les 12 semaines ou un placebo pendant 44 semaines (pour la posologie recommandée pour le traitement d’entretien, voir rubrique 4.2 des RCP d’Uzpruvo solution injectable (flacon) et solution injectable en seringue préremplie).
Une proportion significativement supérieure de patients a maintenu une rémission et une réponse cliniques dans les groupes traités par ustékinumab par rapport au groupe placebo à la Semaine 44 (voir tableau 6).
Tableau 6: Maintien de la réponse et de la rémission cliniques dans l’étude IM-UNITI (Semaine 44 ; 52 semaines après l’instauration de la dose d’induction)
| Placebo* N = 131† | 90 mg d’ustékinumab toutes les 8 semaines N = 128† | 90 mg d’ustékinumab toutes les 12 semaines N = 129† | |
|---|---|---|---|
| Rémission clinique | 36 % | 53 %a | 49 %b |
| Réponse clinique | 44 % | 59 %b | 58 %b |
| Rémission clinique sans corticoïdes | 30 % | 47 %a | 43 %c |
| Rémission clinique chez les patients : | |||
| en rémission au début du traitement d’entretien | 46 % (36/79) | 67 % (52/78)a | 56 % (44/78) |
| issus de l’étude CRD3002‡ | 44 % (31/70) | 63 % (45/72)c | 57 % (41/72) |
| naïfs d’anti-TNFα | 49 % (25/51) | 65 % (34/52)c | 57 % (30/53) |
| issus de l’étude CRD3001§ | 26 % (16/61) | 41 % (23/56) | 39 % (22/57) |
La rémission clinique est définie comme un score CDAI < 150 ; la réponse clinique est définie comme une réduction du score CDAI d’au moins 100 points ou un état de rémission clinique * Le groupe placebo était constitué des patients ayant répondu à l’ustékinumab et randomisés pour recevoir le placebo au début du traitement d’entretien. † Patients présentant une réponse clinique de 100 points à l’ustékinumab au début du traitement d’entretien ‡ Patients ayant présenté un échec sous traitement conventionnel, mais pas sous traitement anti-TNFα § Patients réfractaires/intolérants aux anti-TNFα a p < 0,01 b p < 0,05 c significatif de manière nominale (p < 0,05)
Dans l’étude IM-UNITI, lors d’un traitement toutes les 12 semaines, la réponse à l’ustékinumab n’a pas été maintenue chez 29 des 129 patients, et une adaptation posologique a été autorisée pour qu’ils reçoivent l’ustékinumab toutes les 8 semaines. L’échappement après une réponse initiale était défini par un score CDAI ≥ 220 points et une augmentation du score CDAI ≥ 100 points par rapport à l’inclusion. Chez ces patients, une rémission clinique a été obtenue chez 41,4 % des patients 16 semaines après l’adaptation posologique.
Les patients qui ne présentaient pas de réponse clinique à l’induction par ustékinumab à la Semaine 8 des études d’induction UNITI-1 et UNITI-2 (476 patients) sont entrés dans la partie non randomisée de l’étude d’entretien (IM-UNITI) et ont reçu une injection sous-cutanée de 90 mg d’ustékinumab à ce moment-là. Huit semaines plus tard, 50,5 % des patients avaient obtenu une réponse clinique et continuaient de recevoir la dose d’entretien toutes les 8 semaines ; parmi ces patients poursuivant le traitement d’entretien, une majorité a présenté une réponse maintenue (68,1 %) et obtenu une rémission (50,2 %) à la Semaine 44, à des proportions similaires à celles des patients ayant initialement répondu à l’induction par ustékinumab.
Sur 131 patients ayant répondu à l’induction par ustékinumab et randomisés dans le groupe placebo au début de l’étude d’entretien, 51 ont ensuite présenté une perte de réponse et reçu 90 mg d’ustékinumab par voie sous-cutanée toutes les 8 semaines. La majorité des patients ont présenté une perte de réponse et ont repris l’ustékinumab dans les 24 semaines suivant la perfusion d’induction. Sur ces 51 patients, 70,6 % ont obtenu une réponse clinique et 39,2 % ont obtenu une rémission clinique 16 semaines après avoir reçu la première dose sous-cutanée d’ustékinumab.
Au cours de l’étude IM-UNITI, les patients ayant poursuivi l’étude jusqu’à la Semaine 44 étaient éligibles à poursuivre le traitement dans une étude d’extension. Parmi les 567 patients qui ont été inclus et ont été traités par ustékinumab dans l’étude d’extension, la rémission et la réponse cliniques ont généralement été maintenues jusqu’à la Semaine 252, chez les patients en échec aux anti-TNF et chez les patients en échec aux traitements conventionnels.
Aucun nouveau risque lié à la sécurité n’a été identifié après au maximum 5 ans de traitement chez les patients atteints de la maladie de Crohn.
Endoscopie Dans une sous-étude, l’aspect endoscopique de la muqueuse a été évalué chez 252 patients présentant une activité initiale de la maladie à l’endoscopie les rendant éligibles à l’inclusion. Le critère d’évaluation principal était la variation par rapport à l’inclusion du score SES-CD (Simplified Endoscopic Disease Severity Score for Crohn’s Disease), un score composite portant, au niveau de 5 segments iléo-coliques, sur la présence/taille des ulcères, la proportion de surface muqueuse couverte par des ulcères, la proportion de surface muqueuse présentant toute autre lésion et la présence/le type de rétrécissements/sténoses. À la Semaine 8, après une dose unique d’induction en intraveineuse, la variation du score SES-CD était supérieure dans le groupe ustékinumab (n = 155, variation moyenne = -2,8) par rapport au groupe placebo (n = 97, variation moyenne = -0,7, p = 0,012).
Réponse sur les fistules Dans un sous-groupe de patients présentant des fistules avec écoulement à l’inclusion (8,8 % ; n = 26), 12/15 (80 %) des patients traités par ustékinumab ont obtenu une réponse sur les fistules sous 44 semaines (définie comme une réduction du nombre de fistules avec écoulement ≥ 50 % par rapport à l’inclusion dans l’étude d’induction) par rapport à 5/11 (45,5 %) des patients exposés au placebo.
Qualité de vie liée à la santé La qualité de vie liée à la santé a été évaluée par les questionnaires sur la maladie inflammatoire intestinale (IBDQ) et SF-36. À la Semaine 8, les patients recevant l’ustékinumab ont montré des améliorations supérieures, de manière statistiquement significative, et importantes sur le plan clinique, du score total IBDQ et de la composante mentale du score SF-36 dans les études UNITI-1 et UNITI-2, et de la composante physique du score SF-36 dans l’étude UNITI-2, par rapport au placebo. Ces améliorations se sont généralement mieux maintenues chez les patients traités par ustékinumab dans l’étude IM-UNITI jusqu’à la Semaine 44 par rapport au placebo. L’amélioration de la qualité de vie liée à la santé était généralement maintenue pendant l’étude d’extension jusqu’à la Semaine 252.
Rectocolite hémorragique La sécurité et l’efficacité de l’ustekinumab a été évaluée dans deux études multicentriques randomisées, en double aveugle, contre placebo, menées chez des patients adultes atteints de rectocolite hémorragique active modérée à sévère (score Mayo de 6 à 12 ; sous-score endoscopique ≥ 2). Le programme de développement clinique comprenait une étude d’induction intraveineuse (appelée UNIFI-I) avec un traitement allant jusqu’à 16 semaines, suivie par une étude d’entretien randomisée avec administration sous-cutanée de 44 semaines (appelée UNIFI-M), représentant au moins 52 semaines de traitement.
Les résultats de l’efficacité présentés pour UNIFI-I et UNIFI-M étaient basés sur une relecture centralisée des endoscopies.
L’étude UNIFI-I a inclus 961 patients. Le critère principal d’évaluation de l’étude d’induction était la proportion de patients en rémission clinique à la semaine 8. Les patients étaient randomisés pour recevoir une injection intraveineuse unique, soit de la dose recommandée en fonction du poids d’environ 6 mg/kg (voir Tableau 1, rubrique 4.2), soit d’une dose fixe de 130 mg d’ustekinumab, soit d’un placebo à la semaine 0.
Des doses concomitantes de corticoïdes, d’immunomodulateurs et d’aminosalicylates par voie orale ont été autorisées, et 90% des patients ont continué à recevoir au moins l’un de ces médicaments. Les patients inclus devaient avoir présenté un échec à un traitement conventionnel (corticoïdes ou immunomodulateurs) ou à au moins un agent biologique (antagoniste du TNFα et/ou vedolizumab). 49% des patients (dont 94% étaient naïfs de traitement par agent biologique) avaient présenté un échec au traitement conventionnel, mais pas au traitement par agent biologique. 51% des patients avaient présenté un échec ou étaient intolérants à un agent biologique. Environ 50% des patients (dont 48% étaient des non répondeurs primaires) avaient présenté un échec à au moins 1 traitement par anti-TNFα précédent, et 17% des patients avaient présenté un échec à au moins 1 traitement par anti-TNFα et vedolizumab.
Dans l’étude UNIFI-I, une proportion significativement plus importante de patients étaient en rémission clinique dans le groupe traité par ustekinumab par rapport au placebo à la semaine 8 (Tableau 7). Dès la semaine 2, la visite de l’étude prévue le plus tôt, et lors de chaque visite par la suite, une proportion plus importante de patients traités par ustekinumab ne présentaient pas de saignement rectal ou avaient obtenu une fréquence normale des selles, par rapport aux patients ayant reçu le placebo. Des différences significatives dans le score Mayo partiel et la rémission symptomatique ont été obtenues entre l’ustekinumab et le placebo dès la semaine 2.
L’efficacité était plus élevée dans le groupe de dose en fonction du poids (6 mg/kg) par rapport au groupe de dose 130 mg pour des critères d’évaluation sélectionnés, et la dose d’induction en fonction du poids est donc la dose d’induction intraveineuse recommandée.
Tableau 7 : Résumé des principaux critères d’évaluation de l’efficacité dans UNIFI-I (semaine 8)
| Placebo N = 319 | Dose recommandée d’ustekinumab£ N = 322 | ||
|---|---|---|---|
| Rémission clinique* | 5% | 16%a | |
| Chez les patients ayant présenté un échec au traitement conventionnel, mais pas à un agent biologique | 9% (15/158) | 19% (29/156)c | |
| Chez les patients ayant présenté un échec à un agent biologique¥ | 1% (2/161) | 13% (21/166)b | |
| Chez les patients ayant présenté un échec à la fois à un anti-TNF et au vedolizumab | 0% (0/47) | 10% (6/58)c | |
| Réponse clinique§ | 31% | 62%a | |
| Chez les patients ayant présenté un échec au traitement conventionnel, mais pas à un agent biologique | 35% (56/158) | 67% (104/156)b | |
| Chez les patients ayant présenté un échec à un agent biologique¥ | 27% (44/161) | 57% (95/166)b | |
| Chez les patients ayant présenté un échec à la fois à un anti-TNF et au vedolizumab | 28% (13/47) | 52% (30/58)c | |
| Cicatrisation de la muqueuse† | 14% | 27%a | |
| Chez les patients ayant présenté un échec au traitement conventionnel, mais pas à un agent biologique | 21% (33/158) | 33% (52/156)c | |
| Chez les patients ayant présenté un échec à un agent biologique | 7% (11/161) | 21% (35/166)b | |
| Rémission symptomatique‡ | 23% | 45%b | |
| Rémission symptomatique et cicatrisation de la muqueuse combinées⸸ | 8% | 21%b |
£ Dose d’induction de l’ustekinumab déterminée en utilisant le schéma posologique basé sur le poids précisée dans le Tableau 1. ** La rémission clinique est définie par un score Mayo ≤ 2 points, sans sous-score individuel > 1. § La réponse clinique est définie par une diminution du score Mayo de ≥ 30% et ≥ 3 points par rapport aux valeurs de référence, avec soit une diminution du sous-score d’hémorragie rectale de ≥ 1 par rapport aux valeurs de référence, soit un sous-score d’hémorragie rectale de 0 ou 1. ¥ Anti-TNFα et/ou vedolizumab. † La cicatrisation de la muqueuse est définie par un sous-score Mayo endoscopique de 0 ou 1. ‡ La rémission symptomatique est définie par un sous-score Mayo de la fréquence des selles de 0 ou 1 et un sous-score d’hémorragie rectale de 0. ⸸ La rémission symptomatique et la cicatrisation de la muqueuse combinées sont définies par un sous-score de fréquence des selles de 0 ou 1, un sous-score d’hémorragie rectale de 0 et un sous-score endoscopique de 0 ou 1. a p < 0,001 b Nominalement significatif (p < 0,001) c Nominalement significatif (p < 0,05)
UNIFI-M a évalué 523 patients ayant obtenu une réponse clinique avec une seule administration IV d’ustekinumab dans UNIFI-I. Les patients ont été randomisés pour recevoir un schéma d’entretien par voie sous-cutanée de soit 90 mg d’ustekinumab toutes les 8 semaines, soit 90 mg d’ustekinumab toutes les 12 semaines ou un placebo pendant 44 semaines (pour les recommandations concernant la posologie d’entretien, se reporter à la rubrique 4.2 des RCP de Uzpruvo Solution injectable (flacon) et Solution injectable en seringue préremplie).
Une proportion plus importante de patients étaient en rémission clinique dans les deux groupes traités par ustekinumab par rapport au groupe placebo à la semaine 44 (voir Tableau 8).
Tableau 8: Résumé des principaux critères d’évaluation de l’efficacité dans UNIFI-M (semaine 44; 52 semaines à compter de l’instauration de la dose d’induction)
| Placebo* N = 175 | 90 mg d’ustekinumab toutes les 8 semaines N = 176 | 90 mg d’ustekinumab toutes les 12 semaines N = 172 | |
|---|---|---|---|
| Rémission clinique** | 24% | 44% a | 38% b |
| Chez les patients ayant présenté un échec au traitement conventionnel, mais pas à un agent biologique | 31% (27/87) | 48% (41/85)d | 49% (50/102) d |
| Chez les patients ayant présenté un échec à un agent biologique¥ | 17% (15/88) | 40% (36/91) c | 23% (16/70) d |
| Chez les patients ayant présenté un échec à la fois à un anti-TNF et au vedolizumab | 15% (4/27) | 33% (7/21)e | 23% (5/22)e |
| Maintien de la réponse clinique jusqu’à la semaine 44§ | 45% | 71% a | 68% a |
| Chez les patients ayant présenté un échec au traitement conventionnel, mais pas à un agent biologique | 51% (44/87) | 78% (66/85) c | 77% (78/102) c |
| Chez les patients ayant présenté un échec à un agent biologique¥ | 39% (34/88) | 65% (59/91) c | 56% (39/70) d |
| Chez les patients ayant présenté un échec à la fois à un anti-TNF et au vedolizumab | 41% (11/27) | 67% (14/21)e | 50% (11/22)e |
| Cicatrisation de la muqueuse† | 29% | 51% a | 44% b |
| Maintien de la rémission clinique jusqu’à la semaine 44£ | 38% (17/45) | 58% (22/38) | 65% (26/40) c |
| Rémission clinique sans corticoïdes€ | 23% | 42% a | 38% b |
| Rémission durable‖ | 35% | 57% c | 48% d |
| Rémission symptomatique‡ | 45% | 68% c | 62% d |
| Rémission symptomatique et cicatrisation de la muqueuse combinées⸸ | 28% | 48% c | 41% d |
* Après la réponse à l’ustekinumab IV. ** La rémission clinique est définie par un score Mayo ≤ 2 points, sans sous-score individuel > 1. § La réponse clinique est définie par une diminution du score Mayo de ≥ 30% et ≥ 3 points par rapport aux valeurs de référence, avec soit une diminution du sous-score d’hémorragie rectale de ≥ 1 par rapport aux valeurs de référence, soit un sous-score de saignement rectal de 0 ou de 1. ¥ Anti-TNFα et/ou vedolizumab. † La cicatrisation de la muqueuse est définie par un sous-score Mayo endoscopique de 0 ou 1. £ Le maintien de la rémission clinique jusqu’à la semaine 44 est définie comme les patients en rémission clinique jusqu’à la semaine 44 parmi les patients en rémission clinique au début de la période d’entretien. € La rémission clinique sans corticoïdes est définie comme les patients en rémission clinique et ne recevant pas de corticoïdes à la semaine 44. ‖ La rémission durable est définie par une rémission du score Mayo partiel ≥ 80% pour toutes les visites avant la semaine 44 et une rémission du score Mayo partiel à la dernière visite (semaine 44). ‡ La rémission symptomatique est définie par un sous-score Mayo de la fréquence des selles de 0 ou 1 et un sous-score d’hémorragie rectale de 0. ⸸ La rémission symptomatique et la cicatrisation de la muqueuse combinées sont définies par un sous-score de fréquence des selles de 0 ou 1, un sous-score d’hémorragie rectale de 0 et un sous-score endoscopique de 0 ou 1 a p < 0,001 b p < 0,05 c Nominalement significatif (p < 0,001) d Nominalement significatif (p < 0,05) e Non statistiquement significatif
L’effet bénéfique de l’ustekinumab sur la réponse clinique, la cicatrisation de la muqueuse et la rémission clinique a été observé pendant la période d’induction et la période d’entretien, à la fois chez les patients ayant présenté un échec à un traitement conventionnel mais pas à un traitement biologique, et chez les patients ayant présenté un échec à au moins un traitement antérieur par anti-TNFα, y compris chez les patients ayant présenté une non-réponse primaire au traitement par anti-TNFα. Un effet bénéfique a également été observé pendant l’induction chez les patients qui présentaient un échec à au moins un traitement antérieur par anti-TNFα et par vedolizumab, cependant le nombre de patients dans ce sous-groupe était trop faible pour tirer des conclusions définitives sur l’effet bénéfique dans ce groupe pendant la phase d’entretien.
Répondeurs à la semaine 16 à l’induction par ustekinumab Les patients traités par ustekinumab qui ne répondaient pas à la semaine 8 de l’étude UNIFI-I ont reçu une administration de 90 mg d’ustekinumab par voie SC à la semaine 8 (36% des patients). Parmi ces patients, 9% des patients qui étaient initialement randomisés à la dose d’induction recommandée ont obtenu une rémission clinique et 58% ont obtenu une réponse clinique à la semaine 16.
Les patients qui n’obtenaient pas de réponse clinique à l’induction par ustekinumab à la semaine 8 de l’étude UNIFI-I mais qui présentaient une réponse à la semaine 16 (157 patients) sont entrés dans la partie non randomisée d’UNIFI-M et ont continué à recevoir une administration d’entretien toutes les 8 semaines ; chez ces patients, une majorité (62%) ont maintenu une réponse clinique et 30% ont obtenu une rémission clinique à la semaine 44.
Etude d’extension Dans UNIFI, les patients ayant poursuivi l’étude jusqu’à la semaine 44 étaient éligibles à continuer le traitement dans une étude d’extension. Parmi les 400 patients qui sont entrés et ont été traités par ustekinumab toutes les 12 ou 8 semaines dans l’étude d’extension, la rémission symptomatique était généralement maintenue jusqu’à la semaine 200, chez les patients ayant présenté un échec à un traitement conventionnel (mais pas à un traitement biologique) et chez les patients ayant présenté un échec à un traitement biologique, y compris ceux qui présentaient un échec à la fois à un traitement par anti-TNF et par vedolizumab. Parmi les patients qui ont reçu le traitement par ustekinumab pendant 4 ans et qui ont été évalués par le score Mayo total à la semaine 200 de la phase d’entretien, respectivement 74,2% (69/93) et 68,3% (41/60) ont maintenu la cicatrisation muqueuse et la rémission clinique.
L’analyse de tolérance incluant 457 patients (1 289,9 patient-années) poursuivie jusqu’à 220 semaines a montré un profil de tolérance entre la semaine 44 et 220 comparable à celui observé jusqu’à la semaine 44.
Aucun nouveau risque lié à la sécurité n’a été identifié dans cette étude d’extension après 4 ans de traitement chez les patients atteints de rectocolite hémorragique.
Cicatrisation endoscopique La cicatrisation endoscopique était définie par un sous-score Mayo endoscopique de 0 et a été observée dès la semaine 8 de l’étude UNIFI-I. À la semaine 44 d’UNIFI-M, elle était atteinte chez 24% et 29% des patients traités par ustekinumab toutes les 12 ou 8 semaines, respectivement, par rapport à 18% des patients du groupe placebo.
Cicatrisation histologique et cicatrisation histo-endoscopique de la muqueuse La cicatrisation histologique (définie par une infiltration neutrophile dans < 5% des cryptes, pas de destruction des cryptes et pas d’érosion, d’ulcérations ou de tissu de granulation) a été évaluée à la semaine 8 d’UNIFI-I et la semaine 44 d’UNIFI-M. À la semaine 8, après une dose d’induction intraveineuse unique, une proportion significativement plus importante de patients du groupe recevant la dose recommandée ont obtenu une cicatrisation histologique (36%) par rapport aux patients du groupe placebo (22%). À la semaine 44, on a observé un maintien de cet effet chez un nombre significativement plus élevé de patients en phase de cicatrisation histologique dans les groupes ustekinumab toutes les 12 semaines (54%) et toutes les 8 semaines (59%) par rapport au groupe placebo (33%).
Un critère combiné de cicatrisation histo-endoscopique de la muqueuse, défini par les patients présentant à la fois une cicatrisation de la muqueuse et une cicatrisation histologique, a été évalué à la semaine 8 d’UNIFI-I et à la semaine 44 d’UNIFI-M. Les patients recevant l’ustekinumab à la dose recommandée ont présenté une amélioration significative du critère d’évaluation de la cicatrisation histo-endoscopique de la muqueuse à la semaine 8 dans le groupe ustekinumab (18%) par rapport au groupe placebo (9%). À la semaine 44, on a observé le maintien de cet effet chez un nombre significativement plus important de patients en cicatrisation histo-endoscopique de la muqueuse dans le groupe ustekinumab toutes les 12 semaines (39%) et dans le groupe ustekinumab toutes les 8 semaines (46%) par rapport au groupe placebo (24%).
Qualité de vie liée à la santé La qualité de vie liée à la santé a été évaluée à l'aide des questionnaires IBDQ (Inflammatory Bowel Disease), SF-36 et EuroQoL-5D (EQ-5D).
À la semaine 8 d’UNIFI-I, les patients traités par ustekinumab ont présenté des améliorations significativement plus importantes et cliniquement significatives du score total de l’IBDQ, de l’EQ- 5D, de l’EQ-5D VAS, du score de synthèse de la composante mentale du SF-36 et du score de synthèse de la composante physique du SF-36, par rapport au placebo. Ces améliorations se sont maintenues chez les patients traités par ustekinumab dans UNIFI-M jusqu’à la semaine 44. L’amélioration de la qualité de vie liée à la santé, évaluée par l’IBDQ et le SF-36, était généralement maintenue pendant l’étude d’extension jusqu’à la semaine 200.
Les patients recevant l’ustekinumab ont présenté des améliorations significativement plus importantes de la productivité au travail, comme l’indiquent les réductions plus importantes de la déficience globale au travail et de la perte d’activité, évaluées par le questionnaire WPAI-GH, par rapport aux patients recevant le placebo.
Hospitalisations et chirurgies liées à la rectocolite hémorragique Jusqu’à la semaine 8 d’UNIFI-I, les proportions d’hospitalisations liées à la rectocolite hémorragique étaient significativement plus faibles chez les patients du groupe recevant la dose recommandée d’ustekinumab (1,6%, 5/322) que chez ceux du groupe placebo (4,4%, 14/319). Aucun patient n’a subi de chirurgie liée à la rectocolite hémorragique parmi les patients recevant l’ustekinumab à la dose d’induction recommandée, contre 0,6% (2/319) des patients du groupe placebo.
Jusqu’à la semaine 44 d'UNIFI-M, un nombre significativement plus faible d’hospitalisations liées à la rectocolite hémorragique a été observé chez les patients du groupe combiné ustekinumab (2,0%, 7/348) par rapport aux patients du groupe placebo (5,7%, 10/175). Un nombre moins élevé de patients du groupe ustekinumab (0,6%, 2/348) ont subi une chirurgie liée à la rectocolite hémorragique par rapport aux patients du groupe placebo (1,7%, 3/175) jusqu’à la semaine 44.
Immunogénicité Des anticorps dirigés contre l’ustékinumab peuvent se développer durant le traitement par ustékinumab et la plupart sont neutralisants. La formation d’anticorps dirigés contre l’ustékinumab est associée à une augmentation de la clairance de l’ustékinumab et à une diminution de l’efficacité de l’ustékinumab, sauf chez les patients atteints de la maladie de Crohn ou de rectocolite hémorragique, chez qui aucune diminution de l’efficacité n’a été observée. Il n’y a pas de corrélation apparente entre la présence d’anticorps dirigés contre l’ustékinumab et la survenue de réactions au site d’injection.
Maladie de Crohn chez l’enfant La sécurité et l’efficacité de l’ustekinumab ont été évaluées chez 101 patients pédiatriques âgés de 2 ans et plus et pesant au moins 10 kg, dans une étude de phase 3 multicentrique (UNITI-Jr) chez des patients pédiatriques atteints de la maladie de Crohn active modérée à sévère (définie par un score PCDAI [Paediatric Crohn’s Disease Activity Index] > 30) pendant 48 semaines de traitement (8 semaines de traitement d’induction et 40 semaines de traitement d’entretien). L’étude incluait 2 patients âgés de 2 à 5 ans et 18 patients âgés de 6 à 11 ans ; 29 patients pesaient moins de 40 kg, dont 11 patients pesant moins de 30 kg. Les patients inclus dans l’étude avaient présenté une réponse insuffisante ou n’avaient pas toléré un précédent traitement biologique ou conventionnel pour la maladie de Crohn. L’étude comprenait un traitement d’induction en ouvert avec une dose intraveineuse unique d’ustekinumab d’environ 6 mg/kg (patients pesant au moins 40 kg) ou 250 mg/m2 (patients pesant moins de 40 kg, en fonction de la SC) (voir rubrique 4.2), suivi d’une phase randomisée en double aveugle de traitement d’entretien sous-cutané de 90 mg d’ustekinumab (patients pesant au moins 40 kg) ou 60 mg/m2 (patients pesant moins de 40 kg, en fonction de la SC) (voir rubrique 4.2 du RCP de Uzpruvo solution injectable [flacon] et solution injectable en seringue préremplie) administré toutes les 8 ou 12 semaines.
Résultats d’efficacité Le critère primaire de l’étude était la rémission clinique à la semaine 8 de l’induction (définie par un score PCDAI ≤ 10). La proportion de patients ayant atteint une rémission clinique était de 46.5% (47/101), ce qui est comparable à celle observée dans les études de phase 3 sur l’ustekinumab chez l’adulte.
La réponse clinique a été observée dès la semaine 3. La proportion de patients présentant une réponse clinique à la semaine 8 (définie comme une réduction du score PCDAI de > 12,5 points par rapport à l’inclusion, avec un score PCDAI total ne dépassant pas 30) était de 84.2% (85/101).
Sur les 101 patients ayant reçu un traitement d’induction IV, 97 (96,0 %) sont entrés dans la période d’entretien, dont 85 étaient répondeurs à l’induction.
Le Tableau 9 présente les analyses des critères secondaires jusqu’à la semaine 44 d’entretien.
Tableau 9 : Résumé des critères secondaires jusqu'à la semaine 44 d’entretien
| Ustekinumab 90 mg ou 60 mg/m2 toutes les 8 semaines N = 41 | Ustekinumab 90 mg ou 60 mg/m2 toutes les 12 semaines N = 44 | Nombre total de patients N = 85 | |
|---|---|---|---|
| Rémission clinique * | 48.8% (20/41) | 59.1% (26/44) | 54.1% (46/85) |
| Rémission clinique sans corticoïdes § | 46.3% (19/41) | 59.1% (26/44) | 52.9% (45/85) |
| Rémission clinique pour les patients qui étaient en rémission clinique à la semaine 8 de l’induction * | 73.9% (17/23) | 62.5% (15/24) | 68.1% (32/47) |
|---|---|---|---|
| Réponse clinique † | 56.1% (23/41) | 63.6% (28/44) | 60.0% (51/85) |
| Réponse endoscopique £ | 25.0% (10/40) | 30.2% (13/43) | 27.7% (23/83) |
* La rémission clinique est définie par un score PCDAI ≤ 10 points. § La rémission sans corticoïdes est définie par un score PCDAI de ≤ 10 points sans recevoir de corticoïdes pendant au moins 90 jours avant la semaine 44 d’entretien. † La réponse clinique est définie comme une réduction du score PCDAI de ≥ 12,5 points par rapport à l’inclusion avec un score PCDAI total ne dépassant pas 30. £ La réponse endoscopique est définie comme une réduction du score SES-CD de ≥ 50 % ou un score SES-CD ≤ 2, chez les patients ayant un score SES-CD ≥ 3 à l’inclusion.
Ajustement posologique Les patients qui sont entrés dans la phase d’entretien et qui ont présenté une perte de réponse basée sur le score PCDAI étaient éligibles à un ajustement posologique. Les patients sont soit passés d’un traitement toutes les 12 semaines à un traitement toutes les 8 semaines ou sont restés sur un traitement toutes les 8 semaines (ajustement placebo). 2 patients ont eu un ajustement posologique pour l’intervalle de traitement le plus court. Chez ces patients, la rémission clinique a été atteinte chez 100 % (2/2) des patients 8 semaines après l’ajustement posologique.
Les patients recevant l’un ou l’autre des deux schémas thérapeutiques (traitement toutes les 12 semaines ou toutes les 8 semaines), qui n’avaient pas répondu à la semaine 8 d’entretien ou qui avaient perdu la réponse et présentaient de faibles concentrations d’ustekinumab (concentration résiduelle d’ustekinumab à l’état d’équilibre pour un schéma toutes les 8 semaines < 1,4 µg/mL) étaient éligibles à l’inclusion dans une sous-étude facultative d’optimisation de l’exposition. Cette sous-étude en ouvert avait duré 16 semaines minimum avec un schéma d’entretien sous-cutané de 90 mg d’ustekinumab ou 60 mg/m2 (basé sur la SC) administré toutes les 4 semaines. Un total de 26 patients ont été inclus dans la sous-étude. Parmi les participants, 11 (42,3%) sont passés d’une administration toute les 12 à 4 semaines, et 15 (57,7%) sont passés d’une administration toutes les 8 à 4 semaines. À 16 semaines, après modification de la fréquence d’administration, 95,0 % (19/20) des patients évaluables présentaient une réponse clinique et 50,0 % (10/20) étaient en rémission clinique.
Le profil de sécurité des phases de traitement d’induction et d’entretien dans la population pédiatrique âgée de 2 ans et plus est comparable avec celui établi chez les patients adultes atteints de la maladie de Crohn (voir rubrique 4.8).
Biomarqueurs inflammatoires sériques et fécaux Le changement moyen (ET) à la semaine 44 d’entretien par rapport à l’inclusion des concentrations de protéine C-réactive (CRP) et de calprotectine fécale était de -6,65 (18,609) mg/L et de -716,9 (2597,66) mg/kg, respectivement.
Qualité de vie liée à la santé Les scores totaux IMPACT-III et tous les sous-domaines (symptômes intestinaux, symptômes systémiques liés à la fatigue et bien-être) ont montré des améliorations cliniquement significatives après 52 semaines.
Population pédiatrique L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec l’ustekinumab dans un ou plusieurs sous-groupes de la population pédiatrique dans la rectocolite hémorragique (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Après la dose d’induction intraveineuse recommandée, le pic médian de la concentration sérique d’ustékinumab, observé 1 heure après la perfusion, était de 126,1 μg/mL chez les patients présentant une maladie de Crohn et de 127 μg/mL chez les patients présentant une rectocolite hémorragique.
Distribution Le volume de distribution médian pendant la phase finale (Vz) après administration intraveineuse unique à des patients présentant un psoriasis était comprise entre 57 et 83 mL/kg.
Biotransformation La voie métabolique exacte de l’ustékinumab n’est pas connue.
Élimination La clairance (Cl) médiane systémique après administration intraveineuse unique à des patients présentant un psoriasis était comprise entre 1,99 et 2,34 mL/jour/kg. La demi-vie médiane (t1/2) de l’ustékinumab était d’environ 3 semaines chez les patients présentant une rectocolite hémorragique, une maladie de Crohn, un psoriasis et/ou un rhumatisme psoriasique ; elle était comprise entre 15 et 32 jours sur l’ensemble des études sur le psoriasis et le rhumatisme psoriasique. Dans une analyse pharmacocinétique de population, la clairance apparente (Cl/F) et le volume de distribution apparent (V/F) étaient respectivement de 0,465 L/jour et de 15,7 L chez des patients présentant un psoriasis. La Cl/F de l’ustékinumab n’était pas influencée par le sexe. L’analyse pharmacocinétique de population a démontré qu’il y avait une tendance vers une plus grande clairance de l’ustékinumab chez les patients testés positivement aux anticorps anti-ustékinumab.
Linéarité de dose L’exposition systémique de l’ustékinumab (Cmax et ASC) a augmenté de manière quasi-proportionnelle à la dose après administration intraveineuse unique à des posologies comprises entre 0,09 mg/kg et 4,5 mg/kg ou après une administration sous-cutanée unique à des posologies comprises entre environ 24 mg et 240 mg chez des patients présentant un psoriasis.
Populations particulières Aucune donnée pharmacocinétique n’est disponible concernant les patients présentant une insuffisance rénale ou hépatique. Aucune étude spécifique n’a été conduite avec l’ustekinumab par voie intraveineuse chez des patients âgés.
Chez les patients atteints de la maladie de Crohn ou de rectocolite hémorragique, la variabilité de la clairance de l’ustékinumab était affectée par le poids corporel, le taux d’albumine sérique, le sexe, et le statut d’anticorps anti-ustékinumab, tandis que le poids corporel était la variable principale affectant le volume de distribution. De plus, dans la maladie de Crohn, la clairance était affectée par la protéine C réactive, le statut d’échec des anti-TNF et l’origine ethnique (asiatique versus non asiatique). L’impact de ces covariables était de ± 20 % des valeurs typiques ou de référence du paramètre PK respectif ; ainsi, l’ajustement posologique n’est pas garanti pour ces covariables. L’utilisation concomitante d’immunomodulateurs n’a pas eu d’impact significatif sur l’élimination de l’ustékinumab.
Régulation des enzymes du CYP450 Les effets de l’IL-12 ou de l’IL-23 sur la régulation des enzymes du CYP450 ont été évalués dans une étude in vitro sur des hépatocytes humains, qui a démontré que l’IL-12 et/ou l’IL-23 à des concentrations de 10 ng/mL n’altéraient pas les activités enzymatiques du CYP450 humain (CYP1A2, 2B6, 2C9, 2C19, 2D6, ou 3A4 ; voir rubrique 4.5).
Une étude d’interaction médicamenteuse de phase 1, en ouvert, CNTO1275CRD1003, a été conduite pour évaluer l’effet de l’ustekinumab sur l’activité enzymatique du cytochrome P450 suite à des doses d’induction et d’entretien chez des patients atteints de maladie de Crohn active (n=18). Il n’y a pas eu de modification cliniquement significative observée sur l’exposition à la caféine (substrat du CYP1A2), la warfarine (substrat du CYP2C9), l’oméprazole (substrat du CYP2C19), au dextrométhorphane (substrat du CYP2D6) ou au midazolam (substrat du CYP3A) lors d’une utilisation concomitante avec l’ustekinumab aux doses recommandées approuvées chez les patients atteints de la maladie de Crohn (voir rubrique 4.5).
Population pédiatrique Les concentrations sériques d’ustekinumab chez les patients pédiatriques atteints de la maladie de Crohn âgés de 2 ans et plus et pesant au moins 10 kg, étaient généralement comparables à celles de la population adulte atteinte de la maladie de Crohn.
5.3 Données de sécurité préclinique
Les données non cliniques issues des études de toxicologie en administration répétée, toxicologie des fonctions de reproduction et de développement incluant des évaluations de pharmacologie de sécurité, n’ont pas révélé de risque particulier pour l’être humain (par exemple, organotoxicité). Dans les études de toxicologie des fonctions de reproduction et de développement menées chez les singes cynomolgus, aucun effet indésirable sur les indices de fertilité chez le mâle, ni aucune anomalie congénitale ou toxicité sur le développement n’ont été observés. Aucun effet délétère sur les indices de fertilité chez la femelle n’a été observé en utilisant un analogue d’un anticorps anti IL-12/23 chez les souris.
Les niveaux de doses utilisées dans les études animales étaient jusqu’à approximativement 45 fois supérieurs à la dose maximale équivalente destinée à être administrée aux patients atteints de psoriasis et ont entraîné des pics de concentrations sériques chez le singe plus de 100 fois supérieurs à ceux observés chez l’être humain.
Aucune étude de carcinogénicité n’a été effectuée avec l’ustékinumab en raison du manque de modèles appropriés pour un anticorps sans réactivité croisée avec l’IL-12/23 p40 des rongeurs.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
EDTA sel disodique dihydraté (E385) Histidine Monochlorhydrate d’histidine Méthionine Polysorbate 80 (E433) Saccharose Eau pour préparations injectables
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments. Uzpruvo doit être dilué uniquement avec une solution de chlorure de sodium à 9 mg/mL (0,9%). Uzpruvo ne doit pas être administré de manière concomitante avec d’autres médicaments dans la même ligne de perfusion.
6.3 Durée de conservation
2 ans
La stabilité physico-chimique de la solution diluée a été démontrée pendant 8 heures entre 15 et 25°C.
D'un point de vue microbiologique, le produit doit être utilisé immédiatement, sauf si la méthode de dilution exclut le risque de contamination microbienne. S'il n'est pas utilisé immédiatement, les durées et conditions de conservation en cours d'utilisation relèvent de la responsabilité de l'utilisateur.
Le flacon non ouvert peut être conservé à température ambiante jusqu'à 30 °C pendant une période unique de 7 jours maximum dans l'emballage d'origine, à l'abri de la lumière. Une fois que le flacon a été conservé à température ambiante (jusqu'à 30 °C), il ne doit pas être remis au réfrigérateur. Jeter le flacon s'il n'est pas utilisé dans les 7 jours à température ambiante ou avant la date de péremption originale, si celle-ci est antérieure.
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (entre 2 °C et 8 °C). Ne pas congeler. Conserver le flacon dans l’emballage extérieur à l’abri de la lumière.
Pour les conditions de conservation du médicament après dilution, voir la rubrique 6.3.
6.5 Nature et contenu de l’emballage extérieur
26 mL de solution dans un flacon de 30 mL en verre de type I fermé par un bouchon pelliculé en caoutchouc-butyle. Uzpruvo est disponible dans une boîte contenant 1 flacon.
6.6 Précautions particulières d’élimination et manipulation
Ne pas agiter le flacon. Avant administration, la solution doit être inspectée visuellement à la recherche de particules ou d’un changement de coloration. La solution est limpide, incolore à jaune clair. Le médicament ne doit pas être utilisé si la solution est congelée, décolorée ou laiteuse, ou si des particules étrangères sont présentes.
Dilution Uzpruvo solution à diluer pour perfusion doit être dilué et préparé par un professionnel de santé en utilisant une technique aseptique. 1. Pour les patients adultes et patients pédiatriques pesant au moins 40 kg, calculer la dose et le nombre de flacons de Uzpruvo nécessaires en fonction du poids du patient (voir rubrique 4.2, Tableau 1, Tableau 3) ou pour les patients pédiatriques pesant moins de 40 kg, calculer la dose et le nombre de flacons de Uzpruvo nécessaires en fonction de la surface corporelle (SC) du patient. Chaque flacon de 26 mL de Uzpruvo contient 130 mg d’ustékinumab. 2. Prélever et jeter un volume de solution de chlorure de sodium à 9 mg/mL (0,9%) de la poche de perfusion de 250 mL égal au volume de Uzpruvo à ajouter. (jeter 26 mL de chlorure de sodium pour chaque flacon de Uzpruvo nécessaire, pour 2 flacons - jeter 52 mL, pour 3 flacons - jeter 78 mL, pour 4 flacons - jeter 104 mL). 3. Prélever 26 mL de Uzpruvo de chaque flacon nécessaire et les ajouter à la poche de perfusion de 250 mL. Le volume final dans la poche de perfusion doit être de 250 mL. Mélanger délicatement. 4. Pour les patients pédiatriques atteints de la maladie de Crohn pesant moins de 40 kg, la dose est en fonction de la SC du patient sous forme d’une dose unique de Uzpruvo par voie intraveineuse (IV). Prélever et jeter ensuite un volume de solution de chlorure de sodium à 9 mg/mL (0,9 %) de la poche de perfusion de 100 mL égal au volume de Uzpruvo à ajouter. Prélever le volume approprié de Uzpruvo de chaque flacon nécessaire et l’ajouter à la poche de perfusion de 100 mL. Le volume final dans la poche de perfusion doit être de 100 mL. Mélanger délicatement. 5. Inspecter visuellement la solution diluée avant administration. Ne pas utiliser si des particules visibles opaques, un changement de coloration ou des particules étrangères sont observés. 6. Administrer la solution diluée sur une période d’au moins une heure. Une fois diluée, la perfusion doit être administrée dans son intégralité dans les huit heures suivant la dilution dans la poche de perfusion. 7. Utiliser exclusivement un ensemble de perfusion avec filtre en ligne stérile, non pyrogène, à faible fixation protéique (taille de pores 0,2 micromètre). 8. Chaque flacon est à usage unique et tout médicament non utilisé doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
STADA Arzneimittel AG Stadastrasse 2–18 61118 Bad Vilbel Allemagne
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/23/1784/005
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE
L’AUTORISATION
Date de première autorisation : 05 janvier 2024
10. DATE DE MISE A JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu/.
Ce médicament fait l'objet d'une surveillance supplémentaire qui permettra l'identification rapide de nouvelles informations relatives à la sécurité. Les professionnels de la santé déclarent tout effet indésirable suspecté. Voir rubrique 4.8 pour les modalités de déclaration des effets indésirables.
1. DÉNOMINATION DU MÉDICAMENT
Uzpruvo 45 mg, solution injectable Uzpruvo 45 mg, solution injectable en seringue préremplie Uzpruvo 90 mg, solution injectable en seringue préremplie
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Uzpruvo 45 mg, solution injectable Chaque flacon contient 45 mg d’ustekinumab dans 0,5 mL.
Uzpruvo 45 mg, solution injectable en seringue préremplie. Chaque seringue préremplie contient 45 mg d’ustékinumab dans 0,5 mL.
Uzpruvo 90 mg, solution injectable en seringue préremplie. Chaque seringue préremplie contient 90 mg d’ustékinumab dans 1 mL.
L’ustékinumab est un anticorps monoclonal IgG1κ entièrement humain produit par une lignée cellulaire murine de myélome en utilisant une technique d’ADN recombinant.
Excipient à effet notoire
Chaque mL contient 0,04 mg de polysorbate 80.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution injectable (injection)
La solution est limpide, incolore à légèrement jaune et pratiquement exempte de particules visibles.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Psoriasis en plaques Uzpruvo est indiqué dans le traitement du psoriasis en plaques modéré à sévère chez l’adulte qui n’a pas répondu, ou qui présente une contre-indication, ou qui est intolérant aux autres traitements systémiques dont la ciclosporine, le méthotrexate (MTX) ou la puvathérapie (psoralène et UVA) (voir rubrique 5.1).
Psoriasis en plaques de la population pédiatrique Uzpruvo est indiqué dans le traitement du psoriasis en plaques modéré à sévère chez l’enfant et l’adolescent âgé de 6 ans et plus, en cas de réponse insuffisante ou d’intolérance aux autres traitements systémiques ou aux photothérapies (voir rubrique 5.1).
Rhumatisme psoriasique (RP) Uzpruvo, seul ou en association avec le méthotrexate (MTX), est indiqué dans le traitement du rhumatisme psoriasique actif chez l’adulte lorsque la réponse à un précédent traitement de fond antirhumatismal non-biologique (DMARD) a été inadéquate (voir rubrique 5.1).
Maladie de Crohn chez l’adulte Uzpruvo est indiqué dans le traitement de la maladie de Crohn modérément à sévèrement active chez les patients adultes présentant une réponse insuffisante, une perte de réponse ou une intolérance à un traitement conventionnel ou par anti-TNFα.
Maladie de Crohn chez l’enfant Uzpruvo est indiqué dans le traitement de la maladie de Crohn active modérée à sévère chez les patients pédiatriques âgés de 2 ans et plus, présentant une réponse insuffisante ou une intolérance à un traitement conventionnel ou biologique.
Rectocolite hémorragique Uzpruvo est indiqué dans le traitement de la rectocolite hémorragique active modérée à sévère chez les patients adultes présentant une réponse insuffisante, une perte de réponse ou une intolérance à un traitement conventionnel ou par un agent biologique.
4.2 Posologie et mode d’administration
Uzpruvo est destiné à une utilisation sous la responsabilité et la surveillance de médecins qualifiés en matière de diagnostic et de traitement des affections pour lesquelles Uzpruvo est indiqué.
Posologie
Psoriasis en plaques La posologie recommandée d’Uzpruvo est d’une dose initiale de 45 mg administrée par voie sous- cutanée, suivie d’une dose de 45 mg 4 semaines plus tard, puis toutes les 12 semaines par la suite.
L’arrêt du traitement doit être envisagé chez les patients ne présentant pas de réponse après 28 semaines de traitement.
Patients de poids > 100 kg Pour les patients ayant un poids > 100 kg la dose initiale est de 90 mg administrée par voie sous- cutanée, suivie d’une dose de 90 mg 4 semaines plus tard, puis toutes les 12 semaines par la suite. Chez ces patients, l’efficacité de la dose de 45 mg a également été démontrée. Cependant, la dose de 90 mg a démontré une meilleure efficacité (voir rubrique 5.1, tableau ).
Rhumatisme psoriasique (RP) La posologie recommandée d’Uzpruvo est d’une dose initiale de 45 mg administrée par voie sous- cutanée, suivie d’une dose de 45 mg 4 semaines plus tard, puis toutes les 12 semaines par la suite. Il est possible d’utiliser 90 mg chez les patients ayant un poids corporel > 100 kg.
L’arrêt du traitement doit être envisagé chez les patients ne présentant pas de réponse après 28 semaines de traitement.
Personnes âgées Il n’est pas nécessaire d’adapter la posologie chez les sujets âgés (≥ 65 ans) (voir rubrique 4.4).
Insuffisance rénale et hépatique Uzpruvo n’a pas été étudié chez ces populations de patients. Aucune recommandation sur la posologie ne peut être donnée.
Population pédiatrique La sécurité et l’efficacité d’Uzpruvo chez les enfants âgés de moins de 6 ans atteints de psoriasis ou chez les enfants âgés de moins de 18 ans atteints de rhumatisme psoriasique n’ont pas encore été établies. Aucune donnée n’est disponible.
Psoriasis en plaques dans la population pédiatrique (6 ans et plus) La posologie recommandée d’Uzpruvo en fonction du poids corporel est indiquée ci-dessous (Tableaux 1 et 2). Uzpruvo doit être administré aux Semaines 0 et 4, puis toutes les 12 semaines par la suite.
Tableau 1 Dose recommandée d’Uzpruvo dans le psoriasis pédiatrique
| Poids au moment de l’administration | Dose recommandée |
|---|---|
| < 60 kg | 0,75 mg/kg |
| ≥ 60 à ≤ 100 kg | 45 mg |
| > 100 kg | 90 mg |
Pour calculer le volume d’injection (en ml) chez les patients pesant < 60 kg, appliquer la formule suivante : poids corporel (kg) x 0,0083 (ml/kg) ou se reporter au Tableau 2. Le volume calculé doit être arrondi au 0,01 ml le plus proche et administré au moyen d’une seringue graduée de 1 ml. Un flacon de 45 mg est disponible pour les patients pédiatriques qui doivent recevoir moins que la dose complète de 45 mg.
Tableau 2 Volumes d’injection de UZPRUVO pour les adolescents atteints de psoriasis pesant < 60 kg
| Poids au moment de l’administration (kg) | Dose (mg) | Volume d’injection (mL) |
|---|---|---|
| 15 | 11,3 | 0,12 |
| 16 | 12,0 | 0,13 |
| 17 | 12,8 | 0,14 |
| 18 | 13,5 | 0,15 |
| 19 | 14,3 | 0,16 |
| 20 | 15,0 | 0,17 |
| 21 | 15,8 | 0,17 |
| 22 | 16,5 | 0,18 |
| 23 | 17,3 | 0,19 |
| 24 | 18,0 | 0,20 |
| 25 | 18,8 | 0,21 |
| 26 | 19,5 | 0,22 |
| 27 | 20,3 | 0,22 |
| 28 | 21,0 | 0,23 |
| 29 | 21,8 | 0,24 |
| 30 | 22,5 | 0,25 |
| 31 | 23,3 | 0,26 |
| 32 | 24,0 | 0,27 |
| 33 | 24,8 | 0,27 |
| 34 | 25,5 | 0,28 |
| 35 | 26,3 | 0,29 |
| 36 | 27,0 | 0,30 |
| 37 | 27,8 | 0,31 |
| Poids au moment de l’administration (kg) | Dose (mg) | Volume d’injection (mL) |
|---|---|---|
| 38 | 28,5 | 0,32 |
| 39 | 29,3 | 0,32 |
| 40 | 30,0 | 0,33 |
| 41 | 30,8 | 0,34 |
| 42 | 31,5 | 0,35 |
| 43 | 32,3 | 0,36 |
| 44 | 33,0 | 0,37 |
| 45 | 33,8 | 0,37 |
| 46 | 34,5 | 0,38 |
| 47 | 35,3 | 0,39 |
| 48 | 36,0 | 0,40 |
| 49 | 36,8 | 0,41 |
| 50 | 37,5 | 0,42 |
| 51 | 38,3 | 0,42 |
| 52 | 39,0 | 0,43 |
| 53 | 39,8 | 0,44 |
| 54 | 40,5 | 0,45 |
| 55 | 41,3 | 0,46 |
| 56 | 42,0 | 0,46 |
| 57 | 42,8 | 0,47 |
| 58 | 43,5 | 0,48 |
| 59 | 44,3 | 0,49 |
L’arrêt du traitement doit être envisagé chez les patients ne présentant pas de réponse après 28 semaines de traitement.
Maladie de Crohn et rectocolite hémorragique Selon le schéma thérapeutique, la première dose d’Uzpruvo est administrée par voie intraveineuse. Pour la posologie du traitement par voie intraveineuse, voir la rubrique 4.2 du RCP d’Uzpruvo 130 mg solution à diluer pour perfusion.
La première administration sous-cutanée de 90 mg d’Uzpruvo doit avoir lieu à la Semaine 8 après la dose intraveineuse. Par la suite, il est recommandé d’administrer le médicament toutes les 12 semaines.
À la Semaine 8, après la première administration par voie sous-cutanée, les patients qui présentent une réponse insuffisante peuvent recevoir une seconde administration par voie sous-cutanée (voir rubrique 5.1).
Les patients recevant une administration toutes les 12 semaines et qui présentent un échappement après une réponse initiale peuvent bénéficier d’une augmentation de la fréquence d’administration à toutes les 8 semaines (voir rubriques 5.1 et 5.2).
Les patients peuvent ensuite recevoir une administration toutes les 8 semaines ou toutes les 12 semaines selon le jugement clinique (voir rubrique 5.1).
Il y a lieu d’envisager l’arrêt du traitement chez les patients ne montrant aucun signe de bénéfice thérapeutique 16 semaines après la dose d’induction IV ou 16 semaines après le passage à l’administration d’une dose d’entretien toutes les 8 semaines.
Des immunomodulateurs et/ou des corticoïdes peuvent être poursuivis pendant le traitement par Uzpruvo. Chez les patients qui ont répondu au traitement par Uzpruvo, les corticoïdes peuvent être diminués ou arrêtés conformément aux pratiques cliniques.
Dans la maladie de Crohn ou la rectocolite hémorragique, si le traitement est interrompu, la reprise du traitement par administration par voie sous-cutanée toutes les 8 semaines est sûre et efficace.
Personnes âgées Aucun ajustement posologique n’est nécessaire chez les patients âgés (≥ 65 ans) (voir rubrique 4.4).
Insuffisance rénale et hépatique L’ustékinumab n’a pas été étudié dans ces populations de patients. Aucune recommandation posologique ne peut être émise.
Population pédiatrique Maladie de Crohn chez l’enfant (âgé de 2 ans et plus) Selon le schéma thérapeutique, la première dose de Uzpruvo est administrée par voie intraveineuse. Pour la posologie du traitement par voie intraveineuse, voir la rubrique 4.2 du RCP de Uzpruvo 130 mg Solution à diluer pour perfusion.
Patients pesant moins de 40 kg (dose en fonction de la surface corporelle) Chez les patients pédiatriques atteints de la maladie de Crohn pesant moins de 40 kg, la dose d’entretien recommandée est en sous-cutanée administrée en fonction de la SC du patient, voir Tableau 3. Le volume calculé doit être arrondi au 0,1 mL le plus proche et administré au moyen d’une seringue graduée de 1 mL.
Tableau 3 Volumes d’injection pour les patients pédiatriques atteints de la maladie de Crohn pesant moins de 40 kg Surface corporelle du patient Dose Volume Nombre de (m2) au moment de recommandée d’injection flacons de l’administration (mg) (mL) 45 mg/0.5 mL Poids corporel < 40 kg 0,40 à <0,62 36 mg 0,4 1 flacon 0,62 à <0,95 45 mg 0,5 1 flacon* 0,95 à <1,25 63 mg 0,7 2 flacons 90 mg 1,0 2 flacons* ≥1,25 * La présentation en seringue préremplie peut être utilisée comme alternative au flacon de 45 mg /0,5 mL pour l’administration de la dose recommandée.
Patients pesant au moins 40 kg (dose en fonction du poids) Chez les patients pédiatriques atteints de la maladie de Crohn pesant au moins 40 kg, la dose d’entretien recommandée est une dose de 90 mg par voie sous-cutanée.
Fréquence d’administration chez les patients pédiatriques (âgés de 2 ans et plus) La première administration par voie sous-cutanée de Uzpruvo doit être réalisée à la semaine 8 après la dose par voie intraveineuse. Après cela, une administration toutes les 12 semaines est recommandée.
Les patients recevant une administration toutes les 12 semaines et qui présentent un échappement après une réponse initiale peuvent bénéficier d’une augmentation de la fréquence d’administration à toutes les 8 semaines (voir rubrique 5.1 et rubrique 5.2).
Les patients peuvent ensuite avoir une administration toutes les 8 semaines ou toutes les 12 semaines selon le jugement clinique (voir rubrique 5.1).
Les patients recevant une administration toutes les 12 semaines et qui présentent une perte de réponse peuvent augmenter leur fréquence d’administration à toutes les 8 semaines (voir rubriques 5.1 et 5.2). Les patients recevant une administration toutes les 12 ou 8 semaines en perte de réponse et qui présentent de faibles taux résiduels d’ustekinumab (< 1,4 μg/mL avec une méthode d’analyse validée ECLIA ou ELISA ou un dosage comparable) peuvent bénéficier d’une réduction de l’intervalle d’administration de dose à toutes les 4 semaines si cela est cliniquement pertinent. Une nouvelle analyse de la concentration résiduelle doit être réalisée 12 ou 16 semaines après l’ajustement de la dose à toutes les 4 semaines. Si les concentrations résiduelles sont > 7,2 µg/mL et que le patient a obtenu une réponse qui est maintenue, l’intervalle d’administration peut être rétabli à toutes les 8 semaines.
Il y a lieu d’envisager l’arrêt du traitement chez les patients ne montrant aucun signe de bénéfice thérapeutique 16 semaines après la dose d’induction IV ou 16 semaines après l’ajustement posologique.
Des immunomodulateurs, des amino-5 salicylés (5-ASA), des antibiotiques et/ou des corticoïdes peuvent être poursuivis pendant le traitement par Uzpruvo. Chez les patients qui ont répondu au traitement par Uzpruvo, ces médicaments peuvent être diminués ou arrêtés conformément aux pratiques cliniques.
La sécurité et l’efficacité de l’Uzpruvo dans la maladie de Crohn chez les patients pédiatriques de moins de 2 ans et de moins de 10 kg n’ont pas été établies. Aucune donnée n’est disponible.
Rectocolite hémorragique pédiatrique La sécurité et l’efficacité de Uzpruvo dans le traitement de la rectocolite hémorragique chez les patients pédiatriques de moins de 18 ans n’ont pas encore été établies. Aucune donnée n’est disponible.
Mode d’administration Uzpruvo 45 mg flacons ou 45 mg et 90 mg seringues préremplies sont exclusivement destinées à l’injection par voie sous-cutanée. Lorsque cela est possible, les sites où la peau présente un psoriasis ne doivent pas être utilisés comme sites d’injection.
Après une formation appropriée à la technique d’injection sous-cutanée, les patients ou leurs soignants peuvent s’injecter Uzpruvo si leur médecin l’estime approprié. Cependant, le médecin doit assurer un suivi approprié des patients. Les patients ou leurs soignants doivent être informés de la nécessité d’injecter la quantité prescrite d’Uzpruvo selon les instructions mentionnées dans la notice. Des instructions détaillées pour l’administration sont mentionnées dans la notice.
Pour d’autres instructions sur la préparation et les précautions particulières de manipulation, voir rubrique 6.6.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
Infection active et cliniquement importante (par exemple, tuberculose active ; voir rubrique 4.4).
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité Afin d’améliorer la traçabilité des médicaments biologiques, le nom de marque et le numéro de lot du produit administré doivent être clairement enregistrés.
Infections L’ustékinumab peut potentiellement augmenter le risque d’infections et réactiver des infections latentes. Lors des études cliniques et dans une étude observationnelle après la mise sur le marché chez des patients atteints de psoriasis, de graves infections bactériennes, fongiques et virales ont été observées chez des patients recevant l’ustékinumab (voir rubrique 4.8).
Des infections opportunistes, notamment une réactivation de la tuberculose, d’autres infections bactériennes opportunistes (dont infection mycobactérienne atypique, méningite à Listeria, pneumonie à Legionella, et nocardiose), des infections fongiques opportunistes, des infections virales opportunistes (dont encéphalite causée par Herpes simplex 2), et des infections parasitaires (dont toxoplasmose oculaire) ont été rapportées chez les patients traités par ustékinumab.
Des précautions doivent être prises lorsque l’utilisation d’Uzpruvo est envisagée chez les patients présentant une infection chronique ou des antécédents d’infections récurrentes (voir rubrique 4.3).
Avant d’instaurer le traitement par Uzpruvo, les patients doivent être examinés pour dépister une infection tuberculeuse. Uzpruvo ne doit pas être administré à des patients présentant une tuberculose active (voir rubrique 4.3). Le traitement d’une tuberculose latente doit être instauré avant l’administration d’Uzpruvo. Un traitement anti-tuberculeux doit également être envisagé avant l’instauration d’Uzpruvo chez les patients présentant des antécédents de tuberculose latente ou active pour lesquels le suivi d’un traitement adapté ne peut être confirmé. Les patients recevant Uzpruvo doivent être étroitement surveillés pour dépister les signes et symptômes de tuberculose active pendant et après le traitement.
Les patients doivent être informés de la nécessité de consulter un médecin en cas de survenue de signes ou symptômes évocateurs d’une infection. Si un patient développe une infection grave, le patient devra être étroitement surveillé et Uzpruvo ne devra pas être administré avant la guérison de l’infection.
Tumeurs malignes Les immunosuppresseurs comme l’ustékinumab sont susceptibles d’augmenter le risque de tumeur maligne. Certains patients ayant reçu l’ustékinumab au cours d’études cliniques et des patients atteints de psoriasis dans une étude observationnelle après la mise sur le marché ont développé des tumeurs malignes cutanées et non-cutanées (voir rubrique 4.8). Le risque de tumeur maligne peut être majoré chez les patients atteints de psoriasis ayant été traités avec d’autres médicaments biologiques au cours de leur maladie.
Aucune étude n’a été menée chez des patients présentant des antécédents de tumeurs malignes ou chez des patients ayant poursuivi leur traitement alors qu’ils avaient développé une tumeur maligne sous ustékinumab. Par conséquent, des précautions doivent être prises lorsqu’un traitement par Uzpruvo chez ces patients est envisagé.
Tous les patients doivent être surveillés pour détecter l’apparition d’un cancer de la peau, en particulier ceux âgés de plus de 60 ans, ceux présentant des antécédents médicaux de traitements prolongés par immunosuppresseurs ou ceux présentant des antécédents de traitement par puvathérapie (psoralène et UVA) (voir rubrique 4.8).
Réactions d’hypersensibilité systémique et respiratoire
Systémique Des réactions d’hypersensibilité graves ont été rapportées depuis la mise sur le marché du produit, dans certains cas plusieurs jours après le traitement. Des anaphylaxies et angiœdèmes sont survenus. En cas de survenue d’une réaction anaphylactique ou d’une autre réaction d’hypersensibilité grave, un traitement approprié doit être instauré et l’administration d’Uzpruvo doit être interrompue (voir rubrique 4.8).
Respiratoire Des cas d’alvéolite allergique, de pneumopathie à éosinophiles et de pneumopathie organisée non infectieuse ont été rapportés depuis la mise sur le marché de l’ustékinumab. Les symptômes cliniques comprenaient toux, dyspnée, infiltrats interstitiels après une à trois administrations. Les complications graves incluaient insuffisance respiratoire et prolongation d’hospitalisation. Une amélioration a été rapportée après l’arrêt de l’ustékinumab ainsi que dans certains cas après l’administration de corticoïdes. Si l’infection a été exclue et le diagnostic confirmé, l’administration de l’ustékinumab doit être interrompue et un traitement approprié doit être instauré (voir rubrique 4.8).
Événements cardiovasculaires Des événements cardiovasculaires, dont infarctus du myocarde et accident vasculaire cérébral, ont été observés chez des patients atteints de psoriasis exposés à l’ustékinumab dans une étude observationnelle après la mise sur le marché. Les facteurs de risque de maladie cardiovasculaire doivent être régulièrement évalués au cours du traitement par ustékinumab.
Vaccinations Il est recommandé que les vaccins vivants viraux ou bactériens (tels que Bacille de Calmette-Guérin [BCG]) ne soient pas administrés de manière concomitante avec Uzpruvo. Aucune étude spécifique n’a été menée chez des patients ayant récemment reçu un traitement par un vaccin vivant viral ou bactérien. Aucune donnée n’est disponible sur la transmission secondaire d’infection par des vaccins vivants chez les patients recevant l’ustékinumab. Avant toute vaccination avec un vaccin vivant viral ou bactérien, le traitement par Uzpruvo doit être interrompu au moins 15 semaines avant la vaccination et peut être repris au moins 2 semaines après celle-ci. Les prescripteurs doivent consulter le Résumé des Caractéristiques du Produit des vaccins spécifiques pour toute information supplémentaire ou recommandations sur l’utilisation concomitante d’agents immunosuppresseurs après vaccination.
L’administration de vaccins vivants (tels que le vaccin BCG) aux nourrissons exposés à l’ustékinumab in utero n’est pas recommandée au cours des douze mois suivant la naissance ou jusqu’à ce que les taux sériques d’ustékinumab soient indétectables chez le nourrisson (voir rubriques 4.5 et 4.6). En cas de bénéfice clinique manifeste pour le nourrisson, l’administration d’un vaccin vivant peut être envisagée de manière plus précoce si les taux sériques d’ustékinumab chez le nourrisson sont indétectables.
Des vaccins inactivés ou non vivants peuvent être administrés de façon concomitante à des patients recevant Uzpruvo.
Le traitement au long cours par Uzpruvo ne réprime pas la réponse immunitaire humorale aux vaccins pneumococcique polysaccharidique et anti-tétanique (voir rubrique 5.1).
Traitement immunosuppresseur concomitant Dans les études sur le psoriasis, la sécurité et l’efficacité de l’ustékinumab en association avec des immunosuppresseurs, y compris des traitements biologiques, ou de la photothérapie n’ont pas été évaluées. Dans les études sur le rhumatisme psoriasique, il n’est pas apparu que l’utilisation concomitante de MTX avait une influence sur la sécurité ou l’efficacité de l’ustékinumab. Dans les études sur la maladie de Crohn et la rectocolite hémorragique, l’utilisation concomitante d’agents immunosuppresseurs ou de corticoïdes n’a pas semblé avoir une influence sur la sécurité ou l’efficacité de l’ustékinumab. Des précautions doivent être prises avant l’utilisation concomitante d’autres immunosuppresseurs avec Uzpruvo ou lors du relais après d’autres immunosuppresseurs biologiques (voir rubrique 4.5).
Immunothérapie L’ustékinumab n’a pas été évalué chez des patients ayant bénéficié d’une immunothérapie allergénique. On ne sait pas si Uzpruvo peut interférer avec une immunothérapie allergénique.
Affections graves de la peau Chez les patients atteints de psoriasis, une érythrodermie a été rapportée à la suite d’un traitement par ustékinumab (voir rubrique 4.8). Dans le cadre de l’évolution naturelle de leur maladie, les patients atteints de psoriasis en plaques peuvent développer un psoriasis érythrodermique avec des symptômes pouvant être cliniquement indifférenciables d’une érythrodermie. Dans le cadre du suivi des patients atteints de psoriasis, les médecins doivent être vigilants en cas de symptômes de psoriasis érythrodermique ou d’érythrodermie. Si ces symptômes apparaissent, un traitement approprié doit être instauré. Uzpruvo doit être arrêté en cas de suspicion de réaction médicamenteuse.
Affections liées au lupus Des cas d’affections liées au lupus ont été rapportés chez des patients traités par ustékinumab, notamment un lupus érythémateux cutané et un syndrome de type lupus. Si des lésions apparaissent, en particulier sur des zones de peau exposées au soleil ou si elles sont accompagnées d’arthralgies, le patient doit immédiatement consulter un médecin. Si le diagnostic d’une affection liée au lupus est confirmé, l’ustékinumab doit être arrêté et un traitement approprié instauré.
Populations particulières
Personnes âgées Chez les patients âgés de 65 ans et plus ayant reçu l’ustékinumab, aucune différence globale concernant l’efficacité et la sécurité n’a été observée en comparaison avec les sujets plus jeunes dans le cadre d’études cliniques dans les indications approuvées ; cependant, le nombre de patients âgés de 65 ans et plus n’est pas suffisant pour déterminer s’ils répondent différemment des patients plus jeunes. De façon générale, en raison d’une incidence plus élevée d’infections dans la population âgée, la prudence est de mise pendant le traitement des personnes âgées.
Excipient à effet notoire Uzpruvo 45 mg solution injectable Ce médicament contient 0,02 mg de polysorbate 80 dans chaque flacon, ce qui équivaut à 0,04 mg/mL. Les polysorbates peuvent provoquer des réactions allergiques.
Uzpruvo 45 mg solution injectable en seringue préremplie Ce médicament contient 0,02 mg de polysorbate 80 dans chaque seringue préremplie, ce qui équivaut à 0,04 mg/mL. Les polysorbates peuvent provoquer des réactions allergiques.
Uzpruvo 90 mg solution injectable en seringue préremplie Ce médicament contient 0,04 mg de polysorbate 80 dans chaque seringue préremplie, ce qui équivaut à 0,04 mg/mL. Les polysorbates peuvent provoquer des réactions allergiques.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Les vaccins vivants ne doivent pas être administrés de manière concomitante avec Uzpruvo (voir rubrique 4.4).
L’administration de vaccins vivants (tels que le vaccin BCG) aux nourrissons exposés à l’ustékinumab in utero n’est pas recommandée au cours des douze mois suivant la naissance ou jusqu’à ce que les taux sériques d’ustékinumab soient indétectables chez le nourrisson (voir rubriques 4.4 et 4.6). En cas de bénéfice clinique manifeste pour le nourrisson, l’administration d’un vaccin vivant peut être envisagée de manière plus précoce si les taux sériques d’ustékinumab chez le nourrisson sont indétectables.
Dans les analyses pharmacocinétiques de population des études de phase III, l’effet des médicaments les plus souvent utilisés de façon concomitante chez des patients présentant un psoriasis (incluant paracétamol, ibuprofène, acide acétylsalicylique, metformine, atorvastatine, lévothyroxine) sur la pharmacocinétique de l’ustékinumab a été exploré. Il n’y a pas eu d’élément suggérant une interaction avec ces médicaments co-administrés. Cette analyse repose sur l’observation d’au moins 100 patients (> 5 % de la population étudiée) traités de façon concomitante par ces médicaments pendant au moins 90 % de la période étudiée. La pharmacocinétique de l’ustékinumab n’a pas été modifiée par l’utilisation concomitante de MTX, d’AINS, de 6-mercaptopurine, d’azathioprine et de corticoïdes oraux chez les patients atteints de rhumatisme psoriasique, de la maladie de Crohn ou de rectocolite hémorragique, par une exposition préalable à des agents anti-TNFα chez les patients atteints de rhumatisme psoriasique ou de la maladie de Crohn, ou par une exposition préalable à des agents biologiques (c’est-à-dire agents anti-TNFα et/ou védolizumab) chez des patients atteints de rectocolite hémorragique.
Les résultats d’une étude in vitro et d’une étude de phase 1 chez des sujets atteints de maladie de Crohn active ne suggèrent pas qu’il soit nécessaire d’ajuster la posologie chez les patients recevant, de manière concomitante, des substrats du CYP450 (voir rubrique 5.2).
Dans les études sur le psoriasis, la sécurité et l’efficacité de l’ustékinumab en association avec des immunosuppresseurs y compris des traitements biologiques, ou la photothérapie n’ont pas été évaluées. Lors des études cliniques menées chez les patients atteints de rhumatisme psoriasique, il n’est pas apparu que l’utilisation concomitante de MTX avait une influence sur la sécurité ou l’efficacité de l’ustékinumab. Dans les études sur la maladie de Crohn et la rectocolite hémorragique, l’utilisation concomitante d’agents immunosuppresseurs ou de corticoïdes n’a pas semblé avoir une influence sur la sécurité ou l’efficacité de l’ustékinumab (voir rubrique 4.4).
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer Les femmes en âge de procréer doivent utiliser une méthode contraceptive efficace pendant le traitement et pendant au moins les 15 semaines après l’arrêt du traitement.
Grossesse
Les données, recueillies de manière prospective après exposition à ustékinumab, issues d’un nombre modéré de grossesses avec une évolution connue, incluant plus de 450 grossesses exposées au cours du premier trimestre, n’indiquent pas de risque accru de malformations congénitales majeures chez le nouveau-né.
Les études effectuées chez l’animal n’ont pas mis en évidence d’effets délétères directs ou indirects sur la gestation, le développement embryonnaire/fœtal, la parturition ou le développement post-natal (voir rubrique 5.3).
Cependant, l’expérience clinique disponible est limitée. Par mesure de précaution, il est préférable d’éviter l’utilisation d’Uzpruvo pendant la grossesse.
L’ustékinumab traverse la barrière placentaire et il a été détecté dans le sérum de nourrissons nés de patientes traitées par ustékinumab au cours de la grossesse. L’impact clinique en est inconnu, toutefois, le risque d’infection des nourrissons exposés à l’ustékinumab in utero peut être augmenté après la naissance.
L’administration de vaccins vivants (tels que le vaccin BCG) aux nourrissons exposés à l’ustékinumab in utero n’est pas recommandée au cours des douze mois suivant la naissance ou jusqu’à ce que les taux sériques d’ustékinumab soient indétectables chez le nourrisson (voir rubriques 4.4 et 4.5). En cas de bénéfice clinique manifeste pour le nourrisson, l’administration d’un vaccin vivant peut être envisagée de manière plus précoce si les taux sériques d’ustékinumab chez le nourrisson sont indétectables.
Allaitement Les données issues de la littérature sont limitées et suggèrent que l’ustékinumab est excrété en très faible quantité dans le lait maternel humain. On ne sait pas si l’ustékinumab passe dans la circulation systémique après ingestion. En raison du risque potentiel d’effets indésirables de l’ustékinumab chez les nourrissons allaités, l’arrêt de l’allaitement pendant le traitement et pendant les 15 semaines qui suivent l’arrêt du traitement par Uzpruvo doit être évalué, en tenant compte du bénéfice de l’allaitement pour l’enfant et de celui du traitement par Uzpruvo pour la femme.
Fertilité L’effet de l’ustékinumab sur la fertilité humaine n’a pas été évalué (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Uzpruvo n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité Les effets indésirables les plus fréquents dans les phases contrôlées des études cliniques chez l’adulte étaient la rhinopharyngite (survenant chez 6,9 % des patients traités par ustekinumab et 5,4 % des patients sous placebo) et les céphalées (survenant chez 7,0 % des patients traités par ustekinumab et 5,2 % des patients sous placebo). Les effets indésirables les plus graves rapportés avec l’ustékinumab sont des réactions d’hypersensibilité graves incluant l’anaphylaxie (voir rubrique 4.4). Le profil de sécurité global était similaire pour les patients atteints de psoriasis, de rhumatisme psoriasique, de la maladie de Crohn et de rectocolite hémorragique.
Tableau listant les effets indésirables Les données de sécurité décrites ci-dessous reflètent l’exposition de sujets adultes à l’ustékinumab dans 14 études de phase II et de phase III menées chez 6 710 patients (4 135 atteints de psoriasis et/ou de rhumatisme psoriasique, 1 749 patients atteints de la maladie de Crohn et 826 patients atteints de rectocolite hémorragique). Cela inclut l’exposition à l’ustékinumab dans les phases contrôlées et non contrôlées des études cliniques chez les patients atteints de psoriasis, de rhumatisme psoriasique, de maladie de Crohn ou de rectocolite hémorragique pendant au moins 6 mois (4 577 patients) ou au moins 1 an (3 648 patients). 2 194 patients atteints de psoriasis, de maladie de Crohn ou de rectocolite hémorragique, ont été exposés pendant au moins 4 ans tandis que 1 148 patients atteints de psoriasis ou de maladie de Crohn ont été exposés pendant au moins 5 ans.
Le tableau 4 fournit une liste des effets indésirables observés chez des adultes dans les études cliniques sur le psoriasis, le rhumatisme psoriasique, la maladie de Crohn et la rectocolite hémorragique, ainsi que les effets indésirables rapportés depuis la mise sur le marché du produit. Les effets indésirables sont classés par classe de systèmes d’organes et par fréquence, en utilisant la convention suivante : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1 000, < 1/100), rare (≥ 1/10 000, < 1/1 000), très rare (< 1/10 000), fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés selon un ordre décroissant de gravité.
Tableau 4 Liste des effets indésirables Classe de systèmes Fréquence : Effet indésirable d’organes Infections et infestations Fréquent : Infection des voies respiratoires supérieures, rhinopharyngite, sinusite Peu fréquent : Cellulite, infections dentaires, zona, infection des voies respiratoires inférieures, infection virale des voies respiratoires supérieures, infection mycotique vulvovaginale
Affections du système Peu fréquent : Réactions d’hypersensibilité (incluant rash, immunitaire urticaire) Rare : Réactions d’hypersensibilité graves (incluant anaphylaxie, angiœdème)
Affections psychiatriques Peu fréquent : Dépression
Affections du système Fréquent : Sensations vertigineuses, céphalées nerveux Peu fréquent : Paralysie faciale
Affections respiratoires, Fréquent : Douleur oropharyngée thoraciques et médiastinales Peu fréquent : Congestion nasale Rare : Alvéolite allergique, pneumopathie à éosinophiles Très rare : Pneumopathie organisée*
Affections gastro-intestinales Fréquent : Diarrhée, nausées, vomissements
Affections de la peau et du Fréquent : Prurit tissu sous-cutané Peu fréquent : Psoriasis pustuleux, desquamation cutanée, acné Rare : Erythrodermie, vascularite d’hypersensibilité Très rare : Pemphigoïde bulleuse, lupus érythémateux cutané
Affections Fréquent : Dorsalgie, myalgie, arthralgie musculosquelettiques et du Très rare : Syndrome de type lupus tissu conjonctif
Troubles généraux et Fréquent : Fatigue, érythème au site d’injection, douleur au anomalies au site site d’injection d’administration Peu fréquent : Réactions au site d’injection (incluant hémorragie, hématome, induration, gonflement et prurit), asthénie
* Voir rubrique 4.4, Réactions d’hypersensibilité systémique et respiratoire.
Description de certains effets indésirables
Infections Dans les études contrôlées contre placebo chez des patients atteints de psoriasis, de rhumatisme psoriasique, de la maladie de Crohn et de rectocolite hémorragique, le taux d’infections ou infections graves a été similaire entre le groupe de patients traités par l’ustékinumab et celui recevant le placebo. Au cours de la période contrôlée contre placebo de ces études cliniques, le taux d’infections a été de 1,36 par patient-année dans le groupe de patients traités par ustékinumab et de 1,34 dans le groupe de patients recevant le placebo. Des infections graves sont survenues au taux de 0,03 par patient-année de suivi chez les patients traités par ustékinumab (30 infections graves pour 930 patient-années de suivi) et de 0,03 chez les patients recevant le placebo (15 infections graves pour 434 patient-années de suivi) (voir rubrique 4.4).
Dans les phases contrôlées et non-contrôlées des études cliniques sur le psoriasis, le rhumatisme psoriasique, la maladie de Crohn et la rectocolite hémorragique, représentant 11 581 patient-années d’exposition à l’ustekinumab chez 6 710 patients, le suivi médian était de 1,2 année ; 1,7 année pour les études sur les maladies psoriasiques, 0,6 année pour les études sur la maladie de Crohn et 2,3 années pour les études sur la rectocolite hémorragique. Concernant les patients traités par l’ustékinumab, le taux des infections a été de 0,85 par patient-année de suivi et le taux des infections graves de 0,02 par patient-année (289 infections graves pour 15 227 patient-années de suivi), les infections graves rapportées incluaient pneumonie, abcès anal, cellulite, diverticulite, gastro-entérite et infections virales.
Dans les études cliniques, les patients atteints d’une tuberculose latente traités simultanément avec de l’isoniazide n’ont pas développé de tuberculose.
Tumeurs malignes Dans les phases contrôlées contre placebo des études cliniques dans le psoriasis, le rhumatisme psoriasique, la maladie de Crohn et la rectocolite hémorragique, l’incidence des tumeurs malignes à l’exception des cancers de la peau non-mélanome a été de 0,11 pour 100 patient-années chez les patients traités par ustékinumab (1 patient pour 929 patient-années de suivi) par rapport à 0,23 chez les patients recevant le placebo (1 patient pour 434 patient-années de suivi). L’incidence des cancers de la peau non-mélanome a été de 0,43 pour 100 patient-années de suivi chez les patients traités par ustékinumab (4 patients pour 929 patient-années de suivi) par rapport à 0,46 chez les patients recevant le placebo (2 patients pour 433 patient-années de suivi).
Dans les phases contrôlées et non-contrôlées des études cliniques dans le psoriasis, le rhumatisme psoriasique, la maladie de Crohn et la rectocolite hémorragique, représentant 15 205 patient-années d’exposition à l’ustekinumab chez 6 710 patients, le suivi médian était de 1,2 année ; 1,7 année pour les études dans les maladies psoriasiques, 0,6 année pour les études dans la maladie de Crohn et 2,3 années pour les études dans la rectocolite hémorragique. Des tumeurs malignes, excluant les cancers de la peau non-mélanome ont été rapportées chez 76 patients sur 15 205 patient-années de suivi (incidence de 0,50 pour 100 patient-années de suivi pour les patients traités par ustékinumab). L’incidence des tumeurs malignes rapportées chez les patients traités par ustékinumab était comparable à l’incidence attendue dans la population générale (ratio standardisé d’incidence = 0,94 [intervalle de confiance à 95 % : 0,73 ; 1,18], ajusté à l’âge, au sexe et à l’ethnie). Les tumeurs malignes les plus fréquemment rapportées, autre que le cancer de la peau non-mélanome, étaient le cancer de la prostate, le mélanome, le cancer colorectal et le cancer du sein. L’incidence des cancers de la peau non-mélanome était de 0,46 pour 100 patient-années de suivi chez les patients traités par ustékinumab (69 patients sur 15 165 patient-années de suivi). Le ratio de patients atteints de cancer de la peau basocellulaire versus spinocellulaire (3:1) est comparable au ratio attendu dans la population générale (voir rubrique 4.4).
Réactions d’hypersensibilité Au cours des périodes contrôlées des études cliniques de l’ustékinumab sur le psoriasis et le rhumatisme psoriasique, des rashs et des urticaires ont chacun été observés chez < 1 % des patients (voir rubrique 4.4).
Population pédiatrique
Patients pédiatriques de 6 ans et plus atteints de psoriasis en plaques La sécurité de l’ustékinumab a été étudiée dans deux études de phase III portant sur des patients pédiatriques atteints de psoriasis en plaques modéré à sévère. La première étude portait sur 110 patients âgés de 12 à 17 ans traités sur une durée allant jusqu’à 60 semaines et la seconde étude portait sur 44 patients âgés de 6 à 11 ans traités sur une durée allant jusqu’à 56 semaines. En général, les événements indésirables rapportés dans ces deux études avec des données de sécurité allant jusqu’à 1 an étaient similaires à ceux observés dans les précédentes études menées chez des patients adultes atteints de psoriasis en plaques.
Patients pédiatriques âgés de 2 ans et plus atteints de la maladie de Crohn La sécurité de l’ustekinumab a été étudiée dans une étude de phase 1 et une étude de phase 3 chez des patients pédiatriques atteints de la maladie de Crohn active modérée à sévère. Trente-quatre patients de l’étude de phase 1 ont été suivis jusqu’à 240 semaines et 101 patients de l’étude de phase 3 ont été suivis jusqu’à 68 semaines, respectivement. En général, le profil de sécurité dans cette était similaire à celui observé dans les études précédentes menées chez les adultes atteints de la maladie de Crohn.
Déclaration des effets indésirables suspectés La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Des doses uniques allant jusqu’à 6 mg/kg ont été administrées par voie intraveineuse au cours des études cliniques sans toxicité dose-limitante. En cas de surdosage, il est recommandé que le patient soit surveillé afin de détecter tout signe ou symptôme évoquant des effets indésirables et qu’un traitement symptomatique approprié soit immédiatement instauré.
5. PROPRIETÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Immunosuppresseurs, inhibiteurs d’interleukine, Code ATC : L04AC05.
Uzpruvo est un médicament biosimilaire. Des informations détaillées sont disponibles sur le site de l’Agence européenne des médicaments https://www.ema.europa.eu.
Mécanisme d’action L’ustékinumab est un anticorps monoclonal IgG1κ entièrement humain qui se lie spécifiquement à la sous-unité protéique p40 commune aux cytokines humaines interleukine (IL)-12 et IL-23. L’ustékinumab inhibe la bioactivité de l’IL-12 et de l’IL-23 humaines en empêchant la p40 de se lier au récepteur protéique IL-12Rβ1 exprimé à la surface de cellules immunitaires. L’ustékinumab ne peut pas se lier à l’IL-12 ou à l’IL-23 si elles sont préalablement fixées à leurs récepteurs cellulaires de surface IL-12Rβ1. Il est donc peu probable que l’ustékinumab contribue à la cytotoxicité médiée par le complément ou par les anticorps des cellules comportant des récepteurs à l’IL-12 et/ou IL-23. IL-12 et IL-23 sont des cytokines hétérodimériques sécrétées par des cellules présentatrices d’antigènes activées telles que les macrophages et les cellules dendritiques. Chacune des cytokines participe aux fonctions immunitaires ; l’IL-12 stimule les cellules natural killer (NK) et entraîne la différenciation des lymphocytes T CD4+ vers le phénotype T helper 1 (Th1), l’IL-23 induit la différenciation en lymphocyte T helper 17 (Th17). Cependant, une anomalie de la régulation des IL-12 et IL-23 a été associée à des maladies à médiation immunitaire, telles que le psoriasis, le rhumatisme psoriasique et la maladie de Crohn et la rectocolite hémorragique.
En se fixant à la sous-unité p40 commune aux IL-12 et IL-23, l’ustékinumab peut exercer ses effets cliniques à la fois sur le psoriasis, le rhumatisme psoriasique et la maladie de Crohn et sur la rectocolite hémorragique par inhibition des voies cytokiniques Th1 et Th17, qui occupent une place centrale dans la pathologie de ces maladies.
Chez les patients atteints de la maladie de Crohn, le traitement par ustékinumab a entraîné, durant la phase d’induction, une diminution des marqueurs inflammatoires, incluant la protéine C-réactive (CRP) et la calprotectine fécale, qui s’est maintenue tout au long de la phase d’entretien. La CRP a été mesurée pendant l’étude d’extension et les diminutions observées pendant l’entretien se sont généralement maintenues jusqu’à la Semaine 252.
Chez les patients atteints de rectocolite hémorragique, le traitement par ustekinumab a conduit durant la phase d’induction à une diminution des marqueurs inflammatoires, incluant la CRP et la calprotectine fécale, qui s’est maintenue tout au long de la phase d’entretien et de l’étude d’extension jusqu’à la semaine 200.
Immunisation Pendant le suivi à long terme de l’étude Psoriasis 2 (PHOENIX 2), les patients adultes traités par ustékinumab pendant au moins 3,5 ans ont vu leurs réponses en anticorps vis-à-vis des vaccins pneumococcique polysaccaridique et anti-tétanique augmenter de façon similaire au groupe témoin psoriasis non traité par voie systémique. Une proportion similaire de patients adultes a développé des taux protecteurs d’anticorps anti-pneumococciques et anti-tétaniques et les titres d’anticorps étaient similaires chez les patients traités par ustékinumab et dans le groupe témoin.
Efficacité clinique
Psoriasis en plaques (Adultes) La sécurité et l’efficacité de l’ustékinumab ont été évaluées au cours de deux études randomisées, en double aveugle, contrôlées contre placebo chez 1 996 patients présentant un psoriasis en plaques modéré à sévère et qui étaient candidats à la photothérapie ou à un autre traitement systémique. De plus, une étude randomisée, en simple aveugle (investigateur), contrôlée contre comparateur actif, a comparé l’ustékinumab et l’étanercept chez des patients présentant un psoriasis en plaques modéré à sévère, qui n’avaient pas répondu, ou qui présentaient une contre-indication, ou qui étaient intolérants à la ciclosporine, au MTX ou à la puvathérapie.
L’étude Psoriasis 1 (PHOENIX 1) a porté sur 766 patients. 53 % de ces patients n’ont pas répondu, étaient intolérants, ou avaient une contre-indication à un autre traitement systémique. Les patients randomisés dans le groupe ustékinumab ont reçu une dose de 45 mg ou de 90 mg aux Semaines 0 et 4 puis la même dose toutes les 12 semaines. Les patients randomisés pour recevoir un placebo aux Semaines 0 et 4 ont ensuite effectué un cross-over et ont reçu l’ustékinumab (45 mg ou 90 mg) aux Semaines 12 et 16 puis toutes les 12 semaines. Les patients randomisés initialement dans le groupe ustékinumab qui ont présenté une réponse PASI 75 (c’est-à-dire une amélioration par rapport à l’inclusion d’au moins 75 % du score PASI : Psoriasis Area and Severity Index) aux Semaines 28 et 40 ont été à nouveau randomisés pour recevoir l’ustékinumab toutes les 12 semaines ou un placebo (c.-à-d., arrêt du traitement). Les patients qui ont été re-randomisés pour recevoir un placebo à la Semaine 40 ont reçu à nouveau le traitement par ustékinumab à la posologie d’origine lorsqu’ils atteignaient une baisse d’au moins 50 % de l’amélioration de leur score PASI obtenue à la Semaine 40. Tous les patients ont été suivis sur une durée allant jusqu’à 76 semaines après la première administration du traitement à l’étude.
L’étude Psoriasis 2 (PHOENIX 2) a porté sur 1 230 patients. 61 % de ces patients ne répondaient pas, étaient intolérants, ou avaient une contre-indication à un autre traitement systémique. Les patients randomisés dans le groupe ustékinumab ont reçu des doses de 45 mg ou 90 mg aux Semaines 0 et 4 suivies par une dose supplémentaire à la Semaine 16. Les patients randomisés pour recevoir un placebo aux Semaines 0 et 4 ont effectué un cross-over pour recevoir l’ustékinumab (45 mg ou 90 mg) aux Semaines 12 et 16. Tous les patients ont été suivis sur une durée allant jusqu’à 52 semaines après la première administration du traitement à l’étude.
L’étude Psoriasis 3 (ACCEPT) a porté sur 903 patients présentant un psoriasis modéré à sévère, qui n’avaient pas répondu, ou qui présentaient une contre-indication, ou qui étaient intolérants à un autre traitement systémique, et a comparé l’efficacité de l’ustékinumab à celle de l’étanercept et a évalué la sécurité de l’ustékinumab et celle de l’étanercept. Pendant les 12 semaines contre comparateur actif, les patients étaient randomisés pour recevoir l’étanercept (50 mg deux fois par semaine), l’ustékinumab 45 mg aux Semaines 0 et 4, ou l’ustékinumab 90 mg aux Semaines 0 et 4.
Les caractéristiques de la maladie à l’inclusion étaient en général similaires pour tous les groupes traités dans les études Psoriasis 1 et 2, avec un score PASI médian de 17 à 18 à l’inclusion, une surface corporelle (SC) atteinte médiane à l’inclusion ≥ 20 et un score DLQI (Dermatology Life Quality Index ou indice dermatologique de qualité de vie) médian compris entre 10 et 12. Environ un tiers (étude Psoriasis 1) et un quart (étude Psoriasis 2) des sujets présentaient un rhumatisme psoriasique (RP). Un degré similaire de sévérité de la maladie a également été observé dans l’étude Psoriasis 3.
Le critère d’évaluation principal de ces études était la proportion de patients qui atteignait une réponse PASI 75 à la Semaine 12 par rapport à l’inclusion (voir tableaux 5 et 6).
Tableau 5 Résumé des réponses cliniques dans l’étude psoriasis 1 (PHOENIX 1) et l’étude psoriasis 2 (PHOENIX 2)
| Semaine 12 2 doses (Semaine 0 et Semaine 4) | Semaine 28 3 doses (Semaine 0, Semaine 4 et Semaine 16) | ||||
|---|---|---|---|---|---|
| PBO | 45 mg | 90 mg | 45 mg | 90 mg | |
| Étude Psoriasis 1 | |||||
| Nombre de patients randomisés | 255 | 255 | 256 | 250 | 243 |
| Réponse PASI 50 N (%) | 26 (10 %) | 213 (84 %)a | 220 (86 %)a | 228 (91 %) | 234 (96 %) |
| Réponse PASI 75 N (%) | 8 (3 %) | 171 (67 %)a | 170 (66 %)a | 178 (71 %) | 191 (79 %) |
| Réponse PASI 90 N (%) | 5 (2 %) | 106 (42 %)a | 94 (37 %)a | 123 (49 %) | 135 (56 %) |
| PGAb blanchi ou minimal N (%) | 10 (4 %) | 151 (59 %)a | 156 (61 %)a | 146 (58 %) | 160 (66 %) |
| Nombre de patients ≤ 100 kg | 166 | 168 | 164 | 164 | 153 |
| Réponse PASI 75 N (%) | 6 (4 %) | 124 (74 %) | 107 (65 %) | 130 (79 %) | 124 (81 %) |
| Nombre de patients > 100 kg | 89 | 87 | 92 | 86 | 90 |
| Réponse PASI 75 N (%) | 2 (2 %) | 47 (54 %) | 63 (68 %) | 48 (56 %) | 67 (74 %) |
| Étude Psoriasis 2 | |||||
| Nombre de patients randomisés | 410 | 409 | 411 | 397 | 400 |
| Réponse PASI 50 N (%) | 41 (10 %) | 342 (84 %)a | 367 (89 %)a | 369 (93 %) | 380 (95 %) |
| Réponse PASI 75 N (%) | 15 (4 %) | 273 (67 %)a | 311 (76 %)a | 276 (70 %) | 314 (79 %) |
| Réponse PASI 90 N (%) | 3 (1 %) | 173 (42 %)a | 209 (51 %)a | 178 (45 %) | 217 (54 %) |
| PGAb blanchi ou minimal N (%) | 18 (4 %) | 277 (68 %)a | 300 (73 %)a | 241 (61 %) | 279 (70 %) |
| Nombre de patients ≤ 100 kg | 290 | 297 | 289 | 287 | 280 |
| Réponse PASI 75 N (%) | 12 (4 %) | 218 (73 %) | 225 (78 %) | 217 (76 %) | 226 (81 %) |
| Nombre de patients > 100 kg | 120 | 112 | 121 | 110 | 119 |
| Réponse PASI 75 N (%) | 3 (3 %) | 55 (49 %) | 86 (71 %) | 59 (54 %) | 88 (74 %) |
a p < 0,001 pour l’ustékinumab 45 mg ou 90 mg versus le placebo (PBO). b PGA = Physician Global Assessment
Tableau 6 Résumé des réponses cliniques dans l’étude psoriasis 3 (ACCEPT) à la Semaine 12
| Étude Psoriasis 3 | |||
|---|---|---|---|
| Étanercept 24 doses (50 mg deux fois par semaine) | Ustékinumab 2 doses (Semaine 0 et Semaine 4) | ||
| 45 mg | 90 mg | ||
| Nombre de patients randomisés | 347 | 209 | 347 |
| Réponse PASI 50 N (%) | 286 (82 %) | 181 (87 %) | 320 (92 %)a |
| Réponse PASI 75 N (%) | 197 (57 %) | 141 (67 %)b | 256 (74 %)a |
| Réponse PASI 90 N (%) | 80 (23 %) | 76 (36 %)a | 155 (45 %)a |
| PGA blanchi ou minimal N (%) | 170 (49 %) | 136 (65 %)a | 245 (71 %)a |
| Nombre de patients ≤ 100 kg | 251 | 151 | 244 |
| Réponse PASI 75 N (%) | 154 (61 %) | 109 (72 %) | 189 (77 %) |
| Nombre de patients > 100 kg | 96 | 58 | 103 |
| Réponse PASI 75 N (%) | 43 (45 %) | 32 (55 %) | 67 (65 %) |
a p < 0,001 pour l’ustékinumab 45 mg ou 90 mg versus l’étanercept. b p = 0,012 pour l’ustékinumab 45 mg versus l’étanercept
Dans l’étude Psoriasis 1, le maintien du PASI 75 était significativement supérieur dans le groupe traité en continu par rapport au groupe ayant arrêté le traitement (p < 0,001). Les résultats étaient similaires quelle que soit la dose d’ustékinumab. À 1 an (Semaine 52), 89 % des patients re-randomisés pour recevoir un traitement d’entretien étaient répondeurs PASI 75, par rapport à 63 % des patients re- randomisés pour recevoir un placebo (arrêt du traitement) (p < 0,001). À 18 mois (Semaine 76), 84 % des patients re-randomisés pour recevoir un traitement d’entretien étaient répondeurs PASI 75 par rapport à 19 % des patients re-randomisés pour recevoir un placebo (arrêt du traitement). À 3 ans (Semaine 148), 82 % des patients re-randomisés pour recevoir un traitement d’entretien étaient répondeurs PASI 75. Après 5 ans (Semaine 244), 80 % des patients re-randomisés pour recevoir un traitement d’entretien étaient répondeurs PASI 75.
Chez les patients re-randomisés pour recevoir un placebo, et qui reprenaient leur traitement par ustékinumab aux doses initialement reçues suite à une perte ≥ 50 % de l’amélioration de leur score PASI, 85 % ont atteint à nouveau une réponse PASI 75 dans les 12 semaines suivant la reprise du traitement.
Dans l’étude Psoriasis 1, à la Semaine 2 et à la Semaine 12, l’amélioration du DLQI a été significativement supérieure par rapport à l’inclusion dans chaque groupe de traitement ustékinumab versus placebo. L’amélioration a été maintenue à la Semaine 28. Des améliorations significatives comparables ont été observées dans l’étude Psoriasis 2 aux Semaines 4 et 12, maintenues jusqu’à la Semaine 24. Dans l’étude Psoriasis 1, une amélioration significative du psoriasis unguéal (selon le Nail Psoriasis Severity Index), des composantes physiques et mentales du score SF-36 et de l’Échelle Visuelle Analogique (EVA) Démangeaisons, a été observée dans chaque groupe de traitement par ustékinumab par rapport au placebo. Dans l’étude Psoriasis 2, la Hospital Anxiety and Depression Scale (HADS) et le Work Limitation Questionnaire (WLQ) étaient également significativement améliorés dans chaque groupe de traitement par ustékinumab par rapport au placebo.
Rhumatisme psoriasique (RP) (Adultes) Il a été démontré que l’ustékinumab améliorait les signes et symptômes, la fonction physique et la qualité de vie liée à la santé et réduisait le taux de progression des atteintes articulaires périphériques des adultes atteints de RP actif.
La sécurité et l’efficacité de l’ustékinumab ont été évaluées au cours de deux études cliniques randomisées, en double aveugle, contrôlées contre placebo, chez 927 patients présentant un RP actif (≥ 5 articulations gonflées et ≥ 5 articulations douloureuses) malgré un traitement par des anti- inflammatoires non-stéroïdiens (AINS) ou par un traitement de fond antirhumatismal (DMARD). Les patients de ces études présentaient un diagnostic de RP depuis au moins 6 mois. Des patients de chaque sous-type de RP ont été recrutés, incluant la polyarthrite sans nodules rhumatoïdes (39 %), la spondylite avec arthrite périphérique (28 %), l’arthrite périphérique asymétrique (21 %), l’atteinte des interphalangiennes distales (12 %) et l’arthrite mutilante (0,5 %). Dans les deux études, plus de 70 % et 40 % des patients présentaient respectivement une enthésite et une dactylite à l’inclusion. Les patients ont été randomisés pour recevoir un traitement par ustékinumab 45 mg, 90 mg, ou le placebo par voie sous-cutanée aux Semaines 0 et 4, suivi par une administration toutes les 12 semaines (Q12S). Approximativement 50 % des patients ont poursuivi le traitement par MTX à doses stables (≤ 25 mg/semaine).
Dans l’Étude Rhumatisme Psoriasique 1 (PSUMMIT I) et l’Étude Rhumatisme Psoriasique 2 (PSUMMIT II), respectivement 80 % et 86 % des patients ont été précédemment traités par des DMARD. Dans l’Étude 1, un précédent traitement par des médicaments anti-TNF-α n’était pas autorisé. Dans l’Étude 2, la majorité des patients (58 %, n = 180) ont été précédemment traités par un ou plusieurs anti-TNF-α ; parmi ces patients, plus de 70 % avaient arrêté leur traitement anti-TNF-α pour cause de manque d’efficacité ou d’intolérance à tout moment.
Signes et symptômes Le traitement par ustékinumab a entraîné des améliorations significatives des mesures de l’activité de la maladie par rapport au placebo à la Semaine 24. Le critère d’évaluation principal était le pourcentage de patients ayant obtenu une réponse ACR 20 (score American College of Rheumatology) à la Semaine 24. Les résultats d’efficacité principaux sont présentés dans le tableau 7 ci-dessous.
Tableau 7 Nombre de patients ayant obtenu une réponse clinique dans l’étude rhumatisme psoriasique 1 (PSUMMIT I) et 2 (PSUMMIT II) à la Semaine 24
| Étude Rhumatisme Psoriasique 1 | Étude Rhumatisme Psoriasique 2 | |||||
|---|---|---|---|---|---|---|
| PBO | 45 mg | 90 mg | PBO | 45 mg | 90 mg | |
| Nombre de patients randomisés | 206 | 205 | 204 | 104 | 103 | 105 |
| Réponse ACR 20, N (%) | 47 (23 %) | 87 (42 %)a | 101 (50 %)a | 21 (20 %) | 45 (44 %)a | 46 (44 %)a |
| Réponse ACR 50, N (%) | 18 (9 %) | 51 (25 %)a | 57 (28 %)a | 7 (7 %) | 18 (17 %)b | 24 (23 %)a |
| Réponse ACR 70, N (%) | 5 (2 %) | 25 (12 %)a | 29 (14 %)a | 3 (3 %) | 7 (7 %)c | 9 (9 %)c |
|---|---|---|---|---|---|---|
| Nombre de patients avec SC ≥ 3 %d | 146 | 145 | 149 | 80 | 80 | 81 |
| Réponse PASI 75, N (%) | 16 (11 %) | 83 (57 %)a | 93 (62 %)a | 4 (5 %) | 41 (51 %)a | 45 (56 %)a |
| Réponse PASI 90, N (%) | 4 (3 %) | 60 (41 %)a | 65 (44 %)a | 3 (4 %) | 24 (30 %)a | 36 (44 %)a |
| Réponse combinée PASI 75 et ACR 20, N (%) | 8 (5 %) | 40 (28 %)a | 62 (42 %)a | 2 (3 %) | 24 (30 %)a | 31 (38 %)a |
| Nombre de patients ≤ 100 kg | 154 | 153 | 154 | 74 | 74 | 73 |
| Réponse ACR 20, N (%) | 39 (25 %) | 67 (44 %) | 78 (51 %) | 17 (23 %) | 32 (43 %) | 34 (47 %) |
| Nombre de patients avec SC ≥ 3 %d | 105 | 105 | 111 | 54 | 58 | 57 |
| Réponse PASI 75, N (%) | 14 (13 %) | 64 (61 %) | 73 (66 %) | 4 (7 %) | 31 (53 %) | 32 (56 %) |
| Nombre de patients > 100 kg | 52 | 52 | 50 | 30 | 29 | 31 |
| Réponse ACR 20, N (%) | 8 (15 %) | 20 (38 %) | 23 (46 %) | 4 (13 %) | 13 (45 %) | 12 (39 %) |
| Nombre de patients avec SC ≥ 3 %d | 41 | 40 | 38 | 26 | 22 | 24 |
| Réponse PASI 75, N (%) | 2 (5 %) | 19 (48 %) | 20 (53 %) | 0 | 10 (45 %) | 13 (54 %) |
a p < 0,001 b p < 0,05 c p = NS d Nombre de patients avec une surface corporelle (SC) atteinte par le psoriasis ≥ 3 % à l’inclusion
Les réponses ACR 20, 50 et 70 ont continué de s’améliorer ou se sont maintenues jusqu’aux Semaines 52 (Études RP 1 et 2) et 100 (Étude RP 1). Dans l’Étude RP 1, les réponses ACR 20 à la Semaine 100 ont été obtenues chez 57 % et 64 % des patients, recevant respectivement 45 mg et 90 mg. Dans l’Étude RP 2, les réponses ACR 20 à la Semaine 52 ont été obtenues chez 47 % et 48 % des patients recevant respectivement 45 mg et 90 mg.
La proportion de patients obtenant une modification du critère de réponse du RP (PsARC) était également significativement meilleure dans les groupes ustékinumab par rapport au groupe placebo à la Semaine 24. Les réponses PsARC se sont maintenues jusqu’aux Semaines 52 et 100. Une plus grande proportion de patients traités par ustékinumab, qui avaient une spondylite avec arthrite périphérique en tant que forme principale, ont démontré une amélioration de 50 et 70 % des scores BASDAI (Bath Ankylosing Spondylitis Disease Activity Index) par rapport au placebo à la Semaine 24.
Les réponses observées dans les groupes traités par ustékinumab étaient similaires chez les patients recevant et ne recevant pas de MTX de façon concomitante et se sont maintenues jusqu’aux Semaines 52 et 100. Les patients précédemment traités par anti-TNF-α ayant reçu l’ustékinumab, ont obtenu une meilleure réponse à la Semaine 24 que les patients recevant le placebo (réponse ACR 20 à la Semaine 24 pour 45 mg et 90 mg respectivement de 37 % et 34 %, par rapport au placebo 15 % ; p < 0,05) et les réponses se sont maintenues jusqu’à la Semaine 52.
Pour les patients présentant une enthésite et/ou une dactylite à l’inclusion, une amélioration significative du score d’enthésites et de dactylites a été observée dans les groupes ustékinumab par rapport au groupe placebo à la Semaine 24 dans l’Étude RP 1. Dans l’Étude RP 2, une amélioration significative du score d’enthésites et une amélioration numérique (non statistiquement significative) du score de dactylites ont été observées dans le groupe de traitement par ustékinumab 90 mg par rapport au groupe placebo à la Semaine 24. Les améliorations du score d’enthésites et du score de dactylites se sont maintenues jusqu’aux Semaines 52 et 100.
Réponse radiographique Les atteintes structurales au niveau des mains et des pieds étaient mesurées par la variation du score total de van der Heijde-Sharp (score vdH-S) modifié pour le RP par l’addition des articulations interphalangiennes distales de la main, par rapport aux valeurs initiales. Une analyse intégrée pré- spécifiée combinant les données de 927 patients dans les Études RP 1 et 2 a été réalisée. L’ustékinumab a démontré une diminution statistiquement significative du taux de progression des atteintes structurales par rapport au placebo à la Semaine 24, mesurée par la variation du score vdH-S total modifié (score moyen ± ET de 0,97 ± 3,85 dans le groupe placebo par rapport à 0,40 ± 2,11 et 0,39 ± 2,40 dans les groupes ustékinumab 45 mg (p < 0,05) et 90 mg (p < 0,001) respectivement). Ce résultat repose sur l’Étude RP 1. L’effet est considéré comme étant démontré, indépendamment de l’utilisation concomitante de méthotrexate et s’est maintenu jusqu’aux Semaines 52 (analyse intégrée) et 100 (Étude RP 1).
Fonction physique et qualité de vie liée à la santé Les patients traités par ustékinumab ont montré une amélioration significative de la fonction physique évaluée par l’indice HAQ-DI (Disability Index of the Health Assessment Questionnaire) à la Semaine 24. La proportion de patients obtenant une amélioration cliniquement significative ≥ 0,3 du score HAQ-DI par rapport à l’inclusion était également significativement meilleure dans les groupes ustékinumab par rapport au placebo. L’amélioration du score HAQ-DI par rapport à l’inclusion s’est maintenue jusqu’aux Semaines 52 et 100.
Une amélioration significative des scores DLQI a été constatée dans les groupes ustékinumab par rapport au placebo à la Semaine 24 et s’est maintenue jusqu’aux Semaines 52 et 100. Dans l’Étude RP 2, une amélioration significative des scores FACIT-F (Functional Assessment of Chronic Illness Therapy — Fatigue) a été constatée dans les groupes ustékinumab par rapport au placebo à la Semaine 24. La proportion de patients obtenant une amélioration cliniquement significative de la fatigue (4 points au score FACIT-F) était également significativement plus importante dans les groupes ustékinumab par rapport au placebo. Les améliorations des scores FACIT se sont maintenues jusqu’à la Semaine 52.
Maladie de Crohn La sécurité et l’efficacité de l’ustékinumab ont été évaluées au cours de trois études multicentriques randomisées, en double aveugle, contrôlées contre placebo chez des patients adultes atteints d’une maladie de Crohn modérément à sévèrement active (score CDAI [Crohn’s Disease Activity Index] ≥ 220 et ≤ 450). Le programme de développement clinique consistait en deux études d’induction intraveineuse de 8 semaines (UNITI-1 et UNITI-2) suivies d’une étude d’entretien randomisée, sous- cutanée de 44 semaines (IM-UNITI), ce qui représente 52 semaines de traitement.
Les études d’induction incluaient 1 409 (UNITI-1, n = 769 ; UNITI-2, n = 640) patients. Le critère d’évaluation principal des deux études d’induction était la proportion de sujets présentant une réponse clinique (définie comme une réduction du score CDAI ≥ 100 points) à la Semaine 6. Les données d’efficacité ont été recueillies et analysées jusqu’à la Semaine 8 pour les deux études. L’administration concomitante de corticoïdes oraux, d’immunomodulateurs, d’aminosalicylates et d’antibiotiques était autorisée et 75 % des patients ont continué à recevoir au moins un de ces médicaments. Dans les deux études, les patients étaient randomisés pour recevoir une administration intraveineuse unique de la dose recommandée en fonction du poids d’environ 6 mg/kg (voir rubrique 4.2 du RCP d’Uzpruvo 130 mg, solution à diluer pour perfusion), d’une dose fixe de 130 mg d’ustékinumab ou d’un placebo à la Semaine 0.
Les patients de l’étude UNITI-1 étaient en échec ou intolérants à un précédent traitement anti-TNFα. Environ 48 % des patients avaient présenté un échec lors de 1 précédent traitement anti-TNFα et 52 % avaient échoué à 2 ou 3 précédents traitements anti-TNFα. Dans cette étude, 29,1 % des patients avaient présenté une réponse initiale insuffisante (non-répondeurs primaires), 69,4 % avaient répondu mais étaient en échappement après une réponse initiale (non-répondeurs secondaires) et 36,4 % étaient intolérants aux anti-TNFα.
Les patients de l’étude UNITI-2 étaient en échec à au moins un traitement conventionnel, incluant les corticoïdes ou immunomodulateurs, et étaient naïfs d’anti-TNFα (68,6 %) ou avaient précédemment reçu un traitement anti-TNFα sans échec (31,4 %).
Dans les études UNITI-1 et UNITI-2, une proportion significativement supérieure de patients présentait une réponse et une rémission cliniques dans le groupe traité par ustékinumab par rapport au placebo (tableau 8). Chez les patients traités par ustékinumab, la réponse et la rémission cliniques étaient significatives dès la Semaine 3 et ont continué à s’améliorer jusqu’à la Semaine 8. Dans ces études d’induction, l’efficacité était plus élevée et plus durable dans le groupe recevant une dose par paliers comparativement au groupe de dose 130 mg. Un dosage par palier est donc recommandé pour l’induction intraveineuse.
Tableau 8 : Induction de la réponse et de la rémission cliniques dans les études UNITI-1 et UNITI-2
| UNITI-1* | UNITI-2** | |||
|---|---|---|---|---|
| Placebo N = 247 | Dose recommandée d’ustékinumab N = 249 | Placebo N = 209 | Dose recommandée d’ustékinumab N = 209 | |
| Rémission clinique, Semaine 8 | 18 (7,3 %) | 52 (20,9 %)a | 41 (19,6 %) | 84 (40,2 %)a |
| Réponse clinique (100 points), Semaine 6 | 53 (21,5 %) | 84 (33,7 %)b | 60 (28,7 %) | 116 (55,5 %)a |
| Réponse clinique (100 points), Semaine 8 | 50 (20,2 %) | 94 (37,8 %)a | 67 (32,1 %) | 121 (57,9 %)a |
| Réponse 70 points, Semaine 3 | 67 (27,1 %) | 101 (40,6 %)b | 66 (31,6 %) | 106 (50,7 %)a |
| Réponse 70 points, Semaine 6 | 75 (30,4 %) | 109 (43,8 %)b | 81 (38,8 %) | 135 (64,6 %)a |
La rémission clinique est définie comme un score CDAI < 150 ; La réponse clinique est définie comme une réduction du score CDAI d’au moins 100 points ou un état de rémission clinique La réponse 70 points est définie comme une réduction du score CDAI d’au moins 70 points * Échec des anti-TNFα ** Échec des traitements conventionnels a p < 0,001 b p < 0,01
L’étude d’entretien (IM-UNITI) a évalué 388 patients ayant obtenu une réponse clinique de 100 points à la Semaine 8 après un traitement d’induction par ustékinumab dans les études UNITI-1 et UNITI-2. Les patients étaient randomisés pour recevoir un traitement d’entretien sous-cutané par 90 mg d’ustékinumab toutes les 8 semaines, ou 90 mg d’ustékinumab toutes les 12 semaines ou un placebo pendant 44 semaines (pour la posologie recommandée pour le traitement d’entretien, voir rubrique 4.2).
Une proportion significativement supérieure de patients a maintenu une rémission et une réponse cliniques dans les groupes traités par ustékinumab par rapport au groupe placebo à la Semaine 44 (voir tableau 9).
Tableau 9 : Maintien de la réponse et de la rémission cliniques dans l’étude IM-UNITI (Semaine 44 ; 52 semaines après l’instauration de la dose d’induction)
| Placebo* N = 131† | 90 mg d’ustékinumab toutes les 8 semaines N = 128† | 90 mg d’ustékinumab toutes les 12 semaines N = 129† | |
|---|---|---|---|
| Rémission clinique | 36 % | 53 %a | 49 %b |
| Réponse clinique | 44 % | 59 %b | 58 %b |
| Rémission clinique sans corticoïdes | 30 % | 47 %a | 43 %c |
| Rémission clinique chez les patients : |
| en rémission au début du traitement d’entretien | 46 % (36/79) | 67 % (52/78)a | 56 % (44/78) |
|---|---|---|---|
| issus de l’étude CRD3002‡ | 44 % (31/70) | 63 % (45/72)c | 57 % (41/72) |
| naïfs d’anti-TNFα | 49 % (25/51) | 65 % (34/52)c | 57 % (30/53) |
| issus de l’étude CRD3001§ | 26 % (16/61) | 41 % (23/56) | 39 % (22/57) |
La rémission clinique est définie comme un score CDAI < 150 ; la réponse clinique est définie comme une réduction du score CDAI d’au moins 100 points ou un état de rémission clinique * Le groupe placebo était constitué des patients ayant répondu à l’ustékinumab et randomisés pour recevoir le placebo au début du traitement d’entretien. † Patients présentant une réponse clinique de 100 points à l’ustékinumab au début du traitement d’entretien ‡ Patients ayant présenté un échec sous traitement conventionnel, mais pas sous traitement anti-TNFα § Patients réfractaires/intolérants aux anti-TNFα a p < 0,01 b p < 0,05 c significatif de manière nominale (p < 0,05)
Dans l’étude IM-UNITI, lors d’un traitement toutes les 12 semaines, la réponse à l’ustékinumab n’a pas été maintenue chez 29 des 129 patients, et une adaptation posologique a été autorisée pour qu’ils reçoivent l’ustékinumab toutes les 8 semaines. L’échappement après une réponse initiale était défini par un score CDAI ≥ 220 points et une augmentation du score CDAI ≥ 100 points par rapport à l’inclusion. Chez ces patients, une rémission clinique a été obtenue chez 41,4 % des patients 16 semaines après l’adaptation posologique.
Les patients qui ne présentaient pas de réponse clinique à l’induction par ustékinumab à la Semaine 8 des études d’induction UNITI-1 et UNITI-2 (476 patients) sont entrés dans la partie non randomisée de l’étude d’entretien (IM-UNITI) et ont reçu une injection sous-cutanée de 90 mg d’ustékinumab à ce moment-là. Huit semaines plus tard, 50,5 % des patients avaient obtenu une réponse clinique et continuaient de recevoir la dose d’entretien toutes les 8 semaines ; parmi ces patients poursuivant le traitement d’entretien, une majorité a présenté une réponse maintenue (68,1 %) et obtenu une rémission (50,2 %) à la Semaine 44, à des proportions similaires à celles des patients ayant initialement répondu à l’induction par ustékinumab.
Sur 131 patients ayant répondu à l’induction par ustékinumab et randomisés dans le groupe placebo au début de l’étude d’entretien, 51 ont ensuite présenté une perte de réponse et reçu 90 mg d’ustékinumab par voie sous-cutanée toutes les 8 semaines. La majorité des patients ont présenté une perte de réponse et ont repris l’ustékinumab dans les 24 semaines suivant la perfusion d’induction. Sur ces 51 patients, 70,6 % ont obtenu une réponse clinique et 39,2 % ont obtenu une rémission clinique 16 semaines après avoir reçu la première dose sous-cutanée d’ustékinumab.
Au cours de l’étude IM-UNITI, les patients ayant poursuivi l’étude jusqu’à la Semaine 44 étaient éligibles à poursuivre le traitement dans une étude d’extension. Parmi les 567 patients qui ont été inclus et ont été traités par ustékinumab dans l’étude d’extension, la rémission et la réponse cliniques ont généralement été maintenues jusqu’à la Semaine 252, chez les patients en échec aux anti-TNF et chez les patients en échec aux traitements conventionnels.
Aucun nouveau risque lié à la sécurité n’a été identifié après au maximum 5 ans de traitement chez les patients atteints de la maladie de Crohn.
Endoscopie Dans une sous-étude, l’aspect endoscopique de la muqueuse a été évalué chez 252 patients présentant une activité initiale de la maladie à l’endoscopie les rendant éligibles à l’inclusion. Le critère d’évaluation principal était la variation par rapport à l’inclusion du score SES-CD (Simplified Endoscopic Disease Severity Score for Crohn’s Disease), un score composite portant, au niveau de 5 segments iléo-coliques, sur la présence/taille des ulcères, la proportion de surface muqueuse couverte par des ulcères, la proportion de surface muqueuse présentant toute autre lésion et la présence/le type de rétrécissements/sténoses. À la Semaine 8, après une dose unique d’induction en intraveineuse, la variation du score SES-CD était supérieure dans le groupe ustékinumab (n = 155, variation moyenne = -2,8) par rapport au groupe placebo (n = 97, variation moyenne = -0,7, p = 0,012).
Réponse sur les fistules Dans un sous-groupe de patients présentant des fistules avec écoulement à l’inclusion (8,8 % ; n = 26), 12/15 (80 %) des patients traités par ustékinumab ont obtenu une réponse sur les fistules sous 44 semaines (définie comme une réduction du nombre de fistules avec écoulement ≥ 50 % par rapport à l’inclusion dans l’étude d’induction) par rapport à 5/11 (45,5 %) des patients exposés au placebo.
Qualité de vie liée à la santé La qualité de vie liée à la santé a été évaluée par les questionnaires sur la maladie inflammatoire intestinale (IBDQ) et SF-36. À la Semaine 8, les patients recevant l’ustékinumab ont montré des améliorations supérieures, de manière statistiquement significative, et importantes sur le plan clinique, du score total IBDQ et de la composante mentale du score SF-36 dans les études UNITI-1 et UNITI-2, et de la composante physique du score SF-36 dans l’étude UNITI-2, par rapport au placebo. Ces améliorations se sont généralement mieux maintenues chez les patients traités par ustékinumab dans l’étude IM-UNITI jusqu’à la Semaine 44 par rapport au placebo. L’amélioration de la qualité de vie liée à la santé était généralement maintenue pendant l’étude d’extension jusqu’à la Semaine 252.
Rectocolite hémorragique La sécurité et l’efficacité de l’ustekinumab a été évaluée dans deux études multicentriques randomisées, en double aveugle, contre placebo, menées chez des patients adultes atteints de rectocolite hémorragique active modérée à sévère (score Mayo de 6 à 12 ; sous-score endoscopique ≥ 2). Le programme de développement clinique comprenait une étude d’induction intraveineuse (appelée UNIFI-I) avec un traitement allant jusqu’à 16 semaines, suivie par une étude d’entretien de sevrage randomisée avec administration sous-cutanée de 44 semaines (appelée UNIFI-M), représentant au moins 52 semaines de traitement.
Les résultats de l’efficacité présentés pour UNIFI-I et UNIFI-M étaient basés sur un examen central des endoscopies.
L’étude UNIFI-I a inclus 961 patients. Le critère d’inclusion principal pour l’étude d’induction était la proportion de patients en rémission clinique à la semaine 8. Les patients ont été randomisés pour recevoir une injection intraveineuse unique soit de la dose par paliers recommandée d’environ 6 mg/kg (voir Tableau 1, rubrique 4.2), soit d’une dose fixe de 130 mg d’ustekinumab, soit d’un placebo à la semaine 0.
Des doses concomitantes de corticoïdes, d’immunomodulateurs et d’aminosalicylates par voie orale ont été autorisées, et 90% des patients ont continué à recevoir au moins l’un de ces médicaments. Les patients inclus devaient avoir présenté un échec à un traitement conventionnel (corticoïdes ou immunomodulateurs) ou à au moins un agent biologique (antagoniste du TNFα et/ou vedolizumab). 49% des patients avaient présenté un échec au traitement conventionnel, mais pas au traitement par un agent biologique (dont 94% étaient naïfs de traitement par agent biologique). 51% des patients avaient présenté un échec ou étaient intolérants à un agent biologique. Environ 50% des patients (dont 48% étaient des non répondeurs primaires) avaient présenté un échec à au moins 1 traitement par anti-TNFα précédent, et 17% des patients avaient présenté un échec à au moins 1 traitement par anti-TNFα et vedolizumab.
Dans l’étude UNIFI-I, une proportion significativement plus importante de patients étaient en rémission clinique dans le groupe traité par ustekinumab par rapport au placebo à la semaine 8 (Tableau 10). Dès la semaine 2, la visite de l’étude prévue le plus tôt, et lors de chaque visite par la suite, une proportion plus importante de patients traités par ustekinumab ne présentaient pas d’hémorragie rectale ou avaient obtenu une fréquence normale des selles, par rapport aux patients ayant reçu le placebo. Des différences significatives dans le score Mayo partiel et la rémission symptomatique ont été obtenues entre l’ustekinumab et le placebo dès la semaine 2.
L’efficacité était plus élevée dans le groupe de dose par paliers (6 mg/kg) par rapport au groupe de dose 130 mg pour des critères d’évaluation sélectionnés, et l’administration par paliers est donc la dose d’induction intraveineuse recommandée.
Tableau 10 : Résumé des principaux critères d’évaluation de l’efficacité dans UNIFI-I (semaine 8)
| Placebo N = 319 | Dose recommandée d’ustekinumab£ N = 322 | ||
|---|---|---|---|
| Rémission clinique* | 5% | 16%a | |
| Chez les patients ayant présenté un échec au traitement conventionnel, mais pas à un agent biologique | 9% (15/158) | 19% (29/156)c | |
| Chez les patients ayant présenté un échec à un agent biologique¥ | 1% (2/161) | 13% (21/166)b | |
| Chez les patients ayant présenté un échec à la fois à un TNF et au vedolizumab | 0% (0/47) | 10% (6/58)c | |
| Réponse clinique§ | 31% | 62%a | |
| Chez les patients ayant présenté un échec au traitement conventionnel, mais pas à un agent biologique | 35% (56/158) | 67% (104/156)b | |
| Chez les patients ayant présenté un échec à un agent biologique¥ | 27% (44/161) | 57% (95/166)b | |
| Chez les patients ayant présenté un échec à la fois à un TNF et au vedolizumab | 28% (13/47) | 52% (30/58)c | |
| Cicatrisation de la muqueuse† | 14% | 27%a | |
| Chez les patients ayant présenté un échec au traitement conventionnel, mais pas à un agent biologique | 21% (33/158) | 33% (52/156)c | |
| Chez les patients ayant présenté un échec à un agent biologique | 7% (11/161) | 21% (35/166)b | |
| Rémission symptomatique‡ | 23% | 45%b | |
| Rémission symptomatique et cicatrisation de la muqueuse combinées⸸ | 8% | 21%b |
£ Dose de perfusion de l’ustekinumab calculée en utilisant le schéma posologique basé sur le poids précisé dans le Tableau 1. ** La rémission clinique est définie par un score Mayo ≤ 2 points, sans sous-score individuel > 1. § La réponse clinique est définie par une diminution du score Mayo de ≥ 30% et ≥ 3 points par rapport aux valeurs de référence, avec soit une diminution du sous-score de saignement rectal de ≥ 1 par rapport aux valeurs de référence, soit un sous-score de saignement rectal de 0 ou de 1. ¥ Anti-TNFα et/ou vedolizumab. † La cicatrisation de la muqueuse est définie par un sous-score Mayo endoscopique de 0 ou 1. ‡ La rémission symptomatique est définie par un sous-score Mayo de la fréquence des selles de 0 ou 1 et un sous-score de saignement rectal de 0. ⸸ La rémission symptomatique et la cicatrisation de la muqueuse combinées sont définies par un sous-score de fréquence des selles de 0 ou 1, un sous-score de saignement rectal de 0 et un sous-score endoscopique de 0 ou 1. a p < 0,001 b Nominalement significatif (p < 0,001) c Nominalement significatif (p < 0,05)
UNIFI-M a évalué 523 patients ayant obtenu une réponse clinique avec une seule administration IV d’ustekinumab dans UNIFI-I. Les patients ont été randomisés pour recevoir un schéma d’entretien par voie sous-cutanée de soit 90 mg d’ustekinumab toutes les 8 semaines, soit 90 mg d’ustekinumab toutes les 12 semaines ou un placebo pendant 44 semaines (pour les recommandations concernant la posologie d’entretien, se reporter à la rubrique 4.2 des RCP de Uzpruvo Solution injectable (flacon) et Solution injectable en seringue préremplie).
Une proportion plus importante de patients étaient en rémission clinique dans les deux groupes traités par ustekinumab par rapport au groupe placebo à la semaine 44 (voir Tableau 11).
Tableau 11 : Résumé des principaux critères d’évaluation de l’efficacité dans UNIFI-M (semaine 44; 52 semaines à compter de l’instauration de la dose d’induction)
| Placebo* N = 175 | 90 mg d’ustekinumab toutes les 8 semaines N = 176 | 90 mg d’ustekinumab toutes les 12 semaines N = 172 | |
|---|---|---|---|
| Rémission clinique** | 24% | 44% a | 38% b |
| Chez les patients ayant présenté un échec au traitement conventionnel, mais pas à un agent biologique | 31% (27/87) | 48% (41/85)d | 49% (50/102) d |
| Chez les patients ayant présenté un échec à un agent biologique¥ | 17% (15/88) | 40% (36/91) c | 23% (16/70) d |
| Chez les patients ayant présenté un échec à la fois à un TNF et au vedolizumab | 15% (4/27) | 33% (7/21)e | 23% (5/22)e |
| Maitien de la réponse clinique jusqu’à la semaine 44§ | 45% | 71% a | 68% a |
| Chez les patients ayant présenté un échec au traitement conventionnel, mais pas à un agent biologique | 51% (44/87) | 78% (66/85) c | 77% (78/102) c |
| Chez les patients ayant présenté un échec à un agent biologique¥ | 39% (34/88) | 65% (59/91) a | 56% (39/70) b |
| Chez les patients ayant présenté un échec à la fois à un TNF et au vedolizumab | 41% (11/27) | 67% (14/21)e | 50% (11/22)e |
| Cicatrisation de la muqueuse† | 29% | 51% a | 44% b |
| Maintien de la réponse clinique jusqu’à la semaine 44£ | 38% (17/45) | 58% (22/38) | 65% (26/40) c |
| Rémission clinique sans corticoïdes€ | 23% | 42% a | 38% b |
| Rémission durable‖ | 35% | 57% c | 48% d |
| Rémission symptomatique‡ | 45% | 68% c | 62% d |
| Rémission symptomatique et cicatrisation de la muqueuse combinées⸸ | 28% | 48% c | 41% d |
* Après la réponse à l’ustekinumab IV. ** La rémission clinique est définie par un score Mayo ≤ 2 points, sans sous-score individuel > 1. § La réponse clinique est définie par une diminution du score Mayo de ≥ 30% et ≥ 3 points par rapport aux valeurs de référence, avec soit une diminution du sous-score de saignement rectal de ≥ 1 par rapport aux valeurs de référence, soit un sous-score de saignement rectal de 0 ou de 1. ¥ Anti-TNFα et/ou vedolizumab. † La cicatrisation de la muqueuse est définie par un sous-score Mayo endoscopique de 0 ou 1. £ Le maintien de la rémission clinique jusqu’à la semaine 44 est définie comme les patients en rémission clinique jusqu’à la semaine 44 parmi les patients en rémission clinique à la visite de référence de l’entretien. € La rémission clinique sans corticoïdes est définie comme les patients en rémission clinique et ne recevant pas de corticoïdes à la semaine 44. ‖ La rémission durable est définie par une rémission de Mayo partielle ≥ 80% pour toutes les visites avant la semaine 44 et une rémission de Mayo partielle à la dernière visite (semaine 44). ‡ La rémission symptomatique est définie par un sous-score Mayo de la fréquence des selles de 0 ou 1 et un sous-score de saignement rectal de 0. ⸸ La rémission symptomatique et la cicatrisation de la muqueuse combinées sont définies par un sous-score de fréquence des selles de 0 ou 1, un sous-score de saignement rectal de 0 et un sous-score endoscopique de 0 ou 1 a p < 0,001 b p < 0,05 c Nominalement significatif (p < 0,001) d Nominalement significatif (p < 0,05) e Non statistiquement significatif
L’effet bénéfique de l’ustekinumab sur la réponse clinique, la guérison de la muqueuse et la rémission clinique a été observé pendant la période d’induction et la période d’entretien, à la fois chez les patients ayant présenté un échec à un traitement conventionnel mais pas à un traitement biologique, et chez les patients ayant présenté un échec à au moins un traitement anti-TNFα antérieur, y compris chez les patients ayant présenté une non-réponse primaire au traitement anti-TNF α. Un effet bénéfique a également été observé pendant l’induction chez les patients qui présentaient un échec à au moins un traitement par anti-TNFα antérieur et par vedolizumab, cependant le nombre de patients dans ce sous-groupe était trop faible pour tirer des conclusions définitives sur l’effet bénéfique dans ce groupe pendant l’entretien.
Répondeurs à la semaine 16 à l’induction par ustekinumab Les patients traités par ustekinumab qui ne répondaient pas à la semaine 8 de l’étude UNIFI-I ont reçu une administration de 90 mg d’ustekinumab par voie SC à la semaine 8 (36% des patients). Parmi ces patients, 9% des patients qui étaient initialement randomisés à la dose d’induction recommandée ont obtenu une rémission clinique et 58% ont obtenu une réponse clinique à la semaine 16.
Les patients qui n’obtenaient pas de réponse clinique à l’induction par ustekinumab à la semaine 8 de l’étude UNIFI-I mais qui présentaient une réponse à la semaine 16 (157 patients) sont entrés dans la partie non randomisée d’UNIFI-M et ont continué à recevoir une administration d’entretien toutes les 8 semaines ; chez ces patients, une majorité (62%) ont maintenu une réponse et 30% ont obtenu une rémission à la semaine 44.
Etude d’extension Dans UNIFI, les patients ayant poursuivi l’étude jusqu’à la semaine 44 étaient éligibles à continuer le traitement dans une étude d’extension. Parmi les 400 patients qui sont entrés et ont été traités par ustekinumab toutes les 12 ou 8 semaines dans l’étude d’extension, la rémission symptomatique était généralement maintenue jusqu’à la semaine 200, chez les patients ayant présenté un échec à un traitement conventionnel (mais pas à un traitement biologique) et chez les patients ayant présenté un échec à un traitement biologique, y compris ceux qui présentaient un échec à la fois à un traitement par anti-TNF et par vedolizumab. Parmi les patients qui ont reçu le traitement par ustekinumab pendant 4 ans et qui ont été évalués par le score Mayo total à la semaine 200 de la phase d’entretien, respectivement 74,2% (69/93) et 68,3% (41/60) ont maintenu la cicatrisation muqueuse et la rémission clinique.
L’analyse de tolérance incluant 457 patients (1 289,9 patient-années) poursuivie jusqu’à 220 semaines a montré un profil de tolérance entre la semaine 44 et 220 comparable à celui observé jusqu’à la semaine 44.
Aucun nouveau risque lié à la sécurité n’a été identifié dans cette étude d’extension après 4 ans de traitement chez les patients atteints de rectocolite hémorragique.
Normalisation endoscopique La normalisation endoscopique était définie par un sous-score Mayo endoscopique de 0 et a été observée dès la semaine 8 de l’étude UNIFI-I. À la semaine 44 d’UNIFI-M, elle était atteinte chez 24% et 29% des patients traités par ustekinumab toutes les 12 ou 8 semaines, respectivement, par rapport à 18% des patients du groupe placebo.
Guérison histologique et histo-endoscopique de la muqueuse La guérison histologique (définie par une infiltration neutrophile dans < 5% des cryptes, pas destruction des cryptes et pas d’érosion, d’ulcérations ou de tissu de granulation) a été évaluée à la semaine 8 d’UNIFI-I et la semaine 44 d’UNIFI-M. À la semaine 8, après une dose d’induction intraveineuse unique, une proportion significativement plus importante de patients du groupe recevant la dose recommandée ont obtenu une guérison histologique (36%) par rapport aux patients du groupe placebo (22%). À la semaine 44, on a observé un maintien de cet effet chez un nombre significativement plus grand de patients en phase de guérison histologique dans les groupes ustekinumab toutes les 12 semaines (54%) et toutes les 8 semaines (59%) par rapport au groupe placebo (33%).
Un critère combiné de guérison histo-endoscopique de la muqueuse, défini par les patients présentant à la fois une guérison de la muqueuse et une guérison histologique, a été évalué à la semaine 8 d’UNIFI-I et à la semaine 44 d’UNIFI-M. Les patients recevant l’ustekinumab à la dose recommandée ont présenté une amélioration significative du critère d’évaluation de la guérison histo-endoscopique de la muqueuse à la semaine 8 dans le groupe ustekinumab (18%) par rapport au groupe placebo (9%). À la semaine 44, on a observé le maintien de cet effet chez un nombre significativement plus important de patients en guérison histo-endoscopique de la muqueuse dans le groupe ustekinumab toutes les 12 semaines (39%) et dans le groupe ustekinumab toutes les 8 semaines (46%) par rapport au groupe placebo (24%).
Qualité de vie liée à la santé La qualité de vie liée à la santé a été évaluée à l'aide des questionnaires IBDQ (Inflammatory Bowel Disease), SF-36 et EuroQoL-5D (EQ-5D).
À la semaine 8 d’UNIFI-I, les patients traités par ustekinumab ont présenté des améliorations significativement plus importantes et cliniquement significatives du score total de l’IBDQ, de l’EQ- 5D, de l’EQ-5D VAS, du score de synthèse de la composante mentale du SF-36 et du score de synthèse de la composante physique du SF-36, par rapport au placebo. Ces améliorations se sont maintenues chez les patients traités par ustekinumab dans UNIFI-M jusqu’à la semaine 44. L’amélioration de la qualité de vie liée à la santé, évaluée par l’IBDQ et le SF-36, était généralement maintenue pendant l’étude d’extension jusqu’à la semaine 200.
Les patients recevant l’ustekinumab ont présenté des améliorations significativement plus importantes de la productivité au travail, comme l’indiquent les réductions plus importantes de la déficience globale au travail et de la perte d’activité, évaluées par le questionnaire WPAI-GH, par rapport aux patients recevant le placebo.
Hospitalisations et chirurgies liées à la rectocolite hémorragique Jusqu’à la semaine 8 d’UNIFI-I, les proportions d’hospitalisations liées à la rectocolite hémorragique étaient significativement plus faibles chez les patients du groupe recevant la dose recommandée d’ustekinumab (1,6%, 5/322) que chez ceux du groupe placebo (4,4%, 14/319). Aucun patient n’a subi de chirurgie liée à la rectocolite hémorragique parmi les patients recevant l’ustekinumab à la dose d’induction recommandée, contre 0,6% (2/319) des patients du groupe placebo.
Jusqu’à la semaine 44 d’UNIFI-M, un nombre significativement plus faible d’hospitalisations liées à la rectocolite hémorragique a été observé chez les patients du groupe combiné ustekinumab (2,0%, 7/348) par rapport aux patients du groupe placebo (5,7%, 10/175). Un nombre moins élevé de patients du groupe ustekinumab (0,6%, 2/348) ont subi une chirurgie liée à la rectocolite hémorragique par rapport aux patients du groupe placebo (1,7%, 3/175) jusqu’à la semaine 44.
Immunogénicité Des anticorps dirigés contre l’ustékinumab peuvent se développer durant le traitement par ustékinumab et la plupart sont neutralisants. La formation d’anticorps dirigés contre l’ustékinumab est associée à une augmentation de la clairance de l’ustékinumab et à une diminution de l’efficacité de l’ustékinumab, sauf chez les patients atteints de la maladie de Crohn ou de rectocolite hémorragique, chez qui aucune diminution de l’efficacité n’a été observée. Il n’y a pas de corrélation apparente entre la présence d’anticorps dirigés contre l’ustékinumab et la survenue de réactions au site d’injection.
Psoriasis en plaques de la population pédiatrique Il a été montré que l’ustekinumab améliore les signes et symptômes et la qualité de vie des adolescents âgés de 6 ans et plus atteints de psoriasis en plaques.
Patients adolescents (12 à 17 ans) L’efficacité de l’ustekinumab a été étudiée chez 110 adolescents âgés de 12 à 17 ans présentant un psoriasis en plaques modéré à sévère dans le cadre d’une étude multicentrique de phase 3, randomisée, en double aveugle versus placebo (CADMUS). Les patients ont été randomisés pour recevoir un placebo (n = 37) ou la dose recommandée d’ustekinumab (voir rubrique 4.2 ; n = 36) ou la demi-dose recommandée d’ustekinumab (n = 37) par injection sous-cutanée aux semaines 0 et 4, suivi par une injection toutes les 12 semaines (Q12S). À la semaine 12, les patients traités par placebo ont changé de traitement pour recevoir l’ustekinumab.
Les patients ayant un score PASI ≥ 12, un score PGA ≥ 3 et une surface corporelle atteinte (SCA) d’au moins 10%, et qui étaient candidats à la photothérapie ou à un traitement systémique, étaient éligibles pour l’étude. Environ 60% des patients avaient déjà été exposés à un traitement systémique conventionnel ou à la photothérapie. Environ 11% des patients avaient déjà été exposés à des agents biologiques.
Le critère principal était la proportion de patients qui atteignaient un score PGA blanchi (0) ou minimal (1) à la semaine 12. Les critères secondaires incluaient les réponses PASI 75 et PASI 90, la variation par rapport à l’inclusion du score CDLQI (Children’s Dermatology Life Quality Index) et la variation par rapport à l’inclusion du score total PedsQL (Paediatric Quality of Life Inventory), à la semaine 12. À la semaine 12, les patients traités par ustekinumab présentaient une amélioration significativement supérieure de leur psoriasis et de leur qualité de vie comparativement aux sujets ayant reçu un placebo (Tableau 12).
L’efficacité a été suivie chez tous les patients pendant 52 semaines après la première administration de l’agent étudié. Considérant la proportion de patients présentant un score PGA blanchi (0) ou minimal (1) et la proportion de répondeurs PASI 75, il existe une différence entre le groupe traité par ustekinumab et le placebo lors de la première visite post-inclusion à la semaine 4, atteignant un maximum à la semaine 12. Les améliorations des scores PGA, PASI, CDLQI et PedsQL se sont maintenues jusqu’à la semaine 52 (Tableau 12).
Tableau 12 : Résumé des critères primaires et secondaires aux semaines 12 et 52
| Étude Psoriasis de l’adolescent (CADMUS) (12 à 17 ans) | |||
|---|---|---|---|
| Semaine 12 | Semaine 52 | ||
| Placebo | Dose recommandée d’ustekinumab | Dose recommandée d’ustekinumab | |
| N (%) | N (%) | N (%) | |
| Nombre de patients randomisés | 37 | 36 | 35 |
| PGA | |||
| PGA blanchi (0) ou minimal (1) | 2 (5,4 %) | 25 (69,4 %)a | 20 (57,1 %) |
| PGA blanchi (0) | 1 (2,7 %) | 17 (47,2 %)a | 13 (37,1 %) |
| PASI | |||
| Répondeurs PASI 75 | 4 (10,8 %) | 29 (80,6 %)a | 28 (80,0 %) |
| Répondeurs PASI 90 | 2 (5,4 %) | 22 (61,1 %)a | 23 (65,7 %) |
| Répondeurs PASI 100 | 1 (2,7 %) | 14 (38,9 %)a | 13 (37,1 %) |
| CDLQI | |||
| CDLQI de 0 ou 1b | 6 (16,2 %) | 18 (50,0 %) c | 20 (57,1 %) |
| PedsQL | |||
| Variation par rapport à l’inclusiond Moyenne (ET) | 3,35 (10,04) | 8,03 (10,44)e | 7,26 (10,92) |
a p < 0,001 b CDLQI : le CDLQI est un score utilisé en dermatologie pour évaluer l’impact d’une atteinte cutanée sur la qualité de vie liée à la santé dans la population pédiatrique. Un score CDLQI de 0 ou 1 indique l’absence d’impact sur la qualité de vie de l’enfant. c p = 0,002 d PedsQL : le PedsQL est une mesure générale de qualité de vie liée à la santé développée pour les populations d’enfants et d’adolescents. Pour le groupe placebo à la semaine 12, N = 36. e p = 0,028
Durant la phase contrôlée versus placebo jusqu’à la semaine 12, l’efficacité dans les groupes recevant la dose recommandée et la demi-dose recommandée était généralement comparable sur le critère primaire (69,4 % et 67,6 % respectivement) bien qu’il soit mis en évidence un effet-dose pour des critères d’efficacité plus difficiles à atteindre (par exemple, PGA blanchi (score 0), PASI 90). Au-delà de la semaine 12, l’efficacité était généralement plus élevée et plus soutenue dans le groupe recevant la dose recommandée par rapport au groupe recevant la demi- dose recommandée. Dans ce dernier, une perte d’efficacité modeste a été plus fréquemment observée vers la fin de chacune des périodes d’administration de 12 semaines. Le profil de sécurité de la dose recommandée et celui de la demi- dose recommandée étaient comparables.
Enfants (6 à 11 ans) L’efficacité de l’ustekinumab a été étudiée chez 44 patients pédiatriques âgés de 6 à 11 ans présentant un psoriasis en plaques modéré à sévère dans le cadre d’une étude multicentrique de phase 3, en ouvert, à bras unique (CADMUS Jr.). Les patients ont été traités à la dose recommandée d’ustekinumab (voir rubrique 4.2 ; n = 44) par injection sous-cutanée aux semaines 0 et 4, suivi d’une injection toutes les 12 semaines (Q12S).
Les patients ayant un score PASI ≥ 12, un score PGA ≥ 3 et une surface corporelle atteinte (SCA) d’au moins 10 %, et qui étaient candidats à un traitement systémique ou à la photothérapie, étaient éligibles pour l’étude. Environ 43 % des patients avaient déjà été exposés à un traitement systémique conventionnel ou à la photothérapie. Environ 5 % des patients avaient déjà été exposés à des agents biologiques.
Le critère principal était la proportion de patients qui atteignaient un score PGA blanchi (0) ou minimal (1) à la semaine 12. Les critères secondaires incluaient les réponses PASI 75 et PASI 90, et la variation par rapport à l’inclusion du score CDLQI (Children’s Dermatology Life Quality Index) à la semaine 12. À la semaine 12, les patients traités par ustekinumab présentaient une amélioration significativement supérieure de leur psoriasis et de leur qualité de vie liée à la santé (Tableau 13).
L’efficacité a été suivie chez tous les patients pendant 52 semaines après la première administration de l’agent étudié. La proportion de patients présentant un score PGA blanchi (0) ou minimal (1) à la semaine 12 était de 77,3 %. L’efficacité (définie comme PGA 0 ou 1) était observée dès la première visite post-inclusion à la semaine 4 et la proportion de sujets ayant obtenu un score PGA de 0 ou 1 a augmenté jusqu’à la semaine 16, puis est restée relativement stable jusqu’à la semaine 52. Les améliorations des scores PGA, PASI et CDLQI se sont maintenues jusqu’à la semaine 52 (Tableau 13).
Tableau 13 : Résumé des critères primaires et secondaires aux semaines 12 et 52
| Étude Psoriasis pédiatrique (CADMUS Jr.) (6 à 11 ans) | ||
|---|---|---|
| Semaine 12 | Semaine 52 | |
| Dose recommandée d’ustekinumab | Dose recommandée d’ustekinumab | |
| N (%) | N (%) | |
| Patients inclus | 44 | 41 |
| PGA | ||
| PGA blanchi (0) ou minimal (1) | 34 (77,3 %) | 31 (75,6 %) |
| PGA blanchi (0) | 17 (38,6 %) | 23 (56,1 %) |
| PASI | ||
| Répondeurs PASI 75 | 37 (84,1 %) | 36 (87,8 %) |
| Répondeurs PASI 90 | 28 (63,6 %) | 29 (70,7 %) |
| Répondeurs PASI 100 | 15 (34,1 %) | 22 (53,7 %) |
| CDLQIa | ||
| Patients avec CDLQI > 1 à l’inclusion | (N = 39) | (N = 36) |
| CDLQI de 0 ou 1 | 24 (61,5 %) | 21 (58,3 %) |
a CDLQI : le CDLQI est un score utilisé en dermatologie pour évaluer l’impact d’une atteinte cutanée sur la qualité de vie liée à la santé dans la population pédiatrique. Un score CDLQI de 0 ou 1 indique l’absence d’impact sur la qualité de vie de l’enfant.
Maladie de Crohn chez l’enfant La sécurité et l’efficacité de l’ustekinumab ont été évaluées chez 101 patients pédiatriques âgés de 2 ans et plus et pesant au moins 10 kg, dans une étude de phase 3 multicentrique (UNITI-Jr) chez des patients pédiatriques atteints de la maladie de Crohn active modérée à sévère (définie par un score PCDAI [Paediatric Crohn’s Disease Activity Index] > 30) pendant 48 semaines de traitement (8 semaines de traitement d’induction et 40 semaines de traitement d’entretien). L’étude incluait 2 patients âgés de 2 à 5 ans et 18 patients âgés de 6 à 11 ans ; 29 patients pesaient moins de 40 kg, dont 11 patients pesant moins de 30 kg. Les patients inclus dans l’étude avaient présenté une réponse insuffisante ou n’avaient pas toléré un précédent traitement biologique ou conventionnel pour la maladie de Crohn. L’étude comprenait un traitement d’induction en ouvert avec une dose intraveineuse unique d’ustekinumab d’environ 6 mg/kg (patients pesant au moins 40 kg) ou 250 mg/m2 (patients pesant moins de 40 kg, en fonction de la SC) (voir rubrique 4.2), suivi d’une phase randomisée en double aveugle de traitement d’entretien sous-cutané de 90 mg d’ustekinumab (patients pesant au moins 40 kg) ou 60 mg/m2 (patients pesant moins de 40 kg, en fonction de la SC) (voir rubrique 4.2 du RCP de Uzpruvo solution injectable [flacon] et solution injectable en seringue préremplie) administré toutes les 8 ou 12 semaines.
Résultats d’efficacité Le critère primaire de l’étude était la rémission clinique à la semaine 8 de l’induction (définie par un score PCDAI ≤ 10). La proportion de patients ayant atteint une rémission clinique était de 46.5% (47/101), ce qui est comparable à celle observée dans les études de phase 3 sur l’ustekinumab chez l’adulte.
La réponse clinique a été observée dès la semaine 3. La proportion de patients présentant une réponse clinique à la semaine 8 (définie comme une réduction du score PCDAI de > 12,5 points par rapport à l’inclusion, avec un score PCDAI total ne dépassant pas 30) était de 84,2 % (85/101).
Sur les 101 patients ayant reçu un traitement d’induction IV, 97 (96,0 %) sont entrés dans la période d’entretien, dont 85 étaient répondeurs à l’induction.
Le Tableau 14 présente les analyses des critères secondaires jusqu’à la semaine 44 d’entretien.
Tableau 14 : Résumé des critères secondaires jusqu’à la semaine 44 d’entretien
| Ustekinumab 90 mg ou 60 mg/m2 toutes les 8 semaines N = 41 | Ustekinumab 90 mg ou 60 mg/m2 toutes les 12 semaines N = 44 | Nombre total de patients N = 85 | |
|---|---|---|---|
| Rémission clinique * | 48.8% (20/41) | 59.1% (26/44) | 54.1% (46/85) |
| Rémission clinique sans corticoïdes § | 46.3% (19/41) | 59.1% (26/44) | 52.9% (45/85) |
| Rémission clinique pour les patients qui étaient en rémission clinique à la semaine 8 de l’induction * | 73.9% (17/23) | 62.5% (15/24) | 68.1% (32/47) |
| Réponse clinique † | 56.1% (23/41) | 63.6% (28/44) | 60.0% (51/85) |
| Réponse endoscopique £ | 25.0% (10/40) | 30.2% (13/43) | 27.7% (23/83) |
* La rémission clinique est définie par un score PCDAI ≤ 10 points. § La rémission sans corticoïdes est définie par un score PCDAI de ≤ 10 points sans recevoir de corticoïdes pendant au moins 90 jours avant la semaine 44 d’entretien. † La réponse clinique est définie comme une réduction du score PCDAI de ≥ 12,5 points par rapport à l’inclusion avec un score PCDAI total ne dépassant pas 30. £ La réponse endoscopique est définie comme une réduction du score SES-CD de ≥ 50 % ou un score SES-CD ≤ 2, chez les patients ayant un score SES-CD ≥ 3 à l’inclusion.
Ajustement posologique Les patients qui sont entrés dans la phase d’entretien et qui ont présenté une perte de réponse basée sur le score PCDAI étaient éligibles à un ajustement posologique. Les patients sont soit passés d’un traitement toutes les 12 semaines à un traitement toutes les 8 semaines ou sont restés sur un traitement toutes les 8 semaines (ajustement placebo). 2 patients ont eu un ajustement posologique avec l’intervalle de traitement le plus court. Chez ces patients, la rémission clinique a été atteinte chez 100 % (2/2) des patients 8 semaines après l’ajustement posologique.
Les patients recevant l’un ou l’autre des deux schémas thérapeutiques (traitement toutes les 12 semaines ou toutes les 8 semaines), qui n’avaient pas répondu à la semaine 8 d’entretien ou qui avaient perdu la réponse et présentaient de faibles concentrations d’ustekinumab (concentration résiduelle d’ustekinumab à l’état d’équilibre pour un schéma toutes les 8 semaines < 1,4 µg/mL) étaient éligibles à l’inclusion dans une sous-étude facultative d’optimisation de l’exposition. Cette sous-étude en ouvert avait duré 16 semaines minimum avec un schéma d’entretien sous-cutané de 90 mg d’ustekinumab ou 60 mg/m2 (basé sur la SC) administré toutes les 4 semaines. Un total de 26 patients ont été inclus dans la sous étude. Parmi les participants, 11 (42,3%) sont passés d’une administration toute les 12 à 4 semaines, et 15 (57,7%) sont passés d’une administration toutes les 8 à 4 semaines. À 16 semaines, après modification de la fréquence d’administration, 95,0 % (19/20) des patients évaluables présentaient une réponse clinique et 50,0 % (10/20) étaient en rémission clinique.
Le profil de sécurité des phases de traitement d’induction et d’entretien dans la populaiton pédiatrique âgée de 2 ans et plus est comparable avec celui établi chez les patients adultes atteints de la maladie de Crohn (voir rubrique 4.8).
Biomarqueurs inflammatoires sériques et fécaux Le changement moyen à la semaine (ET) à la semaine 44 d’entretien par rapport à l’inclusion des concentrations de protéine C-réactive (CRP) et de calprotectine fécale était de -6,65 (18,609) mg/L et de -716,9 (2597,66) mg/kg, respectivement.
Qualité de vie liée à la santé Les scores totaux IMPACT-III et tous les sous-domaines (symptômes intestinaux, symptômes systémiques liés à la fatigue et bien-être) ont montré des améliorations cliniquement significatives après 52 semaines.
Population pédiatrique L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec l’ustekinumab dans un ou plusieurs sous-groupes de la population pédiatrique atteinte d’arthrite juvénile idiopathique et de rectolite hémorragique (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Absorption Le temps médian nécessaire pour atteindre la concentration sérique maximale (tmax) était de 8,5 jours après une administration sous-cutanée unique de 90 mg chez des sujets sains. Après administration sous-cutanée unique de 45 mg ou de 90 mg chez des patients présentant un psoriasis, les valeurs tmax médianes de l’ustékinumab étaient comparables à celles observées chez des sujets sains.
La biodisponibilité absolue de l’ustékinumab après une administration sous-cutanée unique était estimée à 57,2 % chez les patients présentant un psoriasis.
Distribution Le volume de distribution médian pendant la phase finale (Vz) après administration intraveineuse unique à des patients présentant un psoriasis était comprise entre 57 et 83 mL/kg.
Biotransformation La voie métabolique exacte de l’ustékinumab n’est pas connue.
Élimination La clairance (Cl) médiane systémique après administration intraveineuse unique à des patients présentant un psoriasis était comprise entre 1,99 et 2,34 mL/jour/kg. La demi-vie médiane (t1/2) de l’ustékinumab était d’environ 3 semaines chez les patients présentant un psoriasis, un rhumatisme psoriasique ou une maladie de Crohn ou une rectocolite hémorragique, elle était comprise entre 15 et 32 jours sur l’ensemble des études sur le psoriasis et le rhumatisme psoriasique. Dans une analyse pharmacocinétique de population, la clairance apparente (Cl/F) et le volume de distribution apparent (V/F) étaient respectivement de 0,465 L/jour et de 15,7 L chez des patients présentant un psoriasis. La Cl/F de l’ustékinumab n’était pas influencée par le sexe. L’analyse pharmacocinétique de population a démontré qu’il y avait une tendance vers une plus grande clairance de l’ustékinumab chez les patients testés positivement aux anticorps anti-ustékinumab.
Linéarité de dose L’exposition systémique de l’ustékinumab (Cmax et ASC) a augmenté de manière quasi-proportionnelle à la dose après administration intraveineuse unique à des posologies comprises entre 0,09 mg/kg et 4,5 mg/kg ou après une administration sous-cutanée unique à des posologies comprises entre environ 24 mg et 240 mg chez des patients présentant un psoriasis.
Dose unique versus doses multiples Les profils sériques de concentration de l’ustékinumab en fonction du temps étaient généralement prévisibles après administration sous-cutanée d’une dose unique ou de doses multiples. Chez les patients atteints de psoriasis, les concentrations sériques à l’état d’équilibre de l’ustékinumab ont été atteintes à la Semaine 28 après des doses sous-cutanées initiales aux Semaines 0 et 4 suivies d’une dose toutes les 12 semaines. La concentration minimale médiane à l’état d’équilibre était comprise entre 0,21 μg/mL et 0,26 μg/mL (45 mg) et entre 0,47 μg/mL et 0,49 μg/mL (90 mg). Il n’y avait pas d’accumulation apparente de la concentration sérique de l’ustékinumab au cours du temps lors d’administrations sous-cutanées toutes les 12 semaines.
Chez les patients atteints de la maladie de Crohn ou de rectocolite hémorragique, après une dose intraveineuse de ~6 mg/kg, à partir de la Semaine 8, une posologie d’entretien de 90 mg d’ustékinumab par voie sous-cutanée a été administrée toutes les 8 ou 12 semaines. La concentration d’ustékinumab à l’état d’équilibre a été atteinte au début de la deuxième dose d’entretien. Chez les patients atteints de la maladie de Crohn, les concentrations minimales médianes à l’état d’équilibre variaient de 1,97 µg/mL à 2,24 µg/mL et de 0,61 µg/mL à 0,76 µg/mL lors de l’administration de 90 mg d’ustékinumab toutes les 8 semaines ou toutes les 12 semaines, respectivement. Chez les patients atteints de rectocolite hémorragique, les concentrations minimales médianes à l’état d’équilibre variaient de 2,69 µg/mL à 3,09 µg/mL et de 0,92 µg/mL à 1,19 µg/mL lors de l’administration de 90 mg d'ustekinumab toutes les 8 semaines ou toutes les 12 semaines. Les concentrations minimales d’ustékinumab à l’état d’équilibre résultant d’une administration de 90 mg d’ustékinumab toutes les 8 semaines ont été associées à des taux de rémission clinique plus élevés par rapport aux concentrations minimales d’ustékinumab à l’état d’équilibre après une administration de 90 mg toutes les 12 semaines.
Impact du poids sur la pharmacocinétique Au cours d’une analyse pharmacocinétique de population utilisant des données issues de patients atteints de psoriasis, le poids s’est révélé être la covariable impactant le plus significativement la clairance de l’ustékinumab. La Cl/F médiane chez les patients pesant > 100 kg était environ 55 % plus importante que chez les patients pesant ≤ 100 kg. Le V/F médian chez des patients pesant > 100 kg était environ 37 % plus important que chez ceux pesant ≤ 100 kg. Les concentrations sériques minimales médianes de l’ustékinumab chez des patients de poids plus élevé (> 100 kg) du groupe 90 mg étaient comparables à celles des patients de poids plus faible (≤ 100 kg) du groupe 45 mg. Des résultats similaires ont été obtenus au cours d’une analyse pharmacocinétique de population confirmatoire, utilisant des données issues de patients atteints de rhumatisme psoriasique.
Adaptation de la fréquence d’administration Sur la base des données observées et des analyses PK de population, chez les patients atteints de la maladie de Crohn ou de rectocolite hémorragique, les sujets randomisés présentant une perte de réponse au traitement avaient, au fil du temps, des concentrations sériques d’ustékinumab plus faibles par rapport aux patients ne présentant pas de perte de réponse. Dans la maladie de Crohn, l’adaptation de la posologie de 90 mg toutes les 12 semaines à 90 mg toutes les 8 semaines était associée à une augmentation des concentrations plasmatiques minimales d’ustékinumab et à une augmentation associée de l’efficacité. Dans la rectocolite hémorragique, des simulations basées sur un modèle PK de population ont montré qu’une adaptation de la posologie de 90 mg toutes les 12 semaines à toutes les 8 semaines entraînerait une multiplication par 3 des concentrations minimales d’ustekinumab à l’état d’équilibre. En outre, sur la base des données des essais cliniques menés chez des patients atteints de rectocolite hémorragique, une relation exposition-réponse positive a été établie entre les concentrations minimales, la rémission clinique et la guérison de la muqueuse.
Populations particulières Aucune donnée pharmacocinétique n’est disponible concernant les patients présentant une insuffisance rénale ou hépatique. Aucune étude spécifique n’a été menée chez les personnes âgées.
La pharmacocinétique de l’ustékinumab était généralement comparable entre les patients asiatiques et non asiatiques présentant un psoriasis ou une rectocolite hémorragique.
Chez les patients atteints de la maladie de Crohn ou de rectocolite hémorragique,, la variabilité de la clairance de l’ustékinumab était affectée par le poids corporel, le taux d’albumine sérique, le sexe, et le statut d’anticorps anti-ustékinumab, tandis que le poids corporel était la variable principale affectant le volume de distribution. De plus, dans la maladie de Crohn, la clairance était affectée par la protéine C réactive, le statut d’échec des anti-TNF et l’origine ethnique (asiatique versus non asiatique). L’impact de ces covariables était de ± 20 % des valeurs typiques ou de référence du paramètre PK respectif ; ainsi, l’ajustement posologique n’est pas garanti pour ces covariables. L’utilisation concomitante d’immunomodulateurs n’a pas eu d’impact significatif sur l’élimination de l’ustékinumab.
L’analyse pharmacocinétique de population n’a pas montré de signe d’effet du tabac ou de l’alcool sur la pharmacocinétique de l’ustékinumab.
Régulation des enzymes du CYP450 Les effets de l’IL‐12 ou de l’IL‐23 sur la régulation des enzymes du CYP450 ont été évalués dans une étude in vitro sur des hépatocytes humains, qui a montré que l’IL‐12 et/ou l’IL‐23 à des concentrations de 10 ng/mL n’altéraient pas les activités enzymatiques du CYP450 humain (CYP1A2, 2B6, 2C9, 2C19, 2D6 ou 3A4 ; voir rubrique 4.5).
Une étude d’interaction médicamenteuse de phase 1, en ouvert, CNTO1275CRD1003, a été conduite pour évaluer l’effet de l’ustekinumab sur l’activité enzymatique du cytochrome P450 suite à des doses d’induction et d’entretien chez des patients atteints de la maladie de Crohn active (n=18). Il n’y a pas eu de modification cliniquement significative observée sur l’exposition à la caféine (substrat du CYP1A2), la warfarine (substrat du CYP2C9), l’oméprazole (substrat du CYP2C19), au dextrométhorphane (substrat du CYP2D6) ou au midazolam (substrat du CYP3A) lors d’une utilisation concomitante avec l’ustekinumab aux doses recommandées approuvées chez les patients atteints de la maladie de Crohn (voir rubrique 4.5).
Population pédiatrique
Les concentrations sériques de l’ustékinumab chez les patients pédiatriques âgés de 6 à 17 ans atteints de psoriasis, traités par la dose recommandée en fonction du poids, étaient généralement comparables à celles de la population adulte atteinte de psoriasis traitée par la dose adulte. Les concentrations sériques de l’ustékinumab chez les patients pédiatriques âgés de 12 à 17 ans (CADMUS) atteints de psoriasis traités par la demi-dose recommandée en fonction du poids étaient généralement inférieures à celles observées chez les adultes.
Les concentrations sériques à l’état d’équilibre chez les patients pédiatriques atteints de la maladie de Crohn âgés de 2 ans et plus et pesant au moins 10 kg étaient comparables à celles de la population adulte atteinte de la maladie de Crohn.
Les patients ayant présenté une perte de réponse et de faibles taux d’ustekinumab ont fait l’objet d’un ajustement de la dose au traitement d’entretien toutes les 4 semaines. Les concentrations sériques d’ustekinumab ont augmenté après l’escalade de dose et se situaient dans l’intervalle des concentrations aux doses recommandées approuvées chez les adultes traités toutes les 8 semaines.
5.3 Données de sécurité préclinique
Les données non cliniques issues des études de toxicologie en administration répétée, toxicologie des fonctions de reproduction et de développement incluant des évaluations de pharmacologie de sécurité, n’ont pas révélé de risque particulier pour l’être humain (par exemple, organotoxicité). Dans les études de toxicologie des fonctions de reproduction et de développement menées chez les singes cynomolgus, aucun effet indésirable sur les indices de fertilité chez le mâle, ni aucune anomalie congénitale ou toxicité sur le développement n’ont été observés. Aucun effet délétère sur les indices de fertilité chez la femelle n’a été observé en utilisant un analogue d’un anticorps anti IL-12/23 chez les souris.
Les niveaux de doses utilisées dans les études animales étaient jusqu’à approximativement 45 fois supérieurs à la dose maximale équivalente destinée à être administrée aux patients atteints de psoriasis et ont entraîné des pics de concentrations sériques chez le singe plus de 100 fois supérieurs à ceux observés chez l’être humain.
Aucune étude de carcinogénicité n’a été effectuée avec l’ustékinumab en raison du manque de modèles appropriés pour un anticorps sans réactivité croisée avec l’IL-12/23 p40 des rongeurs.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Histidine Monochlorhydrate d’histidine Polysorbate 80 (E433) Saccharose Eau pour préparations injectables
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
6.3 Durée de conservation
Uzpruvo 45 mg solution injectable
18 mois
Uzpruvo 45 mg solution injectable en seringue préremplie
4 ans
Uzpruvo 90 mg solution injectable en seringue préremplie
4 ans
Les seringues préremplies individuelles peuvent être conservées à température ambiante jusqu’à 30 °C pendant une période unique de 30 jours maximum dans la boîte d’origine, à l’abri de la lumière. Une fois la seringue préremplie retirée du réfrigérateur pour la première fois, inscrire la date de mise au rebut dans l’espace prévu à cet effet sur l’emballage extérieur. La date à laquelle la seringue ne doit plus être utilisée ne doit pas dépasser la date de péremption initiale imprimée sur la boîte. Une fois qu’une seringue a été conservée à température ambiante (jusqu’à 30 °C), elle ne doit pas être remise au réfrigérateur. Éliminer la seringue si elle n’est pas utilisée dans les 30 jours suivant sa conservation à température ambiante ou à la date de péremption initiale, si celle-ci est antérieure.
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (entre 2 °C et 8 °C). Ne pas congeler. Conserver le flacon ou la seringue préremplie dans l’emballage extérieur, à l’abri de la lumière.
Si nécessaire, les seringues préremplies individuelles peuvent être conservées à température ambiante jusqu’à 30 °C (voir rubrique 6.3).
6.5 Nature et contenu de l’emballage extérieur
Uzpruvo 45 mg solution injectable
0,5 mL de solution injectable dans un flacon de 2 mL en verre de type I fermé par un bouchon en caoutchouc-bromobutyle.
Boîtes de: 1flacon.
Uzpruvo 45 mg, solution injectable en seringue préremplie Solution injectable de 0,5 mL dans une seringue préremplie de 1 mL en verre de type I avec une aiguille fixe de calibre 29, des brides de doigt prolongées et un dispositif d’aiguille à sécurité passive, ainsi qu’un bouchon-piston (caoutchouc bromobutyle), une tige-piston et une protection d’aiguille rigide (RNS).
Boîtes de: 1 seringue préremplie.
Uzpruvo 90 mg, solution injectable en seringue préremplie Solution injectable de 1 mL dans une seringue préremplie de 1 mL en verre de type I avec une aiguille fixe de calibre 29, des brides de doigt prolongées et un dispositif d’aiguille à sécurité passive, ainsi qu’un bouchon-piston (caoutchouc bromobutyle), une tige-piston et une protection d’aiguille rigide (RNS).
Boîtes de: 1 ou 2 seringue(s) préremplie(s).
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination et manipulation
Ne pas agiter le flacon ou la seringue préremplie. Avant administration sous-cutanée, la solution doit faire l’objet d’une inspection visuelle pour mettre en évidence la présence de particules ou un changement de coloration. La solution est limpide, incolore à légèrement jaune et pratiquement exempte de particules visibles. Le médicament ne doit pas être utilisé si la solution est gelée, décolorée ou trouble, ou si elle présente de grosses particules. Avant administration, il convient de laisser Uzpruvo atteindre la température ambiante (approximativement une demi-heure). Des instructions détaillées pour l’utilisation sont mentionnées dans la notice.
Tout médicament non utilisé restant dans le flacon ou la seringue ne doit pas être utilisé. Uzpruvo est contenu dans un flacon stérile à usage unique ou dans une seringue préremplie stérile, à usage unique.
La seringue, l’aiguille et la flacon ne doivent jamais être réutilisés. Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
Avec le flacon à dose unique, une seringue de 1 ml avec une aiguille de 27 gauge, ½ pouce (13 mm) est recommandée.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
STADA Arzneimittel AG Stadastrasse 2–18 61118 Bad Vilbel Allemagne
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
Uzpruvo 45 mg, solution injectable EU/1/23/1784/003
Uzpruvo 45 mg, solution injectable en seringue préremplie EU/1/23/1784/001
Uzpruvo 90 mg, solution injectable en seringue préremplie EU/1/23/1784/004 [1 seringue préremplie] EU/1/23/1784/002 [2 seringues préremplies]
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE
L’AUTORISATION
Date de première autorisation : 05 janvier 2024
10. DATE DE MISE A JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu/.
ANNEXE II
A. FABRICANT(S) DE LA/DES SUBSTANCE(S) ACTIVE(S)
D’ORIGINE BIOLOGIQUE ET FABRICANT(S) RESPONSABLE(S) DE LA LIBÉRATION DES LOTS
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET
D’UTILISATION
C. AUTRES CONDITIONS ET OBLIGATIONS DE
L’AUTORISATION DE MISE SUR LE MARCHÉ
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE
UTILISATION SÛRE ET EFFICACE DU MÉDICAMENT
A. FABRICANT(S) DE LA/DES SUBSTANCE(S) ACTIVE(S) D’ORIGINE BIOLOGIQUE
ET FABRICANT(S) RESPONSABLE(S) DE LA LIBÉRATION DES LOTS
Nom et adresse du fabricant de la substance active d’origine biologique
Alvotech Hf, Saemundargata 15-19 Reykjavik, 102 Islande
Nom et adresse du (des) fabricant(s) responsable(s) de la libération des lots
Alvotech Hf, Saemundargata 15-19 Reykjavik, 102 Islande
STADA Arzneimittel AG Stadastrasse 2–18 61118 Bad Vilbel Allemagne
Le nom et l’adresse du fabricant responsable de la libération du lot concerné doivent figurer sur la notice du médicament.
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET D’UTILISATION
Médicament soumis à prescription médicale restreinte (voir Annexe I : Résumé des Caractéristiques du Produit, rubrique 4.2).
C. AUTRES CONDITIONS ET OBLIGATIONS DE L’AUTORISATION DE MISE SUR
LE MARCHÉ
• Rapports périodiques actualisés de sécurité (PSURs)
Les exigences relatives à la soumission des PSURs pour ce médicament sont définies dans la liste des dates de référence pour l’Union (liste EURD) prévue à l’article 107 quater, paragraphe 7, de la directive 2001/83/CE et ses actualisations publiées sur le portail web européen des médicaments.
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE UTILISATION SÛRE ET
EFFICACE DU MÉDICAMENT
• Plan de gestion des risques (PGR)
Le titulaire de l’autorisation de mise sur le marché réalise les activités de pharmacovigilance et interventions requises décrites dans le PGR adopté et présenté dans le Module 1.8.2 de l’autorisation de mise sur le marché, ainsi que toutes actualisations ultérieures adoptées du PGR.
De plus, un PGR actualisé doit être soumis :
• à la demande de l’Agence européenne des médicaments ;
• dès lors que le système de gestion des risques est modifié, notamment en cas de réception de nouvelles informations pouvant entraîner un changement significatif du profil bénéfice/risque, ou lorsqu’une étape importante (pharmacovigilance ou réduction du risque) est franchie.
ANNEXE III - ÉTIQUETAGE ET NOTICE
A. ÉTIQUETAGE MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
CARTON EXTÉRIEUR DU FLACON (130 mg)
1. DÉNOMINATION DU MÉDICAMENT
Uzpruvo 130 mg solution à diluer pour perfusion ustékinumab
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque flacon contient 130 mg d’ustékinumab dans 26 mL.
3. LISTE DES EXCIPIENTS
EDTA sel disodique dihydraté, histidine, monochlorhydrate d’histidine, méthionine, polysorbate 80, saccharose, eau pour préparations injectables
4. FORME PHARMACEUTIQUE ET CONTENU
Solution à diluer pour perfusion 130 mg/26 mL 1 flacon
5. MODE ET VOIE(S) D’ADMINISTRATION
Ne pas agiter. Lire la notice avant utilisation. A usage unique seulement. Voie intraveineuse après dilution.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver au réfrigérateur. Ne pas congeler. Conserver le flacon dans l’emballage extérieur à l’abri de la lumière.
10. PRÉCAUTIONS PARTICULIÈRES D’ELIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
STADA Arzneimittel AG Stadastrasse 2-18 61118 Bad Vilbel Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/23/1784/005
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Justification de ne pas inclure l’information en Braille acceptée.
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
Code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS MINIMALES DEVANT FIGURER SUR LES PETITS CONDITIONNEMENTS PRIMAIRES
TEXTE ETIQUETTE FLACON (130 mg)
1. DÉNOMINATION DU MÉDICAMENT ET VOIE(S) D’ADMINISTRATION
Uzpruvo 130 mg concentré stérile ustékinumab
2. MODE D’ADMINISTRATION
Pour administration IV après dilution. Ne pas agiter.
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. CONTENU EN POIDS, VOLUME OU UNITÉ
130 mg/26 mL
6. AUTRE
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
EMBALLAGE EXTERIEUR FLACON (45 mg)
1. DÉNOMINATION DU MÉDICAMENT
Uzpruvo 45 mg, solution injectable ustékinumab
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque flacon contient 45 mg d’ustékinumab dans 0,5 mL.
3. LISTE DES EXCIPIENTS
Saccharose, histidine, monochlorhydrate d’histidine, polysorbate 80, eau pour préparations injectables.
4. FORME PHARMACEUTIQUE ET CONTENU
Solution injectable 45 mg/0,5 mL 1 flacon
5. MODE ET VOIE(S) D’ADMINISTRATION
Ne pas agiter. Voie sous-cutanée. Lire la notice avant utilisation.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver au réfrigérateur. Ne pas congeler. Conserver la seringue préremplie dans l’emballage extérieur, à l’abri de la lumière.
10. PRÉCAUTIONS PARTICULIÈRES D’ELIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
STADA Arzneimittel AG Stadastrasse 2-18 61118 Bad Vilbel Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/23/1784/003
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
UZPRUVO 45 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
Code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN MENTIONS MINIMALES DEVANT FIGURER SUR LES PETITS CONDITIONNEMENTS PRIMAIRES
ÉTIQUETAGE DU FLACON (45 mg)
1. DÉNOMINATION DU MÉDICAMENT ET VOIE(S) D’ADMINISTRATION
Uzpruvo 45 mg solution injectable ustékinumab SC
2. MODE D’ADMINISTRATION
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. CONTENU EN POIDS, VOLUME OU UNITÉ
45 mg/0,5 mL
6. AUTRE
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
EMBALLAGE EXTERIEUR SERINGUE PRÉREMPLIE (45 mg)
1. DÉNOMINATION DU MÉDICAMENT
Uzpruvo 45 mg solution injectable en seringue préremplie ustékinumab
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque seringue préremplie contient 45 mg d’ustékinumab dans 0,5 mL.
3. LISTE DES EXCIPIENTS
Histidine, monochlorhydrate d’histidine, polysorbate 80, saccharose, eau pour préparations injectables.
4. FORME PHARMACEUTIQUE ET CONTENU
Solution injectable 45 mg/0,5 mL 1 seringue préremplie
5. MODE ET VOIE(S) D’ADMINISTRATION
Ne pas agiter. Voie sous-cutanée. Lire la notice avant utilisation.
Code QR à inclure uzpruvopatients.com
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP Date limite d’utilisation dans le cas d’une conservation à température ambiante : _________________
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver au réfrigérateur. Ne pas congeler. Conserver la seringue préremplie dans l’emballage extérieur, à l’abri de la lumière. Peut être conservé à température ambiante (jusqu’à 30 °C) pendant une période unique allant jusqu’à 30 jours, mais sans dépasser la date de péremption initiale.
10. PRÉCAUTIONS PARTICULIÈRES D’ELIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
STADA Arzneimittel AG Stadastrasse 2-18 61118 Bad Vilbel Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/23/1784/001
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
UZPRUVO 45 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
Code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS MINIMALES DEVANT FIGURER SUR LES PLAQUETTES OU LES FILMS THERMOSOUDÉS
PLAQUETTE DE LA SERINGUE PRÉREMPLIE (45 mg)
1. DÉNOMINATION DU MÉDICAMENT
Uzpruvo 45 mg solution injectable en seringue préremplie ustékinumab
2. NOM DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
STADA Arzneimittel AG
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. AUTRE
Pour les conditions de conservation, voir la notice.
45 mg/0,5 mL
MENTIONS MINIMALES DEVANT FIGURER SUR LES PETITS CONDITIONNEMENTS PRIMAIRES
ÉTIQUETAGE SERINGUE PRÉREMPLIE (45 mg)
1. DÉNOMINATION DU MÉDICAMENT ET VOIE(S) D’ADMINISTRATION
Uzpruvo 45 mg injection ustékinumab SC
2. MODE D’ADMINISTRATION
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. CONTENU EN POIDS, VOLUME OU UNITÉ
45 mg/0,5 mL
6. AUTRE
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
EMBALLAGE EXTERIEUR SERINGUE PRÉREMPLIE (90 mg)
1. DÉNOMINATION DU MÉDICAMENT
Uzpruvo 90 mg solution injectable en seringue préremplie ustékinumab
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque seringue préremplie contient 90 mg d’ustékinumab dans 1 mL.
3. LISTE DES EXCIPIENTS
Histidine, monochlorhydrate d’histidine, polysorbate 80, saccharose, eau pour préparations injectables.
4. FORME PHARMACEUTIQUE ET CONTENU
Solution injectable 90 mg/1 mL 1 seringue préremplie 2 seringues préremplies
5. MODE ET VOIE(S) D’ADMINISTRATION
Ne pas agiter. Voie sous-cutanée. Lire la notice avant utilisation.
Code QR à inclure uzpruvopatients.com
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP Date limite d’utilisation dans le cas d’une conservation à température ambiante : _________________
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver au réfrigérateur. Ne pas congeler. Conserver la seringue préremplie dans l’emballage extérieur, à l’abri de la lumière. Peut être conservé à température ambiante (jusqu’à 30 °C) pendant une période unique allant jusqu’à 30 jours, mais sans dépasser la date de péremption initiale.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
STADA Arzneimittel AG Stadastrasse 2-18 61118 Bad Vilbel Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
| EU/1/23/1784/004 | [1 seringue préremplie] | |
|---|---|---|
| EU/1/23/1784/002 [2 seringues préremplies] | ||
EU/1/23/1784/002 [2 seringues préremplies]
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
UZPRUVO 90 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
Code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS MINIMALES DEVANT FIGURER SUR LES PLAQUETTES OU LES FILMS THERMOSOUDÉS
PLAQUETTE SERINGUE PRÉREMPLIE (90 mg)
1. DÉNOMINATION DU MÉDICAMENT
Uzpruvo 90 mg solution injectable en seringue préremplie ustékinumab
2. NOM DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
STADA Arzneimittel AG
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. AUTRE
Pour les conditions de conservation, voir la notice.
90 mg/1 mL
MENTIONS MINIMALES DEVANT FIGURER SUR LES PETITS CONDITIONNEMENTS PRIMAIRES
ÉTIQUETAGE SERINGUE PRÉREMPLIE (90 mg)
1. DÉNOMINATION DU MÉDICAMENT ET VOIE(S) D’ADMINISTRATION
Uzpruvo 90 mg injection ustékinumab SC
2. MODE D’ADMINISTRATION
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. CONTENU EN POIDS, VOLUME OU UNITÉ
90 mg/1 mL
6. AUTRE
B. NOTICE
Notice : Information de l’utilisateur
Uzpruvo 130 mg, solution à diluer pour perfusion ustékinumab
Ce médicament fait l'objet d'une surveillance supplémentaire qui permettra l'identification rapide de nouvelles informations relatives à la sécurité. Vous pouvez y contribuer en signalant tout effet indésirable que vous observez. Voir en fin de rubrique 4 comment déclarer les effets indésirables.
Veuillez lire attentivement cette notice avant d’utiliser ce médicament car elle contient des informations importantes pour vous.
Cette notice a été écrite pour la personne prenant le médicament.
- Gardez cette notice. Vous pourriez avoir besoin de la relire.
- Si vous avez d’autres questions, interrogez votre médecin ou votre pharmacien.
- Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou votre pharmacien. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
Que contient cette notice ? 1. Qu’est-ce qu’Uzpruvo et dans quels cas est-il utilisé ? 2. Quelles sont les informations à connaître avant d’utiliser Uzpruvo ? 3. Comment sera administré Uzpruvo ? 4. Quels sont les effets indésirables éventuels ? 5. Comment conserver Uzpruvo ? 6. Contenu de l’emballage et autres informations ?
1. Qu’est-ce qu’Uzpruvo et dans quels cas est-il utilisé ?
Qu’est-ce qu’Uzpruvo Uzpruvo contient la substance active « ustékinumab », un anticorps monoclonal. Les anticorps monoclonaux sont des protéines qui reconnaissent et se lient spécifiquement à certaines protéines de l’organisme.
Uzpruvo appartient à un groupe de médicaments appelés « immunosuppresseurs ». Ces médicaments agissent en affaiblissant partiellement le système immunitaire.
Dans quels cas Uzpruvo est-il utilisé Uzpruvo est utilisé pour le traitement des maladies inflammatoires suivantes :
• Maladie de Crohn modérée à sévère (chez les adultes et les enfants âgés de 2 ans et plus)
• Rectocolite hémorragique modérée à sévère (chez les adultes)
Maladie de Crohn La maladie de Crohn est une maladie inflammatoire des intestins. Si vous êtes atteint de la maladie de Crohn, vous recevrez d’abord d’autres médicaments. Si vous ne répondez pas suffisamment bien à ces médicaments ou que vous y êtes intolérants, Uzpruvo pourra vous être administré afin de réduire les signes et symptômes de votre maladie.
Rectocolite hémorragique La rectocolite hémorragique est une maladie inflammatoire des intestins. Si vous êtes atteint de rectocolite hémorragique, vous recevrez d’abord d’autres médicaments. Si vous ne répondez pas suffisamment bien à ces médicaments ou que vous y êtes intolérant, Uzpruvo pourra vous être administré afin de réduire les signes et les symptômes de votre maladie.
2. Quelles sont les informations à connaître avant d’utiliser Uzpruvo ?
N’utilisez jamais Uzpruvo
• Si vous êtes allergique à l’ustékinumab ou à l’un des autres composants contenus dans ce médicament (mentionnés dans la rubrique 6).
• Si vous avez une infection active que votre médecin considère importante.
Si vous n’êtes pas sûr(e) que l’une des situations ci-dessus s’applique à vous, parlez-en avec votre médecin ou pharmacien avant d’utiliser Uzpruvo.
Avertissements et précautions Adressez-vous à votre médecin ou pharmacien avant d’utiliser Uzpruvo. Votre médecin vérifiera votre état de santé avant le traitement. Assurez-vous d’informer votre médecin de toutes les maladies dont vous souffrez avant le traitement. Informez également votre médecin si vous avez récemment été en contact avec une personne susceptible d'avoir la tuberculose. Votre médecin vous examinera et effectuera un test de dépistage de la tuberculose avant que vous ne receviez Uzpruvo. Si votre médecin pense que vous êtes exposé(e) au risque de tuberculose, il pourra vous prescrire des médicaments pour la traiter.
Faites attention aux effets indésirables graves : Uzpruvo peut provoquer des effets indésirables graves, y compris des réactions allergiques et des infections. Vous devez faire attention à certains signes de maladie pendant la prise d’Uzpruvo. Consultez le paragraphe « Effets indésirables graves » de la rubrique 4 pour obtenir une liste complète de ces effets indésirables.
Avant d’utiliser Uzpruvo, informez votre médecin :
• Si vous avez déjà eu une réaction allergique à Uzpruvo. En cas de doute, demandez à votre médecin.
• Si vous avez déjà eu un cancer quel qu’en soit le type, car les immunosuppresseurs comme Uzpruvo affaiblissent partiellement le système immunitaire. Cela peut augmenter le risque de cancer.
• Si vous avez été traité(e) pour un psoriasis avec d’autres médicaments biologiques (un médicament produit à partir d’une source biologique et habituellement administré par injection) — le risque de cancer peut être plus élevé.
• Si vous avez ou avez récemment eu une infection ou si vous avez des orifices anormaux au niveau de la peau (fistules).
• Si vous avez de nouvelles lésions ou des lésions qui évoluent sur les zones de psoriasis ou sur la peau saine.
• Si vous prenez d’autres traitements pour le psoriasis et/ou le rhumatisme psoriasique tels qu’un autre immunosuppresseur ou une photothérapie (quand votre corps est traité avec un type de lumière ultra-violet [UV]). Ces traitements peuvent également affaiblir partiellement le système immunitaire. L’utilisation simultanée de ces traitements avec Uzpruvo n’a pas été étudiée. Cependant, il est possible que cela augmente le risque de maladies liées à un système immunitaire plus faible.
• Si vous recevez ou avez déjà reçu des injections pour traiter les allergies — on ne sait pas si Uzpruvo peut les affecter.
• Si vous avez 65 ans ou plus — vous êtes plus susceptible de contracter des infections.
Si vous n’êtes pas sûr(e) que l’une des situations ci-dessus s’applique à vous, parlez-en avec votre médecin ou pharmacien avant d’utiliser Uzpruvo.
Certains patients ont présenté des réactions de type lupus, notamment un lupus cutané ou un syndrome de type lupus, au cours du traitement par ustékinumab. Consultez immédiatement un médecin si vous développez une éruption cutanée rouge, en relief, squameuse, comportant parfois une bordure plus foncée, sur les zones de peau exposées au soleil ou associée à des douleurs articulaires.
Crise cardiaque et accident vasculaire cérébral (AVC) Des crises cardiaques et des AVC ont été observés au cours d’une étude menée chez des patients atteints de psoriasis et traités par ustékinumab. Votre médecin vérifiera régulièrement vos facteurs de risque de maladie cardiaque et d’AVC afin de s’assurer qu’ils sont traités de manière adéquate. Consultez immédiatement un médecin si vous développez des douleurs thoraciques, une faiblesse ou des sensations anormales d’un côté de votre corps, un affaissement du visage ou des anomalies de la parole ou de la vue.
Enfants et adolescents Uzpruvo n’est pas recommandé chez les enfants âgés de moins de 2 ans atteints de la maladie de Crohn ou les enfants âgés de moins de 18 ans atteints de rectocolite hémorragique car il n’a pas été étudié dans cette tranche d’âge.
Autres médicaments, vaccins et Uzpruvo Informez votre médecin ou pharmacien :
• Si vous prenez, avez récemment pris ou pourriez prendre tout autre médicament.
• Si vous vous êtes récemment fait ou allez-vous faire vacciner. Certains types de vaccins (vaccins vivants) ne doivent pas être administrés pendant l’utilisation d’Uzpruvo.
• Si vous avez reçu Uzpruvo pendant votre grossesse, informez le médecin qui suit votre bébé de votre traitement par Uzpruvo avant que votre bébé ne reçoive un vaccin quel qu’il soit, notamment un vaccin vivant, tel que le vaccin BCG (utilisé pour prévenir la tuberculose). Les vaccins vivants ne sont pas recommandés pour votre bébé au cours des douze premiers mois après la naissance si vous avez reçu Uzpruvo pendant la grossesse, à moins que le médecin de votre bébé ne recommande le contraire.
Grossesse et allaitement
• Si vous êtes enceinte, si vous pensez être enceinte ou planifiez une grossesse, demandez conseil à votre médecin avant de prendre ce médicament.
• Il n’a pas été observé de risque accru de malformations congénitales chez les bébés exposés à Uzpruvo dans l’utérus. Cependant, l’expérience clinique avec Uzpruvo chez les femmes enceintes est limitée. Il est ainsi préférable d’éviter l’utilisation de Uzpruvo en cas de grossesse.
• Si vous êtes une femme en âge de procréer, vous devez éviter de démarrer une grossesse et vous devez utiliser une méthode de contraception adaptée pendant l’utilisation d’Uzpruvo et jusqu’à 15 semaines au moins après le dernier traitement par Uzpruvo.
• Uzpruvo peut traverser la barrière placentaire et passer chez le bébé à naître. Si vous avez reçu Uzpruvo au cours de votre grossesse, votre bébé peut présenter un risque plus élevé de contracter une infection.
• Si vous avez reçu Uzpruvo pendant votre grossesse, il est important que vous informiez les médecins et les autres professionnels de santé qui suivent votre bébé avant qu’il ne reçoive un vaccin, quel qu’il soit. Les vaccins vivants, tels que le vaccin BCG (utilisé pour prévenir la tuberculose), ne sont pas recommandés pour votre bébé au cours des douze premiers mois après la naissance si vous avez reçu Uzpruvo pendant la grossesse, à moins que le médecin de votre bébé ne recommande le contraire.
• L’ustékinumab peut passer en très faible quantité dans le lait maternel. Si vous allaitez ou envisagez d’allaiter, demandez conseil à votre médecin. Vous devez décider avec lui si vous devez plutôt allaiter ou utiliser Uzpruvo. Ne faites pas les deux.
Conduite de véhicules et utilisation de machines Uzpruvo n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
Uzpruvo contient du sodium et du polysorbate 80 Ce médicament contient moins de 1 mmol de sodium (23 mg) par dose, c'est-à-dire essentiellement « sans sodium ». Cependant, avant de vous être administré, Uzpruvo est mélangé à une solution qui contient du sodium. Parlez-en à votre médecin si vous suivez un régime pauvre en sel.
Ce médicament contient 0,4 mg de polysorbate 80 par mL. Les polysorbates peuvent provoquer des réactions allergiques. Informez votre médecin si vous avez des allergies connues.
3. Comment utiliser Uzpruvo ?
Uzpruvo doit être utilisé sous la responsabilité et la surveillance d’un médecin expérimenté dans le traitement et le traitement de la maladie de Crohn ou de la rectocolite hémorragique.
Uzpruvo 130 mg concentré pour solution pour perfusion vous sera administré par votre médecin, au moyen d'une perfusion dans une veine de votre bras (perfusion intraveineuse) sur une période d'au moins une heure. Discutez avec votre médecin de la date de vos injections et des rendez-vous de suivi.
Quelle quantité d’Uzpruvo est administrée Votre médecin déterminera la quantité d’Uzpruvo dont vous avez besoin et la durée du traitement.
Adultes âgés de 18 ans ou plus Maladie de Crohn ou rectocolite hémorragique
• Le médecin déterminera la dose de perfusion intraveineuse recommandée pour vous en fonction de votre poids corporel.
Votre poids corporel Dose ≤ 55 kg 260 mg > 55 kg à ≤ 85 kg 390 mg > 85 kg 520 mg
• Après la dose intraveineuse initiale, vous recevrez la dose suivante de 90 mg d'Uzpruvo par injection sous votre peau (en « sous-cutanée ») 8 semaines après, puis toutes les 12 semaines.
Enfants pesant moins de 40 kg Maladie de Crohn
• Le médecin déterminera la dose de perfusion intraveineuse recommandée pour vous en fonction de votre surface corporelle (SC).
• Après la dose initiale, votre médecin déterminera la dose suivante en fonction de votre SC. Par la suite, vous recevrez cette dose de Uzpruvo par une injection sous la peau (en « sous- cutanée ») après 8 semaines, puis toutes les 12 semaines.
Enfants pesant au moins 40 kg Maladie de Crohn
• Le médecin déterminera la dose de perfusion intraveineuse recommandée pour vous en fonction de votre poids corporel.
Votre poids corporel Dose ≥ 40 à ≤ 55 kg 260 mg > 55 kg à ≤ 85 kg 390 mg > 85 kg 520 mg
• Après la dose initiale intraveineuse, vous recevrez la dose suivante de Uzpruvo 90 mg par injection sous la peau (en « sous-cutanée ») 8 semaines après, puis ensuite toutes les 12 semaines.
Comment Uzpruvo est administré
• La première dose de Uzpruvo pour le traitement de la maladie de Crohn ou de la rectocolite hémorragique est administrée par un médecin, à l’aide d’une perfusion dans la veine du bras (perfusion intraveineuse). Pour toute question sur l’administration d’Uzpruvo, adressez-vous à votre médecin.
Si vous oubliez d’utiliser Uzpruvo Si vous oubliez ou manquez le rendez-vous pour l’administration de la dose, contactez votre médecin pour reprogrammer votre rendez-vous.
Si vous arrêtez d’utiliser Uzpruvo Il n’est pas dangereux d’arrêter d’utiliser Uzpruvo. Cependant, si vous arrêtez, vos symptômes peuvent revenir.
Si vous avez d’autres questions sur l’utilisation de ce médicament, demandez plus d’informations à votre médecin ou à votre pharmacien.
4. Quels sont les effets indésirables éventuels ?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
Effets indésirables graves Certains patients peuvent présenter des effets indésirables graves qui peuvent nécessiter un traitement urgent.
Réactions allergiques — elles peuvent nécessiter un traitement urgent. Informez votre médecin ou obtenez immédiatement une aide médicale d’urgence si vous remarquez l’un des signes suivants.
• Les réactions allergiques graves (« anaphylaxie ») sont rares chez les personnes prenant ustékinumab (pouvant affecter jusqu’à 1 personne sur 1 000). Les signes incluent :
o difficultés pour respirer ou avaler,
o pression artérielle basse, pouvant provoquer des sensations vertigineuses ou une sensation d’évanouissement,
o gonflement du visage, des lèvres, de la bouche ou de la gorge.
• Les signes fréquents d’une réaction allergique incluent éruption cutanée et urticaire (pouvant affecter jusqu’à 1 personne sur 100).
Réactions liées à la perfusion – Si vous êtes traités pour la maladie de Crohn ou de la rectocolite hémorragique, la première dose de Uzpruvo est administrée à l’aide d’une perfusion dans une veine (perfusion intraveineuse). Certains patients ont présenté de graves réactions allergiques pendant la perfusion.
Dans de rares cas, des réactions allergiques pulmonaires et une inflammation pulmonaire ont été signalées chez des patients traités par ustékinumab. Informez immédiatement votre médecin si vous présentez des symptômes comme la toux, l’essoufflement et la fièvre.
Si vous avez une réaction allergique grave, votre médecin pourra décider que vous ne devez plus utiliser Uzpruvo.
Infections — elles peuvent nécessiter un traitement urgent. Informez immédiatement votre médecin si vous remarquez l’un des signes suivants.
• Les infections du nez ou de la gorge et les rhumes sont fréquents (pouvant affecter jusqu’à 1 personne sur 10).
• Les infections thoraciques sont peu fréquentes (pouvant affecter jusqu’à 1 personne sur 100).
• L’inflammation des tissus sous la peau (cellulite) est peu fréquente (pouvant affecter jusqu’à 1 personne sur 100).
• Les zona (un type d’éruption cutanée douloureuse avec des cloques) sont peu fréquents (pouvant affecter jusqu’à 1 personne sur 100).
Uzpruvo peut altérer votre capacité à lutter contre les infections. Certaines infections peuvent devenir graves et peuvent comprendre des infections d’origine virale, fongique, bactérienne (notamment la tuberculose) ou parasitaire, y compris des infections survenant principalement chez les personnes présentant un système immunitaire affaibli (infections opportunistes). Des infections opportunistes du cerveau (encéphalite, méningite), des poumons et des yeux ont été rapportées chez des patients recevant un traitement par ustékinumab.
Vous devez faire attention aux signes d’infection pendant l’utilisation d’Uzpruvo. Ceux-ci incluent :
• fièvre, symptômes pseudo-grippaux, sueurs nocturnes, perte de poids ;
• sensation de fatigue ou essoufflement ; toux qui ne passe pas ;
• peau chaude, rouge et douloureuse, ou éruption cutanée douloureuse accompagnée de cloques ;
• sensation de brûlure lorsque vous urinez ;
• diarrhée ;
• troubles visuels ou perte de la vue ;
• maux de tête, raideur de la nuque, sensibilité à la lumière, nausées ou confusion.
Informez immédiatement votre médecin si vous remarquez l’un de ces signes d’infection. Ils peuvent être des signes d’infections telles que des infections thoraciques, des infections de la peau, un zona ou des infections opportunistes, qui pourraient entraîner de graves complications. Informez votre médecin si vous avez une infection qui ne passe pas ou qui revient. Votre médecin pourra décider que vous ne devez plus utiliser Uzpruvo jusqu’à ce que l’infection disparaisse. Informez également votre médecin si vous avez des coupures ou des plaies ouvertes car elles pourraient s’infecter.
Desquamation de la peau — l’augmentation de la rougeur et de la desquamation de la peau sur une surface corporelle plus étendue peuvent être des symptômes de psoriasis érythrodermique ou d’érythrodermie, qui sont des atteintes graves de la peau. Vous devez informer immédiatement votre médecin si vous remarquez l’un de ces signes.
Autres effets indésirables
Fréquent (pouvant affecter jusqu’à 1 personne sur 10) :
• Diarrhée
• Nausées
• Vomissements
• Sensation de fatigue
• Sensations vertigineuses
• Maux de tête
• Démangeaisons (« prurit »)
• Douleurs au niveau du dos, des muscles ou des articulations
• Maux de gorge
• Rougeur et douleur au site d’injection
• Infection des sinus
Peu fréquent (pouvant affecter jusqu’à 1 personne sur 100) :
• Infections dentaires
• Infection mycotique vaginale
• Dépression
• Nez bouché ou congestionné
• Saignement, ecchymose (« bleu »), induration, gonflement et démangeaisons au site d’injection
• Sensation de faiblesse
• Paupière tombante et muscles affaissés sur un côté du visage (« paralysie faciale » ou « paralysie de Bell »), généralement temporaire
• Modification de l’aspect du psoriasis avec rougeur et apparition de petites vésicules jaunes ou blanches, parfois accompagnées de fièvre (psoriasis pustuleux).
• Peau qui pèle (desquamation de la peau)
• Acné
Rare (pouvant affecter jusqu’à 1 personne sur 1 000) :
• Rougeur et desquamation de la peau sur une surface corporelle plus étendue, pouvant démanger ou être douloureuse (érythrodermie). Des symptômes semblables se développent parfois dans le cadre de l’évolution naturelle du type de symptômes du psoriasis (psoriasis érythrodermique).
• Inflammation des petits vaisseaux sanguins, pouvant entraîner une éruption cutanée accompagnée de petits boutons rouges ou violets, de fièvre ou de douleurs articulaires (vascularite).
Très rare (pouvant affecter jusqu’à 1 personne sur 10 000) :
• Formation de cloques sur la peau, potentiellement accompagnées d’une rougeur, de démangeaisons et de douleurs (pemphigoïde bulleuse).
• Lupus cutané ou syndrome de type lupus (éruption cutanée rouge, en relief, squameuse sur les zones de peau exposées au soleil, éventuellement accompagnée de douleurs articulaires).
Déclaration des effets secondaires Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou à votre pharmacien. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver Uzpruvo ?
• Uzpruvo 130 mg solution à diluer pour perfusion est administré dans un hôpital ou une clinique et les patients ne doivent pas avoir besoin de le stocker ou de le manipuler.
• Tenir ce médicament hors de la vue et de la portée des enfants.
• À conserver au réfrigérateur (entre 2 °C et 8 °C). Ne pas congeler.
• Conserver le flacon dans l’emballage extérieur à l’abri de la lumière.
• Si nécessaire, un flacon non ouvert peut être conservé à température ambiante jusqu'à 30 °C pendant une période unique de 7 jours maximum dans l'emballage d'origine, à l'abri de la lumière. Une fois que le flacon a été conservé à température ambiante (jusqu'à 30 °C), il ne doit pas être remis au réfrigérateur. Jeter le flacon s'il n'est pas utilisé dans les 7 jours à température ambiante ou avant la date de péremption originale, si celle-ci est antérieure.
• Ne pas agiter les flacons. Une agitation prolongée et vigoureuse peut endommager le médicament.
N’utilisez pas ce médicament
• Après la date de péremption indiquée sur l’étiquette et la boîte après « EXP ». La date de péremption fait référence au dernier jour de ce mois.
• Si vous remarquez que le liquide est décoloré, trouble ou si de grosses particules flottent dans le liquide (voir rubrique 6 « Comment se présente Uzpruvo et contenu de l’emballage extérieur »).
• Si vous savez ou pensez que le produit a pu être exposé à des températures extrêmes (telles qu’une congélation ou un réchauffement accidentel).
• Si le produit a été agité vigoureusement.
• Ne pas utiliser si le dispositif d’inviolabilité est endommagé.
Uzpruvo est à usage unique exclusivement. Tout médicament ou solution diluée pour perfusion non utilisé restant dans le flacon et la seringue doit être jeté conformément à la réglementation en vigueur.
6. Contenu de l’emballage et autres informations
Ce que contient Uzpruvo
• La substance active est l’ustékinumab. Chaque flacon contient 130 mg d’ustékinumab dans 26 mL.
• Les autres composants sont : EDTA sel disodique dihydraté, histidine, monochlorhydrate d’histidine, méthionine, polysorbate 80 (E433), saccharose et eau pour préparations injectables.
Comment se présente Uzpruvo et contenu de l’emballage extérieur Uzpruvo est une solution à diluer pour perfusion (concentré stérile) limpide, incolore à légèrement jaune et pratiquement exempte de particules visibles. Elle est fournie dans un emballage cartonné contenant un flacon unidose en verre de 30 mL. Chaque flacon contient 130 mg d’ustékinumab dans 26 mL de solution à diluer pour perfusion (concentré stérile).
Titulaire de l’Autorisation de mise sur le marché STADA Arzneimittel AG Stadastrasse 2–18 61118 Bad Vilbel Allemagne
Fabricants Alvotech Hf Sæmundargata 15-19 Reykjavik, 102 Islande
STADA Arzneimittel AG Stadastrasse 2–18 61118 Bad Vilbel Allemagne
Pour toute information complémentaire concernant ce médicament, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché :
België/Belgique/Belgien Lietuva EG (Eurogenerics) NV UAB „STADA Baltics“ Tél/Tel: +32 24797878 Tel: +370 52603926 България Luxembourg/Luxemburg STADA Bulgaria EOOD EG (Eurogenerics) NV Teл.: +359 29624626 Tél/Tel: +32 4797878 Česká republika Magyarország STADA PHARMA CZ s.r.o. STADA Hungary Kft Tel: +420 257888111 Tel.: +36 18009747 Danmark Malta STADA Nordic ApS Pharma.MT Ltd Tlf: +45 44859999 Tel: +356 21337008 Deutschland Nederland STADAPHARM GmbH Centrafarm B.V. Tel: +49 61016030 Tel.: +31 765081000 Eesti Norge UAB „STADA Baltics“ STADA Nordic ApS Tel: +372 53072153 Tlf: +45 44859999 Ελλάδα Österreich DEMO S.A. Pharmaceutical Industry STADA Arzneimittel GmbH Τηλ: +30 2108161802 Tel: +43 136785850
España Polska Laboratorio STADA, S.L. STADA Pharm Sp. z o.o. Tel: +34 934738889 Tel: +48 227377920 France Portugal EG LABO - Laboratoires EuroGenerics Stada, Lda. Tél: +33 146948686 Tel: +351 211209870 Hrvatska România STADA d.o.o. STADA M&D SRL Tel: +385 13764111 Tel: +40 213160640 Ireland Slovenija Clonmel Healthcare Ltd. Stada d.o.o. Tel: +353 526177777 Tel: +386 15896710 Ísland Slovenská republika STADA Arzneimittel AG STADA PHARMA Slovakia, s.r.o. Sími: +49 61016030 Tel: +421 252621933 Italia Suomi/Finland EG SpA STADA Nordic ApS, Suomen sivuliike Tel: +39 028310371 Puh/Tel: +358 207416888 Κύπρος Sverige DEMO S.A. Pharmaceutical Industry STADA Nordic ApS Τηλ: +30 2108161802 Tel: +45 44859999 Latvija UAB „STADA Baltics“ Tel: +371 28016404
La dernière date à laquelle cette notice a été révisée est
Autres sources d’informations Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu/.
Instructions pour l’administration
Traçabilité :
Afin d’améliorer la traçabilité des médicaments biologiques, le nom de marque et le numéro de lot du produit administré doivent être clairement enregistrés.
Instructions pour la dilution :
Uzpruvo solution à diluer pour perfusion doit être dilué, préparé et administré par un professionnel de santé en utilisant une technique aseptique.
1. Pour les patients adultes et patients pédiatriques pesant au moins 40 kg, calculer la dose et le nombre de flacons de Uzpruvo nécessaires en fonction du poids du patient (voir rubrique 4.2, Tableau 1, Tableau 3) ou pour les patients pédiatriques pesant moins de 40 kg, calculer la dose et le nombre de flacons de Uzpruvo nécessaires en fonction de la surface corporelle (SC) du patient (voir rubrique 4.2, Tableau 2). ). Chaque flacon de 26 mL de Uzpruvo contient 130 mg d’ustekinumab. 2. Prélever et jeter un volume de solution de chlorure de sodium à 9 mg/mL (0,9%) de la poche de perfusion de 250 mL égal au volume de Uzpruvo à ajouter. (jeter 26 mL de chlorure de sodium pour chaque flacon de Uzpruvo nécessaire, pour 2 flacons - jeter 52 mL, pour 3 flacons - jeter 78 mL, pour 4 flacons - jeter 104 mL). 3. Prélever 26 mL de Uzpruvo de chaque flacon nécessaire et les ajouter à la poche de perfusion de 250 mL. Le volume final dans la poche de perfusion doit être de 250 mL. Mélanger délicatement. 4. Pour les patients pédiatriques atteints de la maladie de Crohn pesant moins de 40 kg, la dose est en fonction de la SC du patient sous forme d’une dose unique de Uzpruvo par voie intraveineuse (IV). Prélever et jeter ensuite un volume de solution de chlorure de sodium à 9 mg/mL (0,9 %) de la poche de perfusion de 100 mL égal au volume de Uzpruvo à ajouter. Prélever le volume approprié de Uzpruvo de chaque flacon nécessaire et l’ajouter à la poche de perfusion de 100 mL. Le volume final dans la poche de perfusion doit être de 100 mL. Mélanger délicatement. 5. Inspecter visuellement la solution diluée avant administration. Ne pas utiliser si des particules visibles opaques, un changement de coloration ou des particules étrangères sont observés. 6. Administrer la solution diluée sur une période d’au moins une heure. Une fois diluée, la perfusion doit être administrée dans son intégralité dans les huit heures suivant la dilution dans la poche de perfusion. 7. Utiliser exclusivement un ensemble de perfusion avec filtre en ligne stérile, non pyrogène, à faible fixation protéique (taille de pores 0,2 micromètre). 8. Chaque flacon est à usage unique et tout médicament non utilisé doit être éliminé conformément à la réglementation en vigueur.
Conservation Si nécessaire, la solution diluée pour perfusion peut être conservée à température ambiante. La perfusion doit être administrée dans son intégralité dans les 8 heures suivant la dilution dans la poche de perfusion. Ne pas congeler.
Notice : Information de l’utilisateur
Uzpruvo 45 mg, solution injectable ustékinumab
Ce médicament fait l'objet d'une surveillance supplémentaire qui permettra l'identification rapide de nouvelles informations relatives à la sécurité. Vous pouvez y contribuer en signalant tout effet indésirable que vous observez. Voir en fin de rubrique 4 comment déclarer les effets indésirables.
Veuillez lire attentivement cette notice avant d’utiliser ce médicament car elle contient des informations importantes pour vous.
Cette notice a été écrite pour la personne prenant le médicament. Si vous êtes le parent ou le soignant qui administrera Uzpruvo à un enfant, veuillez lire attentivement ces informations.
- Gardez cette notice. Vous pourriez avoir besoin de la relire.
- Si vous avez d’autres questions, interrogez votre médecin ou votre pharmacien.
- Ce médicament vous a été personnellement prescrit. Ne le donnez pas à d’autres personnes. Il pourrait leur être nocif, même si les signes de leur maladie sont identiques aux vôtres.
- Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou votre pharmacien. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
Que contient cette notice ? 1. Qu’est-ce qu’Uzpruvo et dans quels cas est-il utilisé ? 2. Quelles sont les informations à connaître avant d’utiliser Uzpruvo ? 3. Comment utiliser Uzpruvo ? 4. Quels sont les effets indésirables éventuels ? 5. Comment conserver Uzpruvo ? 6. Contenu de l’emballage et autres informations
1. Qu’est-ce qu’Uzpruvo et dans quels cas est-il utilisé ?
Qu’est-ce qu’Uzpruvo Uzpruvo contient la substance active « ustékinumab », un anticorps monoclonal. Les anticorps monoclonaux sont des protéines qui reconnaissent et se lient spécifiquement à certaines protéines de l’organisme.
Uzpruvo appartient à un groupe de médicaments appelés « immunosuppresseurs ». Ces médicaments agissent en affaiblissant partiellement le système immunitaire.
Dans quels cas Uzpruvo est-il utilisé Uzpruvo est utilisé pour le traitement des maladies inflammatoires suivantes :
• Psoriasis en plaques (chez les adultes et les adolescents âgés de 6 ans et plus)
• Rhumatisme psoriasique (chez les adultes)
• Maladie de Crohn modérée à sévère (chez les adultes et les enfants âgés de 2 ans et plus)
• Rectocolite hémorragique modérée à sévère (chez les adultes)
Psoriasis en plaques Le psoriasis en plaques est une maladie de la peau qui provoque une inflammation affectant la peau et les ongles. Uzpruvo réduira l’inflammation ainsi que d’autres signes de la maladie.
Uzpruvo est utilisé chez les patients adultes souffrant de psoriasis en plaques modéré à sévère, qui ne peuvent pas utiliser la ciclosporine, le méthotrexate ou la photothérapie, ou lorsque ces traitements n’ont pas été efficaces.
Uzpruvo est utilisé chez les enfants et adolescents âgés de 6 ans et plus atteints de psoriasis en plaques modéré à sévère, chez qui la photothérapie ou d’autres traitements systémiques ne peuvent être utilisés, ou lorsque ces traitements n’ont pas été efficaces.
Rhumatisme psoriasique Le rhumatisme psoriasique est une maladie inflammatoire des articulations, habituellement associée à du psoriasis. Si vous avez un rhumatisme psoriasique actif, vous recevrez d’abord d’autres médicaments. Si vous ne répondez pas suffisamment bien à ces médicaments, vous pourrez recevoir Uzpruvo afin de :
• Réduire les signes et symptômes de votre maladie.
• Améliorer votre état physique.
• Ralentir les atteintes de vos articulations.
Maladie de Crohn La maladie de Crohn est une maladie inflammatoire des intestins. Si vous êtes atteint de la maladie de Crohn, vous recevrez d’abord d’autres médicaments. Si vous ne répondez pas suffisamment bien à ces médicaments ou que vous y êtes intolérants, Uzpruvo pourra vous être administré afin de réduire les signes et symptômes de votre maladie.
Rectocolite hémorragique La rectocolite hémorragique est une maladie inflammatoire des intestins. Si vous êtes atteint de rectocolite hémorragique, vous recevrez d’abord d’autres médicaments. Si vous ne répondez pas suffisamment bien à ces médicaments ou que vous y êtes intolérant, Uzpruvo pourra vous être administré afin de réduire les signes et les symptômes de votre maladie.
2. Quelles sont les informations à connaître avant d’utiliser Uzpruvo ?
N’utilisez jamais Uzpruvo
• Si vous êtes allergique à l’ustékinumab ou à l’un des autres composants contenus dans ce médicament (mentionnés dans la rubrique 6).
• Si vous avez une infection active que votre médecin considère importante.
Si vous n’êtes pas sûr(e) que l’une des situations ci-dessus s’applique à vous, parlez-en avec votre médecin ou pharmacien avant d’utiliser Uzpruvo.
Avertissements et précautions Adressez-vous à votre médecin ou pharmacien avant d’utiliser Uzpruvo. Votre médecin vérifiera votre état de santé avant chaque traitement. Assurez-vous d’informer votre médecin de toutes les maladies dont vous souffrez avant chaque traitement. Informez également votre médecin si vous avez récemment été en contact avec une personne susceptible d'avoir la tuberculose. Votre médecin vous examinera et effectuera un test de dépistage de la tuberculose avant que vous ne receviez Uzpruvo. Si votre médecin pense que vous êtes exposé(e) au risque de tuberculose, il pourra vous prescrire des médicaments pour la traiter.
Faites attention aux effets indésirables graves : Uzpruvo peut provoquer des effets indésirables graves, y compris des réactions allergiques et des infections. Vous devez faire attention à certains signes de maladie pendant la prise d’Uzpruvo. Consultez le paragraphe « Effets indésirables graves » de la rubrique 4 pour obtenir une liste complète de ces effets indésirables.
Avant d’utiliser Uzpruvo, informez votre médecin :
• Si vous avez déjà eu une réaction allergique à Uzpruvo. En cas de doute, demandez à votre médecin.
• Si vous avez déjà eu un cancer quel qu’en soit le type, car les immunosuppresseurs comme Uzpruvo affaiblissent partiellement le système immunitaire. Cela peut augmenter le risque de cancer.
• Si vous avez été traité(e) pour un psoriasis avec d’autres médicaments biologiques (un médicament produit à partir d’une source biologique et habituellement administré par injection) — le risque de cancer peut être plus élevé.
• Si vous avez ou avez récemment eu une infection.
• Si vous avez de nouvelles lésions ou des lésions qui évoluent sur les zones de psoriasis ou sur la peau saine.
• Si vous prenez d’autres traitements pour le psoriasis et/ou le rhumatisme psoriasique tels qu’un autre immunosuppresseur ou une photothérapie (quand votre corps est traité avec un type de lumière ultra-violet [UV]). Ces traitements peuvent également affaiblir partiellement le système immunitaire. L’utilisation simultanée de ces traitements avec Uzpruvo n’a pas été étudiée. Cependant, il est possible que cela augmente le risque de maladies liées à un système immunitaire plus faible.
• Si vous recevez ou avez déjà reçu des injections pour traiter les allergies — on ne sait pas si Uzpruvo peut les affecter.
• Si vous avez 65 ans ou plus — vous pouvez être plus susceptible de contracter des infections.
Si vous n’êtes pas sûr(e) que l’une des situations ci-dessus s’applique à vous, parlez-en avec votre médecin ou pharmacien avant d’utiliser Uzpruvo.
Certains patients ont présenté des réactions de type lupus, notamment un lupus cutané ou un syndrome de type lupus, au cours du traitement par ustékinumab. Consultez immédiatement un médecin si vous développez une éruption cutanée rouge, en relief, squameuse, comportant parfois une bordure plus foncée, sur les zones de peau exposées au soleil ou associée à des douleurs articulaires.
Crise cardiaque et accident vasculaire cérébral (AVC) Des crises cardiaques et des AVC ont été observés au cours d’une étude menée chez des patients atteints de psoriasis et traités par ustékinumab. Votre médecin vérifiera régulièrement vos facteurs de risque de maladie cardiaque et d’AVC afin de s’assurer qu’ils sont traités de manière adéquate. Consultez immédiatement un médecin si vous développez des douleurs thoraciques, une faiblesse ou des sensations anormales d’un côté de votre corps, un affaissement du visage ou des anomalies de la parole ou de la vue.
Enfants et adolescents Uzpruvo n’est pas recommandé chez les enfants âgés de moins de 6 ans atteints de psoriasis, chez les enfants atteints de la maladie de Crohn âgés de moins de 2 ans ou chez les enfants âgés de moins de 18 ans atteints de rhumatisme psoriasique ou de rectocolite hémorragique, car il n’a pas été étudié dans ces tranches d’âge.
Autres médicaments, vaccins et Uzpruvo Informez votre médecin ou pharmacien :
• Si vous prenez, avez récemment pris ou pourriez prendre tout autre médicament.
• Si vous vous êtes récemment fait ou allez-vous faire vacciner. Certains types de vaccins (vaccins vivants) ne doivent pas être administrés pendant l’utilisation d’Uzpruvo.
• Si vous avez reçu Uzpruvo pendant votre grossesse, informez le médecin qui suit votre bébé de votre traitement par Uzpruvo avant que votre bébé ne reçoive un vaccin quel qu’il soit, notamment un vaccin vivant, tel que le vaccin BCG (utilisé pour prévenir la tuberculose). Les vaccins vivants ne sont pas recommandés pour votre bébé au cours des douze premiers mois après la naissance si vous avez reçu Uzpruvo pendant la grossesse, à moins que le médecin de votre bébé ne recommande le contraire.
Grossesse et allaitement
• Si vous êtes enceinte, si vous pensez être enceinte ou planifiez une grossesse, demandez conseil à votre médecin avant de prendre ce médicament.
• Il n’a pas été observé de risque accru de malformations congénitales chez les bébés exposés à ustékinumab dans l’utérus. Cependant, l’expérience clinique avec ustékinumab chez les femmes enceintes est limitée. Il est ainsi préférable d’éviter l’utilisation d’Uzpruvo en cas de grossesse.
• Si vous êtes une femme en âge de procréer, vous devez éviter de démarrer une grossesse et vous devez utiliser une méthode de contraception adaptée pendant l’utilisation d’Uzpruvo et jusqu’à 15 semaines au moins après le dernier traitement par Uzpruvo.
• Uzpruvo peut traverser la barrière placentaire et passer chez le bébé à naître. Si vous recevez Uzpruvo au cours de votre grossesse, votre bébé peut présenter un risque plus élevé de contracter une infection.
• Si vous avez reçu Uzpruvo pendant votre grossesse, il est important que vous informiez les médecins et les autres professionnels de santé qui suivent votre bébé avant qu’il ne reçoive un vaccin, quel qu’il soit. Les vaccins vivants, tels que le vaccin BCG (utilisé pour prévenir la tuberculose), ne sont pas recommandés pour votre bébé au cours des douze premiers mois après la naissance si vous avez reçu Uzpruvo pendant la grossesse, à moins que le médecin de votre bébé ne recommande le contraire.
• L’ustékinumab peut passer en très faible quantité dans le lait maternel. Si vous allaitez ou envisagez d’allaiter, demandez conseil à votre médecin. Vous devez décider avec lui si vous devez plutôt allaiter ou utiliser Uzpruvo. Ne faites pas les deux.
Conduite de véhicules et utilisation de machines Uzpruvo n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
Uzpruvo contient du polysorbate 80 Ce médicament contient 0,04 mg de polysorbate 80 par mL. Les polysorbates peuvent provoquer des réactions allergiques. Informez votre médecin si vous avez des allergies connues.
3. Comment utiliser Uzpruvo ?
Uzpruvo doit être utilisé sous la responsabilité et la surveillance d’un médecin expérimenté dans le traitement des maladies pour lesquelles Uzpruvo est destiné.
Veillez à toujours utiliser ce médicament en suivant exactement les indications de votre médecin. Vérifiez auprès de votre médecin en cas de doute. Parlez avec votre médecin afin de savoir quand vous recevrez vos injections et aurez vos rendez-vous de suivi.
Quelle quantité d’Uzpruvo est administrée Votre médecin déterminera la quantité d’Uzpruvo dont vous avez besoin et la durée du traitement.
Adultes âgés de 18 ans ou plus Psoriasis ou rhumatisme psoriasique
• La dose initiale recommandée est de 45 mg d’Uzpruvo. Pour les patients pesant plus de 100 kilogrammes (kg), la dose initiale est de 90 mg au lieu de 45 mg.
• Après la dose initiale, vous recevrez la dose suivante 4 semaines après, puis toutes les 12 semaines par la suite. Les doses suivantes sont généralement les mêmes que la dose initiale.
Maladie de Crohn ou rectocolite hémorragique
• Pendant le traitement, la première dose d'environ 6 mg/kg d’Uzpruvo sera administrée par votre médecin à l’aide d’une perfusion dans une veine de votre bras (perfusion intraveineuse). Après la dose initiale, vous recevrez la dose suivante de 90 mg d’Uzpruvo par une injection sous la peau (« sous-cutanée ») après 8 semaines, puis toutes les 12 semaines par la suite.
• Chez certains patients, après la première injection sous la peau, Uzpruvo 90 mg peut être administré toutes les 8 semaines. Votre médecin déterminera la date de votre prochaine dose.
Enfants et adolescents âgés de 6 ans ou plus Psoriasis
• Votre médecin établira la bonne dose pour vous, y compris la quantité (le volume) d’Uzpruvo devant être injectée pour obtenir la bonne dose, qui dépendra de votre poids au moment de chaque administration.
• Si vous pesez moins de 60 kg, il n’existe pas de forme posologique d’Uzpruvo pour les enfants pesant moins de 60 kg.
• Si vous pesez de 60 kg à 100 kg, la dose recommandée est de 45 mg d’Uzpruvo.
• Si vous pesez plus de 100 kg, la dose recommandée est de 90 mg d’Uzpruvo.
• La dose suivante sera administrée 4 semaines après la dose initiale, puis toutes les 12 semaines par la suite.
Enfants pesant moins de 40 kg Maladie de Crohn
• Pendant le traitement, votre médecin déterminera la dose de perfusion intraveineuse recommandée pour vous en fonction de votre surface corporelle (SC). Cette dose sera administrée par votre médecin au moyen d’un goutte-à-goutte dans une veine de votre bras (perfusion intraveineuse). Après la dose initiale, votre médecin déterminera la dose suivante en fonction de votre SC. Par la suite, vous recevrez cette dose de Uzpruvo par une injection sous la peau (en « sous-cutanée ») après 8 semaines, puis toutes les 12 semaines.
• Chez certains patients, après la première injection sous la peau, UZPRUVO peut être administré toutes les 8 semaines ou toutes les 4 semaines. Votre médecin décidera quand vous devez recevoir votre prochaine dose.
Enfants pesant au moins 40 kg Maladie de Crohn
• Pendant le traitement, la première dose d'environ 6 mg/kg de Uzpruvo sera administrée par votre médecin à l’aide d’une perfusion dans une veine de votre bras (perfusion intraveineuse). Après la dose initiale, vous recevrez la dose suivante de 90 mg de Uzpruvo par une injection sous la peau (« sous-cutanée ») après 8 semaines, puis toutes les 12 semaines par la suite.
• Chez certains patients, après la première injection sous la peau, Uzpruvo 90 mg peut être administré toutes les 8 semaines ou toutes les 4 semaines. Votre médecin décidera quand vous devez recevoir votre prochaine dose.
Comment Uzpruvo est administré
• Uzpruvo est administré par injection sous la peau (« voie sous-cutanée »). Au début de votre traitement, le personnel médical ou un(e) infirmier/ère pourra réaliser l’injection d’Uzpruvo.
• Cependant, vous et votre médecin pouvez décider que vous réaliserez vous-même vos injections d’Uzpruvo. Dans ce cas vous recevrez une formation qui vous apprendra comment vous injecter Uzpruvo vous-même.
• Pour savoir comment injecter Uzpruvo, consultez la rubrique « Instructions pour l’administration » à la fin de cette notice. Pour toute question sur l’auto-injection d’Uzpruvo, adressez-vous à votre médecin.
Si vous avez utilisé plus d’Uzpruvo que vous n’auriez dû Si vous avez utilisé plus d’Uzpruvo ou si vous en avez trop reçu, parlez-en immédiatement à un médecin ou à un pharmacien. Gardez toujours sur vous l’emballage extérieur du médicament, même s’il est vide.
Si vous oubliez d’utiliser Uzpruvo Si vous oubliez une dose, contactez votre médecin ou pharmacien. Ne prenez pas de dose double pour compenser la dose que vous avez oublié de prendre.
Si vous arrêtez d’utiliser Uzpruvo Il n’est pas dangereux d’arrêter d’utiliser Uzpruvo. Cependant, si vous arrêtez, vos symptômes peuvent revenir.
Si vous avez d’autres questions sur l’utilisation de ce médicament, demandez plus d’informations à votre médecin ou à votre pharmacien.
4. Quels sont les effets indésirables éventuels ?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
Effets indésirables graves Certains patients peuvent présenter des effets indésirables graves qui peuvent nécessiter un traitement urgent.
Réactions allergiques — elles peuvent nécessiter un traitement urgent. Informez votre médecin ou obtenez immédiatement une aide médicale d’urgence si vous remarquez l’un des signes suivants.
• Les réactions allergiques graves (« anaphylaxie ») sont rares chez les personnes prenant ustékinumab (pouvant affecter jusqu’à 1 personne sur 1 000). Les signes incluent :
o difficultés pour respirer ou avaler,
o pression artérielle basse, pouvant provoquer des sensations vertigineuses ou une sensation d’évanouissement,
o gonflement du visage, des lèvres, de la bouche ou de la gorge.
• Les signes fréquents d’une réaction allergique incluent éruption cutanée et urticaire (pouvant affecter jusqu’à 1 personne sur 100).
Dans de rares cas, des réactions allergiques pulmonaires et une inflammation pulmonaire ont été signalées chez des patients traités par ustékinumab. Informez immédiatement votre médecin si vous présentez des symptômes comme la toux, l’essoufflement et la fièvre.
Si vous avez une réaction allergique grave, votre médecin pourra décider que vous ne devez plus utiliser Uzpruvo.
Infections — elles peuvent nécessiter un traitement urgent. Informez immédiatement votre médecin si vous remarquez l’un des signes suivants.
• Les infections du nez ou de la gorge et les rhumes sont fréquents (pouvant affecter jusqu’à 1 personne sur 10).
• Les infections thoraciques sont peu fréquentes (pouvant affecter jusqu’à 1 personne sur 100).
• L’inflammation des tissus sous la peau (cellulite) est peu fréquente (pouvant affecter jusqu’à 1 personne sur 100).
• Les zona (un type d’éruption cutanée douloureuse avec des cloques) sont peu fréquents (pouvant affecter jusqu’à 1 personne sur 100).
Uzpruvo peut altérer votre capacité à lutter contre les infections. Certaines infections peuvent devenir graves et peuvent comprendre des infections d’origine virale, fongique, bactérienne (notamment la tuberculose) ou parasitaire, y compris des infections survenant principalement chez les personnes présentant un système immunitaire affaibli (infections opportunistes). Des infections opportunistes du cerveau (encéphalite, méningite), des poumons et des yeux ont été rapportées chez des patients recevant un traitement par ustékinumab.
Vous devez faire attention aux signes d’infection pendant l’utilisation d’Uzpruvo. Ceux-ci incluent :
• fièvre, symptômes pseudo-grippaux, sueurs nocturnes, perte de poids ;
• sensation de fatigue ou essoufflement ; toux qui ne passe pas ;
• peau chaude, rouge et douloureuse, ou éruption cutanée douloureuse accompagnée de cloques ;
• sensation de brûlure lorsque vous urinez ;
• diarrhée ;
• troubles visuels ou perte de la vue ;
• maux de tête, raideur de la nuque, sensibilité à la lumière, nausées ou confusion.
Informez immédiatement votre médecin si vous remarquez l’un de ces signes d’infection. Ils peuvent être des signes d’infections telles que des infections thoraciques, des infections de la peau, un zona ou des infections opportunistes, qui pourraient entraîner de graves complications. Informez votre médecin si vous avez une infection qui ne passe pas ou qui revient. Votre médecin pourra décider que vous ne devez plus utiliser Uzpruvo jusqu’à ce que l’infection disparaisse. Informez également votre médecin si vous avez des coupures ou des plaies ouvertes car elles pourraient s’infecter.
Desquamation de la peau — l’augmentation de la rougeur et de la desquamation de la peau sur une surface corporelle plus étendue peuvent être des symptômes de psoriasis érythrodermique ou d’érythrodermie, qui sont des atteintes graves de la peau. Vous devez informer immédiatement votre médecin si vous remarquez l’un de ces signes.
Autres effets indésirables
Fréquent (pouvant affecter jusqu’à 1 personne sur 10) :
• Diarrhée
• Nausées
• Vomissements
• Sensation de fatigue
• Sensations vertigineuses
• Maux de tête
• Démangeaisons (« prurit »)
• Douleurs au niveau du dos, des muscles ou des articulations
• Maux de gorge
• Rougeur et douleur au site d’injection
• Infection des sinus
Peu fréquent (pouvant affecter jusqu’à 1 personne sur 100) :
• Infections dentaires
• Infection mycotique vaginale
• Dépression
• Nez bouché ou congestionné
• Saignement, ecchymose (« bleu »), induration, gonflement et démangeaisons au site d’injection
• Sensation de faiblesse
• Paupière tombante et muscles affaissés sur un côté du visage (« paralysie faciale » ou « paralysie de Bell »), généralement temporaire
• Modification de l’aspect du psoriasis avec rougeur et apparition de petites vésicules jaunes ou blanches, parfois accompagnées de fièvre (psoriasis pustuleux).
• Peau qui pèle (desquamation de la peau)
• Acné
Rare (pouvant affecter jusqu’à 1 personne sur 1 000) :
• Rougeur et desquamation de la peau sur une surface corporelle plus étendue, pouvant démanger ou être douloureuse (érythrodermie). Des symptômes semblables se développent parfois dans le cadre de l’évolution naturelle du type de symptômes du psoriasis (psoriasis érythrodermique).
• Inflammation des petits vaisseaux sanguins, pouvant entraîner une éruption cutanée accompagnée de petits boutons rouges ou violets, de fièvre ou de douleurs articulaires (vascularite).
Très rare (pouvant affecter jusqu’à 1 personne sur 10 000) :
• Formation de cloques sur la peau, potentiellement accompagnées d’une rougeur, de démangeaisons et de douleurs (pemphigoïde bulleuse).
• Lupus cutané ou syndrome de type lupus (éruption cutanée rouge, en relief, squameuse sur les zones de peau exposées au soleil, éventuellement accompagnée de douleurs articulaires).
Déclaration des effets secondaires Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou à votre pharmacien. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver Uzpruvo ?
• Tenir ce médicament hors de la vue et de la portée des enfants.
• À conserver au réfrigérateur (entre 2 °C et 8 °C). Ne pas congeler.
• Conserver le falcon dans l’emballage extérieur, à l’abri de la lumière, jusqu’à son utilisation.
• Ne pas agiter les flacons. Une agitation prolongée et vigoureuse peut endommager le médicament.
N’utilisez pas ce médicament
• Après la date de péremption indiquée sur l’étiquette et la boîte après « EXP ». La date de péremption fait référence au dernier jour de ce mois.
• Si vous remarquez que le liquide est décoloré, trouble ou si de grosses particules flottent dans le liquide (voir rubrique 6 « Comment se présente Uzpruvo et contenu de l’emballage extérieur »).
• Si vous savez ou pensez que le produit a pu être exposé à des températures extrêmes (telles qu’une congélation ou un réchauffement accidentel).
• Si le produit a été agité vigoureusement.
Uzpruvo est à usage unique exclusivement. Tout produit non utilisé restant dans la seringue doit être éliminé. Ne jetez aucun médicament au tout à l’égout ou avec les ordures ménagères. Demandez à votre pharmacien d’éliminer les médicaments que vous n’utilisez plus. Ces mesures contribueront à protéger l’environnement.
6. Contenu de l’emballage et autres informations
Ce que contient Uzpruvo
• La substance active est l’ustékinumab. Chaque seringue préremplie contient 45 mg d’ustékinumab dans 0,5 mL.
• Les autres composants sont : histidine, monochlorhydrate d’histidine, polysorbate 80 (E433), saccharose, eau pour préparations injectables.
Comment se présente Uzpruvo et contenu de l’emballage extérieur Uzpruvo est une solution injectable limpide, incolore à légèrement jaune et pratiquement exempte de particules visibles. Elle est fournie dans un emballage cartonné contenant 1 flacon unidose, en verre, de 1 mL. Chaque seringue préremplie contient 45 mg d’ustékinumab dans 0,5 mL de solution injectable.
Titulaire de l’Autorisation de mise sur le marché STADA Arzneimittel AG Stadastrasse 2–18 61118 Bad Vilbel Allemagne
Fabricant Alvotech Hf Sæmundargata 15-19 Reykjavik, 102 Islande
Pour toute information complémentaire concernant ce médicament, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché :
België/Belgique/Belgien Lietuva EG (Eurogenerics) NV UAB „STADA Baltics“ Tél/Tel: +32 2797878 Tel: +370 52603926 България Luxembourg/Luxemburg STADA Bulgaria EOOD EG (Eurogenerics) NV Teл.: +359 29624626 Tél/Tel: +32 2797878 Česká republika Magyarország STADA PHARMA CZ s.r.o. STADA Hungary Kft Tel: +420 257888111 Tel.: +36 18009747 Danmark Malta STADA Nordic ApS Pharma.MT Ltd Tlf: +45 44859999 Tel: +356 21337008 Deutschland Nederland STADAPHARM GmbH Centrafarm B.V. Tel: +49 61016030 Tel.: +31 765081000 Eesti Norge UAB „STADA Baltics“ STADA Nordic ApS Tel: +372 53072153 Tlf: +45 44859999 Ελλάδα Österreich DEMO S.A. Pharmaceutical Industry STADA Arzneimittel GmbH Τηλ: +30 2108161802 Tel: +43 136785850
España Polska Laboratorio STADA, S.L. STADA Pharm Sp. z o.o. Tel: +34 934738889 Tel: +48 227377920 France Portugal EG LABO - Laboratoires EuroGenerics Stada, Lda. Tél: +33 146948686 Tel: +351 211209870 Hrvatska România STADA d.o.o. STADA M&D SRL Tel: +385 13764111 Tel: +40 213160640 Ireland Slovenija Clonmel Healthcare Ltd. Stada d.o.o. Tel: +353 526177777 Tel: +386 15896710 Ísland Slovenská republika STADA Arzneimittel AG STADA PHARMA Slovakia, s.r.o. Sími: +49 61016030 Tel: +421 252621933 Italia Suomi/Finland EG SpA STADA Nordic ApS, Suomen sivuliike Tel: +39 028310371 Puh/Tel: +358 207416888 Κύπρος Sverige DEMO S.A. Pharmaceutical Industry STADA Nordic ApS Τηλ: +30 2108161802 Tel: +45 44859999 Latvija UAB „STADA Baltics“ Tel: +371 28016404
La dernière date à laquelle cette notice a été révisée est
Autres sources d’informations Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu/.
Instructions pour l’administration
MODE D’EMPLOI Uzpruvo 45 mg, solution injectable ustékinumab voie sous-cutanée
Veuillez lire attentivement ces instructions avant d’utiliser Uzpruvo, solution injectable en seringue préremplie.
Au début du traitement, votre professionnel de santé vous aidera à réaliser la première injection. Toutefois, vous et votre médecin pouvez décider que vous réaliserez vous-même vos injections d’Uzpruvo. Dans ce cas, vous recevrez une formation sur la façon de vous injecter Uzpruvo. Si vous avez des questions sur l’auto-injection d’Uzpruvo, parlez-en à votre médecin.
• Ne pas mélanger Uzpruvo avec d’autres liquides pour injection.
• Ne pas agiter les flacons de Uzpruvo. Une agitation vigoureuse peut endommager le médicament.
• Ne pas utiliser le médicament s’il a été fortement agité.
1. Contrôlez le nombre de flacons et préparez le matériel : Sortez le(s) flacon(s) du réfrigérateur. Laissez reposer le flacon pendant une demi-heure environ. Ceci permettra au liquide d’atteindre une température convenable pour l’injection (température ambiante).
Vérifiez le(s) flacon(s) pour être sûr :
• que le nombre de flacons et le dosage sont corrects o Si votre posologie est de 45 mg ou moins vous devez avoir un flacon de Uzpruvo 45 mg o Si votre posologie est supérieure à 45 mg vous devez avoir deux flacons de Uzpruvo 45 mg et vous aurez besoin de vous faire deux injections. Choisissez 2 sites distincts pour réaliser ces injections (par exemple une injection dans la cuisse droite et l’autre injection dans la cuisse gauche), et réalisez ces injections l’une après l’autre. Utilisez une aiguille ainsi qu’une seringue neuves pour chaque injection.
• qu’il s’agit du bon médicament
• que la date de péremption n’est pas dépassée
• que le flacon n’est pas endommagé et que le scellage n’est pas cassé
• que la solution dans le flacon est limpide à légèrement opalescente (brillant comme une perle) et incolore à jaune clair.
• que la solution n’est pas décolorée ou laiteuse et ne contient aucune particule étrangère
• que la solution n’est pas congelée.
Les enfants atteints de psoriasis en plaques pesant moins de 60 kg ont besoin d’une dose inférieure à 45 mg et les enfants atteints de la maladie de Crohn pesant moins de 40 kg ont besoin d’une dose inférieure à 90 mg. Assurez-vous de connaître la quantité (le volume) nécessaire à prélever dans le(s) flacon(s) et le type de seringue(s) adapté pour l’administration. Si vous ne connaissez pas la quantité ou le type de seringue(s) appropriés, demandez conseil à votre professionnel de santé. Rassemblez tout ce dont vous avez besoin et étalez-le sur une surface propre. Ceci inclut une seringue, une aiguille, des lingettes antiseptiques, du coton ou de la gaze et un container imperforable (voir la Figure 1).
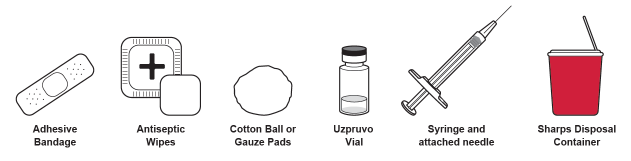
| Boules de Collecteur d’objet | |||||||||
|---|---|---|---|---|---|---|---|---|---|
| Boules de | Collecteur d’objet | ||||||||
| Pansement adhésif | Lingettes antiseptiques | coton ou compresse de gaze | Flacon de Uzpruvo | Seringue et aiguille |
Figure 1
2. Choisissez et préparez le site d’injection : Choisissez un site d’injection (voir figure 2)
• Uzpruvo est administré par injection sous la peau (voie sous-cutanée)
• Le haut de la cuisse ou le pourtour du ventre (abdomen) à au moins 5 cm du nombril sont de bons endroits pour l’injection
• Si possible, ne pas utiliser les parties de la peau qui ont des lésions de psoriasis
• Si quelqu’un vous assiste pour faire l’injection, il pourra aussi choisir le haut des bras ou les fesses comme site d’injection.
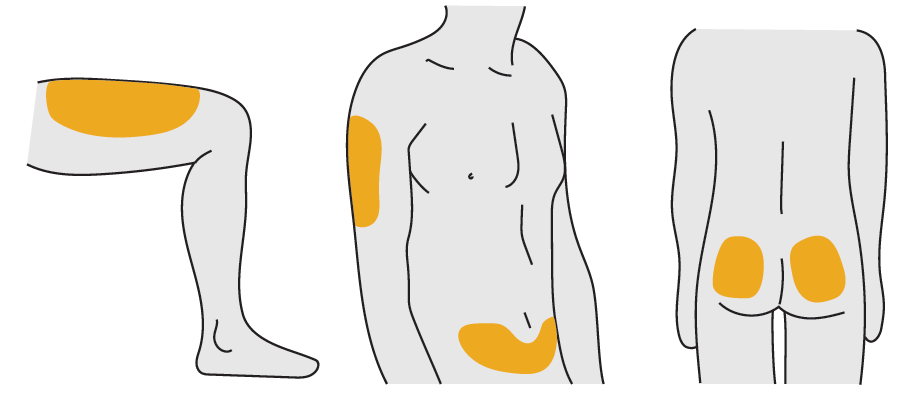
*Les zones en jaune correspondent aux sites d’injection recommandés Figure 2
Préparez le site d’injection
• Lavez-vous très bien les mains avec du savon et de l’eau chaude
• Essuyez l’endroit de la peau où vous allez recevoir l’injection avec une lingette antiseptique
• Ne plus toucher cet endroit avant de faire l’injection.
3. Retirez le capuchon de l’aiguille (voir figure 3) :
• Enlevez l’opercule du flacon (voir la Figure 3)
Figure 3
• Ne pas enlever le bouchon
• Nettoyez le bouchon avec un tampon antiseptique
• Posez le flacon sur une surface plane.
• Prenez la seringue et retirez le capuchon de l’aiguille
• Ne pas toucher l’aiguille ni mettre l’aiguille en contact avec quoi que ce soit
• Introduisez l’aiguille à travers le bouchon en caoutchouc
• Mettez le flacon et la seringue à l’envers, tête en bas
• Tirez le piston de la seringue pour aspirer dans la seringue la quantité de liquide prescrite par votre médecin
• Il est important que l’aiguille reste toujours dans le liquide. Ceci empêche la formation de bulles d’air dans la seringue (voir la Figure 4)
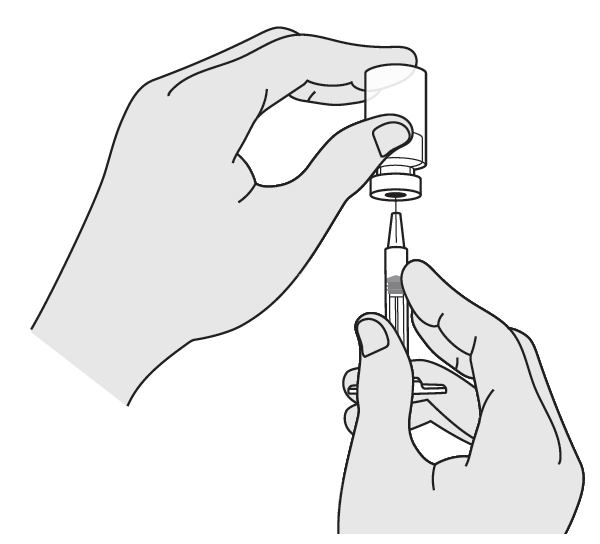
Figure 4
• Retirez l’aiguille du flacon
• Tenez la seringue avec l’aiguille pointant vers le haut pour voir si elle contient des bulles d’air
• S’il y a des bulles d’air, tapotez légèrement sur le côté de la seringue jusqu’à ce que les bulles d’air remontent vers le haut de la seringue (voir la Figure 5)
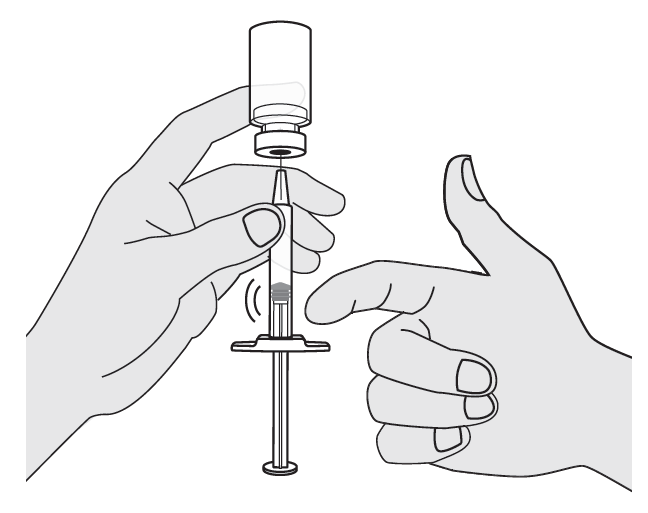
• Figure 5
• Poussez ensuite doucement le piston jusqu’à ce que tout l’air (mais pas de liquide) soit enlevé
• Ne pas poser la seringue ni mettre l’aiguille en contact avec quoi que ce soit.
4. Injectez la dose :
• Pincez doucement la peau nettoyée entre votre pouce et votre index. Ne pas serrer trop fort
• Enfoncez l’aiguille au niveau de la peau pincée
• Poussez le piston avec votre pouce aussi loin que possible afin d’injecter tout le liquide.
• Appuyez lentement et de manière uniforme, en tenant toujours la peau légèrement pincée
• Quand le piston est poussé aussi loin que possible, enlevez l’aiguille et lâchez la peau
5. Après l’injection :
• Il peut y avoir un peu de sang ou de liquide au niveau du site d’injection. Ceci est normal.
• Appuyez le coton ou la gaze sur le site d’injection et maintenez-le pendant 10 secondes
• Ne frottez pas la peau au niveau du site d’injection. Vous pouvez appliquer un petit pansement sur le site d’injection, si nécessaire.
6. Élimination :
• Les seringues et aiguilles usagées doivent être placées dans un container imperforable tel qu’une boîte à aiguille. Pour votre sécurité et votre santé, ainsi que pour la sécurité des autres, ne réutilisez jamais aiguilles et seringues. L’élimination des boîtes à aiguilles doit se faire conformément à la réglementation locale
• Les flacons vides, lingettes antiseptiques, et autres fournitures peuvent être jetés dans votre poubelle.
Notice : Information de l’utilisateur
Uzpruvo 45 mg, solution injectable en seringue préremplie ustékinumab
Ce médicament fait l'objet d'une surveillance supplémentaire qui permettra l'identification rapide de nouvelles informations relatives à la sécurité. Vous pouvez y contribuer en signalant tout effet indésirable que vous observez. Voir en fin de rubrique 4 comment déclarer les effets indésirables.
Veuillez lire attentivement cette notice avant d’utiliser ce médicament car elle contient des informations importantes pour vous.
Cette notice a été écrite pour la personne prenant le médicament. Si vous êtes le parent ou le soignant qui administrera Uzpruvo à un enfant, veuillez lire attentivement ces informations.
- Gardez cette notice. Vous pourriez avoir besoin de la relire.
- Si vous avez d’autres questions, interrogez votre médecin ou votre pharmacien.
- Ce médicament vous a été personnellement prescrit. Ne le donnez pas à d’autres personnes. Il pourrait leur être nocif, même si les signes de leur maladie sont identiques aux vôtres.
- Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou votre pharmacien. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
Que contient cette notice ? 1. Qu’est-ce qu’Uzpruvo et dans quels cas est-il utilisé ? 2. Quelles sont les informations à connaître avant d’utiliser Uzpruvo ? 3. Comment utiliser Uzpruvo ? 4. Quels sont les effets indésirables éventuels ? 5. Comment conserver Uzpruvo ? 6. Contenu de l’emballage et autres informations
1. Qu’est-ce qu’Uzpruvo et dans quels cas est-il utilisé ?
Qu’est-ce qu’Uzpruvo Uzpruvo contient la substance active « ustékinumab », un anticorps monoclonal. Les anticorps monoclonaux sont des protéines qui reconnaissent et se lient spécifiquement à certaines protéines de l’organisme.
Uzpruvo appartient à un groupe de médicaments appelés « immunosuppresseurs ». Ces médicaments agissent en affaiblissant partiellement le système immunitaire.
Dans quels cas Uzpruvo est-il utilisé Uzpruvo est utilisé pour le traitement des maladies inflammatoires suivantes :
• Psoriasis en plaques (chez les adultes et les adolescents âgés de 6 ans et plus)
• Rhumatisme psoriasique (chez les adultes)
• Maladie de Crohn modérée à sévère (chez les adultes et les enfants âgés de 2 ans et plus)
• Rectocolite hémorragique modérée à sévère (chez les adultes)
Psoriasis en plaques Le psoriasis en plaques est une maladie de la peau qui provoque une inflammation affectant la peau et les ongles. Uzpruvo réduira l’inflammation ainsi que d’autres signes de la maladie.
Uzpruvo est utilisé chez les patients adultes souffrant de psoriasis en plaques modéré à sévère, qui ne peuvent pas utiliser la ciclosporine, le méthotrexate ou la photothérapie, ou lorsque ces traitements n’ont pas été efficaces.
Uzpruvo est utilisé chez les enfants et adolescents âgés de 6 ans et plus atteints de psoriasis en plaques modéré à sévère, chez qui la photothérapie ou d’autres traitements systémiques ne peuvent être utilisés, ou lorsque ces traitements n’ont pas été efficaces.
Rhumatisme psoriasique Le rhumatisme psoriasique est une maladie inflammatoire des articulations, habituellement associée à du psoriasis. Si vous avez un rhumatisme psoriasique actif, vous recevrez d’abord d’autres médicaments. Si vous ne répondez pas suffisamment bien à ces médicaments, vous pourrez recevoir Uzpruvo afin de :
• Réduire les signes et symptômes de votre maladie.
• Améliorer votre état physique.
• Ralentir les atteintes de vos articulations.
Maladie de Crohn La maladie de Crohn est une maladie inflammatoire des intestins. Si vous êtes atteint de la maladie de Crohn, vous recevrez d’abord d’autres médicaments. Si vous ne répondez pas suffisamment bien à ces médicaments ou que vous y êtes intolérants, Uzpruvo pourra vous être administré afin de réduire les signes et symptômes de votre maladie.
Rectocolite hémorragique La rectocolite hémorragique est une maladie inflammatoire des intestins. Si vous êtes atteint de rectocolite hémorragique, vous recevrez d’abord d’autres médicaments. Si vous ne répondez pas suffisamment bien à ces médicaments ou que vous y êtes intolérant, Uzpruvo pourra vous être administré afin de réduire les signes et les symptômes de votre maladie.
2. Quelles sont les informations à connaître avant d’utiliser Uzpruvo ?
N’utilisez jamais Uzpruvo
• Si vous êtes allergique à l’ustékinumab ou à l’un des autres composants contenus dans ce médicament (mentionnés dans la rubrique 6).
• Si vous avez une infection active que votre médecin considère importante.
Si vous n’êtes pas sûr(e) que l’une des situations ci-dessus s’applique à vous, parlez-en avec votre médecin ou pharmacien avant d’utiliser Uzpruvo.
Avertissements et précautions Adressez-vous à votre médecin ou pharmacien avant d’utiliser Uzpruvo. Votre médecin vérifiera votre état de santé avant chaque traitement. Assurez-vous d’informer votre médecin de toutes les maladies dont vous souffrez avant chaque traitement. Informez également votre médecin si vous avez récemment été en contact avec une personne susceptible d'avoir la tuberculose. Votre médecin vous examinera et effectuera un test de dépistage de la tuberculose avant que vous ne receviez Uzpruvo. Si votre médecin pense que vous êtes exposé(e) au risque de tuberculose, il pourra vous prescrire des médicaments pour la traiter.
Faites attention aux effets indésirables graves : Uzpruvo peut provoquer des effets indésirables graves, y compris des réactions allergiques et des infections. Vous devez faire attention à certains signes de maladie pendant la prise d’Uzpruvo. Consultez le paragraphe « Effets indésirables graves » de la rubrique 4 pour obtenir une liste complète de ces effets indésirables.
Avant d’utiliser Uzpruvo, informez votre médecin :
• Si vous avez déjà eu une réaction allergique à Uzpruvo. En cas de doute, demandez à votre médecin.
• Si vous avez déjà eu un cancer quel qu’en soit le type, car les immunosuppresseurs comme Uzpruvo affaiblissent partiellement le système immunitaire. Cela peut augmenter le risque de cancer.
• Si vous avez été traité(e) pour un psoriasis avec d’autres médicaments biologiques (un médicament produit à partir d’une source biologique et habituellement administré par injection) — le risque de cancer peut être plus élevé.
• Si vous avez ou avez récemment eu une infection.
• Si vous avez de nouvelles lésions ou des lésions qui évoluent sur les zones de psoriasis ou sur la peau saine.
• Si vous prenez d’autres traitements pour le psoriasis et/ou le rhumatisme psoriasique tels qu’un autre immunosuppresseur ou une photothérapie (quand votre corps est traité avec un type de lumière ultra-violet [UV]). Ces traitements peuvent également affaiblir partiellement le système immunitaire. L’utilisation simultanée de ces traitements avec Uzpruvo n’a pas été étudiée. Cependant, il est possible que cela augmente le risque de maladies liées à un système immunitaire plus faible.
• Si vous recevez ou avez déjà reçu des injections pour traiter les allergies — on ne sait pas si Uzpruvo peut les affecter.
• Si vous avez 65 ans ou plus — vous êtes plus susceptible de contracter des infections.
Si vous n’êtes pas sûr(e) que l’une des situations ci-dessus s’applique à vous, parlez-en avec votre médecin ou pharmacien avant d’utiliser Uzpruvo.
Certains patients ont présenté des réactions de type lupus, notamment un lupus cutané ou un syndrome de type lupus, au cours du traitement par ustékinumab. Consultez immédiatement un médecin si vous développez une éruption cutanée rouge, en relief, squameuse, comportant parfois une bordure plus foncée, sur les zones de peau exposées au soleil ou associée à des douleurs articulaires.
Crise cardiaque et accident vasculaire cérébral (AVC) Des crises cardiaques et des AVC ont été observés au cours d’une étude menée chez des patients atteints de psoriasis et traités par ustékinumab. Votre médecin vérifiera régulièrement vos facteurs de risque de maladie cardiaque et d’AVC afin de s’assurer qu’ils sont traités de manière adéquate. Consultez immédiatement un médecin si vous développez des douleurs thoraciques, une faiblesse ou des sensations anormales d’un côté de votre corps, un affaissement du visage ou des anomalies de la parole ou de la vue.
Enfants et adolescents Uzpruvo n’est pas recommandé chez les enfants âgés de moins de 6 ans atteints de psoriasis, chez les enfants atteints de la maladie de Crohn âgés de moins de 2 ans ou chez les enfants âgés de moins de 18 ans atteints de rhumatisme psoriasique ou de rectocolite hémorragique, car il n’a pas été étudié dans ces tranches d’âge.
Autres médicaments, vaccins et Uzpruvo Informez votre médecin ou pharmacien :
• Si vous prenez, avez récemment pris ou pourriez prendre tout autre médicament.
• Si vous vous êtes récemment fait ou allez-vous faire vacciner. Certains types de vaccins (vaccins vivants) ne doivent pas être administrés pendant l’utilisation d’Uzpruvo.
• Si vous avez reçu Uzpruvo pendant votre grossesse, informez le médecin qui suit votre bébé de votre traitement par Uzpruvo avant que votre bébé ne reçoive un vaccin quel qu’il soit, notamment un vaccin vivant, tel que le vaccin BCG (utilisé pour prévenir la tuberculose). Les vaccins vivants ne sont pas recommandés pour votre bébé au cours des douze premiers mois après la naissance si vous avez reçu Uzpruvo pendant la grossesse, à moins que le médecin de votre bébé ne recommande le contraire.
Grossesse et allaitement
• Si vous êtes enceinte, si vous pensez être enceinte ou planifiez une grossesse, demandez conseil à votre médecin avant de prendre ce médicament.
• Il n’a pas été observé de risque accru de malformations congénitales chez les bébés exposés à ustékinumab dans l’utérus. Cependant, l’expérience clinique avec ustékinumab chez les femmes enceintes est limitée. Il est ainsi préférable d’éviter l’utilisation d’Uzpruvo en cas de grossesse.
• Si vous êtes une femme en âge de procréer, vous devez éviter de démarrer une grossesse et vous devez utiliser une méthode de contraception adaptée pendant l’utilisation d’Uzpruvo et jusqu’à 15 semaines au moins après le dernier traitement par Uzpruvo.
• L’ustekinumab peut traverser la barrière placentaire et passer chez le bébé à naître. Si vous recevez Uzpruvo au cours de votre grossesse, votre bébé peut présenter un risque plus élevé de contracter une infection.
• Si vous avez reçu Uzpruvo pendant votre grossesse, il est important que vous informiez les médecins et les autres professionnels de santé qui suivent votre bébé avant qu’il ne reçoive un vaccin, quel qu’il soit. Les vaccins vivants, tels que le vaccin BCG (utilisé pour prévenir la tuberculose), ne sont pas recommandés pour votre bébé au cours des douze premiers mois après la naissance si vous avez reçu Uzpruvo pendant la grossesse, à moins que le médecin de votre bébé ne recommande le contraire.
• L’ustékinumab peut passer en très faible quantité dans le lait maternel. Si vous allaitez ou envisagez d’allaiter, demandez conseil à votre médecin. Vous devez décider avec lui si vous devez plutôt allaiter ou utiliser Uzpruvo. Ne faites pas les deux.
Conduite de véhicules et utilisation de machines L’ustekinumab n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
Uzpruvo contient du polysorbate 80 Ce médicament contient 0,04 mg de polysorbate 80 par mL. Les polysorbates peuvent provoquer des réactions allergiques. Informez votre médecin si vous avez des allergies connues.
3. Comment utiliser Uzpruvo ?
Uzpruvo doit être utilisé sous la responsabilité et la surveillance d’un médecin expérimenté dans le traitement des maladies pour lesquelles Uzpruvo est destiné.
Veillez à toujours utiliser ce médicament en suivant exactement les indications de votre médecin. Vérifiez auprès de votre médecin en cas de doute. Parlez avec votre médecin afin de savoir quand vous recevrez vos injections et aurez vos rendez-vous de suivi.
Quelle quantité d’Uzpruvo est administrée Votre médecin déterminera la quantité d’Uzpruvo dont vous avez besoin et la durée du traitement.
Adultes âgés de 18 ans ou plus Psoriasis ou rhumatisme psoriasique
• La dose initiale recommandée est de 45 mg d’Uzpruvo. Pour les patients pesant plus de 100 kilogrammes (kg), la dose initiale est de 90 mg au lieu de 45 mg.
• Après la dose initiale, vous recevrez la dose suivante 4 semaines après, puis toutes les 12 semaines par la suite. Les doses suivantes sont généralement les mêmes que la dose initiale.
Maladie de Crohn ou rectocolite hémorragique
• Pendant le traitement, la première dose d'environ 6 mg/kg d’Uzpruvo sera administrée par votre médecin à l’aide d’une perfusion dans une veine de votre bras (perfusion intraveineuse). Après la dose initiale, vous recevrez la dose suivante de 90 mg d’Uzpruvo par une injection sous la peau (« sous-cutanée ») après 8 semaines, puis toutes les 12 semaines par la suite.
• Chez certains patients, après la première injection sous la peau, Uzpruvo 90 mg peut être administré toutes les 8 semaines. Votre médecin déterminera la date de votre prochaine dose.
Enfants et adolescents âgés de 6 ans ou plus Psoriasis
• Votre médecin établira la bonne dose pour vous, y compris la quantité (le volume) d’Uzpruvo devant être injectée pour obtenir la bonne dose, qui dépendra de votre poids au moment de chaque administration.
• Un flacon de 45 mg est disponible pour les enfants qui doivent recevoir moins que la dose complète de 45 mg.
• Si vous pesez moins de 60 kg, la dose recommandée est de 0,75 mg d’Uzpruvo par kg de poids corporel.
• Si vous pesez de 60 kg à 100 kg, la dose recommandée est de 45 mg d’Uzpruvo.
• Si vous pesez plus de 100 kg, la dose recommandée est de 90 mg d’Uzpruvo.
• La dose suivante sera administrée 4 semaines après la dose initiale, puis toutes les 12 semaines par la suite.
Enfants pesant moins de 40 kg Maladie de Crohn
• Pendant le traitement, votre médecin déterminera la dose de perfusion intraveineuse recommandée pour vous en fonction de votre surface corporelle (SC). Cette dose sera administrée par votre médecin au moyen d’un goutte-à-goutte dans une veine de votre bras (perfusion intraveineuse). Après la dose initiale, votre médecin déterminera la dose suivante en fonction de votre SC. Par la suite, vous recevrez cette dose de Uzpruvo par une injection sous la peau (en « sous-cutanée ») après 8 semaines, puis toutes les 12 semaines.
• Chez certains patients, après la première injection sous la peau, UZPRUVO peut être administré toutes les 8 semaines ou toutes les 4 semaines. Votre médecin décidera quand vous devez recevoir votre prochaine dose.
Enfants pesant au moins 40 kg Maladie de Crohn
• Pendant le traitement, la première dose d'environ 6 mg/kg de Uzpruvo sera administrée par votre médecin à l’aide d’une perfusion dans une veine de votre bras (perfusion intraveineuse). Après la dose initiale, vous recevrez la dose suivante de 90 mg de Uzpruvo par une injection sous la peau (« sous-cutanée ») après 8 semaines, puis toutes les 12 semaines par la suite.
• Chez certains patients, après la première injection sous la peau, Uzpruvo 90 mg peut être administré toutes les 8 semaines ou toutes les 4 semaines. Votre médecin décidera quand vous devez recevoir votre prochaine dose.
Comment Uzpruvo est administré
• Uzpruvo est administré par injection sous la peau (« voie sous-cutanée »). Au début de votre traitement, le personnel médical ou un(e) infirmier/ère pourra réaliser l’injection d’Uzpruvo.
• Cependant, vous et votre médecin pouvez décider que vous réaliserez vous-même vos injections d’Uzpruvo. Dans ce cas vous recevrez une formation qui vous apprendra comment vous injecter Uzpruvo vous-même.
• Pour savoir comment injecter Uzpruvo, consultez la rubrique « Instructions pour l’administration » à la fin de cette notice. Pour toute question sur l’auto-injection d’Uzpruvo, adressez-vous à votre médecin.
Si vous avez utilisé plus d’Uzpruvo que vous n’auriez dû Si vous avez utilisé plus d’Uzpruvo ou si vous en avez trop reçu, parlez-en immédiatement à un médecin ou à un pharmacien. Gardez toujours sur vous l’emballage extérieur du médicament, même s’il est vide.
Si vous oubliez d’utiliser Uzpruvo Si vous oubliez une dose, contactez votre médecin ou pharmacien. Ne prenez pas de dose double pour compenser la dose que vous avez oublié de prendre.
Si vous arrêtez d’utiliser Uzpruvo Il n’est pas dangereux d’arrêter d’utiliser Uzpruvo. Cependant, si vous arrêtez, vos symptômes peuvent revenir.
Si vous avez d’autres questions sur l’utilisation de ce médicament, demandez plus d’informations à votre médecin ou à votre pharmacien.
4. Quels sont les effets indésirables éventuels ?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
Effets indésirables graves Certains patients peuvent présenter des effets indésirables graves qui peuvent nécessiter un traitement urgent.
Réactions allergiques — elles peuvent nécessiter un traitement urgent. Informez votre médecin ou obtenez immédiatement une aide médicale d’urgence si vous remarquez l’un des signes suivants.
• Les réactions allergiques graves (« anaphylaxie ») sont rares chez les personnes prenant ustékinumab (pouvant affecter jusqu’à 1 personne sur 1 000). Les signes incluent :
o difficultés pour respirer ou avaler,
o pression artérielle basse, pouvant provoquer des sensations vertigineuses ou une sensation d’évanouissement,
o gonflement du visage, des lèvres, de la bouche ou de la gorge.
• Les signes fréquents d’une réaction allergique incluent éruption cutanée et urticaire (pouvant affecter jusqu’à 1 personne sur 100).
Dans de rares cas, des réactions allergiques pulmonaires et une inflammation pulmonaire ont été signalées chez des patients traités par ustékinumab. Informez immédiatement votre médecin si vous présentez des symptômes comme la toux, l’essoufflement et la fièvre.
Si vous avez une réaction allergique grave, votre médecin pourra décider que vous ne devez plus utiliser Uzpruvo.
Infections — elles peuvent nécessiter un traitement urgent. Informez immédiatement votre médecin si vous remarquez l’un des signes suivants.
• Les infections du nez ou de la gorge et les rhumes sont fréquents (pouvant affecter jusqu’à 1 personne sur 10).
• Les infections thoraciques sont peu fréquentes (pouvant affecter jusqu’à 1 personne sur 100).
• L’inflammation des tissus sous la peau (cellulite) est peu fréquente (pouvant affecter jusqu’à 1 personne sur 100).
• Les zona (un type d’éruption cutanée douloureuse avec des cloques) sont peu fréquents (pouvant affecter jusqu’à 1 personne sur 100).
Uzpruvo peut altérer votre capacité à lutter contre les infections. Certaines infections peuvent devenir graves et peuvent comprendre des infections d’origine virale, fongique, bactérienne (notamment la tuberculose) ou parasitaire, y compris des infections survenant principalement chez les personnes présentant un système immunitaire affaibli (infections opportunistes). Des infections opportunistes du cerveau (encéphalite, méningite), des poumons et des yeux ont été rapportées chez des patients recevant un traitement par ustékinumab.
Vous devez faire attention aux signes d’infection pendant l’utilisation d’Uzpruvo. Ceux-ci incluent :
• fièvre, symptômes pseudo-grippaux, sueurs nocturnes, perte de poids ;
• sensation de fatigue ou essoufflement ; toux qui ne passe pas ;
• peau chaude, rouge et douloureuse, ou éruption cutanée douloureuse accompagnée de cloques ;
• sensation de brûlure lorsque vous urinez ;
• diarrhée ;
• troubles visuels ou perte de la vue ;
• maux de tête, raideur de la nuque, sensibilité à la lumière, nausées ou confusion.
Informez immédiatement votre médecin si vous remarquez l’un de ces signes d’infection. Ils peuvent être des signes d’infections telles que des infections thoraciques, des infections de la peau, un zona ou des infections opportunistes, qui pourraient entraîner de graves complications. Informez votre médecin si vous avez une infection qui ne passe pas ou qui revient. Votre médecin pourra décider que vous ne devez plus utiliser Uzpruvo jusqu’à ce que l’infection disparaisse. Informez également votre médecin si vous avez des coupures ou des plaies ouvertes car elles pourraient s’infecter.
Desquamation de la peau — l’augmentation de la rougeur et de la desquamation de la peau sur une surface corporelle plus étendue peuvent être des symptômes de psoriasis érythrodermique ou d’érythrodermie, qui sont des atteintes graves de la peau. Vous devez informer immédiatement votre médecin si vous remarquez l’un de ces signes.
Autres effets indésirables
Fréquent (pouvant affecter jusqu’à 1 personne sur 10)
• Diarrhée
• Nausées
• Vomissements
• Sensation de fatigue
• Sensations vertigineuses
• Maux de tête
• Démangeaisons (« prurit »)
• Douleurs au niveau du dos, des muscles ou des articulations
• Maux de gorge
• Rougeur et douleur au site d’injection
• Infection des sinus
Peu fréquent (pouvant affecter jusqu’à 1 personne sur 100)
• Infections dentaires
• Infection mycotique vaginale
• Dépression
• Nez bouché ou congestionné
• Saignement, ecchymose (« bleu »), induration, gonflement et démangeaisons au site d’injection
• Sensation de faiblesse
• Paupière tombante et muscles affaissés sur un côté du visage (« paralysie faciale » ou « paralysie de Bell »), généralement temporaire
• Modification de l’aspect du psoriasis avec rougeur et apparition de petites vésicules jaunes ou blanches, parfois accompagnées de fièvre (psoriasis pustuleux).
• Peau qui pèle (desquamation de la peau)
• Acné
Rare (pouvant affecter jusqu’à 1 personne sur 1 000)
• Rougeur et desquamation de la peau sur une surface corporelle plus étendue, pouvant démanger ou être douloureuse (érythrodermie). Des symptômes semblables se développent parfois dans le cadre de l’évolution naturelle du type de symptômes du psoriasis (psoriasis érythrodermique).
• Inflammation des petits vaisseaux sanguins, pouvant entraîner une éruption cutanée accompagnée de petits boutons rouges ou violets, de fièvre ou de douleurs articulaires (vascularite).
Très rare (pouvant affecter jusqu’à 1 personne sur 10 000)
• Formation de cloques sur la peau, potentiellement accompagnées d’une rougeur, de démangeaisons et de douleurs (pemphigoïde bulleuse).
• Lupus cutané ou syndrome de type lupus (éruption cutanée rouge, en relief, squameuse sur les zones de peau exposées au soleil, éventuellement accompagnée de douleurs articulaires).
Déclaration des effets secondaires Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou à votre pharmacien. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver Uzpruvo ?
• Tenir ce médicament hors de la vue et de la portée des enfants.
• À conserver au réfrigérateur (entre 2 °C et 8 °C). Ne pas congeler.
• Conserver la seringue préremplie dans l’emballage extérieur, à l’abri de la lumière, jusqu’à son utilisation.
• Avant administration, il convient de laisser Uzpruvo atteindre la température ambiante (approximativement une demi-heure).
• Si nécessaire, les seringues préremplies individuelles peuvent aussi être conservées à température ambiante jusqu’à 30 °C pendant une période unique de 30 jours maximum dans la boîte d’origine, à l’abri de la lumière. Une fois la seringue préremplie retirée du réfrigérateur, inscrire la date de mise au rebut dans l’espace prévu à cet effet sur l’emballage extérieur. La date à laquelle la seringue ne doit plus être utilisée ne doit pas dépasser la date de péremption initiale imprimée sur la boîte. Une fois qu’une seringue a été conservée à température ambiante (jusqu’à 30 °C), elle ne doit pas être remise au réfrigérateur. Éliminer la seringue si elle n’est pas utilisée dans les 30 jours suivant sa conservation à température ambiante ou à la date de péremption initiale, si celle-ci est antérieure.
• Ne pas agiter les seringues préremplies. Une agitation prolongée et vigoureuse peut endommager le médicament.
N’utilisez pas ce médicament
• Après la date de péremption indiquée sur l’étiquette et la boîte après « EXP ». La date de péremption fait référence au dernier jour de ce mois.
• Si vous remarquez que le liquide est décoloré, trouble ou si de grosses particules flottent dans le liquide (voir rubrique 6 « Comment se présente Uzpruvo et contenu de l’emballage extérieur »).
• Si vous savez ou pensez que le produit a pu être exposé à des températures extrêmes (telles qu’une congélation ou un réchauffement accidentel).
• Si le produit a été agité vigoureusement.
Uzpruvo est à usage unique exclusivement. Tout produit non utilisé restant dans la seringue doit être éliminé. Ne jetez aucun médicament au tout à l’égout ou avec les ordures ménagères. Demandez à votre pharmacien d’éliminer les médicaments que vous n’utilisez plus. Ces mesures contribueront à protéger l’environnement.
6. Contenu de l’emballage et autres informations
Ce que contient Uzpruvo
• La substance active est l’ustékinumab. Chaque seringue préremplie contient 45 mg d’ustékinumab dans 0,5 mL.
• Les autres composants sont : histidine, monochlorhydrate d’histidine, polysorbate 80 (E433), saccharose, eau pour préparations injectables.
Comment se présente Uzpruvo et contenu de l’emballage extérieur Uzpruvo est une solution injectable limpide, incolore à légèrement jaune et pratiquement exempte de particules visibles. Elle est fournie dans un emballage cartonné contenant 1 seringue préremplie unidose, en verre, de 1 mL. Chaque seringue préremplie contient 45 mg d’ustékinumab dans 0,5 mL de solution injectable.
Titulaire de l’Autorisation de mise sur le marché STADA Arzneimittel AG Stadastrasse 2–18 61118 Bad Vilbel Allemagne
Fabricants Alvotech Hf Sæmundargata 15-19 Reykjavik, 102 Islande
STADA Arzneimittel AG Stadastrasse 2–18 61118 Bad Vilbel Allemagne
Pour toute information complémentaire concernant ce médicament, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché :
België/Belgique/Belgien Lietuva EG (Eurogenerics) NV UAB „STADA Baltics“ Tél/Tel: +32 2797878 Tel: +370 52603926 България Luxembourg/Luxemburg STADA Bulgaria EOOD EG (Eurogenerics) NV Teл.: +359 29624626 Tél/Tel: +32 2797878 Česká republika Magyarország STADA PHARMA CZ s.r.o. STADA Hungary Kft Tel: +420 257888111 Tel.: +36 18009747 Danmark Malta STADA Nordic ApS Pharma. MT Ltd Tlf: +45 44859999 Tel: +356 21337008 Deutschland Nederland STADAPHARM GmbH Centrafarm B.V. Tel: +49 61016030 Tel.: +31 765081000 Eesti Norge UAB „STADA Baltics“ STADA Nordic ApS Tel: +372 53072153 Tlf: +45 44859999 Ελλάδα Österreich DEMO S.A. Pharmaceutical Industry STADA Arzneimittel GmbH Τηλ: +30 2108161802 Tel: +43 136785850
España Polska Laboratorio STADA, S.L. STADA Pharm Sp. z o.o. Tel: +34 934738889 Tel: +48 227377920 France Portugal EG LABO - Laboratoires EuroGenerics Stada, Lda. Tél: +33 146948686 Tel: +351 211209870 Hrvatska România STADA d.o.o. STADA M&D SRL Tel: +385 13764111 Tel: +40 213160640 Ireland Slovenija Clonmel Healthcare Ltd. Stada d.o.o. Tel: +353 526177777 Tel: +386 15896710 Ísland Slovenská republika STADA Arzneimittel AG STADA PHARMA Slovakia, s.r.o. Sími: +49 61016030 Tel: +421 252621933 Italia Suomi/Finland EG SpA STADA Nordic ApS, Suomen sivuliike Tel: +39 028310371 Puh/Tel: +358 207416888 Κύπρος Sverige DEMO S.A. Pharmaceutical Industry STADA Nordic ApS Τηλ: +30 2108161802 Tel: +45 44859999 Latvija UAB „STADA Baltics“ Tel: +371 28016404
La dernière date à laquelle cette notice a été révisée est
Autres sources d’informations Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu/.
Des informations détaillées sur ce médicament, y compris une vidéo sur l’utilisation de la seringue préremplie, sont disponibles en scannant le code QR inclus ci-dessous ou sur l’emballage extérieur avec un smartphone. Les mêmes informations sont également disponibles sur l’URL suivante : uzpruvopatients.com Code QR à inclure
Instructions pour l’administration
MODE D’EMPLOI Uzpruvo 45 mg, solution injectable en seringue préremplie ustékinumab voie sous-cutanée
Veuillez lire attentivement ces instructions avant d’utiliser Uzpruvo, solution injectable en seringue préremplie.
Au début du traitement, votre professionnel de santé vous aidera à réaliser la première injection. Toutefois, vous et votre médecin pouvez décider que vous réaliserez vous-même vos injections d’Uzpruvo. Dans ce cas, vous recevrez une formation sur la façon de vous injecter Uzpruvo. Si vous avez des questions sur l’auto-injection d’Uzpruvo, parlez-en à votre médecin.
Informations importantes :
• Voie sous-cutanée stricte
• Ne pas mélanger Uzpruvo avec d’autres liquides injectables
• Ne pas agiter les seringues préremplies d’Uzpruvo. Une agitation vigoureuse peut endommager le médicament. Ne pas utiliser le médicament s’il a été fortement agité. Prendre une nouvelle seringue préremplie.
Vérifiez la/les seringue(s) préremplie(s) pour vous assurer :
• que le nombre de seringues préremplies et le dosage sont corrects
o Si votre posologie est de 45 mg, vous aurez une seringue préremplie d’Uzpruvo 45 mg
o Si votre posologie est de 90 mg, vous aurez deux seringues préremplies d’Uzpruvo 45 mg et vous aurez besoin de vous faire deux injections. Choisissez deux sites distincts pour réaliser ces injections (par exemple, une injection dans la cuisse droite et l’autre injection dans la cuisse gauche) et réalisez ces injections l’une après l’autre
• qu’il s’agit du bon médicament
• que la date de péremption n’est pas dépassée
• que la seringue préremplie n’est pas endommagée
• que la solution dans la seringue préremplie est limpide et incolore à légèrement jaune et pratiquement exempte de particules visibles
• que la solution dans la seringue préremplie n’est pas gelée
• Avant administration, il convient de laisser Uzpruvo atteindre la température ambiante (approximativement une demi-heure)
La figure 1 montre à quoi ressemble la seringue préremplie d’Uzpruvo
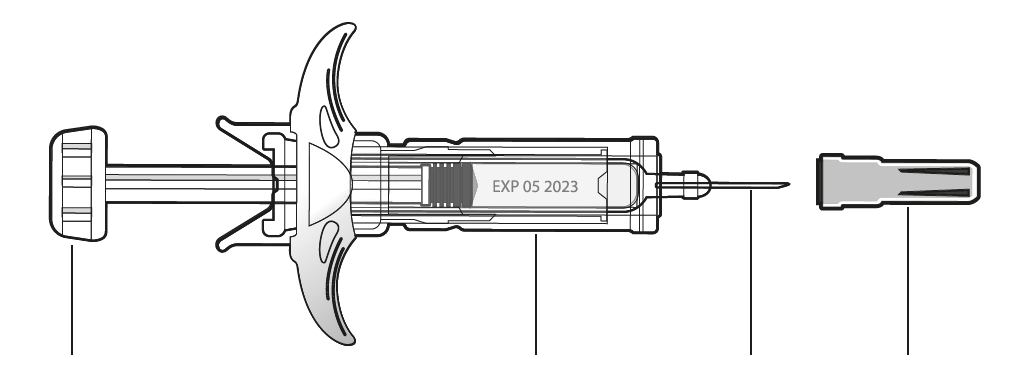
Piston Corps de la seringue Aiguille Capuchon de l’aiguille
Figure 1
1. Préparez le matériel Rassemblez les fournitures dont vous avez besoin pour préparer et administrer votre injection. Vous aurez besoin des fournitures suivantes :
• Lingettes antiseptiques
• Boules de coton ou compresses de gaze
• Pansement
• Votre dose prescrite d’Uzpruvo (voir figure 1)
• Conteneur résistant à la perforation pour l’élimination des objets pointus et tranchants (non fourni). Voir figure 2 Rassemblez tout ce dont vous avez besoin et étalez les fournitures sur une surface propre.
Seringue Conteneur pour
préremplie
| ALnitnisgeept teics antWisei pteisq ue | s |
|---|
l’élimination des d’Uzpruvo objets pointus et
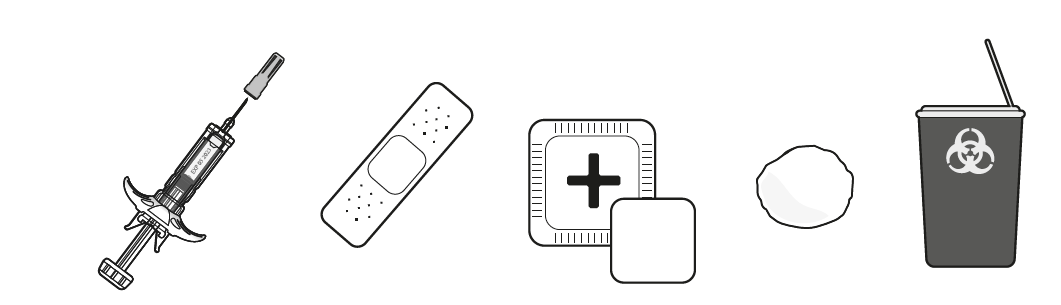
tranchants
Boule de coton ou Pansement
compresse de gaze
Figure 2
2. Choisissez et préparez le site d’injection : Choisissez un site d’injection (voir figure 3)Uzpruvo est administré par injection sous la peau (voie sous-cutanée)
• Choisissez un site d’injection. Le haut de la cuisse ou le pourtour du ventre (abdomen) à au moins 5 cm du nombril sont de bons endroits pour l’injection
• Si un soignant vous administre l’injection, il pourra aussi choisir la face externe du haut du bras ou les fesses comme site d’injection (voir figure 3)
• Choisissez un site d’injection différent à chaque injection. N’injectez pas Uzpruvo dans une zone de peau sensible, contusionnée, rouge ou dure
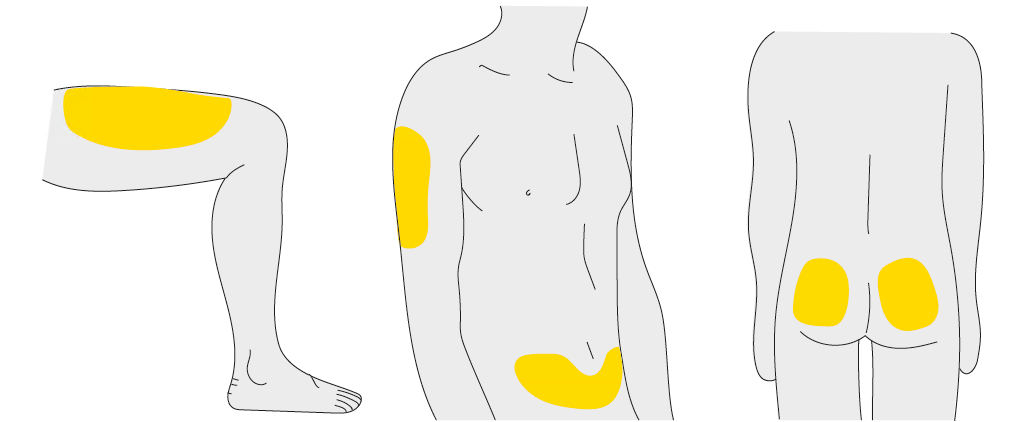
Les zones en jaune correspondent aux sites d’injection recommandés
Figure 3
Préparez le site d’injection
• Lavez-vous très bien les mains avec du savon et de l’eau chaude
• Nettoyez la zone de peau où vous prévoyez de vous administrer l’injection avec une lingette antiseptique
• Ne touchez plus cette zone avant d’effectuer l’injection. Laissez sécher votre peau avant l’injection
• Ne ventilez pas la zone propre et ne soufflez pas dessus
• N’effectuez pas l’injection à travers un vêtement
3. Retirez le capuchon de l’aiguille (voir figure 4) :
• Retirez le capuchon de l’aiguille lorsque vous êtes prêt(e) à injecter Uzpruvo
• Ne touchez pas le piston en retirant le capuchon de l’aiguille
• Tenez le corps de la seringue préremplie d’une main et tirez le capuchon de l’aiguille tout droit (voir figure 4)
• Jetez le capuchon de l’aiguille à la poubelle. Ne remettez pas le capuchon
• Vous pouvez également apercevoir une goutte de liquide au bout de l’aiguille. Ceci est normal
• Ne touchez pas l’aiguille ou ne la laissez pas toucher une quelconque surface
• Injectez la dose rapidement après avoir retiré le capuchon de l’aiguille
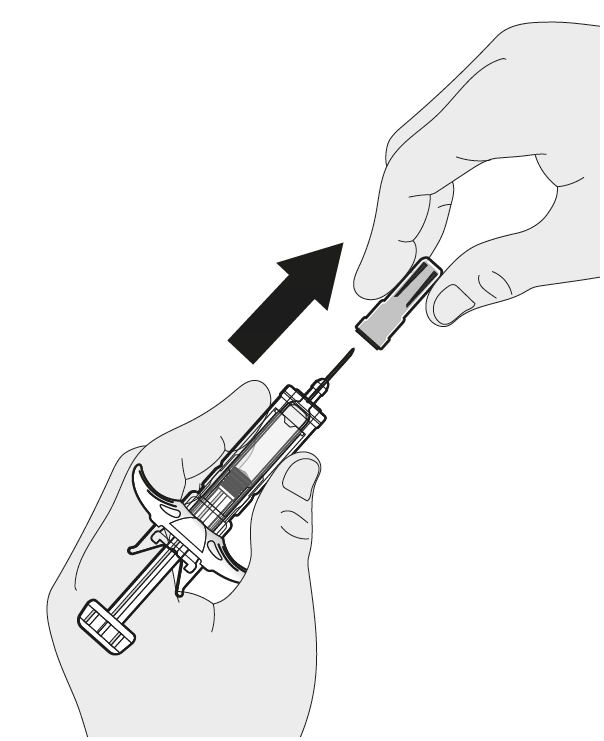
Figure 4
4. Injectez la dose : Saisissez la seringue :
• Tenez le corps de la seringue préremplie d’une main entre le pouce et l’index (voir figure 5)
• N’utilisez pas la seringue préremplie si elle est tombée alors que le capuchon de l’aiguille n’était pas en place. Si cela se produit, contactez votre médecin ou votre pharmacien pour savoir quoi faire
• Ne tirez à aucun moment sur le piston
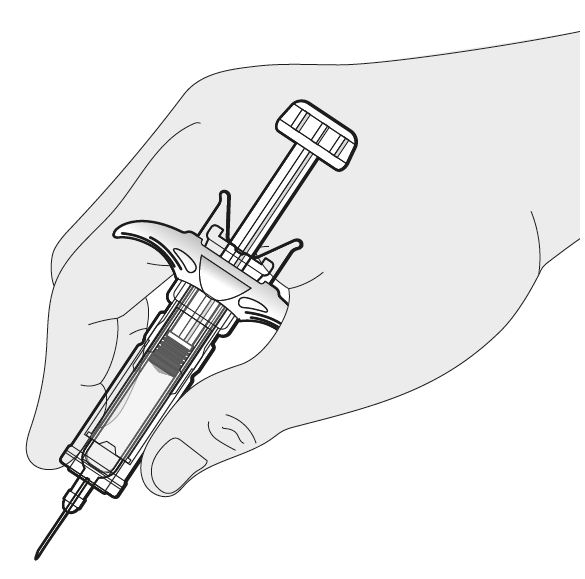
Figure 5
Pincez la peau et enfoncez l’aiguille :
• Utilisez l’autre main pour pincer doucement la zone de peau nettoyée. Tenez fermement
• D’un mouvement rapide, comme pour lancer une fléchette, enfoncez l’aiguille dans la peau pincée, selon un angle d’environ 45 degrés (voir figure 6)
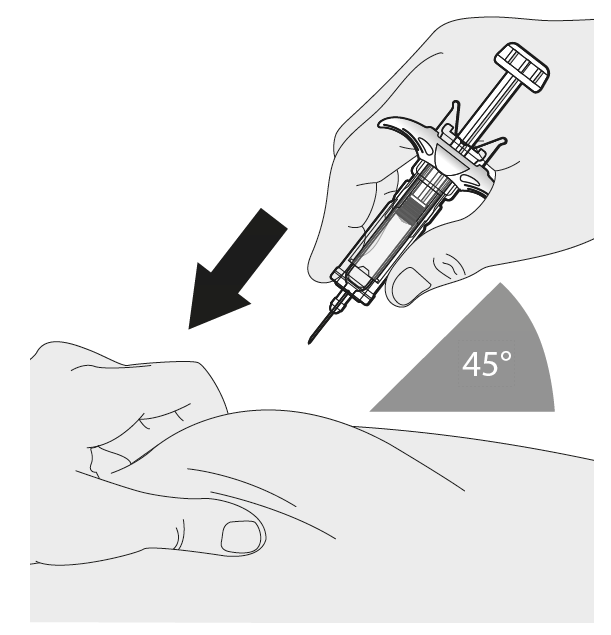
Figure 6 Injectez le médicament :
• Poussez le piston avec votre pouce aussi loin que possible afin d’injecter tout le liquide, jusqu’à ce que la seringue préremplie soit vide (voir figure 7)
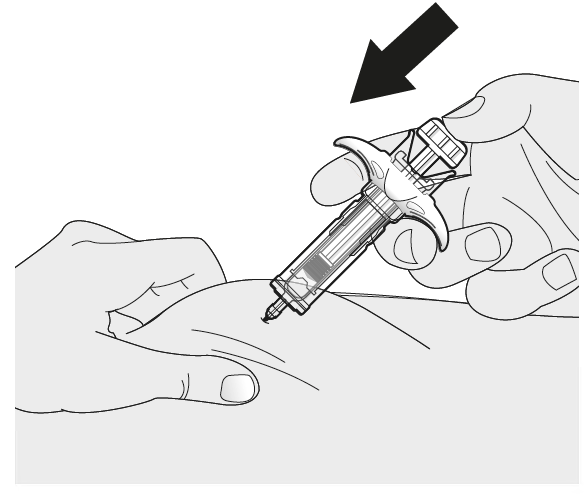
Figure 7
Laissez l’aiguille se rétracter :
• Lorsque le piston est poussé aussi loin que possible, maintenez la pression sur la tête du piston. Retirez l’aiguille et relâchez la peau
• Retirez lentement votre pouce de la tête du piston. Le piston remontera avec votre doigt et rétractera l’aiguille dans le protège-aiguille (voir figure 8)
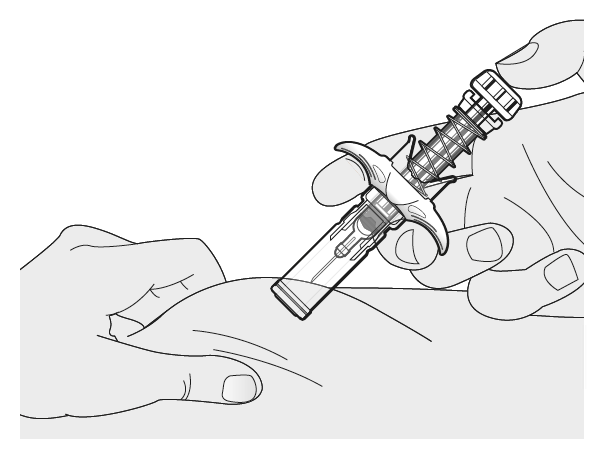
Figure 8
5. Après l’injection :
• Après l’injection, appliquez une boule de coton ou une compresse de gaze sur la peau au niveau du site d’injection et appuyez quelques secondes après l’injection (voir figure 9)
• Il peut y avoir un léger saignement au niveau du site d’injection. Ceci est normal
• Ne frottez pas la peau au niveau du site d’injection.
• Vous pouvez appliquer un petit pansement sur le site d’injection, si nécessaire
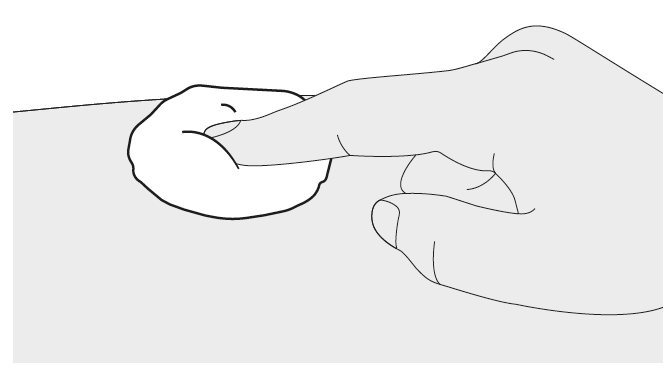
Figure 9
6. Élimination :
• Placez les seringues usagées dans un conteneur résistant à la perforation, tel qu’un conteneur pour l’élimination des objets pointus et tranchants, juste après l’utilisation, conformément à la réglementation locale. Ne jetez (n’éliminez) pas les seringues en vrac avec vos ordures ménagères (voir figure 10)
• Jetez les lingettes antiseptiques, les boules de coton ou les compresses de gaze ainsi que les emballages dans votre poubelle
• Ne réutilisez jamais une seringue, pour votre sécurité et votre santé et pour la sécurité des autres
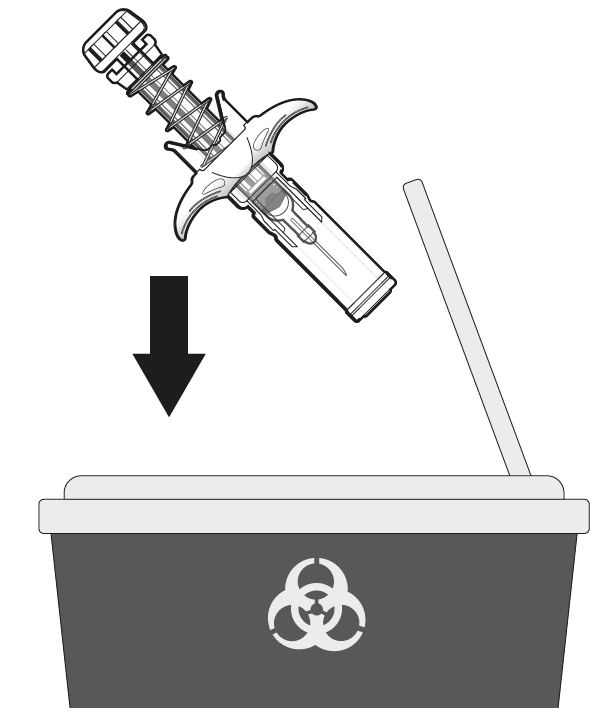
Figure 10
Notice : Information de l’utilisateur
Uzpruvo 90 mg, solution injectable en seringue préremplie ustékinumab
Ce médicament fait l'objet d'une surveillance supplémentaire qui permettra l'identification rapide de nouvelles informations relatives à la sécurité. Vous pouvez y contribuer en signalant tout effet indésirable que vous observez. Voir en fin de rubrique 4 comment déclarer les effets indésirables.
Veuillez lire attentivement cette notice avant d’utiliser ce médicament car elle contient des informations importantes pour vous.
Cette notice a été écrite pour la personne prenant le médicament. Si vous êtes le parent ou le soignant qui administrera Uzpruvo à un enfant, veuillez lire attentivement ces informations.
- Gardez cette notice. Vous pourriez avoir besoin de la relire.
- Si vous avez d’autres questions, interrogez votre médecin ou votre pharmacien.
- Ce médicament vous a été personnellement prescrit. Ne le donnez pas à d’autres personnes. Il pourrait leur être nocif, même si les signes de leur maladie sont identiques aux vôtres.
- Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou votre pharmacien. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
Que contient cette notice ? 1. Qu’est-ce qu’Uzpruvo et dans quels cas est-il utilisé ? 2. Quelles sont les informations à connaître avant d’utiliser Uzpruvo ? 3. Comment utiliser Uzpruvo ? 4. Quels sont les effets indésirables éventuels ? 5. Comment conserver Uzpruvo ? 6. Contenu de l’emballage et autres informations
1. Qu’est-ce qu’Uzpruvo et dans quels cas est-il utilisé ?
Qu’est-ce qu’Uzpruvo Uzpruvo contient la substance active « ustékinumab », un anticorps monoclonal. Les anticorps monoclonaux sont des protéines qui reconnaissent et se lient spécifiquement à certaines protéines de l’organisme.
Uzpruvo appartient à un groupe de médicaments appelés « immunosuppresseurs ». Ces médicaments agissent en affaiblissant partiellement le système immunitaire.
Dans quels cas Uzpruvo est-il utilisé Uzpruvo est utilisé pour le traitement des maladies inflammatoires suivantes :
• Psoriasis en plaques (chez les adultes et les adolescents âgés de 6 ans et plus)
• Rhumatisme psoriasique (chez les adultes)
• Maladie de Crohn modérée à sévère (chez les adultes et les enfants âgés de 2 ans et plus)
• Rectocolite hémorragique modérée à sévère (chez les adultes)
Psoriasis en plaques Le psoriasis en plaques est une maladie de la peau qui provoque une inflammation affectant la peau et les ongles. Uzpruvo réduira l’inflammation ainsi que d’autres signes de la maladie.
Uzpruvo est utilisé chez les patients adultes souffrant de psoriasis en plaques modéré à sévère, qui ne peuvent pas utiliser la ciclosporine, le méthotrexate ou la photothérapie, ou lorsque ces traitements n’ont pas été efficaces.
Uzpruvo est utilisé chez les enfants et adolescents âgés de 6 ans et plus atteints de psoriasis en plaques modéré à sévère, chez qui la photothérapie ou d’autres traitements systémiques ne peuvent être utilisés, ou lorsque ces traitements n’ont pas été efficaces.
Rhumatisme psoriasique Le rhumatisme psoriasique est une maladie inflammatoire des articulations, habituellement associée à du psoriasis. Si vous avez un rhumatisme psoriasique actif, vous recevrez d’abord d’autres médicaments. Si vous ne répondez pas suffisamment bien à ces médicaments, vous pourrez recevoir Uzpruvo afin de :
• Réduire les signes et symptômes de votre maladie.
• Améliorer votre état physique.
• Ralentir les atteintes de vos articulations.
Maladie de Crohn La maladie de Crohn est une maladie inflammatoire des intestins. Si vous êtes atteint de la maladie de Crohn, vous recevrez d’abord d’autres médicaments. Si vous ne répondez pas suffisamment bien à ces médicaments ou que vous y êtes intolérants, Uzpruvo pourra vous être administré afin de réduire les signes et symptômes de votre maladie.
Rectocolite hémorragique La rectocolite hémorragique est une maladie inflammatoire des intestins. Si vous êtes atteint de rectocolite hémorragique, vous recevrez d’abord d’autres médicaments. Si vous ne répondez pas suffisamment bien à ces médicaments ou que vous y êtes intolérant, Uzpruvo pourra vous être administré afin de réduire les signes et les symptômes de votre maladie.
2. Quelles sont les informations à connaître avant d’utiliser Uzpruvo ?
N’utilisez jamais Uzpruvo
• Si vous êtes allergique à l’ustékinumab ou à l’un des autres composants contenus dans ce médicament (mentionnés dans la rubrique 6).
• Si vous avez une infection active que votre médecin considère importante.
Si vous n’êtes pas sûr(e) que l’une des situations ci-dessus s’applique à vous, parlez-en avec votre médecin ou pharmacien avant d’utiliser Uzpruvo.
Avertissements et précautions Adressez-vous à votre médecin ou pharmacien avant d’utiliser Uzpruvo. Votre médecin vérifiera votre état de santé avant chaque traitement. Assurez-vous d’informer votre médecin de toutes les maladies dont vous souffrez avant chaque traitement. Informez également votre médecin si vous avez récemment été en contact avec une personne susceptible d'avoir la tuberculose. Votre médecin vous examinera et effectuera un test de dépistage de la tuberculose avant que vous ne receviez Uzpruvo. Si votre médecin pense que vous êtes exposé(e) au risque de tuberculose, il pourra vous prescrire des médicaments pour la traiter.
Faites attention aux effets indésirables graves : Uzpruvo peut provoquer des effets indésirables graves, y compris des réactions allergiques et des infections. Vous devez faire attention à certains signes de maladie pendant la prise d’Uzpruvo. Consultez le paragraphe « Effets indésirables graves » de la rubrique 4 pour obtenir une liste complète de ces effets indésirables.
Avant d’utiliser Uzpruvo, informez votre médecin :
• Si vous avez déjà eu une réaction allergique à Uzpruvo. En cas de doute, demandez à votre médecin.
• Si vous avez déjà eu un cancer quel qu’en soit le type, car les immunosuppresseurs comme Uzpruvo affaiblissent partiellement le système immunitaire. Cela peut augmenter le risque de cancer.
• Si vous avez été traité(e) pour un psoriasis avec d’autres médicaments biologiques (un médicament produit à partir d’une source biologique et habituellement administré par injection) — le risque de cancer peut être plus élevé.
• Si vous avez ou avez récemment eu une infection.
• Si vous avez de nouvelles lésions ou des lésions qui évoluent sur les zones de psoriasis ou sur la peau saine.
• Si vous prenez d’autres traitements pour le psoriasis et/ou le rhumatisme psoriasique tels qu’un autre immunosuppresseur ou une photothérapie (quand votre corps est traité avec un type de lumière ultra-violet [UV]). Ces traitements peuvent également affaiblir partiellement le système immunitaire. L’utilisation simultanée de ces traitements avec Uzpruvo n’a pas été étudiée. Cependant, il est possible que cela augmente le risque de maladies liées à un système immunitaire plus faible.
• Si vous recevez ou avez déjà reçu des injections pour traiter les allergies — on ne sait pas si Uzpruvo peut les affecter.
• Si vous avez 65 ans ou plus — vous êtes plus susceptible de contracter des infections.
Si vous n’êtes pas sûr(e) que l’une des situations ci-dessus s’applique à vous, parlez-en avec votre médecin ou pharmacien avant d’utiliser Uzpruvo.
Certains patients ont présenté des réactions de type lupus, notamment un lupus cutané ou un syndrome de type lupus, au cours du traitement par ustékinumab. Consultez immédiatement un médecin si vous développez une éruption cutanée rouge, en relief, squameuse, comportant parfois une bordure plus foncée, sur les zones de peau exposées au soleil ou associée à des douleurs articulaires.
Crise cardiaque et accident vasculaire cérébral (AVC) Des crises cardiaques et des AVC ont été observés au cours d’une étude menée chez des patients atteints de psoriasis et traités par ustékinumab. Votre médecin vérifiera régulièrement vos facteurs de risque de maladie cardiaque et d’AVC afin de s’assurer qu’ils sont traités de manière adéquate. Consultez immédiatement un médecin si vous développez des douleurs thoraciques, une faiblesse ou des sensations anormales d’un côté de votre corps, un affaissement du visage ou des anomalies de la parole ou de la vue.
Enfants et adolescents Uzpruvo n’est pas recommandé chez les enfants âgés de moins de 6 ans atteints de psoriasis, chez les enfants atteints de la maladie de Crohn âgés de moins de 2 ans ou chez les enfants âgés de moins de 18 ans atteints de rhumatisme psoriasique ou de rectocolite hémorragique, car il n’a pas été étudié dans ces tranches d’âge.
Autres médicaments, vaccins et Uzpruvo Informez votre médecin ou pharmacien :
• Si vous prenez, avez récemment pris ou pourriez prendre tout autre médicament.
• Si vous vous êtes récemment fait ou allez-vous faire vacciner. Certains types de vaccins (vaccins vivants) ne doivent pas être administrés pendant l’utilisation d’Uzpruvo.
• Si vous avez reçu Uzpruvo pendant votre grossesse, informez le médecin qui suit votre bébé de votre traitement par Uzpruvo avant que votre bébé ne reçoive un vaccin quel qu’il soit, notamment un vaccin vivant, tel que le vaccin BCG (utilisé pour prévenir la tuberculose). Les vaccins vivants ne sont pas recommandés pour votre bébé au cours des douze premiers mois après la naissance si vous avez reçu Uzpruvo pendant la grossesse, à moins que le médecin de votre bébé ne recommande le contraire.
Grossesse et allaitement
• Si vous êtes enceinte, si vous pensez être enceinte ou planifiez une grossesse, demandez conseil à votre médecin avant de prendre ce médicament.
• Il n’a pas été observé de risque accru de malformations congénitales chez les bébés exposés à ustékinumab dans l’utérus. Cependant, l’expérience clinique avec ustékinumab chez les femmes enceintes est limitée. Il est ainsi préférable d’éviter l’utilisation d’Uzpruvo en cas de grossesse.
• Si vous êtes une femme en âge de procréer, vous devez éviter de démarrer une grossesse et vous devez utiliser une méthode de contraception adaptée pendant l’utilisation d’Uzpruvo et jusqu’à 15 semaines au moins après le dernier traitement par Uzpruvo.
• L’ustekinumab peut traverser la barrière placentaire et passer chez le bébé à naître. Si vous recevez Uzpruvo au cours de votre grossesse, votre bébé peut présenter un risque plus élevé de contracter une infection.
• Si vous avez reçu Uzpruvo pendant votre grossesse, il est important que vous informiez les médecins et les autres professionnels de santé qui suivent votre bébé avant qu’il ne reçoive un vaccin, quel qu’il soit. Les vaccins vivants, tels que le vaccin BCG (utilisé pour prévenir la tuberculose), ne sont pas recommandés pour votre bébé au cours des douze premiers mois après la naissance si vous avez reçu Uzpruvo pendant la grossesse, à moins que le médecin de votre bébé ne recommande le contraire.
• L’ustékinumab peut passer en très faible quantité dans le lait maternel. Si vous allaitez ou envisagez d’allaiter, demandez conseil à votre médecin. Vous devez décider avec lui si vous devez plutôt allaiter ou utiliser Uzpruvo. Ne faites pas les deux.
Conduite de véhicules et utilisation de machines L’ustekinumab n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
Uzpruvo contient du polysorbate 80 Ce médicament contient 0,04 mg de polysorbate 80 par mL. Les polysorbates peuvent provoquer des réactions allergiques. Informez votre médecin si vous avez des allergies connues.
3. Comment utiliser Uzpruvo ?
Uzpruvo doit être utilisé sous la responsabilité et la surveillance d’un médecin expérimenté dans le traitement des maladies pour lesquelles Uzpruvo est destiné.
Veillez à toujours utiliser ce médicament en suivant exactement les indications de votre médecin. Vérifiez auprès de votre médecin en cas de doute. Parlez avec votre médecin afin de savoir quand vous recevrez vos injections et aurez vos rendez-vous de suivi.
Quelle quantité d’Uzpruvo est administrée Votre médecin déterminera la quantité d’Uzpruvo dont vous avez besoin et la durée du traitement.
Adultes âgés de 18 ans ou plus Psoriasis ou rhumatisme psoriasique
• La dose initiale recommandée est de 45 mg d’Uzpruvo. Pour les patients pesant plus de 100 kilogrammes (kg), la dose initiale est de 90 mg au lieu de 45 mg.
• Après la dose initiale, vous recevrez la dose suivante 4 semaines après, puis toutes les 12 semaines par la suite. Les doses suivantes sont généralement les mêmes que la dose initiale.
Maladie de Crohn ou rectocolite hémorragique
• Pendant le traitement, la première dose d'environ 6 mg/kg d’Uzpruvo sera administrée par votre médecin à l’aide d’une perfusion dans une veine de votre bras (perfusion intraveineuse). Après la dose initiale, vous recevrez la dose suivante de 90 mg d’Uzpruvo par une injection sous la peau (« sous-cutanée ») après 8 semaines, puis toutes les 12 semaines par la suite.
• Chez certains patients, après la première injection sous la peau, Uzpruvo 90 mg peut être administré toutes les 8 semaines. Votre médecin déterminera la date de votre prochaine dose.
Enfants et adolescents âgés de 6 ans ou plus Psoriasis
• Votre médecin établira la bonne dose pour vous, y compris la quantité (le volume) d’Uzpruvo devant être injectée pour obtenir la bonne dose, qui dépendra de votre poids au moment de chaque administration.
• Un flacon de 45 mg est disponible pour les enfants qui doivent recevoir moins que la dose complète de 45 mg.
• Si vous pesez moins de 60 kg, la dose recommandée est de 0,75 mg d’Uzpruvo par kg de poids corporel.
• Si vous pesez de 60 kg à 100 kg, la dose recommandée est de 45 mg d’Uzpruvo.
• Si vous pesez plus de 100 kg, la dose recommandée est de 90 mg d’Uzpruvo.
• La dose suivante sera administrée 4 semaines après la dose initiale, puis toutes les 12 semaines par la suite.
Enfants pesant moins de 40 kg Maladie de Crohn
• Pendant le traitement, votre médecin déterminera la dose de perfusion intraveineuse recommandée pour vous en fonction de votre surface corporelle (SC). Cette dose sera administrée par votre médecin au moyen d’un goutte-à-goutte dans une veine de votre bras (perfusion intraveineuse). Après la dose initiale, votre médecin déterminera la dose suivante en fonction de votre SC. Par la suite, vous recevrez cette dose de Uzpruvo par une injection sous la peau (en « sous-cutanée ») après 8 semaines, puis toutes les 12 semaines.
• Chez certains patients, après la première injection sous la peau, UZPRUVO peut être administré toutes les 8 semaines ou toutes les 4 semaines. Votre médecin décidera quand vous devez recevoir votre prochaine dose.
Enfants pesant au moins 40 kg Maladie de Crohn
• Pendant le traitement, la première dose d'environ 6 mg/kg de Uzpruvo sera administrée par votre médecin à l’aide d’une perfusion dans une veine de votre bras (perfusion intraveineuse). Après la dose initiale, vous recevrez la dose suivante de 90 mg de Uzpruvo par une injection sous la peau (« sous-cutanée ») après 8 semaines, puis toutes les 12 semaines par la suite.
• Chez certains patients, après la première injection sous la peau, Uzpruvo 90 mg peut être administré toutes les 8 semaines ou toutes les 4 semaines. Votre médecin décidera quand vous devez recevoir votre prochaine dose.
Comment Uzpruvo est administré
• Uzpruvo est administré par injection sous la peau (« voie sous-cutanée »). Au début de votre traitement, le personnel médical ou un(e) infirmier/ère pourra réaliser l’injection d’Uzpruvo.
• Cependant, vous et votre médecin pouvez décider que vous réaliserez vous-même vos injections d’Uzpruvo. Dans ce cas vous recevrez une formation qui vous apprendra comment vous injecter Uzpruvo vous-même.
• Pour savoir comment injecter Uzpruvo, consultez la rubrique « Instructions pour l’administration » à la fin de cette notice. Pour toute question sur l’auto-injection d’Uzpruvo, adressez-vous à votre médecin.
Si vous avez utilisé plus d’Uzpruvo que vous n’auriez dû Si vous avez utilisé plus d’Uzpruvo ou si vous en avez trop reçu, parlez-en immédiatement à un médecin ou à un pharmacien. Gardez toujours sur vous l’emballage extérieur du médicament, même s’il est vide.
Si vous oubliez d’utiliser Uzpruvo Si vous oubliez une dose, contactez votre médecin ou pharmacien. Ne prenez pas de dose double pour compenser la dose que vous avez oublié de prendre.
Si vous arrêtez d’utiliser Uzpruvo Il n’est pas dangereux d’arrêter d’utiliser Uzpruvo. Cependant, si vous arrêtez, vos symptômes peuvent revenir.
Si vous avez d’autres questions sur l’utilisation de ce médicament, demandez plus d’informations à votre médecin ou à votre pharmacien.
4. Quels sont les effets indésirables éventuels ?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
Effets indésirables graves Certains patients peuvent présenter des effets indésirables graves qui peuvent nécessiter un traitement urgent.
Réactions allergiques — elles peuvent nécessiter un traitement urgent. Informez votre médecin ou obtenez immédiatement une aide médicale d’urgence si vous remarquez l’un des signes suivants.
• Les réactions allergiques graves (« anaphylaxie ») sont rares chez les personnes prenant ustékinumab (pouvant affecter jusqu’à 1 personne sur 1 000). Les signes incluent :
o difficultés pour respirer ou avaler,
o pression artérielle basse, pouvant provoquer des sensations vertigineuses ou une sensation d’évanouissement,
o gonflement du visage, des lèvres, de la bouche ou de la gorge.
• Les signes fréquents d’une réaction allergique incluent éruption cutanée et urticaire (pouvant affecter jusqu’à 1 personne sur 100).
Dans de rares cas, des réactions allergiques pulmonaires et une inflammation pulmonaire ont été signalées chez des patients traités par ustékinumab. Informez immédiatement votre médecin si vous présentez des symptômes comme la toux, l’essoufflement et la fièvre.
Si vous avez une réaction allergique grave, votre médecin pourra décider que vous ne devez plus utiliser Uzpruvo.
Infections — elles peuvent nécessiter un traitement urgent. Informez immédiatement votre médecin si vous remarquez l’un des signes suivants.
• Les infections du nez ou de la gorge et les rhumes sont fréquents (pouvant affecter jusqu’à 1 personne sur 10).
• Les infections thoraciques sont peu fréquentes (pouvant affecter jusqu’à 1 personne sur 100).
• L’inflammation des tissus sous la peau (cellulite) est peu fréquente (pouvant affecter jusqu’à 1 personne sur 100).
• Les zona (un type d’éruption cutanée douloureuse avec des cloques) sont peu fréquents (pouvant affecter jusqu’à 1 personne sur 100).
Uzpruvo peut altérer votre capacité à lutter contre les infections. Certaines infections peuvent devenir graves et peuvent comprendre des infections d’origine virale, fongique, bactérienne (notamment la tuberculose) ou parasitaire, y compris des infections survenant principalement chez les personnes présentant un système immunitaire affaibli (infections opportunistes). Des infections opportunistes du cerveau (encéphalite, méningite), des poumons et des yeux ont été rapportées chez des patients recevant un traitement par ustékinumab.
Vous devez faire attention aux signes d’infection pendant l’utilisation d’Uzpruvo. Ceux-ci incluent :
• fièvre, symptômes pseudo-grippaux, sueurs nocturnes, perte de poids ;
• sensation de fatigue ou essoufflement ; toux qui ne passe pas ;
• peau chaude, rouge et douloureuse, ou éruption cutanée douloureuse accompagnée de cloques ;
• sensation de brûlure lorsque vous urinez ;
• diarrhée ;
• troubles visuels ou perte de la vue ;
• maux de tête, raideur de la nuque, sensibilité à la lumière, nausées ou confusion.
Informez immédiatement votre médecin si vous remarquez l’un de ces signes d’infection. Ils peuvent être des signes d’infections telles que des infections thoraciques, des infections de la peau, un zona ou des infections opportunistes, qui pourraient entraîner de graves complications. Informez votre médecin si vous avez une infection qui ne passe pas ou qui revient. Votre médecin pourra décider que vous ne devez plus utiliser Uzpruvo jusqu’à ce que l’infection disparaisse. Informez également votre médecin si vous avez des coupures ou des plaies ouvertes car elles pourraient s’infecter.
Desquamation de la peau — l’augmentation de la rougeur et de la desquamation de la peau sur une surface corporelle plus étendue peuvent être des symptômes de psoriasis érythrodermique ou d’érythrodermie, qui sont des atteintes graves de la peau. Vous devez informer immédiatement votre médecin si vous remarquez l’un de ces signes.
Autres effets indésirables
Fréquent (pouvant affecter jusqu’à 1 personne sur 10)
• Diarrhée
• Nausées
• Vomissements
• Sensation de fatigue
• Sensations vertigineuses
• Maux de tête
• Démangeaisons (« prurit »)
• Douleurs au niveau du dos, des muscles ou des articulations
• Maux de gorge
• Rougeur et douleur au site d’injection
• Infection des sinus
Peu fréquent (pouvant affecter jusqu’à 1 personne sur 100)
• Infections dentaires
• Infection mycotique vaginale
• Dépression
• Nez bouché ou congestionné
• Saignement, ecchymose (« bleu »), induration, gonflement et démangeaisons au site d’injection
• Sensation de faiblesse
• Paupière tombante et muscles affaissés sur un côté du visage (« paralysie faciale » ou « paralysie de Bell »), généralement temporaire
• Modification de l’aspect du psoriasis avec rougeur et apparition de petites vésicules jaunes ou blanches, parfois accompagnées de fièvre (psoriasis pustuleux).
• Peau qui pèle (desquamation de la peau)
• Acné
Rare (pouvant affecter jusqu’à 1 personne sur 1 000)
• Rougeur et desquamation de la peau sur une surface corporelle plus étendue, pouvant démanger ou être douloureuse (érythrodermie). Des symptômes semblables se développent parfois dans le cadre de l’évolution naturelle du type de symptômes du psoriasis (psoriasis érythrodermique).
• Inflammation des petits vaisseaux sanguins, pouvant entraîner une éruption cutanée accompagnée de petits boutons rouges ou violets, de fièvre ou de douleurs articulaires (vascularite).
Très rare (pouvant affecter jusqu’à 1 personne sur 10 000)
• Formation de cloques sur la peau, potentiellement accompagnées d’une rougeur, de démangeaisons et de douleurs (pemphigoïde bulleuse).
• Lupus cutané ou syndrome de type lupus (éruption cutanée rouge, en relief, squameuse sur les zones de peau exposées au soleil, éventuellement accompagnée de douleurs articulaires).
Déclaration des effets secondaires Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou à votre pharmacien. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver Uzpruvo ?
• Tenir ce médicament hors de la vue et de la portée des enfants.
• À conserver au réfrigérateur (entre 2 °C et 8 °C). Ne pas congeler.
• Conserver la seringue préremplie dans l’emballage extérieur, à l’abri de la lumière.
• Avant administration, il convient de laisser Uzpruvo atteindre la température ambiante (approximativement une demi-heure).
• Si nécessaire, les seringues préremplies individuelles peuvent aussi être conservées à température ambiante jusqu’à 30 °C pendant une période unique de 30 jours maximum dans la boîte d’origine, à l’abri de la lumière. Une fois la seringue préremplie retirée du réfrigérateur, inscrire la date de mise au rebut dans l’espace prévu à cet effet sur l’emballage extérieur. La date à laquelle la seringue ne doit plus être utilisée ne doit pas dépasser la date de péremption initiale imprimée sur la boîte. Une fois qu’une seringue a été conservée à température ambiante (jusqu’à 30 °C), elle ne doit pas être remise au réfrigérateur. Éliminer la seringue si elle n’est pas utilisée dans les 30 jours suivant sa conservation à température ambiante ou à la date de péremption initiale, si celle-ci est antérieure.
• Ne pas agiter les seringues préremplies. Une agitation prolongée et vigoureuse peut endommager le médicament.
N’utilisez pas ce médicament
• Après la date de péremption indiquée sur l’étiquette et la boîte après « EXP ». La date de péremption fait référence au dernier jour de ce mois.
• Si vous remarquez que le liquide est décoloré, trouble ou si de grosses particules flottent dans le liquide (voir rubrique 6 « Comment se présente Uzpruvo et contenu de l’emballage extérieur »).
• Si vous savez ou pensez que le produit a pu être exposé à des températures extrêmes (telles qu’une congélation ou un réchauffement accidentel).
• Si le produit a été agité vigoureusement.
Uzpruvo est à usage unique exclusivement. Tout produit non utilisé restant dans la seringue doit être éliminé. Ne jetez aucun médicament au tout à l’égout ou avec les ordures ménagères. Demandez à votre pharmacien d’éliminer les médicaments que vous n’utilisez plus. Ces mesures contribueront à protéger l’environnement.
6. Contenu de l’emballage et autres informations
Ce que contient Uzpruvo
• La substance active est l’ustékinumab. Chaque seringue préremplie contient 90 mg d’ustékinumab dans 1 mL.
• Les autres composants sont : histidine, monochlorhydrate d’histidine, polysorbate 80 (E433), saccharose, eau pour préparations injectables.
Comment se présente Uzpruvo et contenu de l’emballage extérieur Uzpruvo est une solution injectable limpide, incolore à légèrement jaune et pratiquement exempte de particules visibles. Elle est fournie dans un emballage cartonné contenant 1 ou 2 seringues préremplies unidose, en verre, de 1 mL. Chaque seringue préremplie contient 90 mg d’ustékinumab dans 1 mL de solution injectable.
Toutes les présentations peuvent ne pas être commercialisées.
Titulaire de l’Autorisation de mise sur le marché STADA Arzneimittel AG Stadastrasse 2–18 61118 Bad Vilbel Allemagne
Fabricants Alvotech Hf Sæmundargata 15-19 Reykjavik, 102 Islande
STADA Arzneimittel AG Stadastrasse 2–18 61118 Bad Vilbel Allemagne
Pour toute information complémentaire concernant ce médicament, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché :
België/Belgique/Belgien Lietuva EG (Eurogenerics) NV UAB „STADA Baltics“ Tél/Tel: +32 2797878 Tel: +370 52603926 България Luxembourg/Luxemburg STADA Bulgaria EOOD EG (Eurogenerics) NV Teл.: +359 29624626 Tél/Tel: +32 2797878 Česká republika Magyarország STADA PHARMA CZ s.r.o. STADA Hungary Kft Tel: +420 257888111 Tel.: +36 18009747 Danmark Malta STADA Nordic ApS Pharma.MT Ltd Tlf: +45 44859999 Tel: +356 21337008 Deutschland Nederland STADAPHARM GmbH Centrafarm B.V. Tel: +49 61016030 Tel.: +31 765081000 Eesti Norge UAB „STADA Baltics“ STADA Nordic ApS Tel: +372 53072153 Tlf: +45 44859999 Ελλάδα Österreich DEMO S.A. Pharmaceutical Industry STADA Arzneimittel GmbH Τηλ: +30 2108161802 Tel: +43 136785850 España Polska Laboratorio STADA, S.L. STADA Pharm Sp. z o.o. Tel: +34 934738889 Tel: +48 227377920 France Portugal EG LABO - Laboratoires EuroGenerics Stada, Lda. Tél: +33 146948686 Tel: +351 211209870 Hrvatska România STADA d.o.o. STADA M&D SRL Tel: +385 13764111 Tel: +40 213160640 Ireland Slovenija Clonmel Healthcare Ltd. Stada d.o.o. Tel: +353 526177777 Tel: +386 15896710 Ísland Slovenská republika STADA Arzneimittel AG STADA PHARMA Slovakia, s.r.o. Sími: +49 61016030 Tel: +421 252621933 Italia Suomi/Finland EG SpA STADA Nordic ApS, Suomen sivuliike Tel: +39 028310371 Puh/Tel: +358 207416888 Κύπρος Sverige DEMO S.A. Pharmaceutical Industry STADA Nordic ApS Τηλ: +30 2108161802 Tel: +45 44859999 Latvija UAB „STADA Baltics“ Tel: +371 28016404
La dernière date à laquelle cette notice a été révisée est
Autres sources d’informations Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu/.
Des informations détaillées sur ce médicament, y compris une vidéo sur l’utilisation de la seringue préremplie, sont disponibles en scannant le code QR inclus ci-dessous ou sur l’emballage extérieur avec un smartphone. Les mêmes informations sont également disponibles sur l’URL suivante : uzpruvopatients.com Code QR à inclure
Instructions pour l’administration
MODE D’EMPLOI Uzpruvo 90 mg, solution injectable en seringue préremplie ustékinumab voie sous-cutanée
Veuillez lire attentivement ces instructions avant d’utiliser Uzpruvo, solution injectable en seringue préremplie.
Au début du traitement, votre professionnel de santé vous aidera à réaliser la première injection. Toutefois, vous et votre médecin pouvez décider que vous réaliserez vous-même vos injections d’Uzpruvo. Dans ce cas, vous recevrez une formation sur la façon de vous injecter Uzpruvo. Si vous avez des questions sur l’auto-injection d’Uzpruvo, parlez-en à votre médecin.
Informations importantes :
• Voie sous-cutanée stricte
• Ne pas mélanger Uzpruvo avec d’autres liquides injectables
• Ne pas agiter les seringues préremplies d’Uzpruvo. Une agitation vigoureuse peut endommager le médicament. Ne pas utiliser le médicament s’il a été fortement agité. Prendre une nouvelle seringue préremplie.
Vérifiez la/les seringue(s) préremplie(s) pour vous assurer :
• que le nombre de seringues préremplies et le dosage sont corrects
o Si votre posologie est de 90 mg, vous aurez une seringue préremplie d’Uzpruvo 90 mg
• qu’il s’agit du bon médicament
• que la date de péremption n’est pas dépassée
• que la seringue préremplie n’est pas endommagée
• que la solution dans la seringue préremplie est limpide et incolore à légèrement jaune et pratiquement exempte de particules visibles
• que la solution dans la seringue préremplie n’est pas gelée
• Avant administration, il convient de laisser Uzpruvo atteindre la température ambiante (approximativement une demi-heure)
La figure 1 montre à quoi ressemble la seringue préremplie d’Uzpruvo
Piston Corps de la seringue Aiguille Capuchon de l’aiguille
Figure 1
1. Préparez le matériel Rassemblez les fournitures dont vous avez besoin pour préparer et administrer votre injection. Vous aurez besoin des fournitures suivantes :
• Lingettes antiseptiques
• Boules de coton ou compresses de gaze
• Pansement
• Votre dose prescrite d’Uzpruvo (voir figure 1)
• Conteneur résistant à la perforation pour l’élimination des objets pointus et tranchants (non fourni). Voir figure 2 Rassemblez tout ce dont vous avez besoin et étalez les fournitures sur une surface propre.
Conteneur pour Seringue
l’élimination des
préremplie
| ALnitnisgeept teics antWisei pteisq ue | s |
|---|
objets pointus et d’Uzpruvo tranchants
Pansement Boule de coton ou
compresse de gaze
Figure 2
2. Choisissez et préparez le site d’injection : Choisissez un site d’injection (voir figure 3)
• Uzpruvo est administré par injection sous la peau (voie sous-cutanée)
• Choisissez un site d’injection. Le haut de la cuisse ou le pourtour du ventre (abdomen) à au moins 5 cm du nombril sont de bons endroits pour l’injection
• Si un soignant vous administre l’injection, il pourra aussi choisir la face externe du haut du bras ou les fesses comme site d’injection (voir figure 3)
• Choisissez un site d’injection différent à chaque injection. N’injectez pas Uzpruvo dans une zone de peau sensible, contusionnée, rouge ou dure
Les zones en jaune correspondent aux sites d’injection recommandés
Figure 3
Préparez le site d’injection
• Lavez-vous très bien les mains avec du savon et de l’eau chaude
• Nettoyez la zone de peau où vous prévoyez de vous administrer l’injection avec une lingette antiseptique
• Ne touchez plus cette zone avant d’effectuer l’injection. Laissez sécher votre peau avant l’injection
• Ne ventilez pas la zone propre et ne soufflez pas dessus
• N’effectuez pas l’injection à travers un vêtement
3. Retirez le capuchon de l’aiguille (voir figure 4) :
• Retirez le capuchon de l’aiguille lorsque vous êtes prêt(e) à injecter Uzpruvo
• Ne touchez pas le piston en retirant le capuchon de l’aiguille
• Tenez le corps de la seringue préremplie d’une main et tirez le capuchon de l’aiguille tout droit (voir figure 4)
• Jetez le capuchon de l’aiguille à la poubelle. Ne remettez pas le capuchon
• Vous pouvez également apercevoir une goutte de liquide au bout de l’aiguille. Ceci est normal
• Ne touchez pas l’aiguille ou ne la laissez pas toucher une quelconque surface
• Injectez la dose rapidement après avoir retiré le capuchon de l’aiguille
Figure 4
4. Injectez la dose : Saisissez la seringue :
• Tenez le corps de la seringue préremplie d’une main entre le pouce et l’index (voir figure 5)
• N’utilisez pas la seringue préremplie si elle est tombée alors que le capuchon de l’aiguille n’était pas en place. Si cela se produit, contactez votre médecin ou votre pharmacien pour savoir quoi faire
• Ne tirez à aucun moment sur le piston
Figure 5
Pincez la peau et enfoncez l’aiguille :
• Utilisez l’autre main pour pincer doucement la zone de peau nettoyée. Tenez fermement
• D’un mouvement rapide, comme pour lancer une fléchette, enfoncez l’aiguille dans la peau pincée, selon un angle d’environ 45 degrés (voir figure 6)
Figure 6 Injectez le médicament :
• Poussez le piston avec votre pouce aussi loin que possible afin d’injecter tout le liquide, jusqu’à ce que la seringue préremplie soit vide (voir figure 7)
Figure 7
Laissez l’aiguille se rétracter :
• Lorsque le piston est poussé aussi loin que possible, maintenez la pression sur la tête du piston. Retirez l’aiguille et relâchez la peau
• Retirez lentement votre pouce de la tête du piston. Le piston remontera avec votre doigt et rétractera l’aiguille dans le protège-aiguille (voir figure 8)
Figure 8
5. Après l’injection :
• Après l’injection, appliquez une boule de coton ou une compresse de gaze sur la peau au niveau du site d’injection et appuyez quelques secondes après l’injection (voir figure 9)
• Il peut y avoir un léger saignement au niveau du site d’injection. Ceci est normal
• Ne frottez pas la peau au niveau du site d’injection.
• Vous pouvez appliquer un petit pansement sur le site d’injection, si nécessaire
Figure 9
6. Élimination :
• Placez les seringues usagées dans un conteneur résistant à la perforation, tel qu’un conteneur pour l’élimination des objets pointus et tranchants, juste après l’utilisation, conformément à la réglementation locale. Ne jetez (n’éliminez) pas les seringues en vrac avec vos ordures ménagères (voir figure 10)
• Jetez les lingettes antiseptiques, les boules de coton ou les compresses de gaze ainsi que les emballages dans votre poubelle
• Ne réutilisez jamais une seringue, pour votre sécurité et votre santé et pour la sécurité des autres
Figure 10
En savoir plus