REPATHA 140 mg, solution injectable en stylo prérempli
CIS 60966449
Informations à jour au 17 août 2026.Version vérifiée par justelesRCP le 30 septembre 2026.
En savoir plus
Sommaire
Ce médicament bénéficie d'une autorisation de mise sur le marché européenne centralisée. Le texte ci-dessous est le résumé des caractéristiques du produit (et sa notice) publié par l'Agence européenne des médicaments (EMA), converti par justelesRCP depuis le PDF officiel. En cas de doute, reportez-vous au PDF ci-dessus.
ANNEXE I - RÉSUMÉ DES CARACTÉRISTIQUES DU PRODUIT
1. DÉNOMINATION DU MÉDICAMENT
Repatha 140 mg solution injectable en seringue préremplie Repatha 140 mg solution injectable en stylo prérempli Repatha 420 mg solution injectable en cartouche
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Repatha 140 mg solution injectable en seringue préremplie
Chaque seringue préremplie contient 140 mg d’evolocumab dans 1 mL de solution.
Repatha 140 mg solution injectable en stylo prérempli
Chaque stylo prérempli contient 140 mg d’evolocumab dans 1 mL de solution.
Repatha 420 mg solution injectable en cartouche
Chaque cartouche contient 420 mg d’evolocumab dans 3,5 mL de solution (120 mg/mL).
Repatha est un anticorps monoclonal IgG2 humain produit dans des cellules ovariennes de hamster chinois (CHO) par la technologie de l’ADN recombinant.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution injectable (injection). Solution injectable (injection) en stylo prérempli (SureClick). Solution injectable (injection) (mini pompe automatique).
La solution est claire à opalescente, incolore à légèrement jaune, et pratiquement sans particules.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Hypercholestérolémie et dyslipidémie mixte
Repatha est indiqué chez l’adulte présentant une hypercholestérolémie primaire (hétérozygote familiale et non familiale) ou une dyslipidémie mixte, et chez les patients pédiatriques à partir de 10 ans présentant une hypercholestérolémie familiale hétérozygote, en complément d’un régime alimentaire :
• en association avec une statine seule ou une statine avec d’autres thérapies hypolipémiantes chez les patients ne pouvant atteindre les objectifs de LDL-C, sous statine à dose maximale tolérée ou,
• seul ou en association avec d’autres thérapies hypolipémiantes chez les patients intolérants aux statines, ou chez qui les statines sont contre-indiquées.
Hypercholestérolémie familiale homozygote
Repatha est indiqué chez l’adulte et le patient pédiatrique à partir de 10 ans présentant une hypercholestérolémie familiale homozygote en association avec d’autres thérapies hypolipémiantes.
Maladie cardiovasculaire athéroscléreuse
Repatha est indiqué chez les adultes présentant une maladie cardiovasculaire athéroscléreuse établie ou à risque élevé de présenter une maladie cardiovasculaire athéroscléreuse pour réduire le risque cardiovasculaire en diminuant le taux de LDL-C, en complément de la correction des autres facteurs de risque :
• en association avec une statine à la dose maximale tolérée avec ou sans autres thérapies hypolipémiantes ou,
• seul ou en association avec d’autres thérapies hypolipémiantes chez les patients intolérants aux statines, ou chez qui les statines sont contre-indiquées.
Pour les résultats des études relatifs aux effets sur le LDL-C, les événements cardiovasculaires et les populations étudiées, voir rubrique 5.1.
4.2 Posologie et mode d’administration
Avant de débuter le traitement par evolocumab, les causes secondaires d’hyperlipidémie ou de dyslipidémie mixte (ex. : syndrome néphrotique, hypothyroïdie) doivent être exclues.
Posologie
Hypercholestérolémie primaire et dyslipidémie mixte (y compris l’hypercholestérolémie familiale hétérozygote)
Adultes et patients pédiatriques (à partir de 10 ans) La dose recommandée d’evolocumab est soit de 140 mg toutes les deux semaines, soit de 420 mg une fois par mois, les deux doses étant cliniquement équivalentes.
Hypercholestérolémie familiale homozygote chez l’adulte et le patient pédiatrique à partir de 10 ans La dose initiale recommandée est de 420 mg une fois par mois. Après 12 semaines de traitement, en l’absence de réponse cliniquement significative, la fréquence d’administration peut être portée à 420 mg toutes les deux semaines. Les patients sous aphérèse peuvent commencer le traitement à raison de 420 mg toutes les deux semaines afin de le faire correspondre à leur calendrier d’aphérèse.
Maladie cardiovasculaire athéroscléreuse chez l’adulte La dose recommandée d’evolocumab est soit de 140 mg toutes les deux semaines, soit de 420 mg une fois par mois, les deux doses étant cliniquement équivalentes.
Populations spéciales
Patients âgés (≥ 65 ans) Aucun ajustement de la posologie n’est nécessaire chez les patients âgés.
Patients insuffisants rénaux Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale (voir la rubrique 5.2).
Patients insuffisants hépatiques Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère ; voir la rubrique 4.4 pour les patients atteints d’insuffisance hépatique modérée et sévère.
Population pédiatrique La sécurité et l’efficacité de Repatha n’ont pas été établies chez les patients pédiatriques de moins de 10 ans présentant une hypercholestérolémie familiale hétérozygote (HFHe) ou une hypercholes térolémie familiale homozygote (HFHo) ou chez les patients pédiatriques présentant d’autres types d’hyperlipidémie.
Mode d’administration
Voie sous-cutanée.
L’evolocumab doit être administré par injection sous-cutanée dans l’abdomen, la cuisse ou le haut du bras. Les sites d’injection doivent être alternés et le produit ne doit pas être injecté dans des zones où la peau est sensible ou présente une ecchymose, une rougeur ou une induration.
L’evolocumab ne doit pas être administré par voie intraveineuse ou intramusculaire.
Repatha 140 mg solution injectable en seringue préremplie La dose de 140 mg doit être administrée en utilisant une seule seringue préremplie. La dose de 420 mg doit être administrée en utilisant trois seringues préremplies dans un délai de 30 minutes.
Repatha 140 mg solution injectable en stylo prérempli La dose de 140 mg doit être administrée en utilisant un seul stylo prérempli. La dose de 420 mg doit être administrée en utilisant trois stylos préremplis dans un délai de 30 minutes.
Repatha 420 mg solution injectable en cartouche La dose de 420 mg doit être administrée en utilisant une cartouche unique avec la mini pompe automatique.
Repatha peut être auto-administré par le patient après avoir reçu une formation adéquate. L’administration d’evolocumab peut également être effectuée par des personnes formées à l’administration du produit.
À usage unique exclusivement.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité
Afin d’améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Insuffisance hépatique
Chez les patients présentant une insuffisance hépatique modérée, une réduction de l’exposition totale à l’evolocumab a été observée, ce qui pourrait entraîner une diminution de l’effet sur la réduction du LDL-C. Par conséquent, une surveillance étroite peut être justifiée chez ces patients.
Les patients présentant une insuffisance hépatique sévère (classe C de Child-Pugh) n’ont pas été étudiés (voir rubrique 5.2). L’evolocumab doit être utilisé avec précaution chez les patients atteints d’insuffisance hépatique sévère.
Caoutchouc naturel sec
Repatha 140 mg solution injectable en seringue préremplie Le capuchon de l’aiguille de la seringue préremplie en verre est fabriqué à partir de caoutchouc naturel sec (un dérivé du latex), ce qui peut entraîner des réactions allergiques sévères.
Teneur en sodium
Ce médicament contient moins de 1 mmol (23 mg) de sodium par dose, c.-à-d. qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude d’interaction n’a été effectuée.
L’interaction pharmacocinétique entre les statines et l’evolocumab a été évaluée lors des essais cliniques. Une augmentation d’environ 20 % de la clairance de l’evolocumab a été observée chez les patients traités conjointement par statines. Cette augmentation de la clairance, en partie médiée par les statines, accroît la concentration de la proprotéine convertase subtilisine/kexine de type 9 (PCSK9), ce qui n’a pas eu d’impact négatif sur l’effet pharmacodynamique de l’evolocumab sur les lipides. Aucun ajustement posologique de statines n’est nécessaire lorsqu’elles sont utilisées en association avec l’evolocumab.
Aucune étude sur les interactions pharmacocinétiques et pharmacodynamiques entre l’evolocumab et des médicaments hypolipémiants autres que des statines et l’ézétimibe n’a été menée.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’existe pas de donnée ou il existe des données limitées sur l’utilisation de Repatha chez la femme enceinte.
Les études effectuées chez l’animal n’ont pas mis en évidence d’effets délétères directs ou indirects sur la reproduction (voir la rubrique 5.3).
Repatha ne doit pas être utilisé pendant la grossesse à moins que la situation clinique de la femme ne justifie un traitement avec evolocumab.
Allaitement
On ne sait pas si evolocumab est excrété dans le lait maternel.
Un risque pour les nouveau-nés/nourrissons allaités ne peut être exclu.
Une décision doit être prise soit d’interrompre l’allaitement soit d’interrompre/de s’abstenir du traitement avec Repatha en prenant en compte le bénéfice de l’allaitement pour l’enfant au regard du bénéfice du traitement pour la femme.
Fertilité
Aucune donnée n’est disponible concernant l’effet de l’evolocumab sur la fertilité humaine. Les études effectuées chez l’animal n’ont montré aucun effet sur la fertilité avec un niveau d’exposition, objectivé par l’aire sous la courbe de concentration en fonction du temps (ASC), bien plus élevé que chez les patients recevant de l’evolocumab à raison de 420 mg une fois par mois (voir la rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Repatha n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquemment rapportés aux doses recommandées sont une rhinopharyngite (7,4 %), une infection des voies respiratoires supérieures (4,6 %), des dorsalgies (4,4 %), des arthralgies (3,9 %), la grippe (3,2 %), et des réactions au site d’injection (2,2 %). Le profil de sécurité dans la population présentant une hypercholestérolémie familiale homozygote était cohérent avec celui démontré au sein de la population atteinte d’hypercholestérolémie primaire et de dyslipidémie mixte.
Liste des effets indésirables
Les effets indésirables rapportés lors des essais pivots contrôlés et via les déclarations spontanées sont présentés par classe de systèmes d’organes et fréquence dans le tableau 1 ci-dessous selon la convention suivante : très fréquent (≥ 1/10), fréquent (≥ 1/100 à < 1/10), peu fréquent (≥ 1/1 000 à < 1/100), rare (≥ 1/10 000 à < 1/1 000) et très rare (< 1/10 000).
Tableau 1. Effets indésirables
| Classe de systèmes d’organes MedDRA | Effets indésirables | Catégorie de fréquence |
|---|---|---|
| Infections et infestations | Grippe | Fréquent |
| Rhinopharyngite | Fréquent | |
| Infection des voies respiratoires supérieures | Fréquent | |
| Affections du système immunitaire | Hypersensibilité | Fréquent |
| Éruption cutanée | Fréquent | |
| Urticaire | Peu fréquent | |
| Affections du système nerveux | Céphalée | Fréquent |
| Affections gastro-intestinales | Nausées | Fréquent |
| Affections de la peau et du tissu sous- cutané | Œdème de Quincke | Rare |
| Affections musculo-squelettiques et systémiques | Dorsalgie | Fréquent |
| Arthralgie | Fréquent | |
| Myalgie | Fréquent | |
| Troubles généraux et anomalies au site d’administration | Réactions au site d’injection1 | Fréquent |
| Syndrome de type grippal | Peu fréquent |
1 Voir la rubrique Description de certains effets indésirables.
Le profil de sécurité était cohérent entre les sujets présentant un taux de LDL-C après l’inclusion < 25 mg/dL (0,65 mmol/L) ou < 40 mg/dL (1,03 mmol/L) par rapport aux sujets présentant un taux de LDL-C après l’inclusion plus élevé (≥ 40 mg/dL [1,03 mmol/L]), avec une exposition médiane (Q1, Q3) à Repatha de 84,2 mois (78,1 ; 89,8) chez les sujets ayant continué le traitement par Repatha et de 59,8 mois (52,8 ; 60,3) chez les sujets ayant reçu le placebo puis le traitement par Repatha dans une étude d’extension en ouvert.
Description de certains effets indésirables
Réactions au site d’injection Les réactions au site d’injection les plus fréquentes étaient une ecchymose, un érythème, une hémorragie, une douleur au site d’injection et un gonflement.
Population pédiatrique
La sécurité et l’efficacité de Repatha ont été établies chez les patients pédiatriques présentant une hypercholestérolémie familiale hétérozygote ou homozygote. Une étude clinique évaluant les effets de Repatha a été réalisée chez 158 patients pédiatriques âgés de ≥ 10 à < 18 ans présentant une hypercholestérolémie familiale hétérozygote. Aucun nouveau signal de sécurité n’a été identifié et les données de sécurité pour cette population pédiatrique ont été cohérentes avec le profil de sécurité connu du médicament chez l’adulte présentant une hypercholestérolémie familiale hétérozygote. Vingt-six patients pédiatriques présentant une hypercholestérolémie familiale homozygote ont été traités par Repatha dans les études cliniques réalisées chez les patients âgés de ≥ 10 à < 18 ans. Aucune différence en matière de sécurité n’a été constatée entre les patients pédiatriques et les patients adultes présentant une hypercholestérolémie familiale homozygote.
Sujets âgés
Parmi les 24 671 patients traités par evolocumab au cours des essais cliniques en double aveugle, 11 126 (45,1 %) avaient ≥ 65 ans, et 2 132 (8,6 %) avaient ≥ 75 ans. Aucune différence globale en termes de sécurité ou d’efficacité n’a été constatée entre ces patients et des patients plus jeunes.
Immunogénicité
Dans des études cliniques, 0,3 % des patients (48 patients sur 17 992) qui ont reçu au moins une dose d’evolocumab ont développé des anticorps de liaison. Chez les patients dont le sérum a été testé positif aux anticorps de liaison, la présence d’anticorps neutralisants a également été évaluée et aucun des patients ne présentait d’anticorps neutralisants. La présence d’anticorps de liaison anti-evolocumab n’a pas eu d’impact sur le profil pharmacocinétique, la réponse clinique ou la sécurité de l’evolocumab.
Le développement d’anticorps anti-evolocumab n’a pas été détecté dans les essais cliniques de patients pédiatriques traités par Repatha.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Aucun effet indésirable n’a été observé dans les études menées chez l’animal à des expositions pouvant être jusqu’à 300 fois supérieures à celles des patients traités par evolocumab à raison de 420 mg une fois par mois.
Il n’existe aucun traitement spécifique en cas de surdosage de l’evolocumab. En cas de surdosage, il convient de traiter les symptômes et de mettre en place des mesures de soutien si nécessaire.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : agents modifiant les lipides, autres agents modifiant les lipides, Code ATC : C10AX13
Mécanisme d’action
L’evolocumab se lie de manière sélective à la PCSK9 et empêche sa forme circulante de se lier au récepteur des lipoprotéines de faible densité (LDLR) situé à la surface des cellules hépatiques, empêchant ainsi la dégradation du LDLR induite par la PCSK9. L’augmentation des taux de LDLR hépatiques se traduit ainsi par une diminution du LDL-cholestérol sérique (LDL-C).
Effets pharmacodynamiques
Dans le cadre des essais cliniques, l’evolocumab a permis de réduire les valeurs de PCSK9 non liée, de LDL-C, de cholestérol total (CT), d’ApoB, de non-HDL-C, de CT/HDL-C, d’ApoB/ApoA1, de VLDL-C, de TG et de Lp(a), et d’accroître les taux de HDL-C et d’ApoA1 chez des patients présentant une hypercholestérolémie primaire et une dyslipidémie mixte.
Une administration sous-cutanée unique de 140 mg ou de 420 mg d’evolocumab a entraîné une suppression maximale de la PCSK9 non liée circulante en 4 heures, suivie d’une réduction du taux de LDL-C atteignant un nadir moyen aux jours 14 et 21, respectivement. Les modifications des taux de PCSK9 non liée et de lipoprotéines sériques étaient réversibles lors de l’interruption du traitement par evolocumab. Aucune augmentation des taux de PCSK9 non liée ou de LDL-C au-dessus de la valeur initiale n’a été observée au cours de la période de sevrage de l’evolocumab, ce qui suggère qu’aucun mécanisme de compensation visant à accroître la production de PCSK9 et de LDL-C ne se met en œuvre pendant le traitement.
Les administrations sous-cutanées de 140 mg toutes les deux semaines et de 420 mg une fois par mois étaient équivalentes en termes de réduction moyenne du taux de LDL-C (moyenne des semaines 10 et 12) se traduisant par une baisse de 57 % à 72 % par rapport à la valeur initiale versus placebo. Le traitement par evolocumab a entraîné une réduction similaire du taux de LDL-C lorsqu’il était utilisé seul ou en association avec d’autres traitements hypolipémiants.
Efficacité clinique dans les cas d’hypercholestérolémie primaire et de dyslipidémie mixte
Une réduction du taux de LDL-C d’environ 55 % à 75 % a été obtenue avec l’evolocumab dès la semaine 1 et maintenue pendant le traitement à long terme. La réponse maximale était généralement obtenue en 1 à 2 semaines après administration de la dose (140 mg toutes les deux semaines et 420 mg une fois par mois). L’evolocumab était efficace dans tous les sous-groupes par rapport au placebo et à l’ézétimibe, sans qu’aucune différence notable ne soit observée entre les sous-groupes quels que soient l’âge, l’origine ethnique, le sexe, la zone géographique, l’indice de masse corporelle, le niveau de risque tel que défini par le National Cholesterol Education Program, le tabagisme, les facteurs de risque de coronaropathie existants, les antécédents familiaux de coronaropathie précoce, le statut de tolérance au glucose (diabète de type 2, syndrome métabolique, ou aucune de ces deux pathologies), l’hypertension, la fréquence d’administration et la dose et l’intensité de la statine, le taux initial de PCSK9 non liée, le taux initial de LDL-C et de TG.
Chez 80 à 85 % des patients atteints d’hyperlipidémie primaire traités par l’une ou l’autre des deux doses, l’evolocumab a démontré une réduction ≥ 50 % du taux de LDL-C (moyenne des semaines 10 et 12). Jusqu’à 99 % des patients traités par l’une ou l’autre des deux doses d’evolocumab ont atteint un taux de LDL-C < 2,6 mmol/L et jusqu’à 95 % d’entre eux sont parvenus à un taux de LDL-C < 1,8 mmol/L (moyenne des semaines 10 et 12).
Association avec une statine, avec ou sans autre traitement hypolipémiant
LAPLACE-2 était une étude internationale, multicentrique, randomisée, menée en double aveugle pendant 12 semaines chez 1 896 patients atteints d’hypercholestérolémie primaire ou de dyslipidémie mixte, qui ont reçu de l’evolocumab en association avec une statine (rosuvastatine, simvastatine ou atorvastatine). L’evolocumab a été comparé à un placebo pour les groupes rosuvastatine et simvastatine, et à un placebo et à l’ézétimibe pour le groupe atorvastatine.
Repatha a réduit de manière significative le taux de LDL-C entre la valeur initiale et la moyenne des semaines 10 et 12 par rapport au placebo dans les groupes rosuvastatine et simvastatine et par rapport à un placebo et à l’ézétimibe pour le groupe atorvastatine (p < 0,001). Repatha a réduit de manière significative les valeurs de CT, d’ApoB, de non-HDL-C, de CT/HDL-C, d’ApoB/ApoA1, de VLDL-C, de TG et de Lp(a) et a accru le taux de HDL-C entre la valeur initiale et la moyenne des semaines 10 et 12 par rapport au placebo dans les groupes rosuvastatine et simvastatine (p < 0,05) et a réduit de manière significative les valeurs de CT, d’ApoB, de non-HDL-C, de CT/HDL-C, d’ApoB/ApoA1 et de Lp(a), par rapport au placebo et à l’ézétimibe dans le groupe atorvastatine (p < 0,001) (voir les tableaux 2 et 3).
RUTHERFORD-2 était une étude internationale, multicentrique, randomisée, menée en double aveugle contre placebo, de 12 semaines, incluant 329 patients présentant une hypercholestérolémie familiale hétérozygote et traités par hypolipémiants. Repatha a réduit de manière significative le taux de LDL-C entre la valeur initiale et la moyenne des semaines 10 et 12 par rapport au placebo (p < 0,001). Repatha a diminué de manière significative les valeurs de CT, d’ApoB, de non-HDL-C, de CT/HDL-C, d’ApoB/ApoA1, de VLDL-C, de TG et de Lp(a) et a accru les taux de HDL-C et d’ApoA1 entre la valeur initiale et la moyenne des semaines 10 et 12 par rapport au placebo (p < 0,05) (voir le tableau 2).
Tableau 2. Effets du traitement par evolocumab comparé au placebo chez des patients atteints d’hypercholestérolémie primaire et de dyslipidémie mixte - variation moyenne en pourcentage entre la valeur initiale et la moyenne des semaines 10 et 12 (%, IC 95 %)
| Étude | Traite- ment | LDL-C (%) | Non-H | Apo B | CT | Lp(a) | VLDL | HDL | TG | ApoA1 | CT/ | ApoB/ | ||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| DL-C | (%) | (%) | (%) | -C | -C | (%) | (%) | HDL-C | ApoA1 | |||||
| (%) | (%) | (%) | % | % | ||||||||||
| LAPLACE-2 (HDM) (ensemble des groupes sous rosuvastatine, simvastatine et atorvastatine) | 140 mg Q2S (N = 555) | -72b (-75, -69) | -60b (-63, - 58) | -56b (-58, -53) | -41b (-43, - 39) | -30b (-35, - 25) | -18b (-23, - 14) | 6b (4, 8) | -17b (-22, - 13) | 3b (1, 5) | -45b (-47, -42) | -56b (-59, -53) | ||
| 420 mg 1 x/mois (N = 562) | -69b (-73, -65) | -60b (-63, -57) | -56b (-58, -53) | -40b (-42, -37) | -27b (-31, -24) | -22b (-28, -17) | 8b (6, 10) | -23b (-28, -17) | 5b (3, 7) | -46b (-48, -43) | -58b (-60, -55) | |||
| RUTHER- FORD-2 (HFHe) | 140 mg Q2S (N = 110) | -61b (-67, -55) | -56b (-61, -51) | -49b (-54, -44) | -42b (-46, -38) | -31b (-38, -24) | -22b (-29, -16) | 8b (4, 12) | -22b (-29, - 15) | 7a (3, 12) | -47b (-51, -42) | -53 (-58, -48) | ||
| 420 mg 1 x/mois (N = 110) | -66b (-72, - 61) | -60b (-65, - 55) | -55b (-60, -50) | -44b (-48, - 40) | -31b (-38, - 24) | -16b (-23, -8) | 9b (5, 14) | -17b (-24, -9) | 5a (1, 9) | -49b (-54, -44) | -56b (-61, -50) |
Légende : Q2S = une fois toutes les 2 semaines, HDM = hypercholestérolémie primaire et dyslipidémie mixte, HFHe = hypercholestérolémie familiale hétérozygote, a valeur p < 0,05 par comparaison avec le placebo, b valeur p < 0,001 par comparaison avec le placebo.
Patients intolérants aux statines
GAUSS-2 était une étude internationale, multicentrique, randomisée, menée en double aveugle contre ézétimibe pendant 12 semaines, chez 307 patients intolérants aux statines ou ne tolérant pas une dose efficace de statine. Repatha a réduit significativement le taux de LDL-C par rapport à l’ézétimibe (p < 0,001). Repatha a diminué de manière significative les valeurs de CT, d’ApoB, de non-HDL-C, de CT/HDL-C, d’ApoB/ApoA1 et de Lp(a), entre la valeur initiale et la moyenne des semaines 10 et 12 par rapport à l’ézétimibe (p < 0,001) (voir le tableau 3).
Traitement en l’absence de statine
MENDEL-2 était une étude internationale, multicentrique, randomisée, menée en double aveugle, contre placebo et ézétimibe pendant 12 semaines, évaluant Repatha chez 614 patients atteints d’hypercholestérolémie primaire et de dyslipidémie mixte. Repatha a réduit de manière significative le taux de LDL-C entre la valeur initiale et la moyenne des semaines 10 et 12 par rapport au placebo et à l’ézétimibe (p < 0,001). Repatha a diminué de manière significative les valeurs de CT, d’ApoB, de non-HDL-C, de CT/HDL-C, d’ApoB/ApoA1 et de Lp(a), entre la valeur initiale et la moyenne des semaines 10 et 12 par rapport à un placebo et à l’ézétimibe (p < 0,001) (voir le tableau 3).
Tableau 3. Effets du traitement par evolocumab comparé à l’ézétimibe chez des patients atteints d’hypercholestérolémie primaire et de dyslipidémie mixte - variation moyenne en pourcentage entre la valeur initiale et la moyenne des semaines 10 et 12 (%, IC 95 %)
| Étude | Traite- ment | LDL-C (%) | Non- HDL- C (%) | Apo B | CT | Lp(a) | VLDL | HDL- | TG | ApoA1 | CT/ | ApoB/ | |
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| (%) | (%) | (%) | -C | C | (%) | (%) | HDL- | ApoA1 | |||||
| (%) | (%) | C | % | ||||||||||
| % | |||||||||||||
| LAPLACE-2 (HDM) (tous les groupes sous atorvastatine) | 140 mg Q2S (N = 219) | -43c (-50, -37) | -34c (-39, -30) | -34c (-38, - 30) | -23c (-26, - 19) | -30c (-35, - 25) | -1 (-7, 5) | 7c (4, 10) | -2 (-9, 5) | 7c (4, 9) | -27c (-30, - 23) | -38c (-42, -34) | |
| 420 mg 1 x/mois (N = 220) | -46c (-51, -40) | -39c (-43, -34) | -40c (-44, - 36) | -25c (-29, - 22) | -33c (-41, - 26) | -7 (-20, 6) | 8c (5, 12) | -8 (-21, 5) | 7c (2, 11) | -30c (-34, - 26) | -42c (-47, -38) | ||
| GAUSS-2 (intolérants aux statines) | 140 mg Q2S (N = 103) | -38b (-44, -33)( | -32b -36, -27) | -32b (-37, - 27) | -24b (-28, - 20) | -24b (-31, - 17) | -2 (-10, 7) | 5 (1, 10) | -3 (-11, 6) | 5a (2, 9) | -27b (-32, - 23) | -35b (-40, -30) | |
| 420 mg 1 x/mois (N = 102) | -39b (-44, -35)( | -35b -39, -31) | -35b (-40, - 30) | -26b (-30, - 23) | -25b (-34, - 17) | -4 (-13, 6) | 6 (1, 10) | -6 (-17, 4) | 3 (-1, 7) | -30b (-35, - 25) | -36b (-42, -31) | ||
| MENDEL-2 (traitement en l’absence de statine) | 140 mg Q2S (N = 153) | -40b (-44, -37) | -36b (-39, -32) | -34b (-37, - 30) | -25b (-28, - 22) | -22b (-29, - 16) | -7 (-14, 1) | 6a (3, 9) | -9 (-16, -1) | 3 (0, 6) | -29b (-32, - 26) | -35b (-39, -31) | |
| 420 mg 1 x/mois (N = 153) | -41b (-44, -37) | -35b (-38, -33) | -35b (-38, - 31) | -25b (-28, - 23) | -20b (-27, - 13) | -10 (-19, -1) | 4 (1, 7) | -9 (-18, 0) | 4a (1, 7) | -28b (-31, - 24) | -37b (-41, -32) |
Légende : Q2S = une fois toutes les 2 semaines, HDM = hypercholestérolémie primaire et dyslipidémie mixte, a valeur p < 0,05 par comparaison avec l’ézétimibe, b valeur p < 0,001 par comparaison avec l’ézétimibe, c valeur p nominale < 0,001 par comparaison avec l’ézétimibe.
Efficacité à long terme dans les cas d’hypercholestérolémie primaire et de dyslipidémie mixte
DESCARTES était une étude internationale, multicentrique, randomisée, menée en double aveugle contre placebo pendant 52 semaines, incluant 901 patients présentant une hyperlipidémie, traités par une modification de leur régime alimentaire seule, par atorvastatine, ou par une association atorvastatine-ézétimibe. Repatha 420 mg une fois par mois a réduit de manière significative le taux de LDL-C par rapport à la valeur initiale à 52 semaines par rapport au placebo (p < 0,001). Les effets du traitement ont été maintenus sur un an comme démontré par la baisse du taux de LDL-C entre la semaine 12 et la semaine 52. La réduction du taux de LDL-C entre la valeur initiale et la semaine 52 par rapport au groupe placebo était homogène entre tous les traitements de fond hypolipémiants optimisés pour réduire le taux de LDL-C et le risque cardiovasculaire.
Repatha a diminué de manière significative les valeurs de CT, d’ApoB, de non-HDL-C, de CT/HDL-C, d’ApoB/ApoA1, de VLDL-C, de TG et de Lp(a), et a augmenté les taux de HDL-C et d’ApoA1 à la semaine 52 par rapport au placebo (p < 0,001) (voir le tableau 4).
Tableau 4. Effets du traitement par evolocumab comparé au placebo chez des patients atteints d’hypercholestérolémie primaire et de dyslipidémie mixte - variation moyenne en pourcentage entre la valeur initiale et la semaine 52 (%, IC 95 %)
| Étude | Traite- ment | LDL-C (%) | DL-C | Non- | Apo B (%) | CT | Lp(a) | VLDL | HDL- | TG | ApoA1 | CT/ | ApoB/ | |
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| (%) | HDL- | (%) | (%) | -C | C | (%) | (%) | HDL- | ApoA1 | |||||
| C | (%) | (%) | C | % | ||||||||||
| (%) | % | |||||||||||||
| DESCARTES | 420 mg 1 x/mois (N = 599) | -59b (-64, -55 | -50b ) (-54, -46 | -44b ) (-48, -41 | -33b ) (-36, -31 | -22b ) (-26, -19 | -29b ) (-40, -18 | 5b ) (3, 8) | -12b (-17, -6) | 3a (1, 5) | -37b (-40, -34) | -46b (-50, -43) |
Légende : a valeur p nominale < 0,001 par comparaison avec le placebo, b valeur p < 0,001 par comparaison avec le placebo.
OSLER et OSLER-2 sont deux études d’extension en ouvert, randomisées et contrôlées qui visaient à évaluer l’efficacité et la sécurité à long terme de Repatha chez des patients ayant terminé le traitement dans le cadre d’une étude « parent ». Dans chaque étude d’extension, les patients étaient randomisés dans un rapport de 2:1 pour recevoir soit Repatha et le traitement standard (groupe evolocumab), soit le traitement standard seul (groupe témoin) pendant la première année de l’étude. À la fin de la première année (semaine 52 dans l’étude OSLER et semaine 48 dans l’étude OSLER-2), les patients recevaient un traitement par Repatha seul ; pendant cette période, tous les patients recevaient Repatha en ouvert soit pour quatre années supplémentaires (OSLER), soit pour deux années supplémentaires (OSLER-2).
Au total, 1 324 patients ont participé à l’étude OSLER. Repatha 420 mg une fois par mois a réduit de manière significative le taux de LDL-C entre la valeur initiale et la semaine 12 et la semaine 52 par rapport au groupe témoin (valeur p nominale < 0,001). Les effets du traitement ont été maintenus pendant plus de 272 semaines comme démontré par la réduction du taux de LDL-C entre la semaine 12 de l’étude parent et la semaine 260 de l’extension en ouvert. Au total, 3 681 patients ont été inclus dans l’étude OSLER-2. Repatha a réduit significativement le taux de LDL-C entre la valeur à l'inclusion et les semaines 12 et 48 par rapport au groupe témoin (valeur p nominale < 0,001). Les effets du traitement ont été maintenus comme démontré par la réduction du taux de LDL-C entre la semaine 12 et la semaine 104 de l’extension en ouvert. Repatha a diminué de manière significative les valeurs de CT, d’ApoB, non-HDL-C, de CT/HDL-C, d’ApoB/ApoA1, de VLDL-C, de TG et de Lp(a), et a augmenté les taux de HDL-C et d’ApoA1 entre la valeur initiale et la semaine 52 dans l’étude OSLER, entre la valeur initiale et la semaine 48 dans l’étude OSLER-2, par rapport au groupe témoin (valeur p nominale < 0,001). Le taux de LDL-C et les autres paramètres lipidiques sont revenus aux valeurs initiales mesurées au début des études OSLER ou OSLER-2 dans les 12 semaines suivant l’arrêt du traitement par Repatha, sans signe de rebond.
L’étude TAUSSIG était une étude d’extension multicentrique menée en ouvert, d’une durée de 5 ans, visant à évaluer la sécurité et l’efficacité à long terme de Repatha, comme traitement adjuvant à d’autres traitements hypolipémiants, chez des patients atteints d’hypercholestérolémie familiale (HF) sévère, notamment l’hypercholestérolémie familiale homozygote. Au total 194 patients atteints d’hypercholestérolémie familiale (non HFHo) sévère et 106 patients atteints d’hypercholestérolémie familiale homozygote ont été inclus dans l’étude TAUSSIG. Tous les patients de l’étude ont été initialement traités par Repatha 420 mg une fois par mois, à l’exception de ceux traités par aphérèse lipidique lors de l’inclusion, qui ont commencé par recevoir Repatha 420 mg toutes les deux semaines. La fréquence d’administration chez les patients non traités par aphérèse a pu être augmentée à 420 mg toutes les deux semaines selon la réponse observée (taux de LDL-C et de PCSK9). L’utilisation à long terme de Repatha a démontré un effet thérapeutique durable prouvé par la réduction du taux de LDL-C chez les patients atteints d’hypercholestérolémie familiale (non HFHo) sévère (voir le tableau 5).
Les modifications des autres paramètres lipidiques (CT, ApoB, non-HDL-C, CT/HDL-C et ApoB/ApoA1) ont également démontré l’effet durable de l’administration de Repatha sur le long terme chez des patients atteints d’hypercholestérolémie familiale (non HFHo) sévère.
Tableau 5. Effet de l’evolocumab sur le taux de LDL-C chez des patients atteints d’hypercholestérolémie familiale (non HFHo) sévère – variation moyenne en pourcentage entre la valeur initiale et la semaine 216 de l’EEO (et IC à 95 % associé)
| Population de | Semaine 12 | Semaine 24 | Semaine 36 | Semaine 48 | Semaine 96 | Semaine 14 | Semaine 19 | Semaine 21 |
|---|---|---|---|---|---|---|---|---|
| patients | de l’EEO | de l’EEO | de l’EEO | de l’EEO | de l’EEO | 4 de l’EEO | 2 de l’EEO | 6 de l’EEO |
| (N) | (n = 191) | (n = 191) | (n = 187) | (n = 187) | (n = 180) | (n = 180) | (n = 147) | (n = 96) |
| HF (non HFHo) sévère (N = 194) | -54,9 (-57,4 ; -52,4) | -54,1 (-57,0 ; -51,3) | -54,7 (-57,4 ; -52,0) | -56,9 (-59,7 ; -54,1) | -53,3 (-56,9 ; -49,7) | -53,5 (-56,7 ; -50,2) | -48,3 (-52,9 ; -43,7) | -47,2 (-52,8 ; -41,5) |
Légende : EEO = étude d’extension en ouvert, N (n) = nombre de patients évaluables (N) et patients dont les taux de LDL-C étaient disponibles lors d’une visite spécialement prévue (n) pour l’ensemble d’analyse finale de l’hypercholestérolémie familiale (non HFHo) sévère.
Traitement de l’hypercholestérolémie familiale hétérozygote chez les patients pédiatriques
HAUSER-RCT était un essai randomisé, multicentrique, mené en double aveugle contre placebo et en groupes parallèles, sur 24 semaines, incluant 158 patients pédiatriques âgés de 10 ans à < 18 ans présentant une hypercholestérolémie familiale hétérozygote. Les patients étaient tenus de suivre un régime alimentaire pauvre en graisses et devaient avoir reçu un traitement de fond hypolipémiant optimisé (statine à dose optimale, ne nécessitant pas de titration à la hausse). Les patients inclus ont été randomisés selon un rapport 2:1 pour recevoir Repatha 420 mg ou un placebo une fois par mois par voie sous-cutanée pendant 24 semaines.
Le critère d’évaluation principal de l’efficacité de cet essai était la variation du LDL-C en pourcentage entre la valeur initiale et la semaine 24. La différence de variation moyenne du LDL-C en pourcentage entre la valeur initiale et la semaine 24 entre Repatha et le placebo était de 38 % (IC à 95 % : 45 %, 31 % ; p < 0,0001). La réduction moyenne (erreur type) du LDL-C par les moindres carrés (MC) (p < 0,0001) entre la valeur initiale et la semaine 24 était de 44 % (2 %) dans le groupe Repatha et 6 % (3 %) dans le groupe placebo. Les valeurs absolues moyennes de LDL-C à la semaine 24 étaient de 2,69 mmol/L (104 mg/dL) dans le groupe Repatha et 4,45 mmol/L (172 mg/dL) dans le groupe placebo. Les réductions de LDL-C ont été observées lors de la première évaluation postérieure à l’inclusion à la semaine 12 et ont été maintenues tout au long de l’essai.
Le critère d’évaluation secondaire de cet essai était la variation moyenne de LDL-C en pourcentage entre la valeur initiale et les semaines 22 et 24, où la semaine 22 reflète le pic et la semaine 24 le creux de l’intervalle posologique d'administration par voie sous-cutanée une fois par mois, et fournit des informations sur la moyenne temporelle de l’effet du traitement par Repatha en fonction du temps sur l'ensemble de l’intervalle posologique. La différence de traitement moyenne par les moindres carrés entre Repatha et le placebo dans la variation moyenne en pourcentage de LDL-C entre la valeur initiale et la moyenne des semaines 22 et 24 était de 42 % (IC à 95 % : 48 %, 36 % ; p < 0,0001). Pour plus de résultats, voir le tableau 6.
Tableau 6. Effets du traitement par Repatha comparé au placebo chez les patients pédiatriques présentant une hypercholestérolémie familiale hétérozygote – variation moyenne en pourcentage entre la valeur initiale et la semaine 24 (%, IC à 95 %)
| Étude | Traitement | LDL-C (%) | Non HDL-C (%) | CT/ | ApoB/ | |||||
|---|---|---|---|---|---|---|---|---|---|---|
| ApoB | ||||||||||
| HDL-C | ApoA1 | |||||||||
| (%) | ||||||||||
| (%) | (%) | |||||||||
| HAUSER-RCT (patients pédiatriques HFHe) | 420 mg 1 x/mois sous-cut. (N = 104) | -38,3 (-45,5 ; - 31,1) | -35,0 (-41,8 ; -28,3) | -32,5 (-38,8 ; -26,1) | -30,3 (-36,4 ; - 24,2) | -36,4 (-43,0 ; - 29,8) |
IC = intervalle de confiance, LDL-C = cholestérol des lipoprotéines de basse densité, HDL-C = cholestérol des lipoprotéines de haute densité, ApoB = apolipoprotéine B, ApoA1 = apolipoprotéine A1, CT = cholestérol total Les valeurs de p sont toutes des valeurs de p ajustées < 0,0001 N = nombre de patients randomisés et traités dans l’ensemble de l’analyse.
HAUSER-OLE était une étude en ouvert, multicentrique, à un seul bras, sur 80 semaines, évaluant Repatha chez 150 patients pédiatriques âgés de 10 à 17 ans avec une HFHe issus de l’étude HAUSER-RCT, et qui a inclus 13 patients pédiatriques HFHo de novo. Les patients devaient suivre un régime alimentaire pauvre en graisses et devaient recevoir un traitement de fond hypolipémiant. Dans cette étude, tous les patients présentant une HFHe ont reçu Repatha 420 mg une fois par mois par voie sous-cutanée (durée médiane d’exposition : 18,4 mois). Les variations moyennes (erreur type) en pourcentage du taux de LDL-C par rapport à la valeur initiale étaient de : -44,4 % (1,7 %) à la semaine 12, -41,0 % (2,1 %) à la semaine 48 et -35,2 % (2,5 %) à la semaine 80. Les variations moyennes (erreur type) en pourcentage entre le taux initial et la semaine 80 pour les autres paramètres lipidiques étaient de : -32,1 % (2,3 %) pour les valeurs de non-HDL-C, -25,1 % (2,3 %) pour les valeurs d’ApoB, -28,5 % (2,0 %) pour les taux de CT/HDL-C, -30,3 % (2,2 %) pour les taux d’ApoB/ApoA1 et -24,9 % (1,9 %) pour les valeurs de CT.
Traitement de l’hypercholestérolémie familiale homozygote
L’étude TESLA était une étude internationale, multicentrique, randomisée, menée en double aveugle contre placebo pendant 12 semaines, chez 49 patients présentant une hypercholestérolémie familiale homozygote âgés de 12 à 65 ans. Repatha 420 mg une fois par mois, en complément à d’autres traitements hypolipémiants (ex. : statines, chélateurs des acides biliaires), a diminué significativement les taux de LDL-C et d’ApoB à la semaine 12 par rapport au placebo (p < 0,001) (voir le tableau 7). Les modifications des autres paramètres lipidiques (CT, non-HDL-C, CT/HDL-C et ApoB/ApoA1) ont également démontré l’effet thérapeutique de l’administration de Repatha chez des patients atteints d’hypercholestérolémie familiale homozygote.
Tableau 7. Effets du traitement par evolocumab comparé au placebo chez des patients atteints d’hypercholestérolémie familiale homozygote - variation moyenne en pourcentage entre la valeur initiale et la semaine 12 (%, IC 95 %)
| Étude | Traite- ment | LDL-C (%) | Non- | Apo B | CT | Lp(a) | VLDL- | HDL-C | TG | CT/ | ApoB/ | ||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| HDL-C | (%) | (%) | (%) | C | (%) | (%) | HDL-C | ApoA1 | |||||||
| (%) | (%) | % | % | ||||||||||||
| 420 mg | -32b (-45, -19) | -30a (-42, -18) | |||||||||||||
| TESLA | -23b | -27a | -12 | -44 | -0,1 | 0,3 | -26a | -28a | |||||||
| 1 x/mois | |||||||||||||||
| (HFHo) | (-35, -11) | (-38, -16) | (-25, 2) | (-128, 40) | (-9, 9) | (-15, 16) | (-38, -14) | (-39, -17) | |||||||
| (N = 33) | |||||||||||||||
Légende : HFHo = hypercholestérolémie familiale homozygote ; a valeur p nominale < 0,001 par comparaison avec le placebo ; b valeur p < 0,001 par comparaison avec le placebo.
Efficacité à long terme dans les cas d’hypercholestérolémie familiale homozygote
Dans l’étude TAUSSIG, l’utilisation à long terme de Repatha a démontré un effet thérapeutique durable mis en évidence par la réduction du taux de LDL-C chez environ 20 à 30 % des patients présentant une hypercholestérolémie familiale homozygote non traités par aphérèse et chez environ 10 à 30 % des patients présentant une hypercholestérolémie familiale homozygote traités par aphérèse (voir le tableau 8). Les modifications des autres paramètres lipidiques (CT, ApoB, non-HDL-C, CT/HDL-C et ApoB/ApoA1) ont également démontré l’effet durable de l’administration de Repatha sur le long terme chez des patients atteints d’hypercholestérolémie familiale homozygote. Les réductions du taux de LDL-C et les modifications des autres paramètres lipidiques chez 14 patients adolescents (âgés de ≥ 12 à < 18 ans) atteints d’hypercholestérolémie familiale homozygote étaient comparables à celles observées dans la population globale des patients présentant une hypercholestérolémie familiale homozygote.
Tableau 8. Effet de l’evolocumab sur le taux de LDL-C chez des patients atteints d’hypercholestérolémie familiale homozygote - variation moyenne en pourcentage entre la valeur initiale et la semaine 216 de l’EEO (et IC à 95 % associé)
| Semaine 1 | Semaine 2 | Semaine 3 | Semaine 4 | Semaine 9 | Semaine 1 | Semaine 1 | Semaine 2 | |
|---|---|---|---|---|---|---|---|---|
| Population de | ||||||||
| 2 de | 4 de | 6 de | 8 de | 6 de | 44 de | 92 de | 16 de | |
| patients (N) | ||||||||
| l’EEO | l’EEO | l’EEO | l’EEO | l’EEO | l’EEO | l’EEO | l’EEO | |
| HFHo (N = 106) | -21,2 (-26,0 ; -16,3) (n = 104) | -21,4 (-27,8 ; -15,0) (n = 99) | -27,0 (-32,1 ; -21,9) (n = 94) | -24,8 (-31,4 ; -18,3) (n = 93) | -25,0 (-31,2 ; -18,8) (n = 82) | -27,7 (-34,9 ; -20,5) (n = 79) | -27,4 (-36,9 ; -17,8) (n = 74) | -24,0 (-34,0 ; -14,0) (n = 68) |
| Non traités par aphérèse (N = 72) | -22,7 (-28,1 ; -17,2) (n = 70) | -25,8 (-33,1 ; -18,5) (n = 69) | -30,5 (-36,4 ; -24,7) (n = 65) | -27,6 (-35,8 ; -19,4) (n = 64) | -23,5 (-31,0 ; -16,0) (n = 62) | -27,1 (-35,9 ; -18,3) (n = 60) | -30,1 (-37,9 ; -22,2) (n = 55) | -23,4 (-32,5 ; -14,2) (n = 50) |
| Traités par aphérèse (N = 34) | -18,1 (-28,1 ; -8,1) (n = 34) | -11,2 (-24,0 ; 1,7) (n = 30) | -19,1 (-28,9 ; -9,3) (n = 29) | -18,7 (-29,5 ; -7,9) (n = 29) | -29,7 (-40,6 ; -18,8) (n = 20) | -29,6 (-42,1 ; -17,1) (n = 19) | -19,6 (-51,2 ; 12,1) (n = 19) | -25,9 (-56,4 ; 4,6) (n = 18) |
Légende : EEO = étude d’extension menée en ouvert. N (n) = nombre de patients évaluables (N) et patients dont les taux de LDL étaient disponibles lors d’une visite spécialement prévue (n) pour l’ensemble d’analyse finale de l’HFHo.
HAUSER-OLE était un essai en ouvert, multicentrique, à un seul bras, sur 80 semaines, incluant 12 patients atteints d’HFHo, destiné à évaluer la sécurité, la tolérance et l’efficacité de Repatha sur la réduction du LDL-C chez les patients pédiatriques âgés de ≥ 10 à < 18 ans présentant une hypercholestérolémie familiale homozygote. Les patients devaient suivre un régime alimentaire pauvre en graisses et devaient recevoir un traitement de fond hypolipémiant. Tous les patients de l’étude ont reçu Repatha 420 mg une fois par mois par voie sous-cutanée. Le LDL-C médian initial (Q1, Q3) était de 10,29 mmol/L (8,87 ; 12,28 mmol/L) 398 mg/dL (343, 475 mg/dL). La variation médiane en pourcentage (Q1, Q3) de LDL-C entre la valeur initiale et la semaine 80 était de -14 % (-41, 4). Les réductions de LDL-C ont été observées lors de la première évaluation à la semaine 12 et ont été maintenues tout au long de l’essai, les réductions médianes (Q1, Q3) étant comprises entre 12 % (-3, 32) et 15 % (-4, 39). Pour plus de résultats, voir le tableau 9.
Tableau 9. Effets du traitement par evolocumab comparé au placebo chez des patients atteints d’hypercholestérolémie familiale homozygote – variation médiane en pourcentage (Q1, Q3) entre la valeur initiale et la semaine 80
| Étude | Traitement | LDL-C (%) | Non-HDL-C (%) | ApoB (%) | CT/ HDL-C (%) | ApoB/ ApoA1 (%) |
|---|---|---|---|---|---|---|
| HAUSER-OLE (patients pédiatriques HFHo) | 420 mg 1 x/mois sous-cut. (N = 12) | -14,3 (-40,6 ; 3,5) | -13 (-40,7 ; 2,7) | -19,1 (-33,3 ; 11,6) | -3,7 (-41,6 ; 7,6) | -3 (-35,7 ; 9,3) |
LDL-C = cholestérol des lipoprotéines de basse densité ; HDL-C = cholestérol des lipoprotéines de haute densité ; ApoB = apolipoprotéine B ; ApoA1 = apolipoprotéine A1 ; CT = cholestérol total N = nombre de patients randomisés et traités dans l’analyse intermédiaire.
Effet sur la charge morbide athéroscléreuse
Les effets de Repatha 420 mg une fois par mois sur la charge morbide athéroscléreuse, mesurée par échographie intravasculaire (IVUS), ont été évalués dans une étude randomisée, menée en double aveugle contre placebo, de 78 semaines, chez 968 patients atteints de coronaropathie recevant un traitement de fond optimal stable par statine. Repatha a réduit à la fois le pourcentage du volume d’athérome (PVA ; 1,01 % [IC 95 % 0,64 ; 1,38], p < 0,0001) et le volume total d’athérome (VTA ; 4,89 mm3 [IC 95 % 2,53 ; 7,25], p < 0,0001) par rapport au placebo. Une régression athéroscléreuse, mesurée par le PVA, a été observée chez 64,3 % (IC 95 % 59,6 ; 68,7) et 47,3 % (IC 95 % 42,6 ; 52,0) des patients ayant reçu respectivement Repatha ou le placebo. Mesurée par le VTA, une régression athéroscléreuse a été observée chez 61,5 % (IC 95 % 56,7 ; 66,0) et 48,9 % (IC 95 % 44,2 ; 53,7) des patients ayant reçu respectivement Repatha ou le placebo. L’étude n’a pas évalué la corrélation entre la régression de la maladie athéroscléreuse et les événements cardiovasculaires.
Effet sur la morphologie de la plaque d’athérosclérose coronarienne
Les effets de Repatha 420 mg une fois par mois sur les plaques d’athérosclérose coronarienne, examinées par tomographie à cohérence optique (TCO), ont été évalués dans une étude randomisée, menée en double aveugle contre placebo, de 52 semaines, incluant des patients adultes ayant initié le traitement dans les 7 jours suivant la manifestation d’un syndrome coronarien aigu sans surélévation du segment ST et recevant un traitement par statine à la dose maximale tolérée. Pour le critère d’évaluation principal de la variation absolue, par rapport à la valeur initiale, de l’épaisseur minimale de la chape fibreuse dans un segment d’artère correspondant, la moyenne des moindres carrés (MC) (IC 95 %) a augmenté par rapport à la valeur initiale de 42,7 µm (32,4 ; 53,1) dans le groupe Repatha et de 21,5 µm (10,9 ; 32,1) dans le groupe placebo, soit 21,2 µm (4,7 ; 37,7) de plus que le placebo (p = 0,015 ; différence de 38 % [p = 0,041]). Les observations secondaires rapportées montrent des différences de traitement, y compris des variations de l’épaisseur minimale de la chape fibreuse (augmentation de 32,5 µm [12,7 ; 52,4] ; p = 0,016) et une variation absolue de l’arc lipidique maximal (-26° [-49,6 ; -2,4] ; p = 0,041).
Réduction du risque cardiovasculaire chez les adultes atteints de maladie cardiovasculaire athéroscléreuse établie
L’étude de morbi-mortalité avec Repatha (FOURIER) était une étude randomisée, menée en double aveugle, pilotée par les événements, chez 27 564 patients âgés de 40 à 86 ans (âge moyen 62,5 ans), avec une maladie cardiovasculaire athéroscléreuse établie ; 81 % avaient un antécédent d’IDM, 19 % avaient un antécédent d’AVC et 13 % avaient une artériopathie périphérique. Plus de 99 % des patients étaient traités par une statine d’intensité modérée à élevée et au moins un autre médicament à visée cardiovasculaire tel qu’un antiagrégant plaquettaire, un bêtabloquant, un inhibiteur de l’enzyme de conversion de l’angiotensine (IEC) ou un antagoniste des récepteurs de l’angiotensine ; le taux de LDL-C initial médian (Q1, Q3) était de 2,4 mmol/L (2,1 ; 2,8). Le risque CV absolu était équilibré entre les groupes de traitement, en plus de l’événement index, tous les patients avaient au moins 1 facteur de risque CV majeur ou 2 facteurs de risque CV mineurs ; 80 % avaient une hypertension, 36 % un diabète et 28 % étaient fumeurs quotidiens. Les patients ont été randomisés dans un rapport de 1:1 pour recevoir soit Repatha (140 mg toutes les deux semaines ou 420 mg une fois par mois) soit le placebo correspondant ; la durée moyenne du suivi des patients a été de 26 mois.
Une réduction substantielle du taux de LDL-C a été observée tout au long de l’étude, avec des réductions du taux de LDL-C médian comprises entre 0,8 et 0,9 mmol/L lors de chaque évaluation ; 25 % des patients ont atteint un taux de LDL-C inférieur à 0,5 mmol/L. Malgré les taux très faibles de LDL-C obtenus, aucun nouveau signal de sécurité n’a été observé (voir rubrique 4.8) ; les fréquences de diabète de novo et d’événements cognitifs ont été comparables chez les patients ayant obtenu un taux de LDL-C < 0,65 mmol/L et chez ceux avec un taux de LDL-C plus élevé.
Repatha a réduit de manière significative le risque d’événements cardiovasculaires, définis comme un composite du délai de survenue du premier décès CV, IDM, AVC, revascularisation coronaire ou hospitalisation pour angor instable (voir tableau 10) ; les courbes de Kaplan-Meier pour les critères principaux et les principaux critères secondaires d’évaluation se sont séparées aux environs de 5 mois (voir figure 1 pour la courbe de Kaplan-Meier des MACE à 3 ans). Le risque relatif de survenue du critère composite des MACE (décès CV, IDM ou AVC) a été significativement réduit de 20 %. L’effet du traitement a été cohérent dans tous les sous-groupes (incluant l’âge, le type de maladie, le taux de LDL-C initial, l’intensité de la statine initiale, l’utilisation d’ézétimibe et le diabète) et a été dû à une réduction du risque d’infarctus du myocarde, d’accident vasculaire cérébral et de revascularisation coronaire ; aucune différence significative n’a été observée sur la mortalité cardiovasculaire ou toutes causes ; toutefois, l’étude n’était pas conçue pour détecter une telle différence.
Tableau 10. Effet de l’evolocumab sur les événements cardiovasculaires majeurs
| Placebo | Evolocumab | |||
|---|---|---|---|---|
| (N = 13 780) | (N = 13 784) | Hazard ratioa | ||
| n (%) | n (%) | (IC 95 %) | Valeur pb | |
| MACE+ (composite de MACE, | 1563 (11,34) | 1344 (9,75) | 0,85 (0,79 ; 0,92) | < 0,0001 |
| revascularisation coronaire ou | ||||
| hospitalisation pour angor instable) | ||||
| MACE (composite de décès CV, IDM | 1013 (7,35) | 816 (5,92) | 0,80 (0,73 ; 0,88) | < 0,0001 |
| ou AVC) | ||||
| Mortalité cardiovasculaire | 240 (1,74) | 251 (1,82) | 1,05 (0,88 ; 1,25) | 0,62 |
| Mortalité toutes causes | 426 (3,09) | 444 (3,22) | 1,04 (0,91 ; 1,19) | 0,54 |
| Infarctus du myocarde (fatal / non fatal) | 639 (4,64) | 468 (3,40) | 0,73 (0,65 ; 0,82) | < 0,0001c |
| Accident vasculaire cérébral (fatal / non | 262 (1,90) | 207 (1,50) | 0,79 (0,66 ; 0,95) | 0,0101c |
| fatal)d | ||||
| Revascularisation coronaire | 965 (7,00) | 759 (5,51) | 0,78 (0,71 ; 0,86) | < 0,0001c |
| Hospitalisation pour angor instablee | 239 (1,7) | 236 (1,7) | 0,99 (0,82 ; 1,18) | 0,89 |
a Basé sur un modèle de Cox stratifié par les facteurs de stratification de la randomisation recueillis par Interactive Voice Response System (IVRS). b Test bilatéral du log rank stratifié par les facteurs de stratification de la randomisation recueillis par IVRS. c Significativité nominale. d L’effet du traitement sur les AVC était lié à une réduction du risque d’AVC ischémiques ; aucun effet n’a été observé sur les AVC hémorragiques ou de cause indéterminée. e L’évaluation du délai d’hospitalisation pour angor instable a été faite ad hoc.
Figure 1. Délai de survenue d’un événement MACE (composite de décès CV, IDM ou AVC) ; Kaplan-Meier à 3 ans
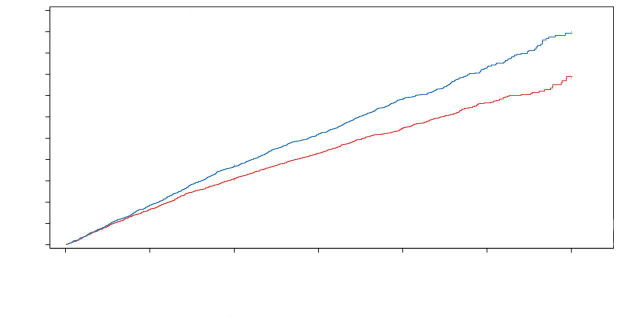
11 Hazard Ratio ; 0,80 (IC 95 %, 0,73 ; 0,88) 9,9 p< 0,0001 10 Placebo
9
Repatha 8 Incidence cumulée (%) 7,9 6,8 7
6
5 5,5 3,7 4
3 3,1 2 GRH0524FR v1 1
0 0 6 12 18 24 30 36 Mois Patients exposés Placebo 13780 13447 13140 12257 7923 3785 717
Repatha 13784 13499 13240 12422 8066 3837 713
L’étude FOURIER-OLE (étude 1 et étude 2) était composée de deux études d’extension en ouvert, multicentriques, à un seul bras visant à évaluer la sécurité, la tolérance et l’efficacité à long terme de Repatha chez des patients présentant une maladie cardiovasculaire établie et ayant terminé l’étude FOURIER. Les patients inclus ont reçu Repatha 140 mg toutes les 2 semaines ou Repatha 420 mg une fois par mois pendant environ 5 ans et ont poursuivi un traitement de fond par statine d’intensité modérée (22,2 %) ou élevée (74,8 %). Parmi les 5 031 patients ayant reçu au moins une dose de Repatha au cours de l’étude 1, 2 499 patients ont reçu le traitement par Repatha et 2 532 patients ont reçu le placebo lors de l’étude FOURIER. Parmi les 1 599 patients ayant reçu au moins une dose de Repatha au cours de l’étude 2, 854 patients ont reçu le traitement par Repatha et 745 patients ont reçu le placebo lors de l’étude FOURIER. À la fin de l’étude 1 et de l’étude 2, les patients randomisés dans le groupe Repatha de l’étude FOURIER présentaient une exposition totale à Repatha de maximum 8,4 ans (exposition médiane de 85,4 mois) et 8,0 ans (exposition médiane de 80,2 mois) et les patients randomisés dans le groupe placebo présentaient une exposition totale à Repatha de maximum 5,25 ans (exposition médiane de 60,0 mois) et 4,9 ans (exposition médiane de 55,1 mois), respectivement.
Dans les études 1 et 2 combinées, 72,4 % (n = 4 802) des patients ont atteint un taux de LDL-C le plus bas après l’inclusion < 25 mg/dL (0,65 mmol/L), 87,0 % (n = 5 765) des patients ont atteint un taux de LDL-C < 40 mg/dL (1,03 mmol/L) et 11,9 % (n = 792) des patients ont atteint un taux de LDL-C global après l’inclusion ≥ 40 mg/dL (1,03 mmol/L). Parmi les patients ayant atteint un faible taux de LDL-C après l’inclusion (< 25 mg/dL ou < 40 mg/dL), l’incidence globale des événements indésirables apparus avec le traitement était de 80,0 % chez les patients ayant atteint un taux de LDL-C < 25 mg/dL et de 82,7 % chez les patients ayant atteint un taux de LDL-C < 40 mg/dL par rapport à 85,0 % chez les patients ayant atteint un taux de LDL-C ≥ 40 mg/dL. L’incidence globale des événements indésirables graves apparus avec le traitement était de 37,7 % chez les patients ayant atteint un taux de LDL-C < 25 mg/dL et de 40,0 % chez les patients ayant atteint un taux de LDL-C < 40 mg/dL par rapport à 41,5 % chez les patients ayant atteint un taux de LDL-C ≥ 40 mg/dL.
Lors de l’étude d’extension en ouvert, la réduction moyenne en pourcentage du taux de LDL-C par rapport à l’inclusion était stable (entre 53,4 % et 59,1 % pour l’étude 1 et entre 62,5 % et 67,2 % pour l’étude 2), indépendamment du groupe de traitement initial dans lequel les patients ont été randomisés lors de l’étude FOURIER. Cela semble se traduire par un taux d’incidence numériquement plus faible des critères d’évaluation CV exploratoires adjudiqués composites de décès CV, IDM et AVC pour les patients ayant reçu Repatha lors de l’étude FOURIER et de l’étude FOURIER-OLE par rapport aux patients ayant reçu le placebo lors de l’étude FOURIER puis Repatha lors de l’étude FOURIER-OLE.
Globalement, aucune nouvelle donnée de sécurité n’a été identifiée au cours de ces études.
Effet sur le LDL-C pendant la phase aiguë du syndrome coronarien aigu (SCA)
EVOPACS était une étude nationale multicentrique, randomisée, menée en double aveugle contre placebo, de 8 semaines, incluant 308 patients présentant un SCA et ayant commencé un traitement par evolocumab à l’hôpital dans les 24 à 72 heures après admission.
Si les patients ne prenaient pas de statine ou s’ils prenaient un traitement par statine autre que l’atorvastatine 40 mg avant la sélection, celui-ci a été arrêté pour commencer un traitement par atorvastatine 40 mg une fois par jour. La randomisation a été stratifiée par centre d’étude et selon la présence d’un traitement stable par statine 4 semaines ou plus avant l’inclusion. La plupart des sujets (241 [78 %]) ne prenaient pas de traitement stable par statine 4 semaines ou plus avant la sélection et la plupart (235 [76 %]) ne prenaient pas de traitement par statine au début. À la semaine 4, 281 sujets (97 %) recevaient un traitement par statines d’intensité élevée. Evolocumab 420 mg une fois par mois a réduit de manière significative le taux de LDL-C par rapport à la valeur initiale à la semaine 8 par rapport au placebo (p < 0,001). La réduction moyenne (ET) du taux calculé de LDL-C à la semaine 8 par rapport au taux initial était de 77,1 % (15,8 %) dans le groupe evolocumab et 35,4 % (26,6 %) dans le groupe placebo avec une différence moyenne des moindres carrés (IC 95 %) de 40,7 % (36,2 %, 45,2 %). Les valeurs initiales de LDL-C étaient de 3,61 mmol/L (139,5 mg/dL) dans le groupe evolocumab et 3,42 mmol/L (132,2 mg/dL) dans le groupe placebo. Les réductions de LDL-C dans cette étude étaient cohérentes avec les études précédentes où l’evolocumab était ajouté à un traitement hypolipémiant stable tel que démontré par les taux de LDL-C durant le traitement à la semaine 8 dans cette étude (reflétant un effet stabilisant de la statine d’intensité élevée dans les deux groupes de traitement) de 0,79 mmol/L (30,5 mg/dL) et 2,06 mmol/L (79,7 mg/dL) dans les groupes evolocumab plus atorvastatine et placebo plus atorvastatine, respectivement.
Les effets de l’evolocumab chez cette population de patients étaient cohérents avec ceux observés dans des études précédentes dans le cadre du programme de développement clinique de l’evolocumab et aucun nouveau problème de sécurité n’a été observé.
Réduction du risque cardiovasculaire chez les adultes à risque élevé d’événements cardiovasculaires sans antécédents d’infarctus du myocarde ou d’AVC
VESALIUS-CV était une étude de morbi-mortalité cardiovasculaire multicentrique, randomisée, en double aveugle, contrôlée contre placebo et menée en groupes parallèles, évaluant l’evolocumab chez 12 257 patients adultes (6 129 sous evolocumab, 6 128 sous placebo) présentant un risque cardiovasculaire accru, sans antécédent d’infarctus du myocarde ou d’accident vasculaire cérébral. Les patients éligibles présentaient une maladie cardiovasculaire athéroscléreuse (MCVA) établie, notamment une artériopathie périphérique, cérébrovasculaire ou coronaire, ou, en l’absence de MCVA connue et établie à l’inclusion, devaient être atteints de diabète. Les patients devaient présenter un taux de LDL-C ≥ 2,3 mmol/L (≥ 90 mg/dL), de non-HDL-C ≥ 3,1 mmol/L (≥ 120 mg/dL) ou d’ApoB ≥ 1,56 µmol/L (≥ 80 mg/dL) sous un traitement de fond hypolipémiant stable. Les patients ont été randomisés selon un rapport de 1:1 pour recevoir des injections sous-cutanées d’evolocumab (140 mg toutes les 2 semaines) ou de placebo toutes les 2 semaines. La durée médiane du suivi était de 55,1 mois. Globalement, 97,8 % des patients ont terminé l’étude.
L’âge moyen (ET) à l’inclusion était de 65,4 (6,9) ans, 56,0 % des patients étant âgés d’au moins 65 ans ; 42,5 % étaient des femmes. Concernant les diagnostics antérieurs de maladie cardiovasculaire, 45,1 % des patients présentaient une coronaropathie significative, 9,9 % une maladie cérébrovasculaire athéroscléreuse significative, 17,4 % une artériopathie périphérique significative et 58,1 % un diabète (1,4 % de type 1 ; 56,8 % de type 2) ; 32,1 % présentaient un diabète à haut risque sans maladie cardiovasculaire athéroscléreuse mise en évidence.
Certains facteurs de risque accrus supplémentaires à l’inclusion incluaient tout diabète ou syndrome métabolique chez un patient atteint d’artériopathie périphérique, cérébrale ou coronaire (30,2 %) et un taux de LDL-C ≥ 3,36 mmol/L (≥ 130 mg/dL), de non-HDL-C ≥ 4,14 mmol/L (≥ 160 mg/dL) ou d’ApoB ≥ 2,3 µmol/L (≥ 120 mg/dL) (50,8 %). À l’inclusion, la majorité des patients prenaient un traitement hypolipémiant d’intensité élevée (72,2 %), dont 67,9 % un traitement par statine d’intensité élevée. Un traitement par statine, de quelque intensité que ce soit, a été rapporté chez 86,8 % des patients et un traitement par ézétimibe chez 19,9 % des patients. La plupart des patients prenaient au moins un autre médicament à visée cardiovasculaire, notamment un antiagrégant plaquettaire (66,8 %), un anticoagulant (11,6 %), un bêtabloquant (55,1 %), un inhibiteur de l’enzyme de conversion de l’angiotensine (IEC), un ARNi ou un antagoniste des récepteurs de l’angiotensine (74,9 %), un inhibiteur du SGLT2 (9,7 %) ou un agoniste des récepteurs du GLP-1 (5,6 %). Le LDL-C médian initial (Q1, Q3) était de 3,2 (2,7 ; 3,9) mmol/L (122,0 [104,0 ; 149,0] mg/dL).
L’evolocumab a significativement réduit le risque du critère composite triple d’évaluation (délai de survenue d’un décès CV, d’un infarctus du myocarde ou d’un accident vasculaire cérébral ischémique, selon la première éventualité). Les résultats du critère composite triple d’évaluation et d’autres critères d’évaluation cardiovasculaires sont répertoriés dans le tableau 11 ci-dessous. Les estimations de Kaplan-Meier de l’incidence cumulée du critère composite triple d’évaluation sont présentées sur la figure 2. La réduction du risque du critère composite triple d’évaluation était cohérente quels que soient le sexe, l’âge, les antécédents de revascularisation et le statut diabétique, y compris chez les patients diabétiques sans MCVA à l’inclusion.
Tableau 11 Effets du traitement par evolocumab comparé au placebo chez des patients à risque élevé d’événements cardiovasculaires sans antécédents d’infarctus du myocarde ou d’AVC
| Placebo (N = 6 128) n (%) | Evolocumab (N = 6 129) n (%) | Hazard ratio (IC à 95 %) | Valeur p | |
|---|---|---|---|---|
| Triple critère d’évaluation composite | ||||
| Délai de survenue d’un décès CV, d’un infarctus du myocarde ou d’un accident vasculaire cérébral ischémique, selon la première éventualité | 503 (8,21) | 374 (6,10) | 0,73 (0,64 ; 0,84) | < 0,001a |
| Autres critères d’évaluation cardiovasculaires | ||||
| Délai de survenue d’un décès par coronaropathie, d’un infarctus du myocarde, d’un accident vasculaire cérébral ischémique ou de toute revascularisation artérielle due à une ischémie, selon la première éventualité | 907 (14,80) | 747 (12,19) | 0,81 (0,73 ; 0,89) | < 0,001a |
| Délai de survenue d’un décès par coronaropathie, d’un infarctus du myocarde ou d’un accident vasculaire cérébral ischémique, selon la première éventualité | 443 (7,23) | 336 (5,48) | 0,75 (0,65 ; 0,86) | < 0,001a |
| Délai de survenue d’un IDM, d’un accident vasculaire cérébral ischémique ou de toute revascularisation artérielle due à une ischémie | 834 (13,61) | 674 (11,00) | 0,79 (0,72 ; 0,88) | < 0,001a |
| Délai de survenue d’un décès par coronaropathie, d’un IDM ou de toute revascularisation artérielle due à une ischémie | 819 (13,36) | 664 (10,83) | 0,79 (0,72 ; 0,88) | < 0,001a |
| Placebo (N = 6 128) n (%) | Evolocumab (N = 6 129) n (%) | Hazard ratio (IC à 95 %) | Valeur p | |
|---|---|---|---|---|
| Délai de survenue d’un décès par coronaropathie ou d’un IDM | 313 (5,11) | 232 (3,79) | 0,73 (0,62 ; 0,87) | < 0,001a |
| Délai de survenue d’un IDM | 229 (3,74) | 149 (2,43) | 0,64 (0,52 ; 0,79) | < 0,001a |
| Délai de survenue de toute revascularisation artérielle due à une ischémie | 699 (11,41) | 561 (9,15) | 0,79 (0,70 ; 0,88) | < 0,001a |
| Délai de survenue d’un décès par coronaropathie | 117 (1,91) | 105 (1,71) | 0,89 (0,68 ; 1,16) | 0,39 |
| Délai de survenue d’un décès cardiovasculaire | 195 (3,18) | 156 (2,55) | 0,79 (0,64 ; 0,98) | 0,031a |
| Délai de survenue d’un décès toutes causes confondues | 539 (8,80) | 434 (7,08) | 0,80 (0,70 ; 0,91) | < 0,001a |
| Délai de survenue d’un accident vasculaire cérébral ischémique | 144 (2,35) | 115 (1,88) | 0,79 (0,62 ; 1,01) | 0,062 |
IDM = infarctus du myocarde a Statistiquement significatif.
Figure 2. Délai de survenue d’un événement MACE (composite de décès CV, infarctus du myocarde ou accident vasculaire cérébral ischémique) ; Kaplan-Meier à 5,5 ans
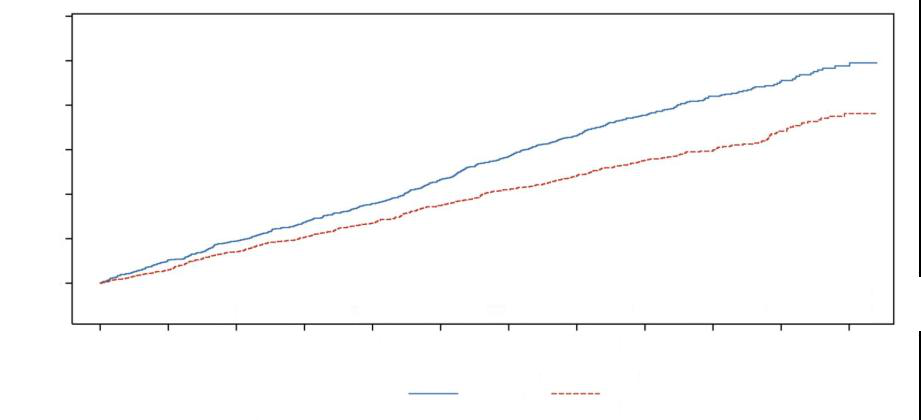
0,12 Probabilité d’ un événement cumulé 0,10
0,08
0,06
0,04
0,02 GRH2889 v2 0,00 1 6 128 6 024 5 921 5 832 5 726 5 586 5 483 5 368 4 176 3 134 1 496 659 2 6 129 6 044 5 948 5 871 5 796 5 699 5 623 5 522 4 301 3 235 1 560 699
0 6 12 18 24 30 36 42 48 54 60 66 Mois Patients exposés :
1 : Placebo
2 : Repatha
Une évaluation séquentielle des bilans lipidiques a été menée dans un sous-groupe de patients (n = 2 014) sélectionnés aléatoirement et issus de centres sélectionnés aléatoirement. La différence entre l’evolocumab et le placebo dans la variation moyenne en pourcentage de LDL-C entre la valeur initiale et la semaine 48 était de 55,3 % (IC à 95 % : 51,9 %, 58,8 %) et, entre la valeur initiale et la semaine 96, de 50,9 % (IC à 95 % : 47,1 %, 54,7 %). Les valeurs médianes (Q1, Q3) de LDL-C résultantes atteintes à la semaine 48 étaient de 1,2 (0,7 ; 1,9) mmol/L (44,5 [26,0 ; 73,0] mg/dL) et de 2,8 (2,2 ; 3,7) mmol/L (109,0 [86,0 ; 144,0] mg/dL) dans les bras evolocumab et placebo, respectivement.
5.2 Propriétés pharmacocinétiques
Absorption et distribution
Après administration sous-cutanée d’une dose unique de 140 mg ou de 420 mg d’evolocumab à des adultes sains, le pic médian de concentration sérique a été atteint en 3 à 4 jours. Après administration sous-cutanée d’une dose unique de 140 mg, la Cmax moyenne (ET) était de 13,0 (10,4) μg/mL et l’ASCder moyenne (ET) de 96,5 (78,7) jours•μg/mL. Après administration sous-cutanée d’une dose unique de 420 mg, la Cmax moyenne (ET) était de 46,0 (17,2) μg/mL et l’ASCder moyenne (ET) de 842 (333) jours•μg/mL. Trois doses sous-cutanées de 140 mg étaient bioéquivalentes à une dose sous-cutanée unique de 420 mg. D’après des modèles pharmacocinétiques, la biodisponibilité absolue après une injection sous-cutanée s’établissait à 72 %.
Après administration par voie intraveineuse d’une dose unique de 420 mg, le volume de distribution moyen (ET) à l’état d’équilibre était estimé à 3,3 (0,5) L, ce qui suggère que la distribution tissulaire de l’evolocumab est limitée.
Biotransformation
L’evolocumab est composé uniquement d’acides aminés et de glucides, comme les immunoglobulines natives, et il est peu probable qu’il soit éliminé par le métabolisme hépatique. Son métabolisme et son élimination devraient suivre les voies de clairance de l’immunoglobuline pour aboutir à une dégradation en petits peptides et en acides aminés individuels.
Élimination
La demi-vie efficace de l’evolocumab a été estimée entre 11 et 17 jours.
Chez les patients atteints d’hypercholestérolémie primaire ou de dyslipidémie mixte prenant des doses élevées de statines, l’exposition systémique à l’evolocumab était légèrement inférieure à celle observée chez les sujets recevant des doses faibles à modérées de statines (ratio de l’ASCder 0,74 [IC à 90 % 0,29 ; 1,9]). Une augmentation d’environ 20 % de la clairance, en partie médiée par les statines qui accroissent la concentration en PCSK9, a été observée mais sans impact indésirable sur l’effet pharmacodynamique de l’evolocumab sur les lipides. L’analyse pharmacocinétique de la population n’a révélé aucune différence notable concernant la concentration sérique d’evolocumab chez les patients présentant une hypercholestérolémie (familiale ou non) traités concomitamment par des statines.
Linéarité/non-linéarité
Après administration par voie intraveineuse d’une dose unique de 420 mg, la clairance systémique moyenne (ET) a été estimée à 12 (2) mL/h. Dans des études cliniques avec administration sous-cutanée répétée sur 12 semaines, une augmentation de l’exposition proportionnelle à la dose a été observée avec des doses de 140 mg et plus. Une accumulation de l’ordre du double ou du triple environ des concentrations sériques résiduelles (Cmin (ET) 7,21 (6,6)) a été observée après administration de 140 mg toutes les deux semaines ou après administration de 420 mg une fois par mois (Cmin (ET) 11,2 (10,8)), et les concentrations sériques résiduelles étaient proches de l’état d’équilibre après 12 semaines de traitement.
Aucune modification des concentrations sériques liée à la durée de traitement n’a été observée sur une période de 124 semaines.
Insuffisance rénale
Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale. Les données intégrées provenant d’essais cliniques sur l’evolocumab n’ont pas révélé de différence dans la pharmacocinétique de l’evolocumab entre les patients présentant une insuffisance rénale légère ou modérée et les patients ne souffrant pas d’insuffisance rénale.
Dans un essai clinique mené chez 18 patients ayant une fonction rénale normale (débit de filtration glomérulaire estimé [DFGe] ≥ 90 mL/min/1,73 m2, n = 6), ou une insuffisance rénale sévère (DFGe de 15 à 29 mL/min/1,73 m2, n = 6), ou une insuffisance rénale terminale (IRT) et traités par hémodialyse (n = 6), l’exposition à l’evolocumab non lié telle qu’évaluée par la Cmax après une dose unique de 140 mg par voie sous-cutanée a diminué de 30 % chez les patients présentant une insuffisance rénale sévère et de 45 % chez les patients présentant une IRT et traités par hémodialyse. L’exposition, telle qu’évaluée par l’ASCder, a diminué d’environ 24 % chez les patients atteints d’insuffisance rénale sévère et d’environ 45 % chez les patients atteints d’IRT et traités par hémodialyse. Le mécanisme exact des différences pharmacocinétiques est inconnu. Cependant, ces différences ne peuvent être expliquées par des différences de poids corporel. Certains facteurs, dont la petite taille des échantillons et la grande variabilité inter-sujet doivent être pris en compte lors de l’interprétation des résultats. La pharmacodynamie et la sécurité relatives au traitement par evolocumab chez les patients atteints d’insuffisance rénale sévère et d’IRT étaient similaires à celles des patients présentant une fonction rénale normale. Par ailleurs, aucune différence significative sur le plan clinique n’a été identifiée au niveau de la baisse des taux de LDL-C. Par conséquent, aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale sévère ou une IRT et traités par hémodialyse.
Insuffisance hépatique
Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère (classe A de Child-Pugh). L’administration sous-cutanée d’une dose unique de 140 mg d’evolocumab a été étudiée chez huit patients atteints d’insuffisance hépatique légère, chez huit patients présentant une insuffisance hépatique modérée et chez huit sujets sains. L’exposition à l’evolocumab s’est avérée être environ 40 à 50 % inférieure à celle observée chez les sujets sains. Cependant, les taux initiaux de PCSK9, ainsi que le degré et le délai de neutralisation de la PCSK9 étaient similaires entre les patients atteints d’insuffisance hépatique légère ou modérée et les volontaires sains. Cela s’est traduit par un délai de neutralisation et un degré de réduction du LDL-C similaires, en valeurs absolues. L’evolocumab n’a pas été étudié chez les patients présentant une insuffisance hépatique sévère (classe C de Child-Pugh) (voir la rubrique 4.4).
Poids corporel
Lors de l’analyse pharmacocinétique, le poids corporel a été une covariable significative influençant les concentrations minimales de l’evolocumab, cependant sans impact sur la réduction des taux de LDL-C. Après une administration répétée de 140 mg toutes les 2 semaines, les concentrations minimales à la semaine 12 ont été, respectivement, 147 % plus élevées et 70 % plus faibles chez les patients de 69 kg et 93 kg que celle d’un sujet type de 81 kg. Une influence moindre du poids corporel a été notée avec des doses d’evolocumab sous-cutanées répétées de 420 mg administrées mensuellement.
Autres populations particulières
Les analyses pharmacocinétiques de la population suggèrent qu’aucun ajustement posologique n’est nécessaire en fonction de l’âge, de l’origine ethnique ou du sexe. La pharmacocinétique de l’evolocumab était influencée par le poids corporel sans toutefois aucun effet notable sur la réduction du taux de LDL-C. Par conséquent, aucun ajustement de dose n’est nécessaire en fonction du poids corporel.
La pharmacocinétique de Repatha a été évaluée chez 103 patients pédiatriques âgés de ≥ 10 à < 18 ans présentant une hypercholestérolémie familiale hétérozygote (HAUSER-RCT). Après une administration sous-cutanée de Repatha 420 mg une fois par mois, les concentrations sériques résiduelles moyennes (ET) étaient de 22,4 (14,7) microgrammes/mL, 64,9 (34,4) microgrammes/mL et 25,8 (19,2) microgrammes/mL aux semaines 12, 22 et 24, respectivement. La pharmacocinétique de Repatha a été évaluée chez 12 patients pédiatriques âgés de ≥ 10 à < 18 ans présentant une hypercholestérolémie familiale homozygote (HAUSER-OLE). Après une administration sous-cutanée de Repatha 420 mg une fois par mois, les concentrations sériques résiduelles moyennes (ET) étaient de 20,3 (14,6) microgrammes/mL et 17,6 (28,6) microgrammes/mL aux semaines 12 et 80, respectivement.
5.3 Données de sécurité préclinique
L’evolocumab n’était pas carcinogène chez le hamster à des expositions bien supérieures à celles reçues par les patients traités par evolocumab à raison de 420 mg une fois par mois. Le potentiel mutagène de l’evolocumab n’a pas été évalué.
Chez le hamster et le singe cynomolgus à des expositions bien supérieures à celles reçues par les patients traités par evolocumab à raison de 420 mg une fois par mois, aucun effet sur la fertilité des mâles comme des femelles n’a été observé.
Chez le singe cynomolgus, à des expositions bien supérieures à celles reçues par les patients traités par evolocumab à raison de 420 mg une fois par mois, aucun effet sur le développement embryo-fœtal ou post-natal (jusqu’à l’âge de 6 mois) n’a été observé.
Hormis une diminution de la Réponse Anticorps Dépendante aux lymphocytes T chez le singe cynomolgus immunisé contre l’hémocyanine de patelle (KLH) après 3 mois de traitement par evolocumab, aucun effet indésirable n’a été constaté chez le hamster (jusqu’à 3 mois) et chez le singe cynomolgus (jusqu’à 6 mois) à des expositions bien supérieures à celles reçues par les patients traités par evolocumab à raison de 420 mg une fois par mois. L’effet pharmacologique escompté de réduction des taux sériques de LDL-C et de cholestérol total a été observé dans le cadre de ces études et était réversible après l’arrêt du traitement.
En association avec la rosuvastatine pendant 3 mois, aucun effet indésirable n’a été noté chez le singe cynomolgus à des expositions bien supérieures à celles reçues par les patients traités par evolocumab à raison de 420 mg une fois par mois. Les réductions des taux sériques de LDL-C et de cholestérol total étaient plus prononcées que celles observées précédemment sous evolocumab seul, et étaient réversibles après arrêt du traitement.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Proline Acide acétique glacial Polysorbate 80 Hydroxyde de sodium (pour l’ajustement du pH) Eau pour préparations injectables
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
6.3 Durée de conservation
Repatha 140 mg solution injectable en seringue préremplie
3 ans.
Repatha 140 mg solution injectable en stylo prérempli
3 ans.
Repatha 420 mg solution injectable en cartouche
2 ans.
Une fois sorti du réfrigérateur, Repatha peut être conservé à température ambiante (jusqu’à 25 °C) dans son emballage d’origine et doit être utilisé dans un délai d’un mois.
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (entre 2 °C et 8 °C). Ne pas congeler.
Repatha 140 mg solution injectable en seringue préremplie
Conserver dans l’emballage d’origine à l’abri de la lumière.
Repatha 140 mg solution injectable en stylo prérempli
Conserver dans l’emballage d’origine à l’abri de la lumière.
Repatha 420 mg solution injectable en cartouche
Conserver dans l’emballage d’origine à l’abri de la lumière et de l'humidité.
6.5 Nature et contenu de l’emballage extérieur
Repatha 140 mg solution injectable en seringue préremplie
1 mL de solution dans une seringue préremplie à usage unique en verre de type I avec une aiguille en acier inoxydable de calibre 27 G.
Le capuchon de l’aiguille de la seringue préremplie contient du caoutchouc naturel sec (un dérivé du latex, voir la rubrique 4.4).
Boîte contenant une seringue préremplie.
Repatha 140 mg solution injectable en stylo prérempli
1 mL de solution dans un stylo prérempli à usage unique en verre de type I avec une aiguille en acier inoxydable de calibre 27 G.
Boîtes de un, deux, ou trois stylos préremplis ou conditionnements multiples contenant 6 (3 boîtes de 2) stylos préremplis.
Repatha 420 mg solution injectable en cartouche
3,5 mL de solution dans une cartouche à usage unique en polymère cyclo-oléofinique comportant un septum en élastomère et un piston (matériaux en contact avec le produit), et un capuchon en résine. La cartouche préremplie est assemblée avec un dispositif télescopique à vis. L’ensemble de la cartouche est conditionné avec le dispositif d’administration. Le circuit du fluide à l’intérieur du dispositif d’administration est composé d’acier inoxydable et de chlorure de polyvinyle non-DEHP, avec une aiguille de calibre 29 G en acier inoxydable. Le dispositif d’administration contient des batteries d’oxyde d’argent et de zinc et comprend un patch adhésif composé de ruban de polyester avec une colle acrylique. Le dispositif d’administration est conçu pour être utilisé uniquement avec la cartouche de 3,5 mL fournie.
Boîtes de une cartouche/mini pompe automatique ou conditionnement multiple de trois (3 × 1) cartouches/mini pompes automatiques.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination et manipulation
Avant administration, la solution doit être inspectée visuellement. La solution ne doit pas être injectée si celle-ci contient des particules, ou si elle est trouble ou d’une coloration anormale. Afin d’éviter une gêne au point d’injection, il convient de laisser le médicament atteindre la température ambiante (sans dépasser 25 °C) avant de procéder à l’injection. Tout le contenu doit être injecté.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Amgen Europe B.V. Minervum 7061 4817 ZK Breda Pays-Bas
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
Repatha 140 mg solution injectable en seringue préremplie
EU/1/15/1016/001 – 1 seringue préremplie
Repatha 140 mg solution injectable en stylo prérempli
EU/1/15/1016/002 - 1 stylo prérempli EU/1/15/1016/003 - 2 stylos préremplis EU/1/15/1016/004 - 3 stylos préremplis EU/1/15/1016/005 - 6 (3 × 2) stylos préremplis (conditionnement multiple)
Repatha 420 mg solution injectable en cartouche
EU/1/15/1016/006 – 1 cartouche conditionnée avec la mini pompe automatique EU/1/15/1016/007 – 3 (3 × 1) cartouches conditionnées avec des mini pompes automatiques (conditionnement multiple)
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE
L’AUTORISATION
Date de première autorisation : 17 juillet 2015 Date du dernier renouvellement : 14 avril 2020
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
ANNEXE II
A. FABRICANTS DE LA SUBSTANCE ACTIVE D’ORIGINE
BIOLOGIQUE ET FABRICANTS RESPONSABLES DE LA LIBÉRATION DES LOTS
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET
D’UTILISATION
C. AUTRES CONDITIONS ET OBLIGATIONS DE
L’AUTORISATION DE MISE SUR LE MARCHÉ
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE
UTILISATION SÛRE ET EFFICACE DU MÉDICAMENT
A. FABRICANTS DE LA SUBSTANCE ACTIVE D’ORIGINE BIOLOGIQUE ET
FABRICANTS RESPONSABLES DE LA LIBÉRATION DES LOTS
Nom et adresse des fabricants de la substance active d’origine biologique
Amgen Manufacturing Limited LLC Road 31 km 24.6 Juncos Puerto Rico, 00777 USA
Immunex Rhode Island Corporation 40 Technology Way West Greenwich Rhode Island, 02817 USA
Nom et adresse des fabricants responsables de la libération des lots
Amgen Europe B.V. Minervum 7061 4817 ZK Breda Pays-Bas
Amgen Technology (Ireland) Unlimited Company Pottery Road Dun Laoghaire Co Dublin Irlande
Amgen NV Telecomlaan 5-7 1831 Diegem Belgique
Le nom et l’adresse du fabricant responsable de la libération du lot concerné doivent figurer sur la notice du médicament.
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET D’UTILISATION
Médicament soumis à prescription médicale.
C. AUTRES CONDITIONS ET OBLIGATIONS DE L’AUTORISATION DE MISE SUR
LE MARCHÉ
• Rapports périodiques actualisés de sécurité (PSURs)
Les exigences relatives à la soumission des PSURs pour ce médicament sont définies dans la liste des dates de référence pour l’Union (liste EURD) prévue à l’article 107 quater, paragraphe 7, de la directive 2001/83/CE et ses actualisations publiées sur le portail web européen des médicaments.
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE UTILISATION SÛRE ET
EFFICACE DU MÉDICAMENT
• Plan de gestion des risques (PGR)
Le titulaire de l’autorisation de mise sur le marché réalise les activités de pharmacovigilance et interventions requises décrites dans le PGR adopté et présenté dans le Module 1.8.2 de l’autorisation de mise sur le marché, ainsi que toutes actualisations ultérieures adoptées du PGR.
De plus, un PGR actualisé doit être soumis :
• à la demande de l’Agence européenne des médicaments ;
• dès lors que le système de gestion des risques est modifié, notamment en cas de réception de nouvelles informations pouvant entraîner un changement significatif du profil bénéfice/risque, ou lorsqu’une étape importante (pharmacovigilance ou réduction du risque) est franchie.
ANNEXE III - ÉTIQUETAGE ET NOTICE
A. ÉTIQUETAGE MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
BOÎTE DE LA SERINGUE PRÉREMPLIE
1. DÉNOMINATION DU MÉDICAMENT
Repatha 140 mg solution injectable en seringue préremplie evolocumab
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque seringue préremplie contient 140 mg de evolocumab dans 1 mL de solution.
3. LISTE DES EXCIPIENTS
Proline, acide acétique glacial, polysorbate 80, hydroxyde de sodium, eau pour préparations injectables.
4. FORME PHARMACEUTIQUE ET CONTENU
Solution injectable. 1 seringue préremplie.
5. MODE ET VOIE(S) D’ADMINISTRATION
Pour administration sous-cutanée. Lire la notice avant utilisation.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
Contient du latex, lire la notice avant utilisation.
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver au réfrigérateur. Ne pas congeler. À conserver dans l’emballage d’origine à l’abri de la lumière.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Amgen Europe B.V. Minervum 7061, 4817 ZK Breda, Pays-Bas
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/15/1016/001
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Repatha 140 mg seringue
17. IDENTIFIANT UNIQUE – CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE – DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN MENTIONS MINIMALES DEVANT FIGURER SUR LES PLAQUETTES OU LES FILMS THERMOSOUDÉS
PLAQUETTE DE LA SERINGUE PRÉREMPLIE
1. DÉNOMINATION DU MÉDICAMENT
Repatha 140 mg solution injectable evolocumab
2. NOM DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Amgen Europe B.V.
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. AUTRE
MENTIONS MINIMALES DEVANT FIGURER SUR LES PETITS CONDITIONNEMENTS PRIMAIRES
ETIQUETAGE DE LA SERINGUE PRÉREMPLIE
1. DÉNOMINATION DU MÉDICAMENT ET VOIE(S) D’ADMINISTRATION
Repatha 140 mg solution injectable evolocumab SC
2. MODE D’ADMINISTRATION
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. CONTENU EN POIDS, VOLUME OU UNITÉ
1 mL
6. AUTRE
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
BOÎTE DU STYLO PRÉREMPLI
1. DÉNOMINATION DU MÉDICAMENT
Repatha 140 mg solution injectable en stylo prérempli evolocumab
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque stylo prérempli contient 140 mg de evolocumab dans 1 mL de solution.
3. LISTE DES EXCIPIENTS
Proline, acide acétique glacial, polysorbate 80, hydroxyde de sodium, eau pour préparations injectables.
4. FORME PHARMACEUTIQUE ET CONTENU
Solution injectable. 1 stylo prérempli SureClick. 2 stylos préremplis SureClick. 3 stylos préremplis SureClick.
5. MODE ET VOIE(S) D’ADMINISTRATION
Pour administration sous-cutanée. Lire la notice avant utilisation.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver au réfrigérateur. Ne pas congeler. À conserver dans l’emballage d’origine à l’abri de la lumière.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Amgen Europe B.V. Minervum 7061, 4817 ZK Breda, Pays-Bas
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/15/1016/002 EU/1/15/1016/003 EU/1/15/1016/004
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Repatha 140 mg stylo
17. IDENTIFIANT UNIQUE – CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE – DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
BOÎTE EXTÉRIEURE POUR MULTIPACK (avec Blue Box)
1. DÉNOMINATION DU MÉDICAMENT
Repatha 140 mg solution injectable en stylo prérempli evolocumab
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque stylo prérempli contient 140 mg de evolocumab dans 1 mL de solution.
3. LISTE DES EXCIPIENTS
Proline, acide acétique glacial, polysorbate 80, hydroxyde de sodium, eau pour préparations injectables.
4. FORME PHARMACEUTIQUE ET CONTENU
Solution injectable. Conditionnement multiple : 6 (3 boîtes de 2) stylos préremplis SureClick.
5. MODE ET VOIE(S) D’ADMINISTRATION
Pour administration sous-cutanée.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver au réfrigérateur. Ne pas congeler. À conserver dans l’emballage d’origine à l’abri de la lumière.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Amgen Europe B.V. Minervum 7061, 4817 ZK Breda, Pays-Bas
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/15/1016/005
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Repatha 140 mg stylo
17. IDENTIFIANT UNIQUE – CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE – DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
BOÎTE INTERMÉDIAIRE DE MULTIPACK (sans Blue Box)
1. DÉNOMINATION DU MÉDICAMENT
Repatha 140 mg solution injectable en stylo prérempli evolocumab
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque stylo prérempli contient 140 mg de evolocumab dans 1 mL de solution.
3. LISTE DES EXCIPIENTS
Proline, acide acétique glacial, polysorbate 80, hydroxyde de sodium, eau pour préparations injectables.
4. FORME PHARMACEUTIQUE ET CONTENU
Solution injectable. 2 stylos préremplis SureClick. Élément d’un conditionnement multiple. Ne peut être vendu séparément.
5. MODE ET VOIE(S) D’ADMINISTRATION
Pour administration sous-cutanée. Lire la notice avant utilisation.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver au réfrigérateur. Ne pas congeler. À conserver dans l’emballage d’origine à l’abri de la lumière.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Amgen Europe B.V. Minervum 7061, 4817 ZK Breda, Pays-Bas
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/15/1016/005
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Repatha 140 mg stylo
MENTIONS MINIMALES DEVANT FIGURER SUR LES PETITS CONDITIONNEMENTS PRIMAIRES
ETIQUETAGE DU STYLO PRÉREMPLI
1. DÉNOMINATION DU MÉDICAMENT ET VOIE(S) D’ADMINISTRATION
Repatha 140 mg solution injectable evolocumab SC
2. MODE D’ADMINISTRATION
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. CONTENU EN POIDS, VOLUME OU UNITÉ
1 mL
6. AUTRE
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
BOÎTE DE LA MINI POMPE AUTOMATIQUE
1. DÉNOMINATION DU MÉDICAMENT
Repatha 420 mg solution injectable en cartouche evolocumab
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque cartouche contient 420 mg de evolocumab dans 3,5 mL de solution (120 mg/mL).
3. LISTE DES EXCIPIENTS
Proline, acide acétique glacial, polysorbate 80, hydroxyde de sodium, eau pour préparations injectables.
4. FORME PHARMACEUTIQUE ET CONTENU
Solution injectable. 1 cartouche et une mini pompe automatique.
5. MODE ET VOIE(S) D’ADMINISTRATION
Pour administration sous-cutanée. Lire la notice avant utilisation.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver au réfrigérateur. Ne pas congeler. À conserver dans l’emballage d’origine à l’abri de la lumière et de l’humidité.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Amgen Europe B.V. Minervum 7061, 4817 ZK Breda, Pays-Bas
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/15/1016/006
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Repatha 420 mg cartouche
17. IDENTIFIANT UNIQUE – CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE – DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
BOÎTE EXTÉRIEURE POUR MULTIPACK (avec Blue Box)
1. DÉNOMINATION DU MÉDICAMENT
Repatha 420 mg solution injectable en cartouche evolocumab
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque cartouche contient 420 mg de evolocumab dans 3,5 mL de solution (120 mg/mL).
3. LISTE DES EXCIPIENTS
Proline, acide acétique glacial, polysorbate 80, hydroxyde de sodium, eau pour préparations injectables.
4. FORME PHARMACEUTIQUE ET CONTENU
Solution injectable. Conditionnement multiple : 3 (3 boîtes de 1) cartouches et mini pompes automatiques.
5. MODE ET VOIE(S) D’ADMINISTRATION
Pour administration sous-cutanée. Lire la notice avant utilisation.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver au réfrigérateur. Ne pas congeler. À conserver dans l’emballage d’origine à l’abri de la lumière et de l’humidité.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Amgen Europe B.V. Minervum 7061, 4817 ZK Breda, Pays-Bas
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/15/1016/007
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Repatha 420 mg cartouche
17. IDENTIFIANT UNIQUE – CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE – DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
BOÎTE INTERMÉDIAIRE DE MULTIPACK (sans Blue Box)
1. DÉNOMINATION DU MÉDICAMENT
Repatha 420 mg solution injectable en cartouche evolocumab
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque cartouche contient 420 mg de evolocumab dans 3,5 mL de solution (120 mg/mL).
3. LISTE DES EXCIPIENTS
Proline, acide acétique glacial, polysorbate 80, hydroxyde de sodium, eau pour préparations injectables.
4. FORME PHARMACEUTIQUE ET CONTENU
Solution injectable. 1 cartouche et une mini pompe automatique. Élément d’un conditionnement multiple. Ne peut être vendu séparément.
5. MODE ET VOIE(S) D’ADMINISTRATION
Pour administration sous-cutanée. Lire la notice avant utilisation.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver au réfrigérateur. Ne pas congeler. À conserver dans l’emballage d’origine à l’abri de la lumière et de l’humidité.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Amgen Europe B.V. Minervum 7061, 4817 ZK Breda, Pays-Bas
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/15/1016/007
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Repatha 420 mg cartouche
17. IDENTIFIANT UNIQUE – CODE-BARRES 2D
18. IDENTIFIANT UNIQUE – DONNÉES LISIBLES PAR LES HUMAINS
MENTIONS MINIMALES DEVANT FIGURER SUR LES PETITS CONDITIONNEMENTS PRIMAIRES
ETIQUETAGE DE LA CARTOUCHE
1. DÉNOMINATION DU MÉDICAMENT ET VOIE(S) D’ADMINISTRATION
Repatha 420 mg solution injectable evolocumab SC
2. MODE D’ADMINISTRATION
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. CONTENU EN POIDS, VOLUME OU UNITÉ
3,5 mL
6. AUTRE
B. NOTICE
Notice : Information de l’utilisateur
Repatha 140 mg solution injectable en seringue préremplie evolocumab
Veuillez lire attentivement cette notice avant d’utiliser ce médicament car elle contient des informations importantes pour vous.
- Gardez cette notice. Vous pourriez avoir besoin de la relire.
- Si vous avez d’autres questions, interrogez votre médecin, votre pharmacien ou votre infirmier/ère.
- Ce médicament vous a été personnellement prescrit. Ne le donnez pas à d’autres personnes. Il pourrait leur être nocif, même si les signes de leur maladie sont identiques aux vôtres.
- Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin, votre pharmacien ou votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
- Les mises en garde et les instructions données dans ce document sont destinées à la personne prenant le médicament. Si vous êtes un parent ou un aidant chargé de donner le médicament à une autre personne, comme un enfant, vous devrez suivre ces informations en conséquence.
Que contient cette notice ?
1. Qu’est-ce que Repatha et dans quel cas est-il utilisé 2. Quelles sont les informations à connaître avant d’utiliser Repatha 3. Comment utiliser Repatha 4. Quels sont les effets indésirables éventuels? 5. Comment conserver Repatha 6. Contenu de l’emballage et autres informations
1. Qu’est-ce que Repatha et dans quel cas est-il utilisé
Qu’est-ce que Repatha et comment agit-il ?
Repatha est un médicament qui réduit les taux de « mauvais » cholestérol, un type de graisse (lipide), dans le sang.
Repatha contient la substance active evolocumab, un anticorps monoclonal (une classe de protéine spécifique conçue pour se lier à une molécule-cible dans le corps). Evolocumab est conçu pour se lier à une protéine appelée PCSK9 qui affecte la capacité du foie à assimiler le cholestérol. En se liant et en inhibant PCSK9, le médicament augmente la quantité de cholestérol entrant dans le foie et diminue donc le taux de cholestérol dans le sang.
Dans quel cas Repatha est-il utilisé ?
Repatha est utilisé en association à un régime hypocholestérolémiant :
• Si vous êtes un adulte présentant un taux de cholestérol sanguin élevé (hypercholestérolémie primaire [hypercholestérolémie hétérozygote familiale et non familiale] ou dyslipidémie mixte). Il est administré :
- en association avec une statine ou un autre médicament hypocholestérolémiant, si la dose maximale de statine ne permet pas de réduire suffisamment votre taux de cholestérol.
- seul ou en association avec d’autres médicaments hypocholestérolémiants lorsque les statines n’ont pas l’effet attendu ou ne peuvent pas être utilisées.
• Si vous êtes un enfant âgé de 10 ans ou plus présentant un taux de cholestérol sanguin élevé lié à une maladie particulière qui touche votre famille (hypercholestérolémie familiale hétérozygote ou HFHe). Il est administré seul ou en association avec d’autres traitements hypocholestérolémiants.
• Si vous êtes un adulte ou un enfant âgé de 10 ans ou plus présentant un taux de cholestérol sanguin élevé lié à une maladie particulière qui touche votre famille (hypercholestérolémie familiale homozygote ou HFHo). Il est administré en association avec d’autres traitements hypocholestérolémiants.
• Si vous êtes un adulte présentant un taux de cholestérol sanguin élevé, atteint d’une maladie cardiovasculaire athéroscléreuse ou présentant un risque élevé de développer un événement cardiovasculaire. Il est administré :
- en association avec une statine ou un autre médicament hypocholestérolémiant, si la dose maximale de statine ne permet pas de réduire suffisamment votre taux de cholestérol.
- seul ou en association avec d’autres médicaments hypocholestérolémiants lorsque les statines n’ont pas l’effet attendu ou ne peuvent pas être utilisées.
Repatha est utilisé chez des patients qui ne parviennent pas à réguler leur taux de cholestérol avec un régime alimentaire hypocholestérolémiant seul. Vous devez toutefois poursuivre votre régime hypocholestérolémiant pendant que vous prenez ce médicament. Chez les patients à risque élevé d’événement cardiovasculaire, Repatha peut aider à prévenir les infarctus du myocarde, les accidents vasculaires cérébraux et certaines interventions cardiaques visant à rétablir le flux sanguin vers le cœur liés à une accumulation de dépôts graisseux dans vos artères (également connue sous le nom de maladie cardiovasculaire athéroscléreuse).
2. Quelles sont les informations à connaître avant d’utiliser Repatha
N’utilisez jamais Repatha si vous êtes allergique à l’evolocumab ou à l’un des autres composants contenus dans ce médicament mentionnés dans la rubrique 6.
Avertissements et précautions
Adressez-vous à votre médecin, pharmacien ou infirmier/ère avant d’utiliser Repatha si vous souffrez d’une affection hépatique.
Le capuchon de l’aiguille de la seringue préremplie en verre est fabriqué à partir de caoutchouc naturel sec (un dérivé du latex), ce qui peut entraîner des réactions allergiques sévères.
Afin d’améliorer la traçabilité de ce médicament, votre médecin ou pharmacien doit consigner le nom et le numéro de lot du produit vous ayant été administré dans votre dossier patient. Vous pouvez également noter ces renseignements au cas où ceux-ci vous seraient demandés ultérieurement.
Enfants et adolescents
L’utilisation de Repatha a été étudiée chez l’enfant à partir de 10 ans dans le traitement de l’hypercholestérolémie familiale hétérozygote ou homozygote.
L’utilisation de Repatha n’a pas été étudiée chez l’enfant de moins de 10 ans.
Autres médicaments et Repatha
Informez votre médecin ou pharmacien si vous prenez, avez récemment pris ou pourriez prendre tout autre médicament.
Grossesse et allaitement
Si vous êtes enceinte ou que vous allaitez, si vous pensez être enceinte ou planifiez une grossesse, demandez conseil à votre médecin ou pharmacien avant de prendre ce médicament.
Repatha n’a pas été étudié chez la femme enceinte. On ignore si Repatha est dangereux pour l’enfant à naître.
On ignore si Repatha est excrété dans le lait maternel.
Si vous allaitez ou envisagez d’allaiter, il est important de le signaler à votre médecin. Votre médecin vous aidera ainsi à décider si vous devez arrêter l’allaitement ou interrompre le traitement par Repatha en tenant compte du bénéfice de l’allaitement maternel pour le nourrisson et du bénéfice du traitement par Repatha pour vous.
Conduite de véhicules et utilisation de machines
Repatha n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
Repatha contient du sodium
Ce médicament contient moins de 1 mmol (23 mg) de sodium par dose, c.-à-d. qu’il est essentiellement « sans sodium ».
Repatha contient de la proline
Ce médicament contient 25 mg de proline par millilitre d’evolocumab 140 mg/mL. La proline peut être dangereuse pour les patients atteints d’hyperprolinémie, un trouble génétique rare dans lequel la proline s’accumule dans l’organisme. Si vous (ou votre enfant) avez une hyperprolinémie, n’utilisez pas ce médicament, à moins que votre médecin ne l’ait recommandé.
3. Comment utiliser Repatha
Veillez à toujours utiliser ce médicament en suivant exactement les indications de votre médecin. Vérifiez auprès de votre médecin en cas de doute.
La dose recommandée dépend de l’état sous-jacent :
• chez les adultes atteints d’hypercholestérolémie primaire et de dyslipidémie mixte, la dose est soit de 140 mg toutes les deux semaines, soit de 420 mg une fois par mois.
• chez les enfants à partir de 10 ans atteints d’hypercholestérolémie familiale hétérozygote, la dose est soit de 140 mg toutes les deux semaines, soit de 420 mg une fois par mois.
• chez les adultes ou les enfants à partir de 10 ans atteints d’hypercholestérolémie familiale homozygote, la dose initiale recommandée est de 420 mg une fois par mois. Après 12 semaines, votre médecin peut décider d’augmenter la dose à 420 mg toutes les deux semaines. Si vous êtes également traité(e) par aphérèse, une technique similaire à la dialyse au cours de laquelle le cholestérol et certaines autres graisses sont éliminés de votre sang, votre médecin peut décider de commencer votre traitement par une dose de 420 mg toutes les deux semaines afin que celle-ci coïncide avec votre traitement par aphérèse.
• chez les adultes présentant une maladie cardiovasculaire athéroscléreuse établie ou à risque élevé de développer un événement cardiovasculaire, la dose est soit de 140 mg toutes les deux semaines, soit de 420 mg une fois par mois.
Repatha est administré sous forme d’injection sous la peau (voie sous-cutanée).
Si votre médecin vous a prescrit une dose de 420 mg, vous devez utiliser trois seringues préremplies car chaque seringue préremplie contient 140 mg de médicament. Après avoir atteint la température ambiante, toutes les injections doivent être administrées dans un délai de 30 minutes.
Si votre médecin décide que vous ou votre soignant pouvez pratiquer les injections de Repatha, vous ou votre soignant devrez suivre une formation sur la façon de préparer et d’injecter correctement Repatha. N’essayez pas d’injecter Repatha tant que vous n’avez pas été formé(e) sur la manière de le faire par votre médecin ou votre infirmier/ère.
Lisez le mode d’emploi détaillé figurant à la fin de cette notice pour savoir comment conserver, préparer et vous administrer Repatha correctement à domicile.
Avant de commencer le traitement par Repatha, vous devez suivre un régime hypocholestérolémiant afin de réduire votre taux de cholestérol. Vous devez poursuivre votre régime hypocholestérolémiant pendant le traitement par Repatha.
Si votre médecin a prescrit Repatha ainsi qu’un autre médicament hypocholestérolémiant, suivez ses instructions concernant la manière de prendre ces médicaments ensemble. Dans ce cas, veuillez lire également les instructions relatives à la posologie qui figurent dans la notice de cet autre médicament.
Si vous avez utilisé plus de Repatha que vous n’auriez dû
Contactez immédiatement votre médecin ou pharmacien.
Si vous oubliez d’utiliser Repatha
Prenez Repatha dès que possible après avoir oublié la dose. Puis, contactez votre médecin qui vous dira quand prendre la dose suivante, et respectez les nouvelles instructions données par votre médecin.
4. Quels sont les effets indésirables éventuels?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
Fréquents (pouvant affecter jusqu’à 1 personne sur 10)
• Grippe (température élevée, mal de gorge, écoulement nasal, toux et frissons)
• Rhume classique, se traduisant par un écoulement nasal, un mal de gorge ou une sinusite (rhinopharyngite ou infections des voies respiratoires supérieures)
• Nausées
• Mal de dos
• Douleurs articulaires (arthralgies)
• Douleurs musculaires
• Réactions au site d’injection, comme une ecchymose, une rougeur, un saignement, une douleur ou un gonflement
• Réactions allergiques, y compris éruption cutanée
• Maux de tête
Peu fréquents (pouvant affecter jusqu’à 1 personne sur 100)
• Urticaire, boutons rouges qui démangent sur la peau
• Symptômes de type grippal
Rares (pouvant affecter jusqu’à 1 personne sur 1 000)
• Gonflement du visage, de la bouche, de la langue ou de la gorge (œdème de Quincke)
Déclaration des effets secondaires
Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin, votre pharmacien ou votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver Repatha
Tenir ce médicament hors de la vue et de la portée des enfants.
N’utilisez pas ce médicament après la date de péremption indiquée sur l’étiquette et l’emballage extérieur après EXP. La date de péremption fait référence au dernier jour de ce mois.
À conserver au réfrigérateur (entre 2 °C et 8 °C). Ne pas congeler. À conserver dans l’emballage d’origine à l’abri de la lumière.
Votre seringue préremplie peut être laissée en dehors du réfrigérateur jusqu’à atteindre la température ambiante (jusqu’à 25 °C) avant l’injection. Cela permettra une injection plus confortable. Une fois sorti du réfrigérateur, Repatha peut être conservé à température ambiante (jusqu’à 25 °C) dans son emballage d’origine et doit être utilisé dans un délai d’un mois.
N’utilisez pas ce médicament si vous remarquez une coloration anormale ou si la solution présente de gros grumeaux, des flocons ou des particules de couleur.
Ne jetez aucun médicament au tout-à-l’égout ou avec les ordures ménagères.
Demandez à votre pharmacien d’éliminer les médicaments que vous n’utilisez plus. Ces mesures contribueront à protéger l’environnement.
6. Contenu de l’emballage et autres informations
Ce que contient Repatha
- La substance active est l’evolocumab. Chaque seringue préremplie contient 140 mg d’evolocumab dans 1 mL de solution.
- Les autres composants sont : proline, acide acétique glacial, polysorbate 80, hydroxyde de sodium, eau pour préparations injectables.
Comment se présente Repatha et contenu de l’emballage extérieur
Repatha est une solution claire à opalescente, incolore à légèrement jaune, et pratiquement sans particules.
Chaque boîte contient une seringue préremplie à usage unique.
Titulaire de l’Autorisation de mise sur le marché et fabricant Amgen Europe B.V. Minervum 7061 4817 ZK Breda Pays-Bas
Titulaire de l’Autorisation de mise sur le marché Amgen Europe B.V. Minervum 7061 4817 ZK Breda Pays-Bas
| Fabricant | |
|---|---|
| Amgen Technology (Ireland) Unlimited Company | |
| Pottery Road | |
| Dun Laoghaire | |
| Co Dublin | |
| Irlande | |
Amgen Technology (Ireland) Unlimited Company
Fabricant Amgen NV Telecomlaan 5-7 1831 Diegem Belgique
Pour toute information complémentaire concernant ce médicament, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché :
België/Belgique/Belgien Lietuva s.a. Amgen n.v. Amgen Switzerland AG Vilniaus filialas Tel/Tél : +32 (0)2 7752711 Tel. +370 5 219 7474
България Luxembourg/Luxemburg Амджен България ЕООД s.a. Amgen Тел.: +359 (0)2 424 7440 Belgique/Belgien
Tel/Tél : +32 (0)2 7752711
Česká republika Magyarország Amgen s.r.o. Amgen Kft. Tel : +420 221 773 500 Tel. : +36 1 35 44 700
Danmark Malta Amgen, filial af Amgen AB, Sverige Amgen S.r.l. Tlf.: +45 39617500 Italy
Tel: +39 02 6241121
Deutschland Nederland Amgen GmbH Amgen B.V. Tel. : +49 89 1490960 Tel : +31 (0)76 5732500
Eesti Norge Amgen Switzerland AG Vilniaus filialas Amgen AB Tel : +372 586 09553 Tlf: +47 23308000
Ελλάδα Österreich Amgen Ελλάς Φαρμακευτικά Ε.Π.Ε. Amgen GmbH Τηλ: +30 210 3447000 Tel : +43 (0)1 50 217
España Polska Amgen S.A. Amgen Biotechnologia Sp. z o.o. Tel : +34 93 600 18 60 Tel. : +48 22 581 3000
France Portugal Amgen S.A.S. Amgen Biofarmacêutica, Lda. Tél: +33 (0)9 69 363 363 Tel: +351 21 4220606
Hrvatska România Amgen d.o.o. Amgen România SRL Tel : +385 (0)1 562 57 20 Tel : +4021 527 3000
Ireland Slovenija Amgen Ireland Limited AMGEN zdravila d.o.o. Tel: +353 1 8527400 Tel : +386 (0)1 585 1767
Ísland Slovenská republika Vistor Amgen Slovakia s.r.o. Sími: +354 535 7000 Tel : +421 2 321 114 49
Italia Suomi/Finland Amgen S.r.l. Amgen AB, sivuliike Suomessa/Amgen AB, filial Tel : +39 02 6241121 i Finland
Puh/Tel : +358 (0)9 54900500
Kύπρος Sverige C.A. Papaellinas Ltd Amgen AB Τηλ: +357 22741 741 Tel : +46 (0)8 6951100
Latvija
Amgen Switzerland AG Rīgas filiāle Tel : +371 257 25888
La dernière date à laquelle cette notice a été révisée est
Autres sources d’informations
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
__________________________________________________________________________________
Mode d’emploi : Seringue préremplie de Repatha à usage unique
| Schéma des différentes parties | ||
|---|---|---|
| Avant utilisation | Après utilisation | |
| Tige du piston Médicament Corps de la seringue Avec capuchon de l’aiguille gris | Piston après utilisation Corps de la seringue après utilisation Aiguille après utilisation Sans capuchon de l’aiguille gris | |
| L’aiguille se trouve à l’intérieur. | ||
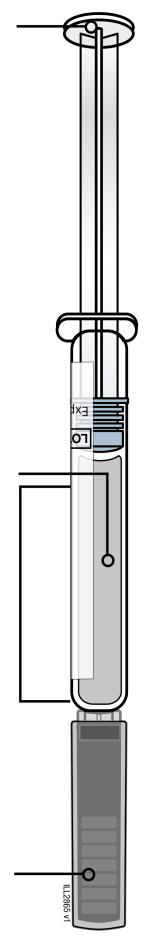
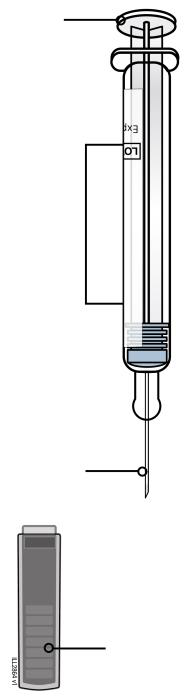
Important
Avant d’utiliser une seringue préremplie de Repatha à usage unique, veuillez lire ces informations importantes :
• N’essayez pas de procéder à l’injection avant d’avoir lu entièrement et compris ce mode d’emploi. Ne congelez pas ou n’utilisez pas la seringue préremplie de Repatha si elle a été congelée.
• N’utilisez pas la seringue préremplie de Repatha si l’emballage est ouvert ou endommagé.
• N’utilisez pas la seringue préremplie de Repatha si elle est tombée sur une surface dure. Une partie de la seringue peut être cassée même si cela n’est pas apparent. Utilisez une nouvelle seringue préremplie de Repatha.
• Ne retirez pas le capuchon gris de l’aiguille de la seringue préremplie de Repatha avant d’être prêt(e) à procéder à l’injection.
| Etape 1 : Mise en place | |
|---|---|
| A | Sortez la boîte de la seringue préremplie de Repatha du réfrigérateur et attendez 30 minutes. |
| Patientez au moins 30 minutes afin que la seringue préremplie dans son emballage atteigne naturellement la température ambiante avant de pratiquer l’injection. Vérifiez que le nom Repatha figure bien sur l’emballage. • N’essayez pas de réchauffer la seringue préremplie de Repatha en utilisant une source de chaleur comme de l’eau chaude ou un four à micro-ondes par exemple. | |
| • Ne laissez pas la seringue préremplie de Repatha exposée directement au soleil. | |
| • Ne secouez pas la seringue préremplie de Repatha. | |
| B | Rassemblez tout le matériel nécessaire pour pratiquer l’injection. |
|---|---|
| Lavez-vous soigneusement les mains au savon et à l’eau. Sur une surface plane, propre et bien éclairée, placez : • Une seringue préremplie de Repatha dans son plateau. • Des lingettes alcoolisées. • Du coton ou de la gaze. • Un pansement. • Un conteneur à déchets tranchants. • N’utilisez pas la seringue préremplie de Repatha après la date de péremption indiquée sur l’emballage. | |
| C | Choisissez votre site d’injection. |
|---|---|
| Haut du bras Région abdominale (abdomen) Cuisse Vous pouvez utiliser : • La cuisse. • La région abdominale (abdomen), sauf dans les 5 centimètres autour du nombril. • La partie externe du haut du bras (uniquement si l’injection est réalisée par une tierce personne). • N’injectez pas le médicament dans des zones où la peau est sensible ou présente une ecchymose, une rougeur ou une induration. Évitez d’injecter dans les zones comportant des cicatrices ou des vergetures. Choisissez un site différent à chaque fois que vous pratiquez une auto-injection. Si vous avez besoin d’utiliser le même site d’injection, assurez-vous simplement qu’il ne s’agit pas exactement du même endroit que celui que vous avez utilisé la dernière fois. | |
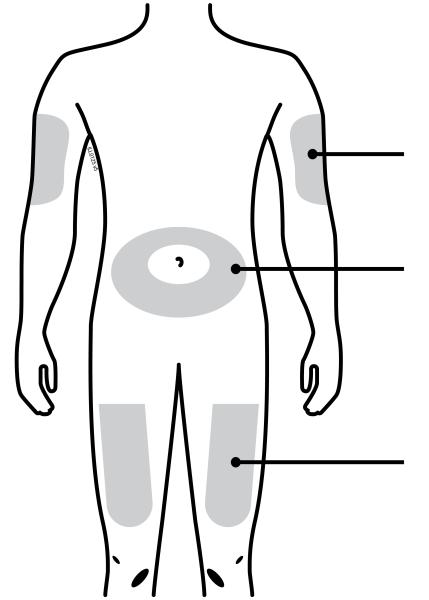
| D | Nettoyez votre site d’injection. |
|---|---|
| Nettoyez le site d’injection avec une lingette alcoolisée. Laissez sécher votre peau avant de pratiquer l’injection. • Ne touchez plus cette zone de la peau avant d’effectuer l’injection. | |
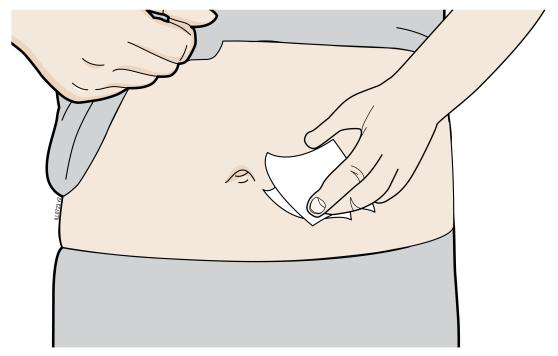
| E | Retirez la seringue préremplie du plateau. |
|---|---|
| Retournez le plateau Appuyez doucement Pour sortir la seringue : • Enlevez le papier du plateau. • Placez le plateau dans votre main. • Retournez le plateau et appuyez doucement sur le centre à l’arrière du plateau pour en faire sortir la seringue. • Si la seringue préremplie ne sort pas du plateau, appuyez doucement sur l’arrière du plateau. • Ne saisissez pas et ne tirez pas la seringue préremplie par la tige du piston ou par le capuchon gris de l’aiguille. Cela pourrait endommager la seringue. • Ne retirez pas le capuchon gris de l’aiguille de la seringue préremplie avant d’être prêt(e) à procéder à l’injection. Tenez toujours la seringue préremplie par le corps de la seringue. | |
| F | Inspectez le médicament et la seringue |
|---|---|
| Etiquette de la seringue comportant la date Avec le capuchon Tige du piston Corps de la seringue d’expiration gris de l’aiguille Médicament Tenez toujours la seringue préremplie par le corps de la seringue. Vérifiez que : • Le nom Repatha est indiqué sur l’étiquette de la seringue préremplie. • Le médicament dans la seringue préremplie est clair à opalescent, incolore à légèrement jaune. • N’utilisez pas la seringue préremplie si une partie de la seringue préremplie semble fissurée ou cassée. • N’utilisez pas la seringue préremplie s’il manque le capuchon gris de l’aiguille ou si celui-ci n’est pas correctement en place. • N’utilisez pas la seringue préremplie si le médicament présente une coloration anormale ou contient de gros grumeaux, des paillettes ou des particules de couleur. • N’utilisez pas la seringue préremplie si la date de péremption indiquée sur la seringue préremplie est dépassée. | |
| Etape 2 : Préparation | ||
|---|---|---|
| A | Retirez avec précaution le capuchon gris de l’aiguille en veillant à ne pas vous piquer. Ne pas enlever le capuchon gris de l’aiguille pendant plus de 5 minutes. Ceci pourrait assécher le médicament. | |
| 1. Il est normal de voir une goutte de médicament à l’extrémité de l’aiguille. | 2. Placez immédiatement le capuchon dans le conteneur à déchets tranchants. | |
| • Ne tordez pas et ne pliez pas le capuchon gris de l’aiguille. Cela pourrait endommager l’aiguille. • Ne remettez pas le capuchon gris de l’aiguille sur la seringue préremplie. | ||
| B | Éliminez la bulle d’air. |
|---|---|
| Vous remarquerez peut-être la présence d’une bulle d’air dans la seringue préremplie de Repatha. Si une bulle d’air est présente : • Tenez la seringue préremplie en dirigeant l’aiguille vers le haut. • Tapotez doucement le corps de la seringue avec vos doigts jusqu’à ce que la bulle d’air remonte vers le haut de la seringue. • Poussez lentement et doucement la tige du piston pour chasser l’air de la seringue préremplie. Faites très attention de ne pas faire sortir de médicament. • Ne tapotez pas l’aiguille de la seringue. | |
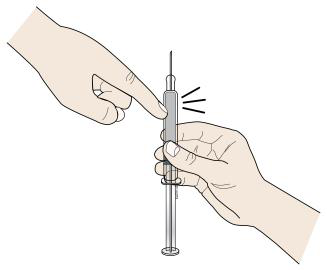
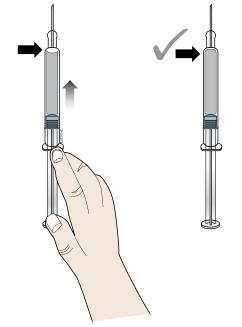
| C | PINCEZ votre site d’injection pour créer une surface ferme. |
|---|---|
| Pincez la peau fermement entre le pouce et les autres doigts pour créer une zone d’environ 5 centimètres de largeur. Il est important de conserver la peau pincée pendant l’injection. | |
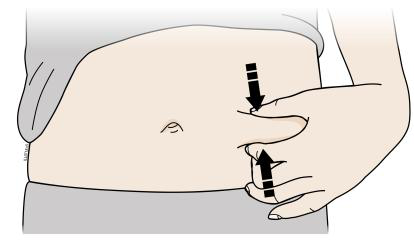
| Etape 3: Injection | |
|---|---|
| A | Maintenez la peau PINCÉE. Insérez l’aiguille dans la peau selon un angle de 45 à 90 degrés. |
| • Ne placez pas votre doigt sur la tige du piston pendant que vous insérez l’aiguille. | |
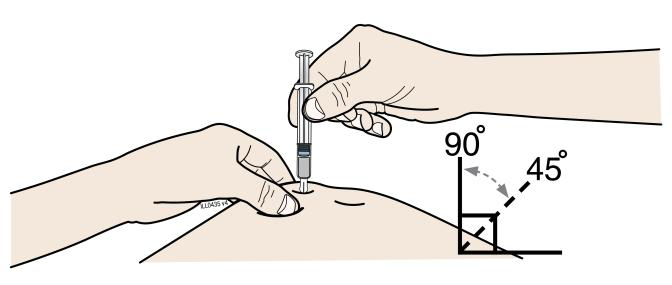
| B | En appliquant une pression lente et constante, POUSSEZ la tige du piston jusqu’au bout, jusqu’à ce que la seringue soit vide. |
|---|---|
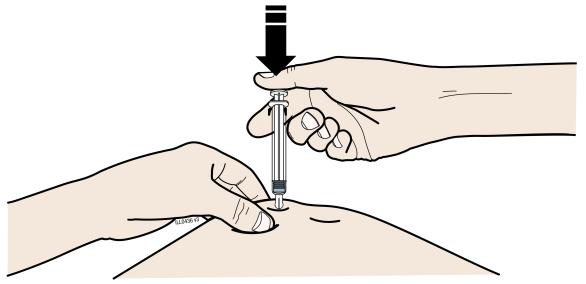
| C | Une fois la seringue vide, RELÂCHEZ votre pouce, et retirez doucement la seringue de votre peau. |
|---|---|
| • Ne remettez pas le capuchon gris de l’aiguille sur la seringue après l’injection. | |
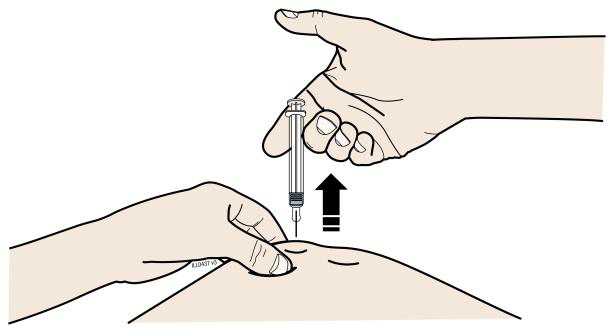
| Etape 4 : Fin | |
|---|---|
| A | Placez immédiatement la seringue usagée dans le conteneur à déchets tranchants. |
| Discutez avec votre professionnel de santé de l’élimination adéquate. Il peut exister des recommandations locales d’élimination. • Ne réutilisez pas la seringue usagée. • N’utilisez pas le médicament restant dans la seringue usagée. • Ne recyclez pas la seringue ou le conteneur à déchets tranchants et ne les jetez pas avec les déchets ménagers. Tenir les seringues et les conteneurs à déchets tranchants hors de la vue et de la portée des enfants. | |
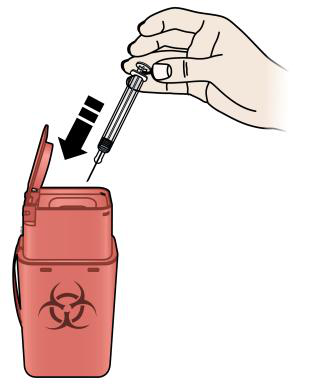
| B | Examinez le site d’injection. |
|---|---|
| En cas de saignement, appliquer du coton ou une compresse en gaze sur le site d’injection. Appliquez un pansement si nécessaire. • Ne frottez pas le site d’injection. | |
Notice : Information de l’utilisateur
Repatha 140 mg solution injectable en stylo prérempli evolocumab
Veuillez lire attentivement cette notice avant d’utiliser ce médicament car elle contient des informations importantes pour vous.
- Gardez cette notice. Vous pourriez avoir besoin de la relire.
- Si vous avez d’autres questions, interrogez votre médecin, votre pharmacien ou votre infirmier/ère.
- Ce médicament vous a été personnellement prescrit. Ne le donnez pas à d’autres personnes. Il pourrait leur être nocif, même si les signes de leur maladie sont identiques aux vôtres.
- Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin, votre pharmacien ou votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
- Les mises en garde et les instructions données dans ce document sont destinées à la personne prenant le médicament. Si vous êtes un parent ou un aidant chargé de donner le médicament à une autre personne, comme un enfant, vous devrez suivre ces informations en conséquence.
Que contient cette notice ?
1. Qu’est-ce que Repatha et dans quel cas est-il utilisé 2. Quelles sont les informations à connaître avant d’utiliser Repatha 3. Comment utiliser Repatha 4. Quels sont les effets indésirables éventuels? 5. Comment conserver Repatha 6. Contenu de l’emballage et autres informations
1. Qu’est-ce que Repatha et dans quel cas est-il utilisé
Qu’est-ce que Repatha et comment agit-il ?
Repatha est un médicament qui réduit les taux de « mauvais » cholestérol, un type de graisse (lipide), dans le sang.
Repatha contient la substance active evolocumab, un anticorps monoclonal (une classe de protéine spécifique conçue pour se lier à une molécule-cible dans le corps). Evolocumab est conçu pour se lier à une protéine appelée PCSK9 qui affecte la capacité du foie à assimiler le cholestérol. En se liant et en inhibant PCSK9, le médicament augmente la quantité de cholestérol entrant dans le foie et diminue donc le taux de cholestérol dans le sang.
Dans quel cas Repatha est-il utilisé ?
Repatha est utilisé en association à un régime hypocholestérolémiant :
• Si vous êtes un adulte présentant un taux de cholestérol sanguin élevé (hypercholestérolémie primaire [hypercholestérolémie hétérozygote familiale et non familiale] ou dyslipidémie mixte). Il est administré :
- en association avec une statine ou un autre médicament hypocholestérolémiant, si la dose maximale de statine ne permet pas de réduire suffisamment votre taux de cholestérol.
- seul ou en association avec d’autres médicaments hypocholestérolémiants lorsque les statines n’ont pas l’effet attendu ou ne peuvent pas être utilisées.
• Si vous êtes un enfant âgé de 10 ans ou plus présentant un taux de cholestérol sanguin élevé lié à une maladie particulière qui touche votre famille (hypercholestérolémie familiale hétérozygote ou HFHe). Il est administré seul ou en association avec d’autres traitements hypocholestérolémiants.
• Si vous êtes un adulte ou un enfant âgé de 10 ans ou plus présentant un taux de cholestérol sanguin élevé lié à une maladie particulière qui touche votre famille (hypercholestérolémie familiale homozygote ou HFHo). Il est administré en association avec d’autres traitements hypocholestérolémiants.
• Si vous êtes un adulte présentant un taux de cholestérol sanguin élevé, atteint d’une maladie cardiovasculaire athéroscléreuse ou présentant un risque élevé de développer un événement cardiovasculaire. Il est administré :
- en association avec une statine ou un autre médicament hypocholestérolémiant, si la dose maximale de statine ne permet pas de réduire suffisamment votre taux de cholestérol.
- seul ou en association avec d’autres médicaments hypocholestérolémiants lorsque les statines n’ont pas l’effet attendu ou ne peuvent pas être utilisées.
Repatha est utilisé chez des patients qui ne parviennent pas à réguler leur taux de cholestérol avec un régime alimentaire hypocholestérolémiant seul. Vous devez toutefois poursuivre votre régime hypocholestérolémiant pendant que vous prenez ce médicament. Chez les patients à risque élevé de développer un événement cardiovasculaire, Repatha peut aider à prévenir les infarctus du myocarde, les accidents vasculaires cérébraux et certaines interventions cardiaques visant à rétablir le flux sanguin vers le cœur liés à une accumulation de dépôts graisseux dans vos artères (également connue sous le nom de maladie cardiovasculaire athéroscléreuse).
2. Quelles sont les informations à connaître avant d’utiliser Repatha
N’utilisez jamais Repatha si vous êtes allergique à l’evolocumab ou à l’un des autres composants contenus dans ce médicament mentionnés dans la rubrique 6.
Avertissements et précautions
Adressez-vous à votre médecin, pharmacien ou infirmier/ère avant d’utiliser Repatha si vous souffrez d’une affection hépatique.
Afin d’améliorer la traçabilité de ce médicament, votre médecin ou pharmacien doit consigner le nom et le numéro de lot du produit vous ayant été administré dans votre dossier patient. Vous pouvez également noter ces renseignements au cas où ceux-ci vous seraient demandés ultérieurement.
Enfants et adolescents
L’utilisation de Repatha a été étudiée chez l’enfant à partir de 10 ans dans le traitement de l’hypercholestérolémie familiale hétérozygote ou homozygote.
L’utilisation de Repatha n’a pas été étudiée chez l’enfant de moins de 10 ans.
Autres médicaments et Repatha
Informez votre médecin ou pharmacien si vous prenez, avez récemment pris ou pourriez prendre tout autre médicament.
Grossesse et allaitement
Si vous êtes enceinte ou que vous allaitez, si vous pensez être enceinte ou planifiez une grossesse, demandez conseil à votre médecin ou pharmacien avant de prendre ce médicament.
Repatha n’a pas été étudié chez la femme enceinte. On ignore si Repatha est dangereux pour l’enfant à naître.
On ignore si Repatha est excrété dans le lait maternel.
Si vous allaitez ou envisagez d’allaiter, il est important de le signaler à votre médecin. Votre médecin vous aidera ainsi à décider si vous devez arrêter l’allaitement ou interrompre le traitement par Repatha en tenant compte du bénéfice de l’allaitement maternel pour le nourrisson et du bénéfice du traitement par Repatha pour vous.
Conduite de véhicules et utilisation de machines
Repatha n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
Repatha contient du sodium
Ce médicament contient moins de 1 mmol (23 mg) de sodium par dose, c.-à-d. qu’il est essentiellement « sans sodium ».
Repatha contient de la proline
Ce médicament contient 25 mg de proline par millilitre d’evolocumab 140 mg/mL. La proline peut être dangereuse pour les patients atteints d’hyperprolinémie, un trouble génétique rare dans lequel la proline s’accumule dans l’organisme. Si vous (ou votre enfant) avez une hyperprolinémie, n’utilisez pas ce médicament, à moins que votre médecin ne l’ait recommandé.
3. Comment utiliser Repatha
Veillez à toujours utiliser ce médicament en suivant exactement les indications de votre médecin. Vérifiez auprès de votre médecin en cas de doute.
La dose recommandée dépend de l’état sous-jacent :
• chez les adultes atteints d’hypercholestérolémie primaire et de dyslipidémie mixte, la dose est soit de 140 mg toutes les deux semaines, soit de 420 mg une fois par mois.
• chez les enfants à partir de 10 ans atteints d’hypercholestérolémie familiale hétérozygote, la dose est soit de 140 mg toutes les deux semaines, soit de 420 mg une fois par mois.
• chez les adultes ou les enfants à partir de 10 ans atteints d’hypercholestérolémie familiale homozygote, la dose initiale recommandée est de 420 mg une fois par mois. Après 12 semaines, votre médecin peut décider d’augmenter la dose à 420 mg toutes les deux semaines. Si vous êtes également traité(e) par aphérèse, une technique similaire à la dialyse au cours de laquelle le cholestérol et certaines autres graisses sont éliminés de votre sang, votre médecin peut décider de commencer votre traitement par une dose de 420 mg toutes les deux semaines afin que celle-ci coïncide avec votre traitement par aphérèse.
• chez les adultes présentant une maladie cardiovasculaire athéroscléreuse établie ou à risque élevé de développer un événement cardiovasculaire, la dose est soit de 140 mg toutes les deux semaines, soit de 420 mg une fois par mois.
Repatha est administré sous forme d’injection sous la peau (voie sous-cutanée).
Si votre médecin vous a prescrit une dose de 420 mg, vous devez utiliser trois stylos préremplis car chaque stylo prérempli contient 140 mg de médicament. Après avoir atteint la température ambiante, toutes les injections doivent être administrées dans un délai de 30 minutes.
Si votre médecin décide que vous ou votre soignant pouvez pratiquer les injections de Repatha, vous ou votre soignant devrez suivre une formation sur la façon de préparer et d’injecter correctement Repatha. N’essayez pas d’injecter Repatha tant que vous n’avez pas été formé(e) sur la manière de le faire par votre médecin ou votre infirmier/ère.
Lisez le mode d’emploi détaillé figurant à la fin de cette notice pour savoir comment conserver, préparer et vous administrer Repatha correctement à domicile. Dans le cas de l’utilisation d’un stylo prérempli, placez l’extrémité appropriée (jaune) du stylo sur la peau avant l’injection.
Avant de commencer le traitement par Repatha, vous devez suivre un régime hypocholestérolémiant afin de réduire votre taux de cholestérol. Vous devez poursuivre votre régime hypocholestérolémiant pendant le traitement par Repatha.
Si votre médecin a prescrit Repatha ainsi qu’un autre médicament hypocholestérolémiant, suivez ses instructions concernant la manière de prendre ces médicaments ensemble. Dans ce cas, veuillez lire également les instructions relatives à la posologie qui figurent dans la notice de cet autre médicament.
Si vous avez utilisé plus de Repatha que vous n’auriez dû
Contactez immédiatement votre médecin ou pharmacien.
Si vous oubliez d’utiliser Repatha
Prenez Repatha dès que possible après avoir oublié la dose. Puis, contactez votre médecin qui vous dira quand prendre la dose suivante, et respectez les nouvelles instructions données par votre médecin.
4. Quels sont les effets indésirables éventuels?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
Fréquents (pouvant affecter jusqu’à 1 personne sur 10)
• Grippe (température élevée, mal de gorge, écoulement nasal, toux et frissons)
• Rhume classique, se traduisant par un écoulement nasal, un mal de gorge ou une sinusite (rhinopharyngite ou infections des voies respiratoires supérieures)
• Nausées
• Mal de dos
• Douleurs articulaires (arthralgies)
• Douleurs musculaires
• Réactions au site d’injection, comme une ecchymose, une rougeur, un saignement, une douleur ou un gonflement
• Réactions allergiques, y compris éruption cutanée
• Maux de tête
Peu fréquents (pouvant affecter jusqu’à 1 personne sur 100)
• Urticaire, boutons rouges qui démangent sur la peau
• Symptômes de type grippal
Rares (pouvant affecter jusqu’à 1 personne sur 1 000)
• Gonflement du visage, de la bouche, de la langue ou de la gorge (œdème de Quincke)
Déclaration des effets secondaires
Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin, votre pharmacien ou votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver Repatha
Tenir ce médicament hors de la vue et de la portée des enfants.
N’utilisez pas ce médicament après la date de péremption indiquée sur l’étiquette et l’emballage extérieur après EXP. La date de péremption fait référence au dernier jour de ce mois.
À conserver au réfrigérateur (entre 2 °C et 8 °C). Ne pas congeler. À conserver dans l’emballage d’origine à l’abri de la lumière.
Votre stylo prérempli peut être laissé en dehors du réfrigérateur jusqu’à atteindre la température ambiante (jusqu’à 25 °C) avant l’injection. Cela permettra une injection plus confortable. Une fois sorti du réfrigérateur, Repatha peut être conservé à température ambiante (jusqu’à 25 °C) dans son emballage d’origine et doit être utilisé dans un délai d’un mois.
N’utilisez pas ce médicament si vous remarquez une coloration anormale ou si la solution présente de gros grumeaux, des flocons ou des particules de couleur.
Ne jetez aucun médicament au tout-à-l’égout ou avec les ordures ménagères.
Demandez à votre pharmacien d’éliminer les médicaments que vous n’utilisez plus. Ces mesures contribueront à protéger l’environnement.
6. Contenu de l’emballage et autres informations
Ce que contient Repatha
- La substance active est l’evolocumab. Chaque stylo prérempli SureClick contient 140 mg d’evolocumab dans 1 mL de solution.
- Les autres composants sont : proline, acide acétique glacial, polysorbate 80, hydroxyde de sodium, eau pour préparations injectables.
Comment se présente Repatha et contenu de l’emballage extérieur
Repatha est une solution claire à opalescente, incolore à légèrement jaune, et pratiquement sans particules.
Chaque boîte contient un, deux, trois ou six stylos préremplis SureClick à usage unique.
Titulaire de l’Autorisation de mise sur le marché et fabricant Amgen Europe B.V. Minervum 7061 4817 ZK Breda Pays-Bas
Titulaire de l’Autorisation de mise sur le marché Amgen Europe B.V. Minervum 7061 4817 ZK Breda Pays-Bas
| Fabricant | |
|---|---|
| Amgen Technology (Ireland) Unlimited Company | |
| Pottery Road | |
| Dun Laoghaire | |
| Co Dublin | |
| Irlande | |
Amgen Technology (Ireland) Unlimited Company
Fabricant Amgen NV Telecomlaan 5-7 1831 Diegem Belgique
Pour toute information complémentaire concernant ce médicament, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché :
België/Belgique/Belgien Lietuva s.a. Amgen n.v. Amgen Switzerland AG Vilniaus filialas Tel/Tél : +32 (0)2 7752711 Tel. +370 5 219 7474
България Luxembourg/Luxemburg Амджен България ЕООД s.a. Amgen Тел.: +359 (0)2 424 7440 Belgique/Belgien
Tel/Tél : +32 (0)2 7752711
Česká republika Magyarország Amgen s.r.o. Amgen Kft. Tel : +420 221 773 500 Tel. : +36 1 35 44 700
Danmark Malta Amgen, filial af Amgen AB, Sverige Amgen S.r.l. Tlf.: +45 39617500 Italy
Tel: +39 02 6241121
Deutschland Nederland Amgen GmbH Amgen B.V. Tel. : +49 89 1490960 Tel : +31 (0)76 5732500
Eesti Norge Amgen Switzerland AG Vilniaus filialas Amgen AB Tel : +372 586 09553 Tlf: +47 23308000
Ελλάδα Österreich Amgen Ελλάς Φαρμακευτικά Ε.Π.Ε. Amgen GmbH Τηλ: +30 210 3447000 Tel : +43 (0)1 50 217
España Polska Amgen S.A. Amgen Biotechnologia Sp. z o.o. Tel : +34 93 600 18 60 Tel. : +48 22 581 3000
France Portugal Amgen S.A.S. Amgen Biofarmacêutica, Lda. Tél: +33 (0)9 69 363 363 Tel: +351 21 4220606
Hrvatska România Amgen d.o.o. Amgen România SRL Tel : +385 (0)1 562 57 20 Tel : +4021 527 3000
Ireland Slovenija Amgen Ireland Limited AMGEN zdravila d.o.o. Tel: +353 1 8527400 Tel : +386 (0)1 585 1767
Ísland Slovenská republika Vistor Amgen Slovakia s.r.o. Sími: +354 535 7000 Tel : +421 2 321 114 49
Italia Suomi/Finland Amgen S.r.l. Amgen AB, sivuliike Suomessa/Amgen AB, filial Tel : +39 02 6241121 i Finland
Puh/Tel : +358 (0)9 54900500
Kύπρος Sverige C.A. Papaellinas Ltd Amgen AB Τηλ: +357 22741 741 Tel : +46 (0)8 6951100
Latvija
Amgen Switzerland AG Rīgas filiāle Tel : +371 257 25888
La dernière date à laquelle cette notice a été révisée est.
Autres sources d’informations
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
__________________________________________________________________________________
Mode d’emploi : Stylo prérempli de Repatha à usage unique
| Schéma des différentes parties | ||
|---|---|---|
| Avant utilisation Bouton de démarrage gris Date de péremption Fenêtre Médicament Protection Avec capuchon jaune orange (aiguille à l’intérieur) | Après utilisation Date de péremption Fenêtre jaune (injection terminée) Protection jaune (aiguille à l’intérieur) Sans capuchon orange | |
| Important : L’aiguille se trouve à l’intérieur de la protection jaune. | ||
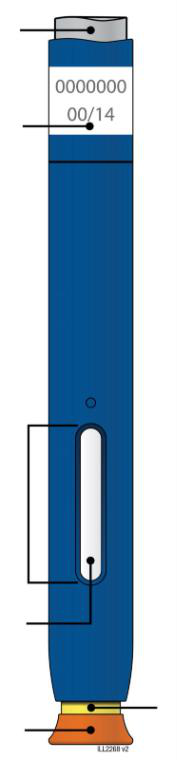
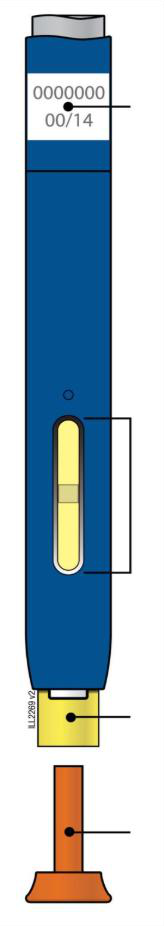
Important
Avant d’utiliser un stylo prérempli de Repatha, veuillez lire ces informations importantes :
• N’essayez pas de procéder à l’injection avant d’avoir lu entièrement et compris ce mode d’emploi.
• Ne pas congeler le stylo prérempli de Repatha et ne pas utiliser un stylo qui a été congelé.
• Ne pas retirer le capuchon orange du stylo prérempli de Repatha avant d’être prêt(e) à procéder à l’injection.
• Ne pas utiliser le stylo prérempli de Repatha s’il est tombé sur une surface dure. Une partie du stylo peut être cassée même si cela n’est pas apparent.
| Etape 1 : Mise en place | |
|---|---|
| A | Retirez un stylo prérempli de Repatha de la boîte. |
| 1. Sortez le stylo prérempli de la boîte avec précaution. 2. Remettez l’emballage d’origine contenant tout stylo prérempli non utilisé au réfrigérateur. 3. Patientez au moins 30 minutes afin que le stylo prérempli atteigne naturellement la température ambiante avant de pratiquer l’injection. • Ne pas utiliser de source de chaleur, comme de l’eau chaude ou un four à micro-ondes, pour réchauffer le stylo prérempli. • Ne pas laisser le stylo prérempli à la lumière directe du soleil. • Ne pas secouer le stylo prérempli. • Ne pas retirer le capuchon orange du stylo prérempli à ce stade. | |
| B | Inspectez le stylo prérempli de Repatha. |
|---|---|
| Protection jaune (aiguille à l’intérieur) Avec capuchon orange Fenêtre Médicament Regardez l’aspect du médicament par la fenêtre du stylo. Il doit être clair à opalescent, et incolore à légèrement jaune. Vérifiez la date de péremption. • Ne pas utiliser le stylo prérempli si le médicament est trouble ou présente une coloration anormale ou s’il contient de gros grumeaux, des paillettes ou des particules. • Ne pas utiliser le stylo prérempli si une partie semble fissurée ou cassée. • Ne pas utiliser le stylo prérempli si le stylo prérempli est tombé. • Ne pas utiliser le stylo prérempli s’il manque le capuchon orange ou si celui-ci n’est pas correctement en place. • Ne pas utiliser le stylo prérempli si la date de péremption est dépassée. Dans tous ces cas, utilisez un nouveau stylo prérempli. | |
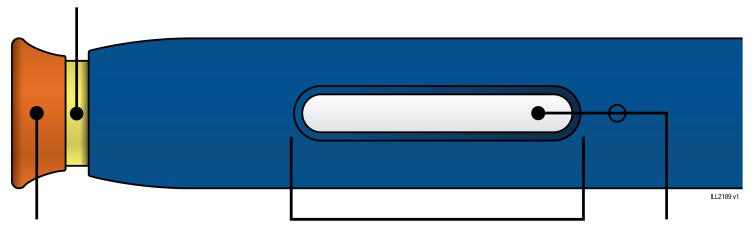
| C | Rassemblez tout le matériel nécessaire pour pratiquer l’injection. |
|---|---|
| Lavez-vous soigneusement les mains au savon et à l’eau. Sur une surface propre et bien éclairée, placez : • Un stylo prérempli neuf. • Des lingettes alcoolisées. • Du coton ou de la gaze. • Un pansement. • Un conteneur à déchets tranchants. | |
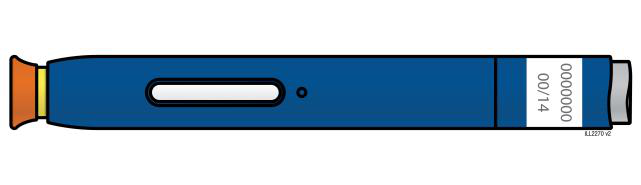
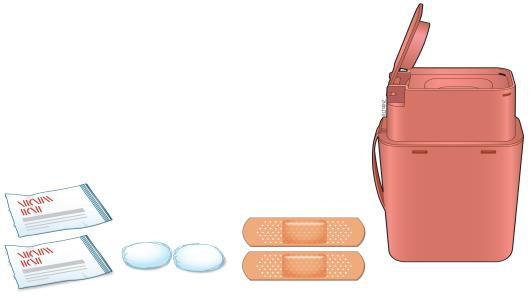
| D | Préparez et nettoyez le site d’injection. |
|---|---|
| Haut du bras Région abdominale (abdomen) Cuisse Utiliser uniquement les sites d’injection suivants : • La cuisse. • La région abdominale (abdomen), sauf dans les 5 centimètres autour du nombril. • La partie externe du haut du bras (uniquement si l’injection est réalisée par une tierce personne). Nettoyez le site d’injection avec une lingette alcoolisée. Laissez sécher votre peau. • Ne plus toucher cette zone avant d’effectuer l’injection. • Choisissez un site différent à chaque fois que vous pratiquez une auto-injection. Si vous avez besoin d’utiliser le même site d’injection, assurez-vous simplement qu’il ne s’agit pas exactement du même endroit que celui que vous avez utilisé la dernière fois. • Ne pas injecter le médicament dans des zones où la peau est sensible ou présente une ecchymose, une rougeur ou une induration. Évitez d’injecter dans les zones comportant des cicatrices ou des vergetures. | |
| Etape 2 : Préparation | |
|---|---|
| A | Retirez le capuchon orange dans l’axe du stylo, seulement lorsque vous êtes prêt(e) à procéder à l’injection. Ne pas enlever le capuchon orange pendant plus de 5 minutes. Ceci pourrait assécher le médicament. |
| Capuchon orange Il est normal de voir une goutte de liquide à l’extrémité de l’aiguille ou au niveau de la protection jaune. | |
| • Ne pas tordre et ne pas plier le capuchon orange. • Ne pas remettre le capuchon orange sur le stylo prérempli. • Ne pas mettre vos doigts dans la protection jaune. Important : Ne pas retirer le capuchon orange du stylo prérempli avant d’être prêt(e) à procéder à l’injection. S’il vous est impossible d’effectuer l’injection, veuillez contacter votre professionnel de santé. | |
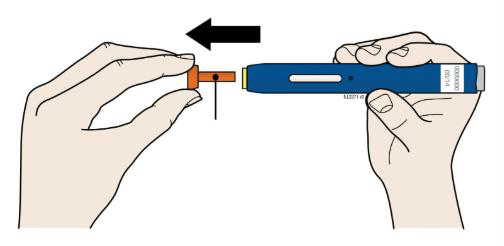
| B | Créez une surface ferme au niveau du site d’injection sélectionné (cuisse, abdomen ou la partie externe du haut du bras) à l’aide de la méthode de l’étirement ou de la méthode du pincement. |
|---|---|
| Méthode pour l’étirement Étirez fermement la peau en écartant le pouce des autres doigts pour créer une zone d’environ 5 centimètres de largeur. OU Méthode pour le pincement Pincez la peau fermement entre le pouce et les autres doigts pour créer une zone d’environ 5 centimètres de largeur. Important : Il est important que la peau demeure étirée ou pincée pendant l’injection. | |
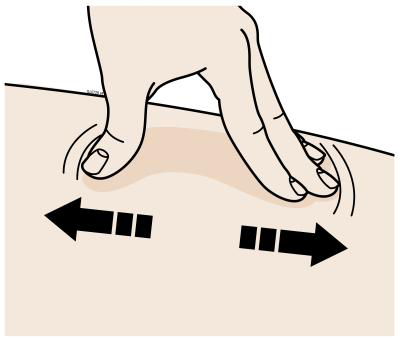
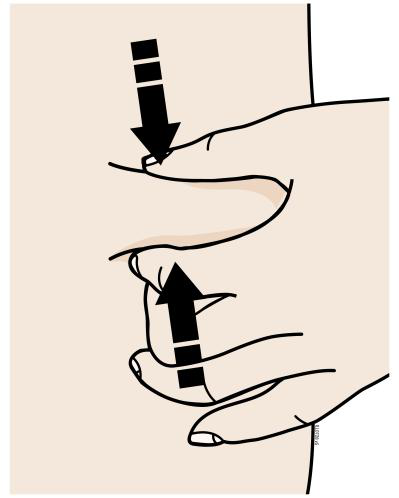
| Etape 3 : Injecter | |
|---|---|
| A | Continuez à maintenir l’étirement ou le pincement de la peau. Sans le capuchon orange, placez la protection jaune sur votre peau à 90 degrés. L’aiguille se trouve à l’intérieur de la protection jaune. Ne pas encore toucher le bouton de démarrage gris. |
| Protection jaune (aiguille à l’intérieur) | |
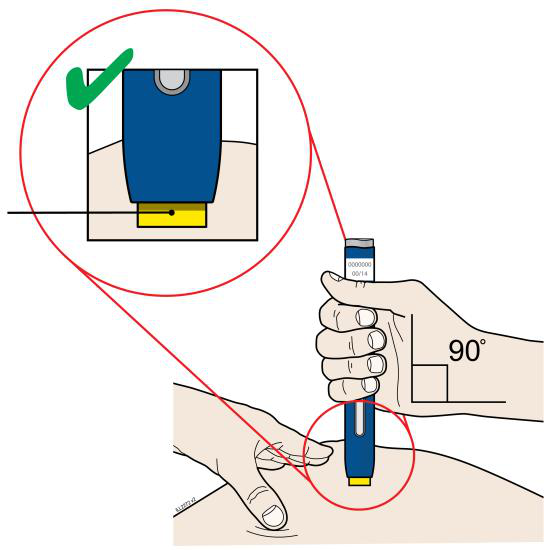
| B | Appuyez fermement le stylo prérempli sur la peau jusqu’à ce qu’il ne bouge plus. |
|---|---|
| Important : Vous devez appuyer au maximum mais ne pas toucher le bouton de démarrage gris tant que vous n’êtes pas prêt(e) à procéder à l’injection. | |
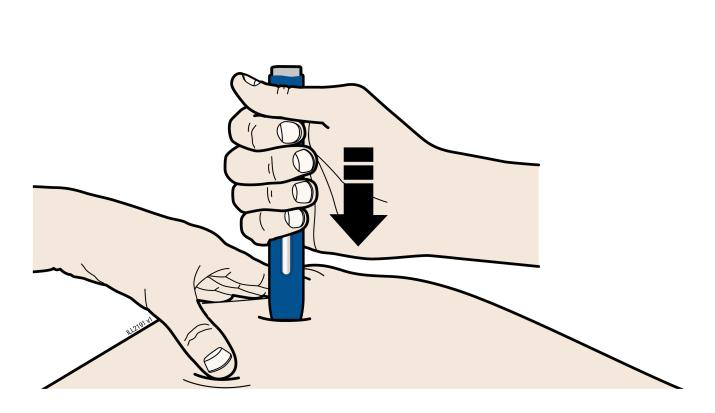
| C | Lorsque vous êtes prêt(e) à procéder à l’injection, appuyez sur le bouton de démarrage gris. Vous entendrez un « clic ». |
|---|---|
| « clic » | |
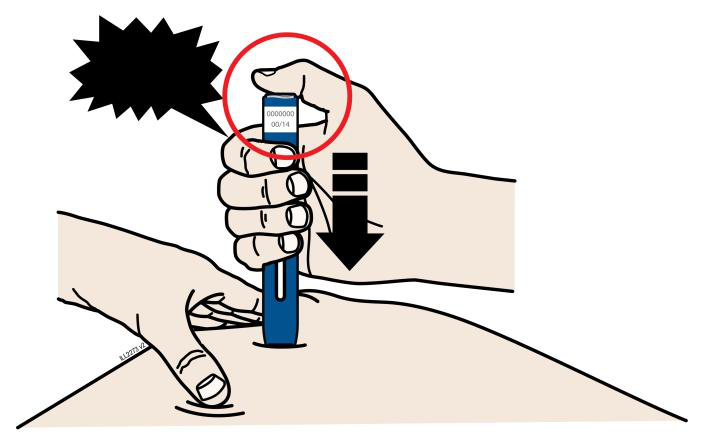
| D | Continuez à appuyer sur la peau. Puis soulevez votre pouce tout en maintenant toujours le stylo prérempli sur votre peau. L’injection peut durer environ 15 secondes. |
|---|---|
| « clic » 15 secondes La fenêtre passe du clair au jaune une fois l’injection terminée. Vous pouvez entendre un second clic. | |
| REMARQUE : Lorsque vous retirez le stylo prérempli de votre peau, l’aiguille est automatiquement protégée. | |
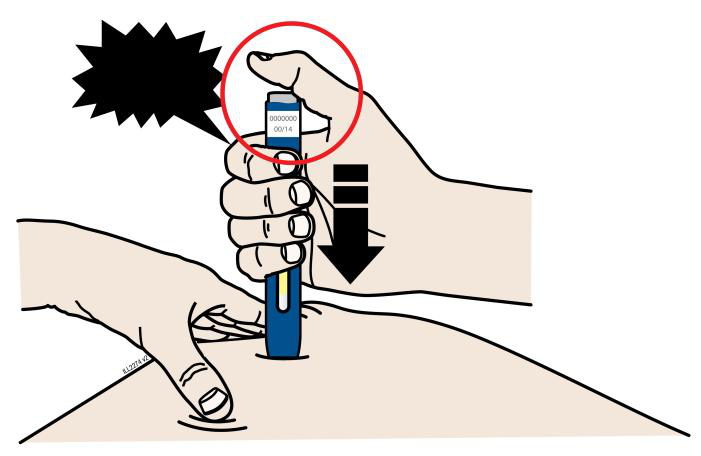
| Etape 4 : Fin | |
|---|---|
| A | Jetez le stylo prérempli usagé ainsi que le capuchon orange de l’aiguille. |
| Jetez le stylo prérempli usagé ainsi que le capuchon orange dans un conteneur à déchets tranchants. Discutez avec votre professionnel de santé de l’élimination adéquate. Il peut exister des recommandations locales d’élimination. Tenir le stylo prérempli et le conteneur à déchets tranchants hors de la vue et de la portée des enfants. • Ne pas réutiliser le stylo prérempli. • Ne pas remettre le capuchon du stylo prérempli et ne pas mettre vos doigts dans la protection jaune. • Ne pas recycler le stylo prérempli ou le conteneur à déchets tranchants et ne pas les jeter avec les déchets ménagers. | |
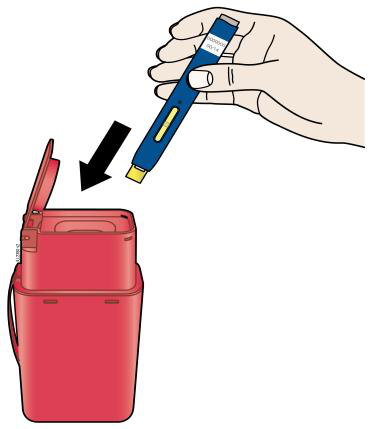
| B | Examinez le site d’injection. |
|---|---|
| En cas de saignement, appliquer du coton ou une compresse en gaze sur le site d’injection. Ne frottez pas le site d’injection. Appliquez un pansement si nécessaire. | |
Notice : Information de l’utilisateur
Repatha 420 mg solution injectable en cartouche evolocumab
Veuillez lire attentivement cette notice avant d’utiliser ce médicament car elle contient des informations importantes pour vous.
- Gardez cette notice. Vous pourriez avoir besoin de la relire.
- Si vous avez d’autres questions, interrogez votre médecin, votre pharmacien ou votre infirmier/ère.
- Ce médicament vous a été personnellement prescrit. Ne le donnez pas à d’autres personnes. Il pourrait leur être nocif, même si les signes de leur maladie sont identiques aux vôtres.
- Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin, votre pharmacien ou votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
- Les mises en garde et les instructions données dans ce document sont destinées à la personne prenant le médicament. Si vous êtes un parent ou un aidant chargé de donner le médicament à une autre personne, comme un enfant, vous devrez suivre ces informations en conséquence.
Que contient cette notice ?
1. Qu’est-ce que Repatha et dans quel cas est-il utilisé 2. Quelles sont les informations à connaître avant d’utiliser Repatha 3. Comment utiliser Repatha 4. Quels sont les effets indésirables éventuels 5. Comment conserver Repatha 6. Contenu de l’emballage et autres informations
1. Qu’est-ce que Repatha et dans quel cas est-il utilisé
Qu’est-ce que Repatha et comment agit-il ?
Repatha est un médicament qui réduit les taux de « mauvais » cholestérol, un type de graisse (lipide), dans le sang.
Repatha contient la substance active evolocumab, un anticorps monoclonal (une classe de protéine spécifique conçue pour se lier à une molécule-cible dans le corps). Evolocumab est conçu pour se lier à une protéine appelée PCSK9 qui affecte la capacité du foie à assimiler le cholestérol. En se liant et en inhibant PCSK9, le médicament augmente la quantité de cholestérol entrant dans le foie et diminue donc le taux de cholestérol dans le sang.
Dans quel cas Repatha est-il utilisé ?
Repatha est utilisé en association à un régime hypocholestérolémiant :
• Si vous êtes un adulte présentant un taux de cholestérol sanguin élevé (hypercholestérolémie primaire [hypercholestérolémie hétérozygote familiale et non familiale] ou dyslipidémie mixte). Il est administré :
- en association avec une statine ou un autre médicament hypocholestérolémiant, si la dose maximale de statine ne permet pas de réduire suffisamment votre taux de cholestérol.
- seul ou en association avec d’autres médicaments hypocholestérolémiants lorsque les statines n’ont pas l’effet attendu ou ne peuvent pas être utilisées.
• Si vous êtes un enfant âgé de 10 ans ou plus présentant un taux de cholestérol sanguin élevé lié à une maladie particulière qui touche votre famille (hypercholestérolémie familiale hétérozygote ou HFHe). Il est administré seul ou en association avec d’autres traitements hypocholestérolémiants.
• Si vous êtes un adulte ou un enfant âgé de 10 ans ou plus présentant un taux de cholestérol sanguin élevé lié à une maladie particulière qui touche votre famille (hypercholestérolémie familiale homozygote ou HFHo). Il est administré en association avec d’autres traitements hypocholestérolémiants.
• Si vous êtes un adulte présentant un taux de cholestérol sanguin élevé, atteint d’une maladie cardiovasculaire athéroscléreuse ou présentant un risque élevé de développer un événement cardiovasculaire. Il est administré :
- en association avec une statine ou un autre médicament hypocholestérolémiant, si la dose maximale de statine ne permet pas de réduire suffisamment votre taux de cholestérol.
- seul ou en association avec d’autres médicaments hypocholestérolémiants lorsque les statines n’ont pas l’effet attendu ou ne peuvent pas être utilisées.
Repatha est utilisé chez des patients qui ne parviennent pas à réguler leur taux de cholestérol avec un régime alimentaire hypocholestérolémiant seul. Vous devez toutefois poursuivre votre régime hypocholestérolémiant pendant que vous prenez ce médicament. Chez les patients à risque élevé de développer un événement cardiovasculaire, Repatha peut aider à prévenir les infarctus du myocarde, les accidents vasculaires cérébraux et certaines interventions cardiaques visant à rétablir le flux sanguin vers le cœur liés à une accumulation de dépôts graisseux dans vos artères (également connue sous le nom de maladie cardiovasculaire athéroscléreuse).
2. Quelles sont les informations à connaître avant d’utiliser Repatha
N’utilisez jamais Repatha si vous êtes allergique à l’evolocumab ou à l’un des autres composants contenus dans ce médicament mentionnés dans la rubrique 6.
Avertissements et précautions
Adressez-vous à votre médecin, pharmacien ou infirmier/ère avant d’utiliser Repatha si vous souffrez d’une affection hépatique.
Afin d’améliorer la traçabilité de ce médicament, votre médecin ou pharmacien doit consigner le nom et le numéro de lot du produit vous ayant été administré dans votre dossier patient. Vous pouvez également noter ces renseignements au cas où ceux-ci vous seraient demandés ultérieurement.
Enfants et adolescents
L’utilisation de Repatha a été étudiée chez l’enfant à partir de 10 ans pour le traitement de l’hypercholestérolémie familiale hétérozygote ou homozygote.
L’utilisation de Repatha n’a pas été étudiée chez l’enfant de moins de 10 ans.
Autres médicaments et Repatha
Informez votre médecin ou pharmacien si vous prenez, avez récemment pris ou pourriez prendre tout autre médicament.
Grossesse et allaitement
Si vous êtes enceinte ou que vous allaitez, si vous pensez être enceinte ou planifiez une grossesse, demandez conseil à votre médecin ou pharmacien avant de prendre ce médicament.
Repatha n’a pas été étudié chez la femme enceinte. On ignore si Repatha est dangereux pour l’enfant à naître.
On ignore si Repatha est excrété dans le lait maternel.
Si vous allaitez ou envisagez d’allaiter, il est important de le signaler à votre médecin. Votre médecin vous aidera ainsi à décider si vous devez arrêter l’allaitement ou interrompre le traitement par Repatha en tenant compte du bénéfice de l’allaitement maternel pour le nourrisson et du bénéfice du traitement par Repatha pour vous.
Conduite de véhicules et utilisation de machines
Repatha n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
Repatha contient du sodium
Ce médicament contient moins de 1 mmol (23 mg) de sodium par dose, c.-à-d. qu’il est essentiellement « sans sodium ».
Repatha contient de la proline
Ce médicament contient 25 mg de proline par millilitre d’evolocumab 140 mg/mL. La proline peut être dangereuse pour les patients atteints d’hyperprolinémie, un trouble génétique rare dans lequel la proline s’accumule dans l’organisme. Si vous (ou votre enfant) avez une hyperprolinémie, n’utilisez pas ce médicament, à moins que votre médecin ne l’ait recommandé.
3. Comment utiliser Repatha
Veillez à toujours utiliser ce médicament en suivant exactement les indications de votre médecin. Vérifiez auprès de votre médecin en cas de doute.
La dose recommandée dépend de l’état sous-jacent :
• chez les adultes atteints d’hypercholestérolémie primaire et de dyslipidémie mixte, la dose est soit de 140 mg toutes les deux semaines, soit de 420 mg une fois par mois.
• chez les enfants à partir de 10 ans atteints d’hypercholestérolémie familiale hétérozygote, la dose est soit de 140 mg toutes les deux semaines, soit de 420 mg une fois par mois.
• chez les adultes ou les enfants à partir de 10 ans atteints d’hypercholestérolémie familiale homozygote, la dose initiale recommandée est de 420 mg une fois par mois. Après 12 semaines, votre médecin peut décider d’augmenter la dose à 420 mg toutes les deux semaines. Si vous êtes également traité(e) par aphérèse, une technique similaire à la dialyse au cours de laquelle le cholestérol et certaines autres graisses sont éliminés de votre sang, votre médecin peut décider de commencer votre traitement par une dose de 420 mg toutes les deux semaines afin que celle-ci coïncide avec votre traitement par aphérèse.
• chez les adultes présentant une maladie cardiovasculaire athéroscléreuse établie ou à risque élevé de développer un événement cardiovasculaire, la dose est soit de 140 mg toutes les deux semaines, soit de 420 mg une fois par mois.
Repatha est administré sous forme d’injection sous la peau (voie sous-cutanée).
Si votre médecin décide que vous ou votre soignant pouvez pratiquer les injections de Repatha en utilisant la mini pompe automatique, vous ou votre soignant devrez suivre une formation sur la façon de préparer et d’injecter correctement Repatha. N’essayez pas d’utiliser la mini pompe automatique tant que vous n’avez pas été formé(e) sur la manière de le faire par votre médecin ou votre infirmier/ère. Il est recommandé que les patients de 10 à 13 ans soient supervisés par un adulte lorsqu’ils utilisent la mini pompe automatique.
Lisez le mode d’emploi détaillé figurant à la fin de cette notice pour savoir comment conserver, préparer et utiliser votre mini pompe automatique Repatha à domicile.
Avant de commencer le traitement par Repatha, vous devez suivre un régime hypocholestérolémiant afin de réduire votre taux de cholestérol. Vous devez poursuivre votre régime hypocholestérolémiant pendant le traitement par Repatha.
Si votre médecin a prescrit Repatha ainsi qu’un autre médicament hypocholestérolémiant, suivez ses instructions concernant la manière de prendre ces médicaments ensemble. Dans ce cas, veuillez lire également les instructions relatives à la posologie qui figurent dans la notice de cet autre médicament.
Si vous avez utilisé plus de Repatha que vous n’auriez dû
Contactez immédiatement votre médecin ou pharmacien.
Si vous oubliez d’utiliser Repatha
Prenez Repatha dès que possible après avoir oublié la dose. Puis, contactez votre médecin qui vous dira quand prendre la dose suivante, et respectez les nouvelles instructions données par votre médecin.
4. Quels sont les effets indésirables éventuels
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
Fréquents (pouvant affecter jusqu’à 1 personne sur 10)
• Grippe (température élevée, mal de gorge, écoulement nasal, toux et frissons)
• Rhume classique, se traduisant par un écoulement nasal, un mal de gorge ou une sinusite (rhinopharyngite ou infections des voies respiratoires supérieures)
• Nausées
• Mal de dos
• Douleurs articulaires (arthralgies)
• Douleurs musculaires
• Réactions au site d’injection, comme une ecchymose, une rougeur, un saignement, une douleur ou un gonflement
• Réactions allergiques, y compris éruption cutanée
• Maux de tête
Peu fréquents (pouvant affecter jusqu’à 1 personne sur 100)
• Urticaire, boutons rouges qui démangent sur la peau
• Symptômes de type grippal
Rares (pouvant affecter jusqu’à 1 personne sur 1 000)
• Gonflement du visage, de la bouche, de la langue ou de la gorge (œdème de Quincke)
Déclaration des effets secondaires
Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin, votre pharmacien ou votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver Repatha
Tenir ce médicament hors de la vue et de la portée des enfants.
N’utilisez pas ce médicament après la date de péremption indiquée sur l’étiquette et l’emballage extérieur après EXP. La date de péremption fait référence au dernier jour de ce mois.
À conserver au réfrigérateur (entre 2 °C et 8 °C). Ne pas congeler. À conserver dans l’emballage d’origine à l’abri de la lumière et de l’humidité.
Votre médicament (cartouche et mini pompe automatique) peut être laissé hors du réfrigérateur jusqu’à atteindre la température ambiante (jusqu’à 25 °C) avant l’injection. Cela permettra une injection plus confortable. Une fois sorti du réfrigérateur, Repatha peut être conservé à température ambiante (jusqu’à 25 °C) dans son emballage d’origine et doit être utilisé dans un délai d’un mois.
N’utilisez pas ce médicament si vous remarquez une coloration anormale ou si la solution présente de gros grumeaux, des flocons ou des particules de couleur.
Ne jetez aucun médicament au tout-à-l’égout ou avec les ordures ménagères.
Demandez à votre pharmacien d’éliminer les médicaments que vous n’utilisez plus. Ces mesures contribueront à protéger l’environnement.
6. Contenu de l’emballage et autres informations
Ce que contient Repatha
- La substance active est l’evolocumab. Chaque cartouche contient 420 mg d’evolocumab dans 3,5 mL de solution (120 mg/mL).
- Les autres composants sont : proline, acide acétique glacial, polysorbate 80, hydroxyde de sodium, eau pour préparations injectables.
Qu’est-ce que Repatha et contenu de l’emballage extérieur
Repatha est une solution claire à opalescente, incolore à légèrement jaune, et pratiquement sans particules.
Chaque boîte contient une cartouche à usage unique conditionnée avec une mini pompe automatique à usage unique.
Titulaire de l’Autorisation de mise sur le marché et fabricant Amgen Europe B.V. Minervum 7061 4817 ZK Breda Pays-Bas
Titulaire de l’Autorisation de mise sur le marché Amgen Europe B.V. Minervum 7061 4817 ZK Breda Pays-Bas
| Fabricant | |
|---|---|
| Amgen Technology (Ireland) Unlimited Company | |
| Pottery Road | |
| Dun Laoghaire | |
| Co Dublin | |
| Irlande | |
Amgen Technology (Ireland) Unlimited Company
Fabricant Amgen NV Telecomlaan 5-7 1831 Diegem Belgique
Pour toute information complémentaire concernant ce médicament, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché :
België/Belgique/Belgien Lietuva s.a. Amgen n.v. Amgen Switzerland AG Vilniaus filialas Tel/Tél : +32 (0)2 7752711 Tel. +370 5 219 7474
България Luxembourg/Luxemburg Амджен България ЕООД s.a. Amgen Тел.: +359 (0)2 424 7440 Belgique/Belgien
Tel/Tél : +32 (0)2 7752711
Česká republika Magyarország Amgen s.r.o. Amgen Kft. Tel : +420 221 773 500 Tel. : +36 1 35 44 700
Danmark Malta Amgen, filial af Amgen AB, Sverige Amgen S.r.l. Tlf.: +45 39617500 Italy
Tel: +39 02 6241121
Deutschland Nederland Amgen GmbH Amgen B.V. Tel. : +49 89 1490960 Tel : +31 (0)76 5732500
Eesti Norge Amgen Switzerland AG Vilniaus filialas Amgen AB Tel : +372 586 09553 Tlf: +47 23308000
Ελλάδα Österreich Amgen Ελλάς Φαρμακευτικά Ε.Π.Ε. Amgen GmbH Τηλ: +30 210 3447000 Tel : +43 (0)1 50 217
España Polska Amgen S.A. Amgen Biotechnologia Sp. z o.o. Tel : +34 93 600 18 60 Tel. : +48 22 581 3000
France Portugal Amgen S.A.S. Amgen Biofarmacêutica, Lda. Tél: +33 (0)9 69 363 363 Tel: +351 21 4220606
Hrvatska România Amgen d.o.o. Amgen România SRL Tel : +385 (0)1 562 57 20 Tel : +4021 527 3000
Ireland Slovenija Amgen Ireland Limited AMGEN zdravila d.o.o. Tel: +353 1 8527400 Tel : +386 (0)1 585 1767
Ísland Slovenská republika Vistor Amgen Slovakia s.r.o. Sími: +354 535 7000 Tel : +421 2 321 114 49
Italia Suomi/Finland Amgen S.r.l. Amgen AB, sivuliike Suomessa/Amgen AB, filial Tel : +39 02 6241121 i Finland
Puh/Tel : +358 (0)9 54900500
Kύπρος Sverige C.A. Papaellinas Ltd Amgen AB Τηλ: +357 22741 741 Tel : +46 (0)8 6951100
Latvija
Amgen Switzerland AG Rīgas filiāle Tel : +371 257 25888
La dernière date à laquelle cette notice a été révisée est.
Autres sources d’informations
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
Mode d’emploi : Mini pompe automatique et cartouche de Repatha à usage unique
Schéma des différentes parties Cartouche
Partie supérieure de la cartouche Piston Blanc (Ne pas pivoter)
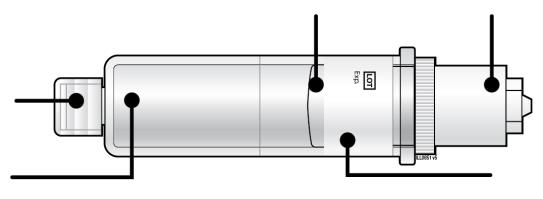
Base de la cartouche
Etiquette de la Médicament cartouche
Mini pompe automatique Vue de face Bouton de démarrage Adhésif Voyant (Ne pas appuyer avant cutané lumineux d’être prêt à injecter)
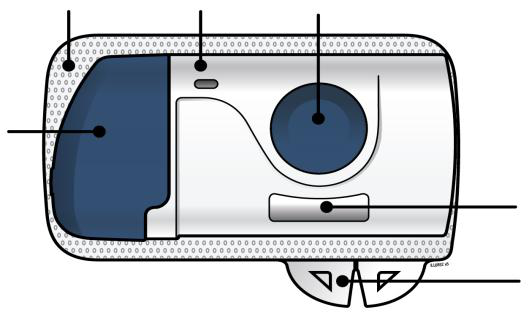
Clapet (ne pas fermer sans la cartouche) Fenêtre de visualisation du médicament
Languettes
Vue arrière Capuchon de l’aiguille Papier adhésif
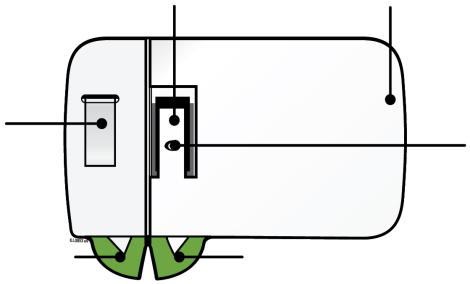
Bande de sécurité de la batterie Aiguille à l’intérieur (sous le capuchon) Languette gauche
Languette droite
Important : L’aiguille se trouve à l’intérieur. Important
Avant d’utiliser une mini pompe automatique et une cartouche de Repatha à usage unique, veuillez lire ces informations importantes :
Conservation de votre mini pompe automatique et la cartouche
• Conservez la mini pompe automatique et la cartouche hors de la vue et de la portée des enfants.
• Ne pas conserver la mini pompe automatique et la cartouche au froid ou à la chaleur extrême. Par exemple, éviter de les stocker dans la boîte à gants ou le coffre de votre véhicule. Ne pas congeler. Utilisation de votre mini pompe et la cartouche
• Ne pas secouer la mini pompe automatique ou la cartouche.
• Ne pas retirer la mini pompe automatique ou la cartouche de la boîte ou de la barquette transparente avant d’être prêt à l’injection.
• Ne pas presser le bouton de démarrage avant d’avoir placé la mini pompe automatique et la cartouche chargée sur votre peau et d’être prêt à injecter.
• Il est recommandé qu’un adulte supervise l’utilisation de la mini pompe automatique et de la cartouche par un enfant âgé de 13 ans et moins.
• A ce moment-là seulement, vous pouvez presser le bouton. Si une erreur se produit, la mini pompe automatique ne peut pas être utilisée.
• Ne pas utiliser la mini pompe automatique et la cartouche si l’une ou l’autre est tombée sur une surface dure. Une partie de la mini pompe automatique ou de la cartouche peut être cassée même si cela n’est pas apparent. Utiliser une mini pompe automatique et une cartouche neuves.
• Ne pas réutiliser la mini pompe automatique et la cartouche. La mini pompe et la cartouche sont à usage unique seulement.
• Ne pas exposer la mini pompe automatique à l’eau ou à d’autres liquides. Elle contient des composants électroniques qui ne doivent pas être mouillés.
• La mini pompe automatique à usage unique pour voie sous cutanée est destinée à être utilisée uniquement avec la cartouche.
Dans tous les cas mentionnés ci-dessus, utiliser une mini pompe automatique et une cartouche neuves. Un professionnel de santé connaissant bien Repatha sera à même de répondre à vos questions.
| Etape 1 : Mise en place | |
|---|---|
| A | Retirer le carton contenant la mini pompe automatique et la cartouche du réfrigérateur. Attendez 45 minutes. |
| Important : Attendez au moins 45 minutes que la mini pompe automatique et la cartouche atteignent naturellement la température ambiante dans leur emballage avant de faire l’injection. • Ne pas essayer de réchauffer la cartouche en utilisant une source de chaleur telle que de l’eau chaude ou le four à micro-ondes. • Ne pas secouer la mini pompe automatique et la cartouche. • Ne pas utiliser si une partie de la cartouche semble fissurée ou endommagée. • Ne pas utiliser si la date de péremption imprimée sur le carton est dépassée. Dans tous les cas mentionnés ci-dessus, utiliser une mini pompe automatique et une cartouche neuves. | |
| B | Ouvrir le carton et retirer la pellicule de papier blanc. Retirer le couvercle de la mini pompe automatique de la barquette transparente. |
|---|---|
| Barquette transparente Mini pompe automatique Couvercle en plastique Cartouche | |
| Laisser la mini pompe automatique et la cartouche dans la barquette transparente jusqu’à ce que vous soyez prêt à réaliser l’injection. • Ne pas toucher le bouton de démarrage avant d’avoir placé la mini pompe automatique sur votre peau et d’être prêt à réaliser l’injection. • Ne pas utiliser si la pellicule de papier blanc est manquante ou endommagée. | |
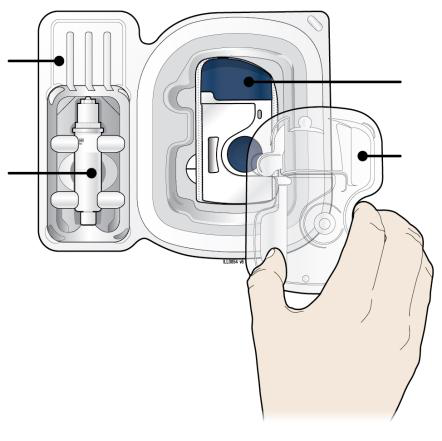
| C | Rassembler tout le matériel nécessaire pour pratiquer l’injection et ensuite lavez vous soigneusement les mains au savon et à l’eau. |
|---|---|
| Sur une surface propre et bien éclairée, placez : • La barquette transparente contenant la mini pompe automatique et la cartouche • Des lingettes alcoolisées • Du coton ou de la gaze • Un pansement • Un conteneur à déchets tranchants | |
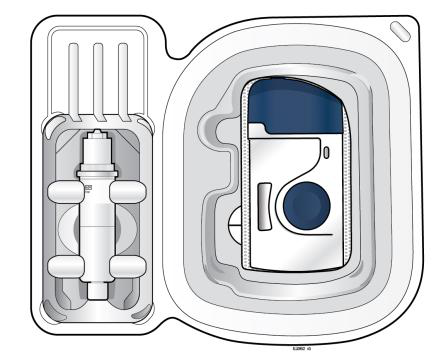
| D | Choisir l’emplacement de votre mini pompe. Utiliser la partie externe du haut du bras uniquement si l’injection est réalisée par une tierce personne. |
|---|---|
| Vous pouvez utiliser : • Votre cuisse Haut du bras • La région abdominale (abdomen), sauf dans les 5 centimètres autour Région du nombril abdominale • La partie externe du haut du bras (abdomen) (uniquement si l’injection est Cuisse réalisée par une tierce personne) Nettoyez le site d’injection avec une lingette alcoolisée. Laissez sécher votre peau. • Ne pas toucher cette zone avant d’effectuer l’injection. • Ne pas injecter le médicament dans des zones où la peau est sensible ou présente une ecchymose, une rougeur ou une induration. Évitez d’injecter dans les zones comportant des rides, des plis cutanés, des cicatrices, des vergetures, des grains de beauté ou une pilosité excessive. Si vous voulez utiliser le même site d’injection, assurez-vous qu’il ne s’agit pas exactement du même endroit que celui utilisé pour l’injection précédente. | |
| Important : Pour attacher fermement la mini pompe, il est important d’utiliser une surface de | |
| peau plane et ferme. | |
| Etape 2 : Préparation | |
|---|---|
| E | Ouvrir la mini pompe automatique en pivotant le clapet de la cartouche vers la droite. Ensuite, laisser le clapet ouvert. |
| Ne pas appuyer sur le bouton de démarrage jusqu’à ce que vous soyez prêt(e) à réaliser l’injection. | |
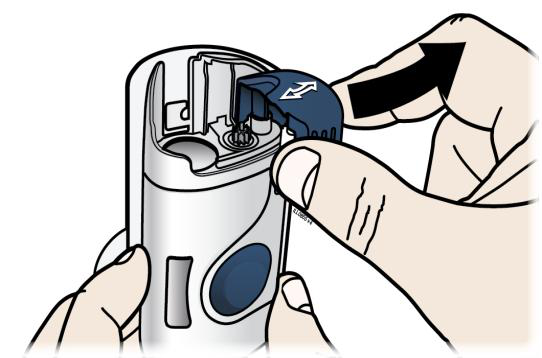
| F | Inspecter la cartouche. |
|---|---|
| Etiquette de la cartouche Capuchon de la cartouche (ne pas pivoter) Base de la cartouche Médicament Piston Blanc Date de péremption Assurez-vous que le médicament dans la cartouche soit clair et incolore à légèrement jaune. • Ne pas utiliser si le médicament est trouble ou présente une coloration anormale ou s’il contient des paillettes ou des particules. • Ne pas utiliser si une partie de la cartouche semble fissurée ou endommagée. • Ne pas utiliser si des pièces de la cartouche sont manquantes ou mal fixées. • Ne pas utiliser si la date de péremption sur la cartouche est dépassée. Dans tous les cas mentionnés ci-dessus, utiliser une mini pompe automatique et une cartouche neuves. | |
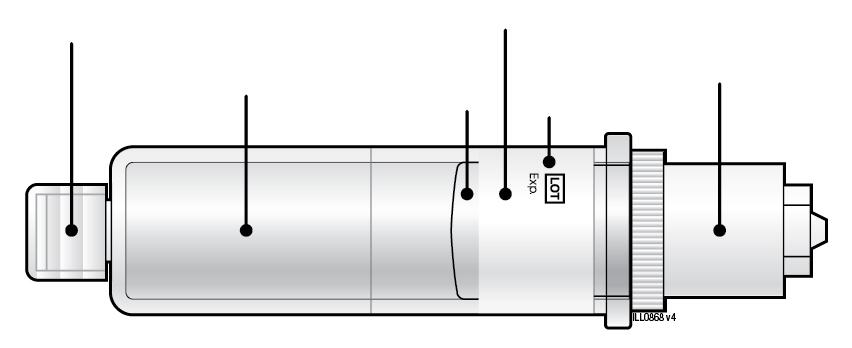
| G | Nettoyer la base de la cartouche |
|---|---|
| Saisir ici Avec une main, saisir le corps de la cartouche et nettoyez la base de la cartouche avec une lingette alcoolisée. • Ne pas toucher la base de la cartouche après l’avoir nettoyée avec une lingette alcoolisée. • Ne pas retirer ou pivoter le capuchon ou la base de la cartouche. | |
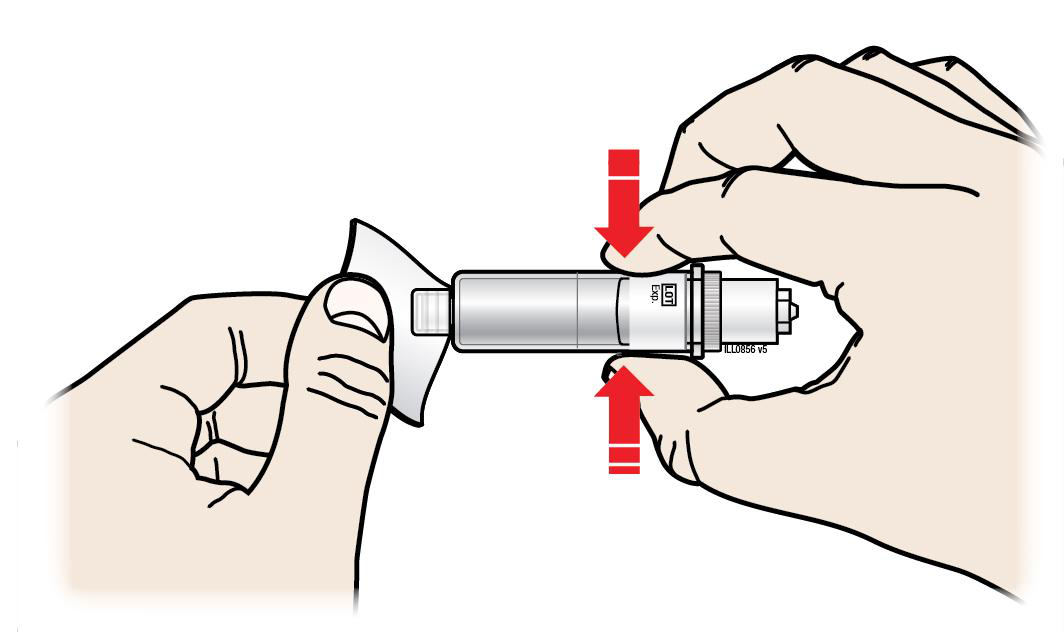
| H | Charger la cartouche nettoyée dans la mini pompe automatique et appuyer fermement sur le capuchon jusqu’à ce qu’il soit fixé. |
|---|---|
| Appuyer Charger la fermement cartouche vers le droite bas Insérer la base de la cartouche en premier. • Ne pas insérer la cartouche plus de 5 minutes avant l’injection. Ceci pourrait assécher le médicament. | |
| • Ne pas toucher le bouton de démarrage avant d’avoir placé la mini pompe chargée sur votre peau. | |
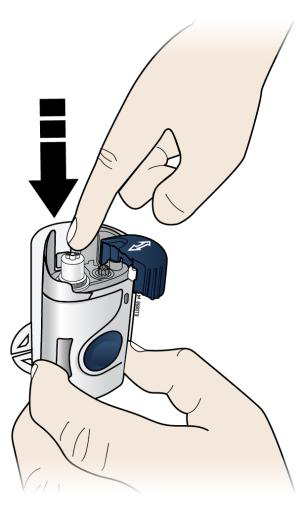
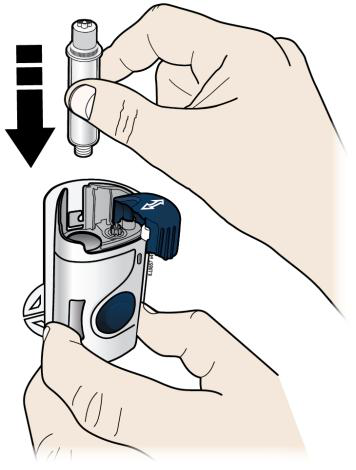
| I | Pivoter le clapet vers la gauche. Presser ensuite fermement jusqu’à ce qu’il s’enclenche. |
|---|---|
| Presser fermement Claquement S’assurer que la cartouche est fixée dans la mini pompe automatique avant de fermer le clapet. • Ne pas fermer le clapet si la cartouche est manquante ou n’est pas complétement insérée. • Ne pas toucher le bouton de démarrage avant d’avoir placé la mini pompe chargée sur votre peau. Important : Après que vous ayez chargé la mini pompe automatique, procéder à la prochaine étape sans délai. | |
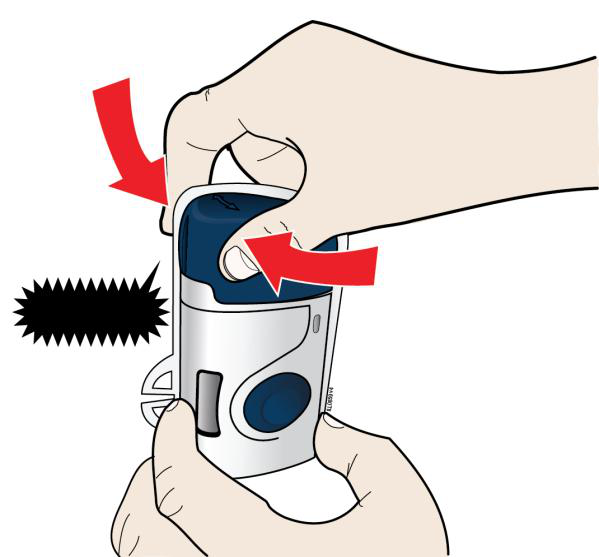
| Etape 3 : Injecter | |
|---|---|
| J | Retirez les deux languettes vertes pour dévoiler l’adhésif. La mini pompe automatique est activée lorsque le voyant lumineux bleu clignote. |
| Languette droite Voyant lumineux clignotant Bip-bip-bip Languette gauche Adhésif cutané Vous devez retirer les deux languettes vertes pour activer la mini pompe automatique chargée. Vous allez entendre un signal sonore et voir un voyant bleu clignotant. • Ne pas toucher l’adhésif cutané. • Ne pas toucher le bouton de démarrage avant d’avoir placé la mini pompe chargée sur votre peau. • Ne pas toucher ou contaminer le capuchon de l’aiguille. • Ne pas placer la mini pompe automatique chargée sur votre peau si le voyant lumineux clignote en rouge pendant plus de 5 secondes. • Ne pas retirer la protection de l’adhésif cutané de la mini pompe automatique. • Ne pas replier l’adhésif sur lui-même. | |
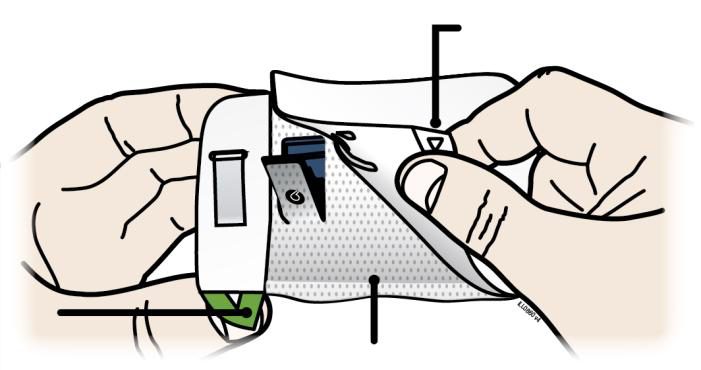
| K | Pour attacher fixement la mini pompe automatique, préparer et nettoyer le site d’injection le moins pileux, ou épiler la zone. Utiliser une zone de peau ferme et plane. |
|---|---|
| Zone abdominale Zone de la cuisse OU Méthode pour l’étirement de l’abdomen Ne pas étirer la cuisse | |
| Important : Ajuster votre posture afin d’éviter les plis et les bourrelets. | |
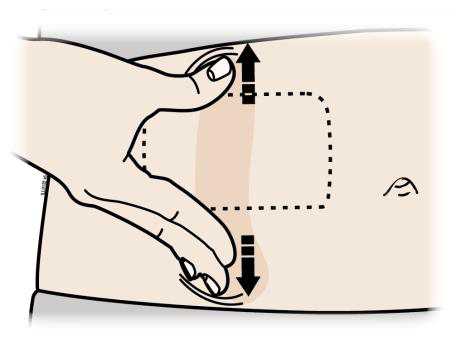
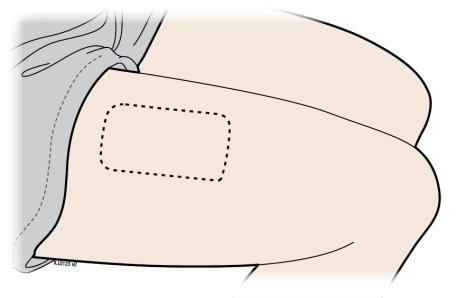
| L | Lorsque le voyant lumineux bleu clignote, la mini pompe automatique est prête. Conserver l’étirement (méthode pour la zone abdominale uniquement). Positionner la mini pompe automatique chargée de façon à ce que le voyant bleu soit visible, et la placer sur votre peau. Vous devez entendre un signal sonore. |
|---|---|
| Voyant lumineux clignotant OU bip-bip-bip La mini pompe chargée sera positionnée à plat sur votre corps. Assurez-vous que l’intégralité de l’adhésif est attachée à votre peau. Passez votre doigt sur les bords de l’adhésif pour le sécuriser. Assurez-vous que des vêtements n’interfèrent pas avec la mini pompe automatique, et que vous pouvez voir le voyant lumineux bleu à tout moment. • Ne pas essayer de repositionner la mini pompe automatique chargée après qu’elle ait été placée sur la peau. | |
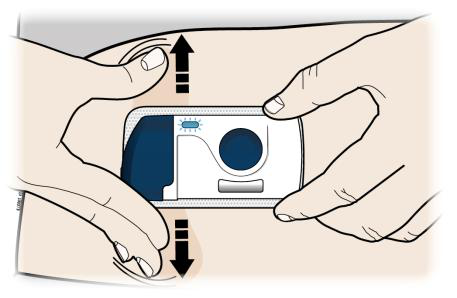
| M | Presser fermement puis relâcher le bouton de démarrage. Un voyant lumineux vert clignotant et un déclic vous indique que l’injection a débuté. |
|---|---|
| Voyant lumineux clignotant bip-bip-bip • Vous pouvez entendre un son émis par la pompe. • Vous pouvez ressentir un pincement lié à l’aiguille. • Assurez-vous que vous voyez le voyant lumineux vert clignotant. • Vous pouvez entendre un signal sonore indiquant que votre injection a débuté. Important : Si le médicament fuit de la mini pompe automatique contactez votre médecin ou votre pharmacien. | |
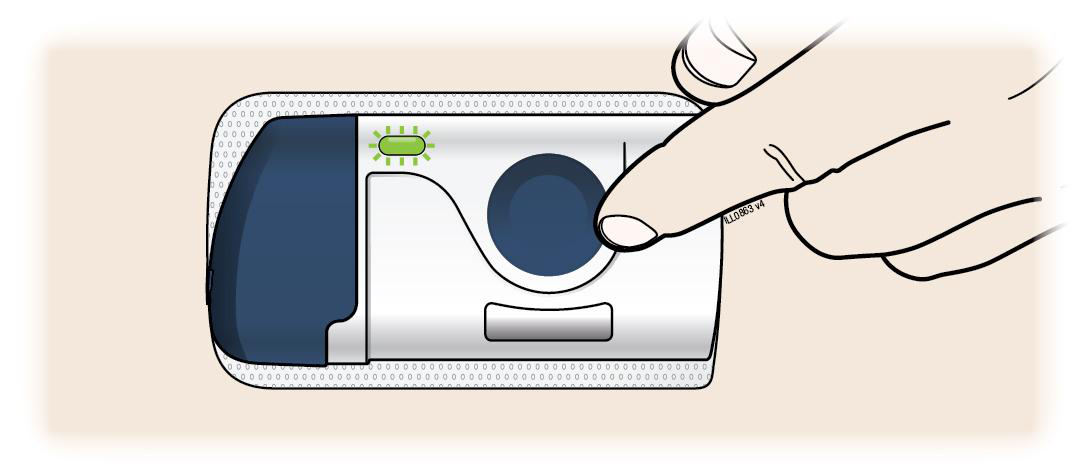
| N | L’injection dure environ 5 minutes. Le voyant lumineux vert devient fixe, et le dispositif émet un signal sonore lorsque l’injection est terminée. |
|---|---|
| Voyant lumineux clignotant 5 min Il est normal d’entendre le bruit de la pompe démarrer et arrêter Voyant lumineux fixe pendant l’injection. • Une activité physique modérée peut être effectuée lors de l’injection telle que de la marche, des extensions et des flexions. L’injection est terminée lorsque : bip-bip-bip • Le voyant vert lumineux devient fixe. • Vous entendez plusieurs signaux sonores. | |
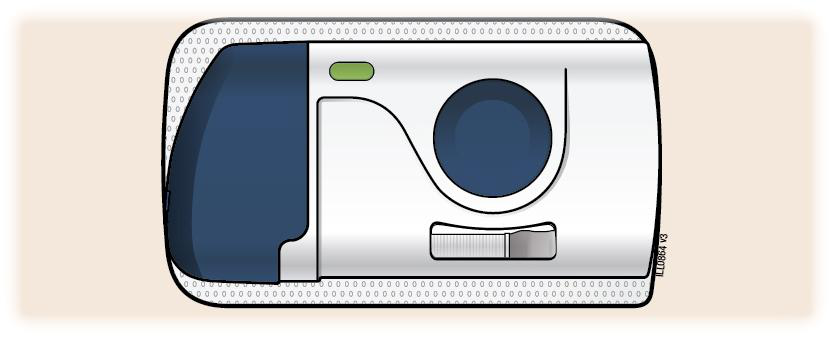
| Etape 4 : Fin | |
|---|---|
| O | Lorsque l’injection est terminée, saisir l’adhésif cutané pour retirer soigneusement la mini pompe automatique de votre peau. Après le retrait, vérifier la fenêtre de la cartouche. Le voyant lumineux vert doit désormais être éteint. |
| Piston usagé Voyant lumineux éteint bip-bip-bip Vérifier que le piston usagé remplit complètement la fenêtre, et que le voyant lumineux vert est éteint, vous indiquant que tout le médicament a été injecté. Si le piston ne remplit pas la fenêtre contactez votre médecin. • La mini pompe automatique usagée émettra un signal sonore lorsqu’elle sera retirée de votre peau. • Il est normal d’apercevoir quelques gouttes de liquide sur votre peau après avoir retiré la mini pompe automatique. | |
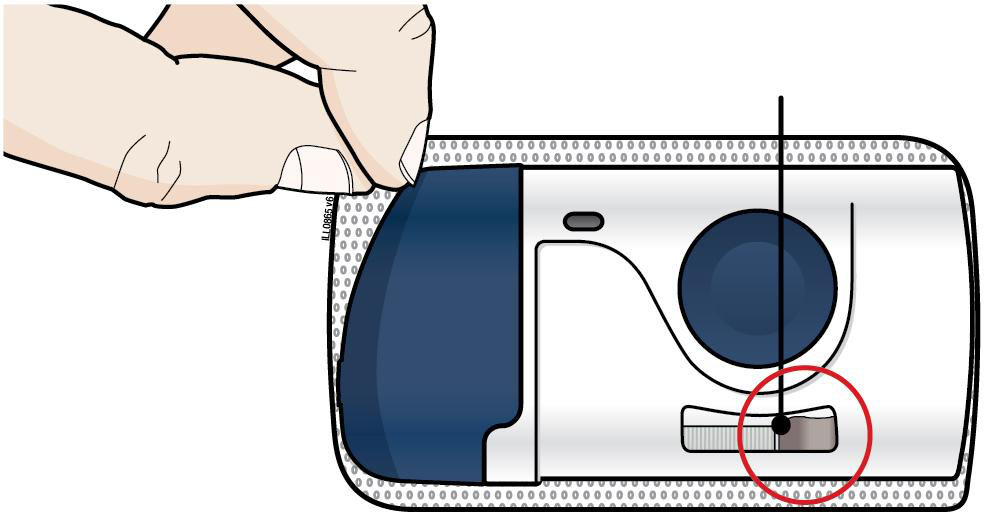
| P | Eliminer la mini pompe automatique dans un conteneur à déchets tranchants. |
|---|---|
| • La mini pompe automatique contient des batteries, des composants électroniques et une aiguille. • Disposer la mini pompe automatique usagée dans un conteneur à déchets tranchants immédiatement après l’utilisation. Ne pas jeter la mini pompe automatique avec vos ordures ménagères. • Discutez avec votre professionnel de santé de l’élimination adéquate. Il peut exister des recommandations locales d’élimination. • Ne pas enlever la cartouche usagée de la mini pompe automatique. • Ne pas réutiliser la mini pompe automatique. • Ne pas recycler ou jeter avec les ordures ménagères la mini pompe automatique ou le conteneur à déchets tranchants. Important : Toujours conserver le conteneur à déchets tranchants hors de la vue et de la portée de la vue des enfants. | |
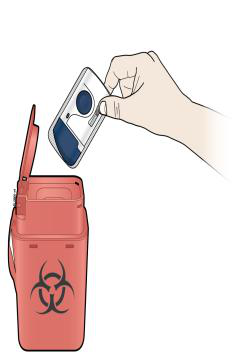
| Q | Examinez le site d’injection. |
|---|---|
| En cas de saignement, appliquer du coton ou une compresse en gaze sur le site d’injection. Ne pas frotter le site d’injection. Appliquez un pansement si nécessaire. | |
Résolution des problèmes Que faire si le voyant lumineux de la mini pompe automatique chargée est rouge et clignote en continu et si un signal sonore est émis.
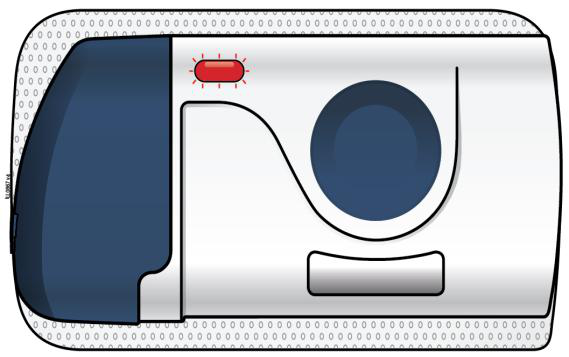
Lumière rouge clignotante
bip-bip-bip-bip-bip
Arrêter d’utiliser la mini pompe automatique chargée. Si la mini pompe est fixée à votre corps, retirez la soigneusement.
Conditions environnementales supplémentaires La plage acceptable d’humidité relative est de 15 % à 85 %. La plage acceptable d’altitude est de -300 mètres à 3 500 mètres. Pendant l’injection, tenir la mini pompe automatique à 30 cm minimum d’autres accessoires électroniques comme un téléphone portable par exemple. Avertissement : Ne pas modifier le dispositif. La plage de température de fonctionnement de la mini pompe automatique est de 15 °C à 40 °C. www.devicepatents.com
| TABLEAU DES SYMBOLES | |||||
|---|---|---|---|---|---|
| Ne pas utiliser si l’emballage est endommagé | Conserver au sec | Se reporter au mode d’emploi | Partie appliquée type BF | Usage unique | Stérilisé à l’oxyde d’éthylène |
0344
Amgen Inc., One Amgen Center Drive, Thousand Oaks, CA, U.S.A.
Amgen Europe B.V., Minervum 7061, 4817 ZK, Breda, Pays-Bas
En savoir plus