TECVAYLI 10 mg/mL, solution injectable
CIS 61368383
Informations à jour au 24 août 2026.Version vérifiée par justelesRCP le 30 septembre 2026.
En savoir plus
Sommaire
Ce médicament bénéficie d'une autorisation de mise sur le marché européenne centralisée. Le texte ci-dessous est le résumé des caractéristiques du produit (et sa notice) publié par l'Agence européenne des médicaments (EMA), converti par justelesRCP depuis le PDF officiel. En cas de doute, reportez-vous au PDF ci-dessus.
ANNEXE I - RÉSUMÉ DES CARACTÉRISTIQUES DU PRODUIT
Ce médicament fait l’objet d’une surveillance supplémentaire qui permettra l’identification rapide de nouvelles informations relatives à la sécurité. Les professionnels de la santé déclarent tout effet indésirable suspecté. Voir rubrique 4.8 pour les modalités de déclaration des effets indésirables.
1. DÉNOMINATION DU MÉDICAMENT
TECVAYLI 10 mg/mL solution injectable TECVAYLI 90 mg/mL solution injectable
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
TECVAYLI 10 mg/mL solution injectable Un flacon de 3 mL contient 30 mg de teclistamab (10 mg/mL).
TECVAYLI 90 mg/mL solution injectable Un flacon de 1,7 mL contient 153 mg de teclistamab (90 mg/mL).
Le teclistamab est un anticorps bispécifique humanisé de type immunoglobuline G4-proline, alanine, alanine (IgG4-PAA) dirigé contre l’antigène de maturation des lymphocytes B (BCMA) et le récepteur CD3, produit dans une lignée cellulaire de mammifère (ovaire de hamster chinois [CHO]) à l’aide de la technologie de l’ADN recombinant.
Excipient à effet notoire Chaque flacon de 3 mL contient 1,2 mg (0,4 mg/mL) de polysorbate 20. Chaque flacon de 1,7 mL contient 0,68 mg (0,4 mg/mL) de polysorbate 20. Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution injectable (injection).
La solution est incolore à jaune clair, avec un pH de 5,2 et une osmolarité d’environ 296 mOsm/L (10 mg/mL solution injectable), et d’environ 357 mOsm/L (90 mg/mL solution injectable).
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
TECVAYLI est indiqué
en association avec le daratumumab pour le traitement des patients adultes atteints de myélome multiple en rechute ou réfractaire ayant reçu au moins un traitement antérieur.
en monothérapie, pour le traitement des patients adultes atteints d’un myélome multiple en rechute et réfractaire, ayant reçu au moins trois traitements antérieurs, incluant un agent immunomodulateur, un inhibiteur du protéasome et un anticorps anti-CD38 et dont la maladie a progressé pendant le dernier traitement.
4.2 Posologie et mode d’administration
TECVAYLI doit être initié et surveillé par des médecins expérimentés dans le traitement du myélome multiple. TECVAYLI doit être administré par un professionnel de santé disposant du personnel médical formé de manière adéquate et du matériel médical approprié pour gérer les réactions sévères, y compris le syndrome de relargage des cytokines (SRC) (voir rubrique 4.4).
Posologie
Une prémédication doit être administrée avant chaque dose de TECVAYLI durant le schéma d'escalade de dose (voir ci-dessous).
Le schéma d’escalade de dose de TECVAYLI ne doit pas être initié chez les patients présentant une infection active (voir Tableau 4 et rubrique 4.4).
Le traitement par TECVAYLI doit être initié selon le schéma d'escalade de dose des Tableaux 1 et 2 afin de réduire l’incidence et la sévérité du syndrome de relargage des cytokines. En raison du risque de syndrome de relargage des cytokines, il convient de demander aux patients de rester à proximité d’un établissement de santé et de faire l'objet d'une surveillance quotidienne des signes et symptômespendant 48 heures après l’administration de chaque dose du schéma d'escalade de dose de TECVAYLI (voir rubrique 4.4).
Le non-respect des doses ou du schéma posologique recommandés pour l’initiation du traitement ou la ré-initiation du traitement après un report de dose peut entraîner une augmentation de la fréquence et de la sévérité des effets indésirables liées au mécanisme d’action, en particulier le syndrome de relargage des cytokines (voir rubrique 4.4).
Schéma posologique recommandé pour le traitement en association avec le daratumumab
Le schéma posologique de TECVAYLI dans le Tableau 1 concerne le traitement en association avec le daratumumab.
Tableau 1 : Schéma posologique de TECVAYLI pour le traitement en association avec le daratumumab.
| Schéma posologiquea | Semaine/Jour | Doseb | |
|---|---|---|---|
| Jour 1 | Administration du daratumumab uniquement | ||
| Schéma d’escalade de dosec | Jour 2d | Palier 1 de l’escalade de dose | 0,06 mg/kg |
| Jour 4e | Palier 2 de l’escalade de dose | 0,3 mg/kg | |
| Jour 8f | Première dose de traitement | 1,5 mg/kg | |
| Schéma posologique hebdomadairec | Semaines 3 à 8g | Doses de traitement ultérieures | 1,5 mg/kg |
| Schéma posologique Q2S (toutes les deux semaines)c | Semaines 9 à 24h | Doses de traitement ultérieures | 3 mg/kg |
| Schéma posologique Q4S (toutes les quatre semaines)c | A partir de la Semaine 25 h | Doses de traitement ultérieures | 3 mg/kg |
a TECVAYLI doit être administré au moins 3 heures après le daratumumab pour la première dose de traitement et par la suite, TECVAYLI doit être administré au moins 15 minutes après le daratumumab. b La dose est basée sur le poids corporel réel et doit être administrée par voie sous-cutanée. c Voir le tableau 3 pour les recommandations de réintroduction de TECVAYLI après des reports de dose. d Le palier 1 de l’escalade de dose doit être administré 20 heures ou plus après le daratumumab. e Le palier 2 de l’escalade de dose peut être administré entre 2 et 7 jours après le palier 1 de l’escalade de dose. f La première dose de traitement peut être administrée entre 2 et 7 jours après le palier 2 de l’escalade de dose. C’est la première dose complète de traitement (1,5 mg/kg) g Maintenir un minimum de 5 jours entre les doses de traitement de 1,5 mg/kg. h Maintenir un minimum de 12 jours entre les doses de traitement de 3 mg/kg. Pour les instructions relatives à la posologie et à l’administration du daratumumab, voir la rubrique 5.1 et se référer au Résumé des Caractéristiques du Produit du daratumumab solution injectable par voie sous-cutanée en monothérapie, excepté pour la prémédication par dexaméthasone (ou équivalent), qui ne doit pas être administrée après le schéma d’escalade de dose de TECVAYLI.
Schéma posologique recommandé pour la monothérapie
Le schéma posologique recommandé de TECVAYLI est présenté dans le Tableau 2. Les doses recommandées de TECVAYLI sont de 1,5 mg/kg par injection sous-cutanée (SC) une fois par semaine, précédées par une escalade de doses de 0,06 mg/kg et 0,3 mg/kg. Chez les patients qui présentent une réponse complète ou mieux pendant au moins 6 mois, une fréquence d'administration réduite à 1,5 mg/kg en SC toutes les deux semaines peut être envisagée (voir rubrique 5.1).
Tableau 2 : Schéma posologique de TECVAYLI pour la monothérapie
| Schéma posologique | Jour | Dosea | |
|---|---|---|---|
| Tous les patients | |||
| Schéma d’escalade de doseb | Jour 1 | Palier 1 de l’escalade de dose | 0,06 mg/kg en SC, dose unique |
| Jour 3c | Palier 2 de l’escalade de dose | 0,3 mg/kg en SC, dose unique | |
| Jour 5d | Première dose de traitement | 1,5 mg/kg en SC, dose unique | |
| Schéma posologique hebdomadaireb | Une semaine après la première dose de traitement et une fois par semaine par la suitee | Doses de traitement ultérieures | 1,5 mg/kg en SC une fois par semaine |
| Patients qui présentent une réponse complète ou mieux pendant au moins 6 mois | |||
| Q2S Schéma posologique toutes les deux semainesb | Envisager une réduction de la fréquence d'administration à 1,5 mg/kg en SC toutes les 2 semaines | ||
a La dose est basée sur le poids corporel réel et doit être administrée par voie sous-cutanée. b Voir le tableau 3 pour les recommandations de réintroduction de TECVAYLI après des reports de dose. c Le palier 2 de l’escalade de dose peut être administré entre deux et sept jours après le palier 1 de l’escalade de dose. d La première dose de traitement peut être administrée entre deux et sept jours après le palier 2 de l’escalade de dose. C’est la première dose complète de traitement (1,5 mg/kg) e Maintenir un minimum de cinq jours entre les doses de traitement hebdomadaires.
Se référer aux Tableaux 11, 12, 13 et 14 pour déterminer la dose en fonction de l’intervalle de poids corporel (voir rubrique 6.6).
Durée du traitement
Les patients doivent être traités par TECVAYLI jusqu’à progression de la maladie ou apparition d'une toxicité inacceptable.
Prémédication
La prémédication suivante doit être administrée 1 à 3 heures avant chaque dose du schéma d'escalade de dose de TECVAYLI (voir Tableaux 1 et 2) afin de réduire le risque de syndrome de relargage des cytokines (voir rubriques 4.4 et 4.8).
Corticoïde (dexaméthasone 16 mg par voie orale ou intraveineuse)
Antihistaminique (diphenhydramine 50 mg ou équivalent par voie orale ou intraveineuse)
Antipyrétiques (paracétamol 650 à 1 000 mg ou équivalent par voie orale ou intraveineuse) L’administration d'une prémédication peut également être nécessaire avant l’administration des doses ultérieures de TECVAYLI chez les patients suivants :
Patients dont les doses sont répétées durant le schéma d’escalade de dose de TECVAYLI en raison de reports de dose (Tableau 3), ou
Patients qui ont présenté un SRC suite à la dose précédente (Tableau 4).
Traitement prophylactique
Le traitement prophylactique des infections est décrit dans la rubrique 4.4.
Réintroduction de TECVAYLI après un report de dose
Si une dose de TECVAYLI est reportée, le traitement doit être réintroduit en suivant les recommandations listées dans le Tableau 3 et repris selon le schéma posologique de TECVAYLI (voir Tableaux 1 et 2). Les prémédications doivent être administrées comme indiqué dans le Tableau 3.
Tableau 3 : Recommandations de réintroduction du traitement par TECVAYLI après un report de dose
| Dernière dose administrée | Durée du délai depuis la dernière dose administrée | Action |
|---|---|---|
| Palier 1 de l’escalade de dose | Supérieur à 1 semaine (> 7 jours) | Réinitier le schéma d’escalade de dose de TECVAYLI au palier 1 de l’escalade de dose (0,06 mg/kg)a. |
| Palier 2 de l’escalade de dose | Entre 1 semaine et 4 semaines (8 jours à ≤ 28 jours) | Répéter le palier 2 de l’escalade de dose (0,3 mg/kg)aet poursuivre le schéma d’escalade de dose de TECVAYLI. |
| Supérieur à 4 semaines (> 28 jours) | Réinitier le schéma d’escalade de dose de TECVAYLI au palier 1 de l’escalade de dose (0,06 mg/kg)a. | |
| Toutes doses de traitement | Entre 1 semaine et 9 semaines (8 jours à ≤ 63 jours) | Poursuivre TECVAYLI à la dernière dose de traitement selon le dernier schéma posologique. |
| Entre 9 semaines et 16 semaines (64 à ≤ 112 jours) | Réinitier le schéma d’escalade de dose de TECVAYLI au palier 2 de l’escalade de dose (0,3 mg/kg)a. | |
| Supérieur à 16 semaines (> 112 jours) | Réinitier le schéma d’escalade de dose de TECVAYLI au palier 1 de l’escalade de dose (0,06 mg/kg)a. |
a Les prémédications doivent être administrées avant la dose de TECVAYLI.
Modifications de dose
TECVAYLI doit être initié selon le schéma d’escalade de dose des Tableaux 1 et 2.
Monothérapie : les diminutions de dose de TECVAYLI ne sont pas recommandées.
Traitement en association : Les diminutions des doses de TECVAYLI administrées durant l’escalade de dose et la première dose de traitement à 1,5 mg/kg ne sont pas recommandées. Les recommandations pour la prise en charge des toxicités lors des administrations ultérieures sont décrites dans la rubrique 4.4.
Pour toute information relative aux adaptations posologiques du daratumumab, se référer au Résumé des Caractéristiques du Produit du daratumumab solution injectable par voie sous-cutanée. Des reports de dose peuvent être nécessaires pour gérer les toxicités liées à TECVAYLI (voir rubrique 4.4). Les recommandations sur la réintroduction de TECVAYLI après un report de dose sont décrites dans le Tableau 3.
Les recommandations après la survenue des effets indésirables après l’administration de TECVAYLI sont listées dans le Tableau 4.
Tableau 4 : Recommandations de prise en charge des effets indésirables survenues après l’administration de TECVAYLI
| Effets indésirables | Grade | Actions |
|---|---|---|
| Syndrome de relargage des cytokinesa(voir rubrique 4.4) | Grade 1 Température ≥38 °Cb | Suspendre l’administration de TECVAYLI jusqu’à ce que l’effet indésirable soit résolu. Consulter le Tableau 5 pour la prise en charge du syndrome de relargage des cytokines. |
| Grade 2 Température ≥38 °Cbavec soit : Hypotension répondant aux solutés de remplissage et ne nécessitant pas de vasopresseurs, ou Besoin en oxygène par canule nasale à faible débitcou insufflateur. Grade 3 (Durée : moins de 48 heures) Température ≥38 °Cbavec soit : Hypotension nécessitant un vasopresseur avec ou sans vasopressine, ou Besoin en oxygène par canule nasale à haut débitc, masque facial simple, masque sans réinhalation ou masque Venturi. | Suspendre l’administration de TECVAYLI jusqu’à ce que l’effet indésirable soit résolu. Consulter le Tableau 5 pour la prise en charge du syndrome de relargage des cytokines. Administrer la prémédication recommandée avant la dose suivante de TECVAYLI. Surveiller le patient quotidiennement pendant 48 heures après la dose suivante de TECVAYLI. Demander aux patients de rester à proximité d’un établissement de santé pendant la surveillance quotidienne. |
| Grade 3 (Récurrent ou durée : plus de 48 heures) Température ≥38 °Cbavec soit : Hypotension nécessitant un vasopresseur avec ou sans vasopressine, ou Besoin en oxygène par canule nasale à haut débitc, masque facial simple, masque sans réinhalation ou masque Venturi. Grade 4 Température ≥38 °Cbavec soit : Hypotension nécessitant plusieurs vasopresseurs (à l’exclusion de la vasopressine), ou Besoin en oxygène par pression positive (par ex., ventilation par pression positive continue [CPAP: continuous positive airway pressure], pression positive à deux niveaux [BiPAP: bilevel positive airway pressure], intubation et ventilation mécanique). | Arrêter définitivement le traitement par TECVAYLI. Consulter le Tableau 5 pour la prise en charge du syndrome de relargage des cytokines. | |
|---|---|---|
| Syndrome de neurotoxicité lié aux cellules effectrices de l’immunité (ICANS : Immune effector cell- associated neurotoxicity syndrome)d(voir rubrique 4.4) | Grade 1 | Suspendre l’administration de TECVAYLI jusqu’à ce que l’effet indésirable soit résolu. Voir le Tableau 6 pour la prise en charge du syndrome de neurotoxicité lié aux cellules effectrices de l’immunité. |
| Grade 2 Grade 3 (Première apparition) | Suspendre l’administration de TECVAYLI jusqu’à ce que l’effet indésirable soit résolu. Voir le Tableau 6 pour la prise en charge du syndrome de neurotoxicité lié aux cellules effectrices de l’immunité. Surveiller le patient quotidiennement pendant 48 heures après la dose suivante de TECVAYLI. Demander aux patients de rester à proximité d’un établissement de santé pendant la surveillance quotidienne. |
| Grade 3 (Récurrent) Grade 4 | Arrêter définitivement le traitement par TECVAYLI. Voir le Tableau 6 pour la prise en charge du syndrome de neurotoxicité lié aux cellules effectrices de l’immunité. | |
|---|---|---|
| Infections (voir rubrique 4.4) | Tous les grades | Ne pas débuter le schéma d'escalade de dose de TECVAYLI chez les patients présentant une infection active. Le schéma d’escalade de dose de TECVAYLI peut se poursuivre après la résolution de l’infection active. |
| Grade 3 Grade 4 | Suspendre l’administration des doses de traitement suivantes de TECVAYLI (c.-à-d., les doses administrées après le schéma d’escalade de dose de TECVAYLI) jusqu’à ce qu’il n’y ait plus de signe d’ infection active. | |
| Toxicités hématologiques (voir rubriques 4.4 et 4.8) | Nombre absolu de neutrophiles inférieur à 0,5109/L | Suspendre l’administration de TECVAYLI jusqu’à ce que le nombre absolu de neutrophiles soit de 0,5109/L ou plus. |
| Neutropénie fébrile | Suspendre l’administration de TECVAYLI jusqu’à ce que le nombre absolu de neutrophiles soit de 1,0109/L ou plus et que la fièvre disparaisse. | |
| Hémoglobine inférieure à 8 g/dL | Suspendre l’administration de TECVAYLI jusqu’à ce que le taux d’hémoglobine soit de 8 g/dL ou plus. | |
| Monothérapie : Numération plaquettaire inférieure à 25 000/µL Numération plaquettaire entre 25 000/µl et 50 000/µL avec saignement Traitement en association : Numération plaquettaire inférieure à 50 000/μL | Monothérapie Suspendre l’administration de TECVAYLI jusqu’à ce que la numération plaquettaire soit de 25 000/µL ou plus et qu’il n’y ait pas de signe de saignement. Traitement en association Suspendre l’administration de TECVAYLI jusqu’à ce que la numération plaquettaire soit de 50 000/µL ou plus et qu’il n’y ait pas de signe de saignement. | |
| Autres effets indésirables (voir rubrique 4.8)e | Grade 3 Grade 4 | Suspendre l’administration de TECVAYLI jusqu’à ce que l’effet indésirable s’améliore jusqu’au grade 2 ou inférieur. |
a D’après la classification de la société américaine de transplantation et de thérapie cellulaire (ASTCT : American Society for Transplantation and Cellular Therapy) pour le SRC (Lee et al. 2019). b Attribuée au SRC. La fièvre n’est pas toujours présente en même temps que l’hypotension ou l’hypoxie car elle peut être masquée par des interventions telles que des antipyrétiques ou un traitement anticytokines (par ex., le tocilizumab ou les corticoïdes). c Le débit de la canule nasale à faible débit est ≤6 L/min ; celui de la canule nasale à haut débit est >6 L/min. d D’après la classification de l’ASTCT pour l’ICANS. e D’après les critères communs de terminologie pour les événements indésirables de l’Institut national du cancer (NCI-CTACE, National Cancer Institute Common Terminology Criteria for Adverse Events), version 4.03.
Populations particulières
Population pédiatrique
Il n’existe pas d’utilisation justifiée de TECVAYLI dans la population pédiatrique dans l’indication du myélome multiple.
Personnes âgées
Aucun ajustement posologique n’est nécessaire (voir rubrique 5.2).
Insuffisance rénale
Aucun ajustement posologique n’est recommandé chez les patients présentant une insuffisance rénale légère ou modérée (voir rubrique 5.2).
Insuffisance hépatique
Aucun ajustement posologique n’est recommandé chez les patients présentant une insuffisance hépatique légère (voir rubrique 5.2).
Mode d’administration
TECVAYLI est administré par injection sous-cutanée uniquement.
Pour les instructions concernant la manipulation du médicament avant administration, voir la rubrique 6.6.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité
Afin d’améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Syndrome de relargage des cytokines (SRC)
Un syndrome de relargage des cytokines, incluant des réactions d’issue fatale ou mettant en jeu le pronostic vital, peut survenir chez les patients recevant TECVAYLI.
Les signes et symptômes cliniques du SRC peuvent inclure, sans s’y limiter, une fièvre, une hypoxie, des frissons, une hypotension, une tachycardie, une céphalée et une élévation des enzymes hépatiques. Les complications du SRC pouvant potentiellement mettre en jeu le pronostic vital peuvent inclure un dysfonctionnement cardiaque, un syndrome de détresse respiratoire de l’adulte, une toxicité neurologique, une insuffisance rénale et/ou hépatique et une coagulation intravasculaire disséminée (CIVD).
Le traitement par TECVAYLI doit être initié selon le schéma d'escalade de dose afin de réduire le risque de SRC. Une prémédication (corticoïdes, antihistaminiques et antipyrétiques) doit être administrée avant chaque dose du schéma d'escalade de dose de TECVAYLI afin de réduire le risque de SRC (voir rubrique 4.2).
Dans les cas suivants, il convient de demander aux patients de rester à proximité d’un établissement de santé et d’être surveillés quotidiennement pendant 48 heures :
Si le patient a reçu une dose du schéma d’escalade de dose de TECVAYLI (pour un SRC).
Si le patient a reçu TECVAYLI après avoir présenté un SRC de grade 2 ou plus.
Les patients qui présentent un SRC suite à la dose précédente doivent recevoir une prémédication avant la dose suivante de TECVAYLI.
Il est recommandé de conseiller aux patients de consulter un médecin en cas de signes ou de symptômes de SRC. Dès le premier signe de SRC, les patients doivent être immédiatement évalués en vue d’une hospitalisation. Un traitement par soins de support, tocilizumab et/ou corticoïdes, doit être instauré, en fonction de la sévérité comme indiqué dans le Tableau 5 ci-dessous. L’utilisation de facteurs de croissance myéloïdes, en particulier le facteur de stimulation des colonies de granulocytes et de macrophages (GM-CSF : granulocyte macrophage-colony stimulating factor), est susceptible d’aggraver les symptômes du SRC et doit être évitée pendant le SRC. Le traitement par TECVAYLI doit être suspendu jusqu’à la résolution du SRC comme indiqué dans le Tableau 4 (voir rubrique 4.2).
Prise en charge du syndrome de relargage des cytokines
Le SRC doit être identifié à partir de manifestations cliniques. Les patients doivent être évalués et traités pour les autres causes de fièvre, d’hypoxie et d’hypotension.
Si un SRC est suspecté, TECVAYLI doit être suspendu jusqu’à la résolution de l’effet indésirable (voir Tableau 4). Le SRC doit être pris en charge conformément aux recommandations du Tableau 5. Les soins de support pour le SRC (y compris, mais sans s’y limiter, les traitements antipyrétiques, l’administration de solutés de remplissage par voie intraveineuse, les vasopresseurs, l’oxygène d’appoint, etc.) doivent être administrés comme il convient. Il faut envisager des analyses biologiques pour surveiller la coagulation intravasculaire disséminée (CIVD), les paramètres hématologiques, ainsi que les fonctions pulmonaire, cardiaque, rénale et hépatique.
Tableau 5 : Recommandations de prise en charge du syndrome de relargage des cytokines par le tocilizumab et les corticoïdes
| Gradee | Symptômes initiaux | Tocilizumaba | Corticoïdesb |
|---|---|---|---|
| Grade 1 | Température ≥38 °Cc | Peut être envisagé | Peut être envisagé |
| Grade 2 | Température ≥38 °Ccavec soit : Hypotension répondant aux solutés de remplissage et ne nécessitant pas de vasopresseurs, ou Besoin en oxygène par canule nasale à faible débitdou insufflateur | Administrer le tocilizumabb8 mg/kg par voie intraveineuse en 1 heure (sans dépasser 800 mg). Répéter le tocilizumab toutes les 8 heures, si nécessaire, si les symptômes ne répondent pas aux solutés de remplissage intraveineux ou à l’augmentation de l’oxygène d’appoint. Ne pas dépasser un maximum de 3 doses par | Si aucune amélioration n’est constatée dans les 24 heures suivant l’initiation du tocilizumab, administrer 1 mg/kg de méthylprednisolone par voie intraveineuse deux fois par jour ou 10 mg de dexaméthasone par voie intraveineuse toutes les 6 heures. Poursuivre le corticoïde jusqu’à ce que |
| période de 24 heures ; total maximum de 4 doses. | l’événement soit de grade 1 ou inférieur, puis diminuer progressivement sur 3 jours. | ||
|---|---|---|---|
| Grade 3 | Température ≥38 °Ccavec soit : Hypotension nécessitant un vasopresseur avec ou sans vasopressine, ou Besoin en oxygène par canule nasale à haut débitd, masque facial simple, masque sans réinhalation ou masque Venturi. | Administrer le tocilizumab 8 mg/kg par voie intraveineuse en 1 heure (sans dépasser 800 mg). Répéter le tocilizumab toutes les 8 heures, si nécessaire, si les symptômes ne répondent pas aux solutés de remplissage intraveineux ou à l’augmentation de l’oxygène d’appoint. Ne pas dépasser un maximum de 3 doses par période de 24 heures ; total maximum de 4 doses. | En l’absence d’amélioration, administrer 1 mg/kg de méthylprednisolone par voie intraveineuse deux fois par jour ou de la dexaméthasone 10 mg par voie intraveineuse toutes les 6 heures. Poursuivre le corticoïde jusqu’à ce que l’événement soit de grade 1 ou inférieur, puis diminuer progressivement sur 3 jours. |
| Grade 4 | Température ≥38 °Ccavec soit : Hypotension nécessitant plusieurs vasopresseurs (à l’exclusion de la vasopressine), ou Besoin en oxygène par pression positive (par ex., ventilation par pression positive continue [CPAP: continuous positive airway pressure ], pression positive à deux niveaux [BiPAP : bilevel positive airway pressure], intubation et ventilation mécanique). | Administrer le tocilizumab 8 mg/kg par voie intraveineuse en 1 heure (sans dépasser 800 mg). Répéter le tocilizumab toutes les 8 heures, si nécessaire, si les symptômes ne répondent pas aux solutés de remplissage intraveineux ou à l’augmentation de l’oxygène d’appoint. Ne pas dépasser un maximum de 3 doses par période de 24 heures ; total maximum de 4 doses. | Comme ci-dessus ou administrer 1 000 mg de méthylprednisolone par voie intraveineuse par jour pendant 3 jours à la discrétion du médecin. En l’absence d’amélioration ou si l’état s’aggrave, envisager d’autres immunosuppresseursb. |
a Se référer aux informations de prescription du tocilizumab pour plus de détails. b Traiter les SRC non répondeurs selon les recommandations en vigueur. c Attribuée au SRC. La fièvre n’est pas toujours présente en même temps que l’hypotension ou l’hypoxie car elle peut être masquée par des interventions telles que des antipyrétiques ou un traitement anticytokines (par ex., le tocilizumab ou les corticoïdes). d La canule nasale à faible débit est ≤6 L/min et la canule nasale à haut débit est > 6 L/min. e D’après la classification de l’ASTCT pour le SRC (Lee et al. 2019).
Syndrome de neurotoxicité lié aux cellules effectrices de l’immunité (ICANS)
Des syndromes de neurotoxicité lié aux cellules effectrices de l’immunité (ICANS) graves, engageants le pronostic vital ou d’évolution fatale, sont survenues après le traitement par TECVAYLI.
Les signes ou symptômes d’ICANS doivent être surveillés chez les patients pendant le traitement et doivent être pris en charge rapidement.
Il convient de conseiller aux patients de consulter un médecin en cas de signes ou symptômes d’ICANS. Dès le premier signe d’ICANS, les patients doivent être immédiatement évalués et traités en fonction de la sévérité. Il convient de demander aux patients qui ont présenté lors de la dose précédente de TECVAYLI un ICANS de grade 2 ou plus, ou un ICANS de grade 3 pour la première fois, de rester à proximité d’un établissement de santé et de faire l’objet d’une surveillance quotidienne des signes et symptômes de SRC pendant 48 heures.
En cas d’ICANS, le traitement par TECVAYLI doit être suspendu comme indiqué dans le Tableau 4 (voir rubrique 4.2).
En raison du risque d’ICANS, il convient de recommander aux patients de ne pas conduire de véhicule ni d’utiliser des machines lourdes pendant le schéma d’escalade de dose de TECVAYLI et pendant 48 heures après la fin du schéma d’escalade de dose de TECVAYLI et en cas de nouvelle apparition de symptômes neurologiques (voir rubrique 4.7).
Prise en charge des ICANS
Dès le premier signe d’ICANS, une évaluation neurologique doit être envisagée. Les autres causes de symptômes neurologiques doivent être écartées. L’administration de TECVAYLI doit être suspendue jusqu’à la résolution de l’effet indésirable (voir Tableau 4). Des soins intensifs et un traitement de support doivent être mis en place en cas d’ICANS sévère ou engageant le pronostic vital. La prise en charge générale des ICANS avec ou sans SRC concomitant est décrite dans le Tableau 6.
Tableau 6 : Recommandations de prise en charge du syndrome de neurotoxicité lié aux cellules effectrices de l’immunité (ICANS)
| Grade | Symptômes initiauxa | SRC concomitant | Pas de SRC concomitant |
|---|---|---|---|
| Grade 1 | Score ICE 7-9b Ou niveau de conscience diminuéc: se réveille spontanément. | Prise en charge du SRC selon le Tableau 5. Surveiller les symptômes neurologiques et envisager une consultation et une évaluation en neurologie, à la discrétion du médecin. | Surveiller les symptômes neurologiques et envisager une consultation et une évaluation en neurologie, à la discrétion du médecin. |
| Envisager des médicaments antiépileptiques non sédatifs (par ex. le lévétiracétam) pour la prévention de crises convulsives. | |||
| Grade 2 | Score ICE 3-6b Ou niveau de conscience diminuéc: se réveille à la voix. | Administrer le tocilizumab conformément au Tableau 5 pour la prise en charge du SRC. En l’absence d’amélioration après l’initiation du tocilizumab, administrer 10 mg de dexaméthasonedpar voie intraveineuse toutes les 6 heures si le patient ne prend pas déjà d’autres corticoïdes. Continuer la dexaméthasone jusqu’à la résolution à un grade 1 ou inférieur, puis diminuer progressivement. | Administrer de la dexaméthasoned10 mg par voie intraveineuse toutes les 6 heures. Continuer la dexaméthasone jusqu’à la résolution à un grade inférieur ou égal à 1, puis diminuer progressivement. |
| Envisager des médicaments antiépileptiques non sédatifs (par ex. le lévétiracétam) en prévention de crises convulsives. Envisager une consultation en neurologie et avec d’autres spécialistes pour une évaluation plus approfondie, si nécessaire. |
| Grade 3 | Score ICE 0-2b Ou niveau de conscience diminuéc: ne se réveille qu’au stimulus tactile, ou crises convulsivesc, soit : toute crise clinique, focale ou généralisée, qui se résout rapidement, ou crises non convulsives à l’électroencéphalogra mme (EEG) qui disparaissent avec une intervention, ou pression intracrânienne élevée : œdème focal/local sur la neuro- imageriec. | Administrer le tocilizumab conformément au Tableau 5 pour la prise en charge du SRC. En outre, administrer de la dexaméthasoned10 mg par voie intraveineuse avec la première dose de tocilizumab et répéter la dose toutes les 6 heures. Continuer la dexaméthasone jusqu’à la résolution à un grade 1 ou inférieur, puis diminuer progressivement. | Administrer de la dexaméthasoned10 mg par voie intraveineuse toutes les 6 heures. Continuer la dexaméthasone jusqu’à la résolution à un grade inférieur ou égal à 1, puis diminuer progressivement. |
|---|---|---|---|
| Envisager des médicaments antiépileptiques non sédatifs (par ex. le lévétiracétam) pour la prévention de crises convulsives. Envisager une consultation en neurologie et avec d’autres spécialistes pour une évaluation plus approfondie, si nécessaire. | |||
| Grade 4 | Score ICE 0b Ou niveau de conscience diminuéc, soit : le patient ne peut pas être réveillé ou a besoin de stimuli tactiles vigoureux ou répétés pour s’éveiller, ou stupeur ou coma, | Administrer le tocilizumab conformément au Tableau 5 pour la prise en charge du SRC. Comme ci-dessus ou envisager l’administration de méthylprednisolone 1 000 mg par jour par voie intraveineuse avec la première dose de tocilizumab et continuer la méthylprednisolone 1 000 mg par jour par voie intraveineuse pendant 2 jours ou plus. | Comme ci-dessus ou envisager l’administration de méthylprednisolone 1 000 mg par jour par voie intraveineuse pendant 3 jours ; en cas d’amélioration, traiter comme ci-dessus. |
| ou crises convulsivesc, soit : crise prolongée (> 5 min) engageant le pronostic vital du patient, ou crises cliniques ou électriques répétées sans retour à l’état initial dans l’intervalle, ou troubles moteursc: faiblesse motrice focale profonde telle qu’une hémiparésie ou une paraparésie, ou pression intracrânienne élevée/œdème cérébralc, avec des signes/symptômes tels que : œdème cérébral diffus à la neuro- imagerie, ou postures de décérébration ou de décortication, ou paralysie du nerf crânien VI, ou œdème papillaire, ou triade de Cushing. | Envisager des médicaments antiépileptiques non sédatifs (par ex. le lévétiracétam) pour la prévention de crises convulsives. Envisager une consultation en neurologie et avec d’autres spécialistes pour une évaluation plus approfondie, si nécessaire. En cas de pression intracrânienne élevée/œdème cérébral, se référer aux recommandations en vigueur pour la prise en charge. |
|---|
a La prise en charge est déterminée par l’événement le plus grave, non attribuable à une autre cause. b Si le patient peut être éveillé et est capable de réaliser l’examen d’encéphalopathie associée aux cellules effectrices immunitaires (ICE : Immune Effector Cell-Associated Encephalopathy), évaluer ce qui suit: Orientation (indiquer l’année, le mois, la ville, l’hôpital = 4 points) ; Nommer (nommer 3 objets, par ex. montrer une horloge, un stylo, un bouton = 3 points) ; Suivre des ordres (par ex. « montrez-moi 2 doigts » ou « fermez les yeux et tirez la langue » = 1 point) ; Écriture (capacité à rédiger une phrase standard = 1 point) ; et Attention (compter à rebours par dix à partir de 100 = 1 point). Si le patient ne peut pas être réveillé et n’est pas en mesure d’effectuer l’évaluation ICE (ICANS de grade 4) = 0 point. c Attribuable à aucune autre cause. d Toutes les références relatives à l’administration de dexaméthasone sont la dexaméthasone ou équivalent.
Infections
Des infections sévères, engageant le pronostic vital ou d’issue fatale ont été rapportées chez des patients recevant TECVAYLI (voir rubrique 4.8). Des infections virales nouvelles ou réactivées sont survenues pendant le traitement par TECVAYLI.
Les signes et symptômes d’infection doivent être surveillés chez les patients avant et pendant le traitement par TECVAYLI et doivent être pris en charge de manière appropriée. Une prophylaxie anti- infectieuse (y compris par des vaccinations) et des traitements prophylactiques antimicrobiens (notamment pour prévenir les pneumonies à Pneumocystis jirovecii), incluant des antibiotiques ou des antiviraux (notamment pour prévenir la réactivation du zona) doivent être administrés conformément aux recommandations locales en vigueur. Le taux d'infections avec TECVAYLI est plus élevé lors des premiers mois de traitement et diminue avec le temps. Le schéma d’escalade de dose de TECVAYLI ne doit pas être initié chez les patients présentant une infection active. Pour les doses ultérieures, TECVAYLI doit être suspendu comme indiqué dans le Tableau 4 (voir rubrique 4.2).
La leucoencéphalopathie multifocale progressive (LEMP), qui peut être fatale, a également été signalée chez des patients recevant TECVAYLI. Les patients doivent être surveillés pour toute apparition nouvelle ou tout changement dans les signes ou symptômes neurologiques préexistants. Si une LEMP est suspectée, le traitement par TECVAYLI doit être suspendu et des tests diagnostiques appropriés doivent être initiés. Si une LEMP est confirmée, TECVAYLI doit être interrompu.
Réactivation du virus de l’hépatite B
Une réactivation du virus de l’hépatite B peut se produire chez les patients traités par des médicaments dirigés contre les lymphocytes B et, dans certains cas, peut entraîner une hépatite fulminante, une insuffisance hépatique et le décès.
Les patients présentant une sérologie VHB positive doivent être surveillés afin de détecter les signes cliniques et biologiques de réactivation du VHB pendant le traitement par TECVAYLI et pendant au moins six mois après la fin du traitement par TECVAYLI.
Chez les patients qui développent une réactivation du VHB pendant le traitement par TECVAYLI, le traitement par TECVAYLI doit être suspendu comme indiqué dans le Tableau 4 et le patient doit être pris en charge conformément aux recommandations locales en vigueur (voir rubrique 4.2).
Hypogammaglobulinémie
Une hypogammaglobulinémie a été rapportée chez des patients traités par TECVAYLI (voir rubrique 4.8).
Les taux d’immunoglobulines doivent être surveillés pendant le traitement par TECVAYLI. Un traitement d’immunoglobulines, par voie intraveineuse ou sous-cutanée, doit être administré pour maintenir les concentrations sériques d’IgG ≥400 mg/dl. Une prophylaxie anti-infectieuse et des traitements prophylactiques antimicrobiens, incluant des antibiotiques ou des antiviraux doivent être administrés conformément aux recommandations locales en vigueur.
Vaccinations
La réponse immunitaire aux vaccins peut être réduite lors de la prise de TECVAYLI.
La sécurité de l’immunisation par des vaccins à virus vivant pendant ou après le traitement par TECVAYLI n’a pas été étudiée. La vaccination avec des vaccins à virus vivant n’est pas recommandée pendant au moins 4 semaines avant le début du traitement, pendant le traitement et au moins 4 semaines après le traitement.
Neutropénie
Des neutropénies et des neutropénies fébriles ont été rapportées chez des patients ayant reçu TECVAYLI (voir rubrique 4.8).
La numération de la formule sanguine doit être contrôlée au début du traitement et périodiquement pendant celui-ci. Les soins de support doivent être fournis conformément aux recommandations locales en vigueur.
Les patients présentant une neutropénie doivent être surveillés pour détecter des signes d’infection. Le traitement par TECVAYLI doit être suspendu comme indiqué dans le Tableau 4 (voir rubrique 4.2).
Poussée tumorale
Des cas de poussée tumorale ont été rapportés chez des patients traités par TECVAYLI (voir rubrique 4.8). Les manifestations comprenaient des douleurs localisées et des symptômes de compression nerveuse et médullaire dus à une augmentation transitoire du volume tumoral. La poussée tumorale n’implique pas un échec du traitement et ne constitue pas une progression tumorale. La surveillance et l’évaluation des poussées tumorales sont recommandées chez les patients traités par TECVAYLI et leur prise en charge doit être adaptée en fonction des manifestations cliniques.
Excipients
Sodium Ce médicament contient moins de 1 mmol (23 mg) de sodium par dose, c’est-à-dire qu’il est essentiellement « sans sodium ».
Polysorbate Ce médicament contient 0,4 mg de polysorbate 20 par mL, équivalent à 1,2 mg par flacon de 3 mL et 0,68 mg par flacon de 1,7 mL. Les polysorbates peuvent provoquer des réactions allergiques.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude d’interaction n’a été réalisée avec TECVAYLI.
Le relargage initial des cytokines en début de traitement par TECVAYLI pourrait inhiber les enzymes du CYP450. Le risque le plus élevé d’interaction est attendu entre l’initiation du schéma d’escalade de dose de TECVAYLI et 7 jours après la première dose de traitement ou pendant un SRC. Pendant cette période, la toxicité ou les concentrations de médicaments (par exemple, la ciclosporine) doivent être surveillées chez les patients qui reçoivent de manière concomitante des substrats du CYP450 ayant un index thérapeutique étroit. La dose du médicament concomitant doit être ajustée si nécessaire.
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer/Contraception chez les hommes et les femmes
Il convient de vérifier le statut de grossesse chez les femmes en âge de procréer avant de commencer le traitement par TECVAYLI.
Les femmes en âge de procréer doivent utiliser une contraception efficace pendant le traitement et pendant cinq mois après la dernière dose de TECVAYLI. Dans les études cliniques, les patients de sexe masculin ayant une partenaire en âge de procréer ont utilisé une contraception efficace pendant le traitement et pendant les trois mois suivant la dernière dose de teclistamab.
Grossesse
Il n’existe pas de données disponibles sur l’utilisation du teclistamab chez la femme enceinte ni de données chez l'animal permettant d’évaluer le risque du teclistamab pendant la grossesse. Les IgG humaines traversent le placenta après le premier trimestre de la grossesse. Par conséquent, le teclistamab, un anticorps humanisé à base d’IgG4, peut potentiellement être transmis de la mère au fœtus en développement. TECVAYLI n’est pas recommandé chez la femme enceinte. TECVAYLI est associé à une hypogammaglobulinémie. Par conséquent, l’évaluation des taux d’immunoglobulines chez les nouveau-nés de mères traitées par TECVAYLI doit être envisagée. Allaitement
On ne sait pas si le teclistamab est excrété dans le lait humain ou animal, s’il affecte les nourrissons allaités ou s’il affecte la production de lait. En raison du risque d’effets indésirables graves de TECVAYLI chez les nourrissons allaités, il est conseillé aux patientes de ne pas allaiter pendant le traitement par TECVAYLI et pendant au moins cinq mois après la dernière dose.
Fertilité
Il n’existe aucune donnée sur l’effet du teclistamab sur la fertilité. Les effets du teclistamab sur la fertilité masculine et féminine n’ont pas été évalués dans des études menées chez l’animal.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
TECVAYLI a une influence importante sur l’aptitude à conduire des véhicules et à utiliser des machines.
En raison du risque d’ICANS, les patients recevant TECVAYLI sont exposés à un risque de diminution du niveau de conscience (voir rubrique 4.8). Il convient de demander aux patients d’éviter de conduire et d’utiliser des machines lourdes ou potentiellement dangereuses pendant et 48 heures après la fin du schéma d'escalade de dose de TECVAYLI et en cas de nouvelle apparition de symptôme neurologique (Tableaux 1 et 2) (voir rubriques 4.2 et 4.4).
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquents, tous grades confondus, observés chez les patients comprennent : hypogammaglobulinémie, neutropénie, syndrome de relargage des cytokines, infection des voies aériennes supérieures, douleurs musculosquelettiques, diarrhée, anémie, toux, fatigue, réaction au site d’injection, thrombopénie, pneumonie, COVID-19, lymphopénie, fièvre, douleur, nausée, céphalée et hypokaliémie.
Des effets indésirables graves ont été signalés chez 65 % des patients ayant reçu TECVAYLI notamment : pneumonie (22 %), COVID-19 (14 %), syndrome de relargage des cytokines (11 %), infection des voies aériennes supérieures (7 %), sepsis (6 %), fièvre (3,5 %), neutropénie fébrile (3,1 %), diarrhée (2,3 %) et douleurs musculosquelettiques (2,3 %).
Tableau récapitulatif des effets indésirables
Les fréquences des effets indésirables sont basées sur les fréquences des événements indésirables, toutes causes confondues, observées chez des patients atteints de myélome multiple exposés au teclistamab, lorsqu’après une évaluation approfondie, un lien de causalité entre le médicament et l’événement indésirable est considérée comme possible.
Les données de sécurité de TECVAYLI ont été évaluées chez 739 patients adultes atteints d’un myélome multiple en rechute ou réfractaire, dont 165 patients de l’étude MajesTEC-1 et 291 patients de l’étude MajesTEC-9 ayant reçu TECVAYLI en monothérapie par voie sous-cutanée, avec une durée médiane de traitement de 9 mois (intervalle : 0,20 à 41 mois) et de 13 mois (intervalle : 0,10 à 28 mois), respectivement, ainsi que 283 patients de l’étude MajesTEC-3 ayant reçu TECVAYLI par voie sous-cutanée en association avec le daratumumab administré par voie sous-cutanée, avec une durée médiane de traitement de 32 mois (intervalle : 0,03 à 43 mois).
Le Tableau 7 résume les effets indésirables survenus chez les patients dans les études MajesTEC-1, MajesTEC-9 et MajesTEC-3 et en post-commercialisation. Les effets indésirables sont indiqués dans le Tableau 7 par classe de systèmes d’organes et par fréquence. Les catégories de fréquence sont définies comme suit : très fréquent (≥1/10), fréquent (≥1/100 à < 1/10), peu fréquent (≥1/1 000 à < 1/100) ; rare (≥1/10 000 à < 1/1 000) ; très rare (< 1/10 000) et indéterminée (la fréquence ne peut être estimée sur la base des données disponibles).
Au sein de chaque catégorie de fréquence, les effets indésirables sont présentés par ordre décroissant de gravité.
Tableau 7: Effets indésirables chez les patients atteints de myélome multiple traités par TECVAYLI dans les essais cliniques et en post‑commercialisation.
| Classe de systèmes d’organes | Effet indésirable | Fréquence (tous grades confondus) | N = 739 | |
|---|---|---|---|---|
| Tout grade (%) | Grade 3 ou 4 (%) | |||
| Infections et infestations | Infection des voies respiratoires supérieures1 | Très fréquent | 60 | 9 |
| Pneumonie2 | Très fréquent | 34 | 24 | |
| COVID-193 | Très fréquent | 31 | 13 | |
| Infection des voies urinaires4 | Très fréquent | 15 | 4,1 | |
| Sepsis5 | Fréquent | 9 | 6 | |
| Cellulite | Fréquent | 2 | 1,1 | |
| Leucoencéphalopathie multifocale progressive | Peu fréquent | 0,1 | 0,1 | |
| Tumeurs bénignes, malignes et non précisées (incl kystes et polypes) | Poussée tumorale* | Fréquence indéterminée | ||
| Affections hématologiques et du système lymphatique | Neutropénie | Très fréquent | 71 | 65 |
| Anémie6 | Très fréquent | 44 | 23 | |
| Thrombopénie | Très fréquent | 34 | 17 | |
| Lymphopénie | Très fréquent | 26 | 24 | |
| Leucopénie | Très fréquent | 19 | 10 | |
| Neutropénie fébrile | Fréquent | 4,9 | 4,6 | |
| Affections du système immunitaire | Hypogammaglobulinémie 7 | Très fréquent | 76 | 3,8 |
| Syndrome de relargage des cytokines | Très fréquent | 65 | 0,4 | |
| Troubles du métabolisme et de la nutrition | Hypokaliémie | Très fréquent | 20 | 7 |
| Diminution de l’appétit | Très fréquent | 14 | 0,7 | |
| Hypophosphatémie | Fréquent | 9 | 2,4 | |
| Hyponatrémie | Fréquent | 7 | 2 | |
| Hyperkaliémie | Fréquent | 3,5 | 0,8 | |
| Hyperamylasémie | Fréquent | 3,2 | 0,9 | |
| Affections du système nerveux | Céphalée | Très fréquent | 21 | 0,9 |
| Neuropathie périphérique8 | Très fréquent | 15 | 0,4 | |
| Encéphalopathie9 | Fréquent | 6 | 0,5 | |
| Syndrome de neurotoxicité lié aux cellules effectrices de l’immunité | Fréquent | 2,7 | 0,3 | |
| Affections vasculaires | Hémorragie10 | Très fréquent | 10 | 1,8 |
| Hypertension11 | Très fréquent | 10 | 4,9 | |
| Hypotension | Fréquent | 7 | 1,1 | |
| Affections respiratoires, thoraciques et médiastinales | Toux12 | Très fréquent | 40 | 0,5 |
| Dyspnée13 | Très fréquent | 11 | 2,4 | |
| Hypoxie | Fréquent | 3,9 | 1,8 | |
| Affections gastro-intestinales | Diarrhée14 | Très fréquent | 45 | 4,2 |
| Nausées | Très fréquent | 22 | 0,4 | |
| Constipation | Très fréquent | 16 | 0,1 |
| Vomissement | Très fréquent | 16 | 0,5 | |
|---|---|---|---|---|
| Douleur abdominale15 | Très fréquent | 12 | 0,5 | |
| Affections musculosquelettiques et du tissus conjonctif | Douleur musculosquelettique16 | Très fréquent | 45 | 3,4 |
| Contracture musculaire | Fréquent | 6 | 0 | |
| Troubles généraux et anomalies au site d’administration | Réaction au site d’injection17 | Très fréquent | 37 | 0,1 |
| Fatigue18 | Très fréquent | 37 | 3,2 | |
| Fièvre | Très fréquent | 25 | 0,7 | |
| Douleur19 | Très fréquent | 24 | 0,9 | |
| Œdème20 | Très fréquent | 12 | 0,3 | |
| Investigations | Élévation des transaminases21 | Très fréquent | 16 | 2,8 |
| Perte de poids | Très fréquent | 13 | 2 | |
| Gamma glutamyltransférase augmentée | Fréquent | 10 | 2,3 | |
| Lipase augmentée | Fréquent | 8 | 1,1 |
Remarque : Les événements indésirables sont gradés selon les critères du NCI-CTCAE, version 5.0, à l’exception de l’ICANS et du SRC, qui ont été classés selon le système de gradation consensuel de l’ASTCT (Lee et al., 2019). Infection des voies respiratoires supérieures comprend les termes : sinusite aiguë, infection des voies respiratoires supérieures à adénovirus, rhinite bactérienne, bronchiolite, bronchite, bronchite bactérienne, bronchite chronique, bronchite à Haemophilus, bronchite virale, sinusite chronique, bronchite à virus Herpes simplex, rhinopharyngite, pharyngite, pharyngite streptococcique, infection par le virus respiratoire syncytial, infection des voies respiratoires, infection bactérienne des voies respiratoires, infection fongique des voies respiratoires, infection virale des voies respiratoires, rhinite, infection à rhinovirus, sinobronchite, sinusite, sinusite bactérienne, trachéite, trachéobronchite, infection fongique des voies respiratoires supérieures, infection des voies respiratoires supérieures, infection bactérienne des voies respiratoires supérieures, rhinite virale, sinusite virale et infection virale des voies respiratoires supérieures. 2 Pneumonie comprend les termes : pneumonie atypique, pneumonie à Candida, pneumonie à coronavirus, pneumonie à Enterobacter, infection des voies respiratoires inférieures, infection bactérienne des voies respiratoires inférieures, infection virale des voies respiratoires inférieures, pneumonie à métapneumovirus, pneumonie à Pneumocystis jirovecii, pneumonie, pneumonie à adénovirus, pneumonie bactérienne, pneumonie à Chlamydia, pneumonie à Cryptococcus, pneumonie à cytomégalovirus, pneumonie à Escherichia, pneumonie fongique, pneumonie à Haemophilus, pneumonie grippale, pneumonie à Klebsiella, pneumonie à Legionella, pneumonie à Moraxella, pneumonie à Mycoplasma, pneumonie virale à virus parainfluenza, pneumonie à pneumocoque, pneumonie à Pseudomonas, pneumonie virale à virus respiratoire syncytial, pneumonie à staphylocoque, pneumonie à streptocoque, pneumonie virale et pneumonie à Stenotrophomonas maltophilia. 3 COVID-19 comprend les termes : COVID-19 et pneumonie à COVID-19. 4 Infection des voies urinaires comprend les termes: cystite, cystite à Escherichia, cystite hémorragique, cystite à Klebsiella, infection des voies urinaires à Escherichia, infection des voies génito-urinaires, infection des voies urinaires à Klebsiella, pyélonéphrite, pyélonéphrite aiguë, pyurie, candidose des voies urinaires, infection des voies urinaires, infection bactérienne des voies urinaires, infection à entérocoques des voies urinaires, infection fongique des voies urinaires et infection des voies urinaires à staphylocoques. 5 Sepsis comprend les termes : sepsis abdominal, bactériémie à Acinetobacter, bactériémie à Bacillus, bactériémie, sepsis bactérien, bactériémie à Campylobacter, sepsis à Campylobacter, bactériémie à Citrobacter, bactériémie à Corynebacterium, bactériémie liée à un dispositif médical, bactériémie à entérocoques, sepsis à entérocoques, bactériémie à Escherichia, sepsis à Escherichia, sepsis à Haemophilus, sepsis à Klebsiella, sepsis à méningocoques, sepsis neutropénique, bactériémie à Pseudomonas, sepsis à Pseudomonas, sepsis pulmonaire, sepsis, choc septique, bactériémie à staphylocoques, sepsis à staphylocoques, sepsis à streptocoques et urosepsis. 6 Anémie comprend les termes : anémie, anémie ferriprive, anémie leuco-érythroblastique et anémie microcytaire. 7 Hypogammaglobulinémie inclut les patients présentant des effets indésirables d’hypogammaglobulinémie, d’hyperglobulinémie, d’une diminution des immunoglobulines diminuées ; et/ou les patients présentant des taux d’IgG mesurés en laboratoire inférieurs à 400 mg/dL après traitement par TECVAYLI. 8 Neuropathie périphérique inclut les termes : dysesthésie, hypoesthésie, hypoesthésie orale, névralgie, neuropathie périphérique, paresthésie, paresthésie orale, neuropathie motrice périphérique, neuropathie sensitive périphérique et sciatique. 9 Encéphalopathie inclut les termes : amnésie, brouillard cérébral, trouble cognitif, état confusionnel, altération du niveau de conscience, léthargie, troubles de la mémoire et somnolence. 10 Hémorragies incluent les termes : hémorragie anale, hémorragie conjonctivale, épistaxis, hémorragie oculaire, saignement de la paupière, hématome de la paupière, hémorragie gastro-intestinale, saignement gingival, hématochézie, hématome, hématurie, hémopéritoine, hémoptysie, hémorragie hémorroïdaire, hémorroïdes, hémorragie hépatique, hémorragie gastro-intestinale basse, méléna, hémorragie buccale, hémorragie post‑interventionnelle, hémorragie postménopausique, hémorragie alvéolaire pulmonaire, hémorragie rectale, hématome sous-dural, hémorragie gastro-intestinale haute et hémorragie du vitré. 11 Hypertension comprend les termes : augmentation de la tension artérielle, hypertension essentielle, hypertension, crise hypertensive, augmentation de la tension artérielle moyenne et hypertension systolique. 12 Toux comprend les termes : toux allergique, toux, toux productive et syndrome de toux des voies aériennes supérieures. 13 Dyspnée comprend les termes : insuffisance respiratoire aiguë, dyspnée, dyspnée d’effort et insuffisance respiratoire. 14 Diarrhée comprend les termes : diarrhée bactérienne, diarrhée et diarrhée virale. 15 Douleur abdominale comprend les termes : gêne abdominale, douleur abdominale, douleur abdominale basse, douleur abdominale haute, gêne épigastrique et douleur gastro-intestinale. 16 Douleur musculosquelettique comprend les termes : arthralgie, dorsalgie, douleur osseuse, douleur thoracique d’origine musculosquelettique, douleur musculosquelettique, myalgie, cervicalgie, douleur aux extrémités et douleur sacrale. 17 Réaction au site d’injection comprend les termes: prurit au site d’administration, réaction au site d’administration, érythème au site d’application, ecchymose au site d’injection, cellulite au site d’injection, décoloration au site d’injection, gêne au site d’injection, eczéma au site d’injection, érythème au site d’injection, hématome au site d’injection, hyperesthésie au site d’injection, induration au site d’injection, inflammation au site d’injection, irritation au site d’injection, œdème au site d’injection, douleur au site d’injection, paresthésie au site d’injection, prurit au site d’injection, éruption cutanée au site d’injection, réaction au site d’injection, gonflement au site d’injection, vésicules au site d’injection et chaleur au site d’injection. 18 Fatigue comprend les termes : asthénie, fatigue et malaise. 19 Douleur comprend les termes : douleur axillaire, douleur mammaire, douleur liée au cancer, douleur thoracique, douleur auriculaire, douleur oculaire, douleur faciale, douleur du flanc, douleur gingivale, douleur inguinale, douleur laryngée, douleur thoracique non cardiaque, douleur œsophagienne, douleur buccale, douleur oropharyngée, douleur, douleur de la mâchoire, douleur cutanée, douleur pelvienne, douleur périnéale, douleur périorbitaire, douleur sinusienne, douleur rachidienne, douleur testiculaire, la douleur dentaire et la douleur tumorale. Œdème comprend les termes : œdème palpébral, œdème du visage, œdème localisé, œdème, œdème périphérique, œdème périorbitaire, gonflement périphérique, œdème cutané, gonflement, gonflement du visage et gonflement testiculaire. 21 Elévation des transaminases comprend les termes : élévation de l’alanine aminotransférase, aspartate aminotransférase, élévation de l’aspartate aminotransférase, hypertransaminasémie et élévation des transaminases. * Basé sur l’expérience post-commercialisation.
Description d’effets indésirables sélectionnés
Syndrome de relargage des cytokines
Dans les essais cliniques (monothérapie et traitement associé ; N = 739), un SRC a été observé chez 65 % des patients après le traitement par TECVAYLI. Vingt-sept pour cent des patients ont développé plus d’un SRC. La plupart des patients ont présenté un SRC pendant le schéma d’escalade de dose initiale (palier 1 de l'escalade de dose (37 %), palier 2 de l'escalade de dose (33 %) ou la dose de traitement initiale (21 %)). Les SRC étaient de grade 1 (47 %) et de Grade 2 (17 %) ou de Grade 3 (0,4 %). Le délai médian d’apparition du SRC était de 2 jours (intervalle de 1 à 9 jours) après la dose la plus récente, et la durée médiane du SRC était de 2 jours (intervalle de 1 à 22 jours).
Les signes et symptômes les plus fréquents associés au SRC étaient la fièvre (65 %), l’hypotension (13 %), l’hypoxie (8 %), les frissons (6 %), et les céphalées (4 %).
Dans les essais cliniques, le tocilizumab, les corticoïdes et l’association de tocilizumab et de corticoïdes ont été utilisés pour traiter le SRC dans respectivement 33 %, 6 % et 3 % des cas de SRC.
ICANS
Dans les essais cliniques (monothérapie et traitement en association ; N = 739), un ICANS a été rapporté chez 2,7 % des patients recevant TECVAYLI à la dose recommandée. Un ICANS de grade 3 ou 4 est survenu chez 0,2 % des patients. Les manifestations cliniques les plus fréquentes de l’ICANS étaient l’état confusionnel (1,2 %) et la dysgraphie (0,8 %). L’apparition de l’ICANS peut être concomitante au SRC, faire suite à la résolution du SRC ou se produire en l'absence de SRC. Le délai observé d'apparition d’un ICANS était compris entre 1 et 11 jours après la dose la plus récente.
Infections
Dans les essais cliniques (en monothérapie et traitement en association ; N = 739), chez les patients ayant reçu TECVAYLI à la dose recommandée, des infections graves sont survenues chez 46 % des patients, des infections de grade 3 ou 4 chez 49 % des patients et des infections d’issue fatale chez 7 % des patients.
Personnes âgées
Dans les essais cliniques en monothérapie (MajesTEC-1 et MajesTEC-9), 186 patients étaient âgés de moins de 65 ans, 165 patients étaient âgés de 65 à moins de 75 ans et 105 patients étaient âgés de 75 ans ou plus. Des événements indésirables graves sont survenus chez 65 % des patients âgés de moins de 65 ans, contre 63 % chez ceux âgés de 65 à moins de 75 ans et 52 % chez ceux âgés de 75 ans ou plus.
Dans l’essai clinique en association (MajesTEC-3), 141 patients étaient âgés de moins de 65 ans, 112 patients étaient âgés de 65 à moins de 75 ans et 30 patients étaient âgés de 75 ans ou plus. Des événements indésirables graves sont survenus chez 63 % des patients âgés de moins de 65 ans, contre 77 % chez ceux âgés de 65 à moins de 75 ans et 83 % chez ceux âgés de 75 ans ou plus.
Dans les essais cliniques en monothérapie et en association (MajesTEC-1, MajesTEC-9 et MajesTEC- 3), des infections (grade 3 ou 4) sont survenues chez 42 % des patients âgés de moins de 65 ans, contre 47 % chez ceux âgés de 65 à moins de 75 ans et 38 % chez ceux âgés de 75 ans ou plus. Des infections d’évolution fatale sont survenues chez 7 % des patients âgés de moins de 65 ans, contre 6 % chez ceux âgés de 65 à moins de 75 ans et 8 % chez ceux âgés de 75 ans ou plus.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
| le système national de déclaration – voir | Annexe V |
|---|
4.9 Surdosage
Signes et symptômes
La dose maximale tolérée de teclistamab n’a pas été déterminée. Dans les études cliniques, des doses allant jusqu’à 6 mg/kg ont été administrées.
Traitement
En cas de surdosage, le patient doit être surveillé pour détecter tout signe ou symptôme d’effets indésirables et un traitement symptomatique approprié doit être immédiatement instauré.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique: Autres anticorps monoclonaux et anticorps-médicaments conjugués Code ATC: L01FX24
Mécanisme d’action
Le teclistamab est un anticorps bispécifique de type IgG4-PAA complet, qui cible le récepteur CD3 exprimé à la surface des lymphocytes T et l’antigène de maturation des lymphocytes B (BCMA), qui est exprimé à la surface des cellules malignes de la lignée B du myélome multiple, ainsi que des lymphocytes B à un stade de différenciation avancé et des plasmocytes. Avec ses deux sites de liaison, le teclistamab est capable d’attirer les lymphocytes T CD3+ à proximité des cellules BCMA+, entraînant l’activation des lymphocytes T, puis la lyse et la mort des cellules BCMA+ médiée par la sécrétion de perforine et de diverses granzymes stockées dans les vésicules sécrétoires des lymphocytes T cytotoxiques. Cet effet se produit sans tenir compte de la spécificité des récepteurs des lymphocytes T ou de la présence de molécules du complexe majeur d’histocompatibilité (CMH) de classe 1 à la surface des cellules présentant l’antigène.
Effets pharmacodynamiques
Au cours du premier mois de traitement, une activation des lymphocytes T, une redistribution des lymphocytes T, une réduction des lymphocytes B et une induction des cytokines sériques ont été observées.
Après un mois de traitement par teclistamab, la majorité des répondeurs présentait une réduction du BCMA soluble, et une plus grande réduction du BCMA soluble a été observée chez les sujets présentant des réponses plus profondes au teclistamab. Immunogénicité
Des anticorps anti‑médicament (ADA) ont été très rarement détectés. Aucun impact des ADA sur la pharmacocinétique, l’efficacité ou la tolérance n’a été observé.
Efficacité clinique
Traitement en association avec le daratumumab - MajesTEC-3 L’efficacité de TECVAYLI en association avec le daratumumab (Tec-Dara), comparativement au bras témoin recevant soit le daratumumab, le pomalidomide et la dexaméthasone (DPd), soit le daratumumab, le bortézomib et la dexaméthasone (DVd), chez des patients atteints d’un myélome multiple en rechute ou réfractaire, a été évaluée dans le cadre d’une étude multicentrique, en ouvert et randomisée (MajesTEC-3). L’étude incluait des patients qui avaient déjà reçu un à trois traitements antérieurs, incluant un inhibiteur du protéasome (IP) et du lénalidomide. Les patients qui n’avaient reçu qu’un seul traitement antérieur devaient avoir été réfractaires au lénalidomide. L’étude excluait les patients présentant une maladie réfractaire à un traitement antérieur par un anticorps monoclonal anti-CD38, ou ceux ayant reçu un traitement antérieur ciblant le BCMA, ainsi que les patients présentant une atteinte du système nerveux central ou méningée due au myélome multiple, ou d’autres affections neurologiques sévères. Les patients présentant une faible fraction d’éjection cardiaque ou des formes plus rares de néoplasies à plasmocytes, telles qu’une leucémie à plasmocytes, une amylose primitive systémique à chaînes légères, une macroglobulinémie de Waldenström ou un syndrome POEMS (polyneuropathie, organomégalie, endocrinopathie, gammapathie monoclonale et anomalies cutanées), étaient également exclus.
Les patients ont reçu TECVAYLI administré par voie sous-cutanée selon un schéma comprenant des doses d’escalade initiales de 0,06 mg/kg et 0,3 mg/kg, suivies d’une dose de traitement de 1,5 mg/kg une fois par semaine jusqu’à la semaine 8, puis de 3 mg/kg une fois toutes les deux semaines jusqu’à la semaine 24, puis de 3 mg/kg une fois toutes les quatre semaines par la suite, jusqu’à la progression de la maladie ou la survenue d’une toxicité inacceptable. Le daratumumab a été administré par voie sous-cutanée à la dose de 1 800 mg une fois par semaine de la semaine 1 à la semaine 8, puis à la dose de 1 800 mg une fois toutes les deux semaines jusqu’à la semaine 24, puis une fois toutes les quatre semaines par la suite, jusqu’à la progression de la maladie ou la survenue d’une toxicité inacceptable (voir rubrique 4.2).
Au total, 587 patients ont été randomisés : 291 dans le bras Tec-Dara et 296 dans le bras témoin (269 dans le bras DPd et 27 dans le bras DVd). La randomisation a été stratifiée selon le choix de l’investigateur entre DPd et DVd, le stade de la maladie à la sélection selon le Système international de stadification (ISS) (I vs II vs III), l’exposition antérieure à un anticorps monoclonal anti-CD38 (oui vs non) et le nombre de lignes de traitement antérieures (1 vs 2 ou 3). Les caractéristiques initiales de la maladie étaient similaires entre le bras Tec-Dara et le bras témoin. L’âge médian était de 64 ans (intervalle : 25 à 88 ans) avec 10 % âgés de ≥75 ans ; 55 % étaient des hommes, 65 % étaient blancs, 6 % étaient noirs ou afro-américains, et 22 % étaient asiatiques. L’ISS était de 62,5 % au stade I, de 29,5 % au stade II et de 8,0 % au stade III. Une cytogénétique à haut risque (présence de del(17p), t(4;14) ou t(14;16)) était présente chez 35,9 % des patients. En outre, 14 % des patients présentaient des plasmocytomes des tissus mous.
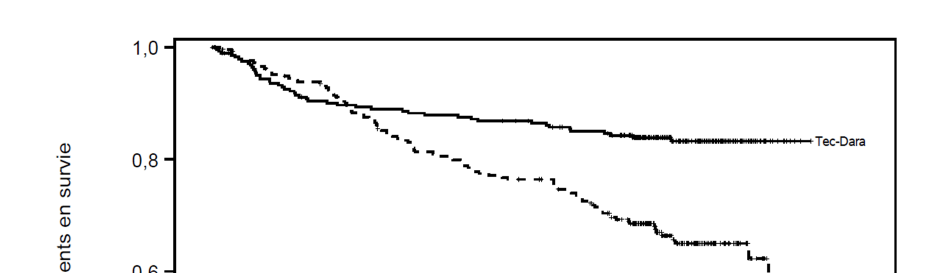
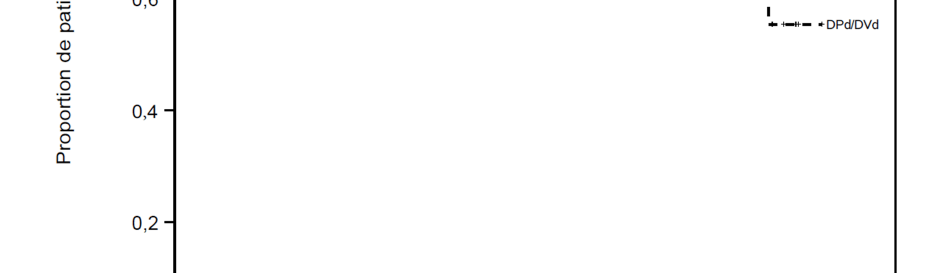
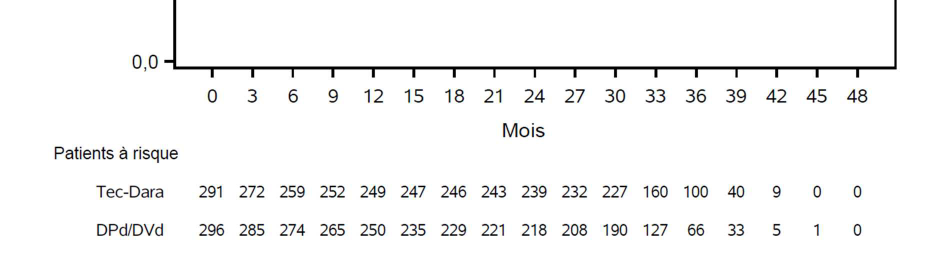
Le nombre médian de lignes de traitement antérieures était de 2 (intervalle : 1 à 3), 37,8 % de patients ayant reçu une ligne de traitement antérieure. Tous les patients avaient déjà reçu du lénalidomide et 99,8 % avaient déjà reçu un inhibiteur du protéasome ; 83,6 % étaient réfractaires au lénalidomide. En outre, 5,3 % des patients avaient reçu un anticorps monoclonal anti-CD38 antérieur. MajesTEC-3 a démontré une amélioration statistiquement significative dans le bras Tec‑Dara par rapport au bras contrôle en termes de survie sans progression (SSP) et de survie globale (SG). Les résultats d’efficacité ont été déterminés par l’évaluation du Comité de Revue Indépendant (IRC) selon les critères de l’International Myeloma Working Group (IMWG) de 2016 (voir Tableau 8 et Figures 1 et 2). Tableau 8 : Résultats d’efficacité de MajesTEC-3
| Bras Tec-Dara (N = 291) | Bras témoin (N = 296) | |
|---|---|---|
| Survie sans progression (SSP)a | ||
| Nombre d’événements, n (%) | 44 (15,1) | 187 (63,2) |
| Médiane, mois (IC à 95 %) | NA (NE, NE) | 18,10 (14,6, 22,8) |
| Rapport de risque (IC à 95 %)b ; valeur pc | 0,17 (0,12 ; 0,23) ; < 0,0001 | |
| Taux de SSP à 24 mois, % (IC à 95 %) | 85,2 (80,4 ; 88,9) | 42,2 (36,3 ; 48,0) |
| Taux de SSP à 36 mois, % (IC à 95 %) | 83,4 (78,2 ; 87,4) | 29,7 (23,6 ; 36,0) |
| Réponse complète ou meilleure (RCs + RC)a, n (%) | 238 (81,8) | 95 (32,1) |
| IC à 95 % (%) | (76,9 ; 86,0) | (26,8 ; 37,7) |
| Rapport de cotes (IC à 95 %)d ; valeur pe | 9,56 (6,47 ; 14,14); < 0,0001 | |
| Réponse globale (RCs + RC + TBRP + RP)a, n (%) | 259 (89,0) | 223 (75,3) |
| IC à 95 % (%) | (84,8 ; 92,4) | (70,0 ; 80,1) |
| Rapport de cotes (IC à 95 %)d ; valeur pe | 2,65 (1,68 ; 4,18) ; < 0,0001 | |
| Négativité de la MRDf,g, n/N (%) | 153/262 (58,4) | 46/269 (17,1) |
| IC à 95 % (%) | (52,2 ; 64,4) | (12,8 ; 22,1) |
| Rapport de cotes (IC à 95 %)d ; valeur ph | 6,78 (4,53 ; 10,15) ; < 0,0001 | |
| Survie globale (SG)a | ||
| Nombre d’événements, n (%) | 46 (15,8) | 98 (33,1) |
| Médiane, mois (IC à 95 %) | NA (NE, NE) | NA (41,40 ; NE) |
| Rapport de risque (IC à 95 %)b ; valeur pc | 0,46 (0,32 ; 0,65) ; < 0,0001 | |
| Taux de survie à 24 mois, % (IC à 95 %) | 86,5 (81,9 ; 90,0) | 76,4 (71,1 ; 80,9) |
| Taux de survie à 36 mois, % (IC à 95 %) | 83,3 (78,3 ; 87,2) | 65,0 (58,8 ; 70,5) |
IC = intervalle de confiance ; NE = non estimable ; NA = non atteint ; MRD = maladie résiduelle minimale ; Bras témoin = DPd ou DVd Durée du suivi médian = 34,5 mois a Basé sur l’ensemble d’analyse en intention de traiter b Modèle à risques proportionnels de Cox stratifié. Pour toutes les analyses stratifiées, la stratification reposait sur le stade selon l’ISS (I vs II ou III) et le nombre de lignes de traitement antérieures (1 vs 2 ou 3), définis lors de la randomisation. c Test du log-rank stratifié d L’estimation de Mantel-Haenszel du rapport de cotes commun pour les tableaux stratifiés est utilisée e Test Cochran Mantel-Haenszel de chi-carré (χ2) f Sur la base de l’ensemble d’analyse principal de la MRD évaluée par séquençage de nouvelle génération (NGS), défini comme l’ensemble des patients randomisés de l’étude, à l’exception de ceux recrutés en Chine. g Basé sur un seuil de 10-5 à l’aide d’un test de séquençage de nouvelle génération (clonoSEQ). h Test exact de Fisher
Dans l’étude MajesTEC-3, chez les patients ayant déjà reçu un anticorps monoclonal anti-CD38 (n = 15), le TRG était de 93,3 % (IC à 95 % : 68,1–99,8).
Chez les répondeurs, le délai médian de réponse était de 1,2 mois (intervalle : 0,9 à 25,0 mois) dans le bras Tec-Dara et de 1,2 mois (intervalle : 0,7 à 6,3 mois) dans le bras témoin. Figure 1 : Courbe de Kaplan-Meier de la SSP dans MajesTEC-3
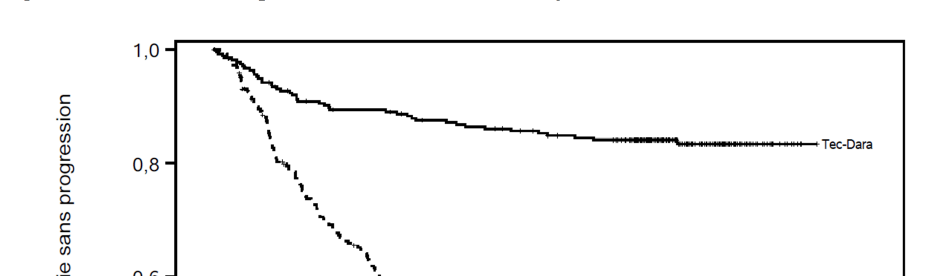
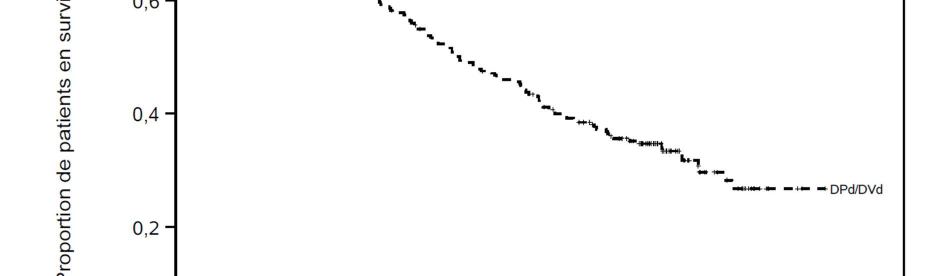
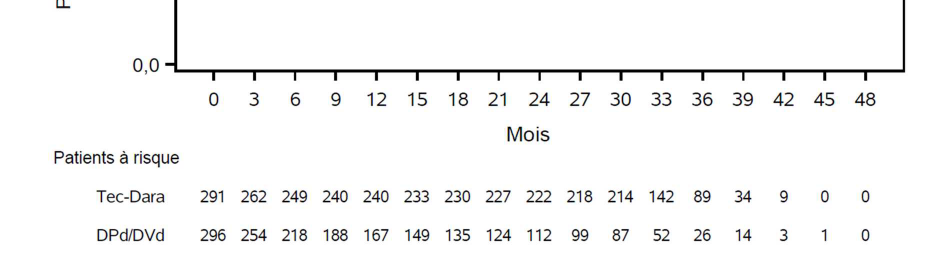
Figure 2 : Courbe de Kaplan-Meier de la SG dans MajesTEC-3
Monothérapie- MajesTEC-1 L’efficacité de TECVAYLI en monothérapie a été évaluée chez des patients atteints de myélome multiple en rechute ou réfractaire, dans une étude de phase 1/2 (MajesTEC-1), en ouvert, multicentrique et à un seul bras. L’étude incluait des patients qui avaient déjà reçu au moins trois traitements antérieurs, incluant un inhibiteur du protéasome, un agent immunomodulateur et un anticorps monoclonal anti-CD38. L’étude excluait les patients ayant subi un accident vasculaire cérébral ou une crise d’épilepsie au cours des 6 derniers mois, et les patients avec un indice de performance (IP) du groupe coopératif des spécialistes en oncologie de l’Est des États-Unis (ECOG, Eastern Cooperative Oncology Group) ≥2, les patients atteints d’une leucémie à plasmocytes, les patients présentant une atteinte active connue du SNC ou des signes cliniques d’atteinte méningée du myélome multiple ou présentant des antécédents actifs ou documentés de maladie auto-immune, à l’exception du vitiligo, du diabète de type 1 et d’une thyroïdite auto-immune antérieure.
Les patients ont reçu des escalades de doses initiales de 0,06 mg/kg et 0,3 mg/kg de TECVAYLI administrées par voie sous-cutanée, suivies de la dose de traitement de 1,5 mg/kg de TECVAYLI administrée par voie sous-cutanée une fois par semaine, jusqu’à progression de la maladie ou apparition d’une toxicité inacceptable. Les patients qui ont présenté une réponse complète (RC) ou mieux pendant au moins 6 mois étaient éligibles à une réduction de la fréquence d'administration à 1,5 mg/kg par voie sous-cutanée toutes les deux semaines jusqu'à progression de la maladie ou apparition d'une toxicité inacceptable (voir rubrique 4.2). La durée médiane entre le palier 1 de l'escalade de dose et le palier 2 de l'escalade de dose était de 2,9 jours (intervalle de 2-7 jours). La durée médiane entre le palier 2 de l'escalade de dose et la dose de traitement initiale était de 3,1 jours (intervalle de 2-9 jours). Les patients ont été hospitalisés pour être surveillés pendant au moins 48 heures après l’administration de chaque dose du schéma d'escalade de dose de TECVAYLI. La population d'efficacité incluait 165 patients. L’âge médian était de 64 ans (intervalle de 33-84 ans) dont 15 % des patients étaient de 75 ans ou plus ; 58 % étaient des hommes ; 81 % étaient caucasiens, 13 % étaient afro-américains, 2 % étaient asiatiques. Le système international de stadification (ISS : International Staging System) au début de l’étude indiquait que 52% des patients étaient au stade I, 35 % au stade II et 12 % au stade III. Une cytogénétique à haut risque (présence de del(17p), t(4;14) ou t(14;16)) était présente chez 26 % des patients. Dix-sept pour cent des patients présentaient des plasmocytomes extramédullaires.
Le délai médian entre le diagnostic initial du myélome multiple et l’inclusion était de 6 ans (intervalle de 0,8-22,7 ans). Le nombre médian de traitements antérieurs était de 5 (intervalle de 2- 14), 23 % des patients ayant reçu 3 traitements antérieurs. Quatre-vingt-deux pour cent des patients avaient déjà reçu une greffe autologue de cellules souches et 4,8 % des patients avaient déjà reçu une greffe allogénique. Soixante-dix-huit pour cent des patients étaient réfractaires aux 3 classes thérapeutiques (réfractaires à un inhibiteur du protéasome, à un agent immunomodulateur et à un anticorps monoclonal anti-CD38).
Les résultats d’efficacité étaient basés sur le taux de réponse globale déterminé par l’évaluation du comité de revue indépendant (IRC : Independent Review Committee) selon les critères 2016 du groupe de travail international sur le myélome (IMWG : International Myeloma Working Group) (voir Tableau 9).
Tableau 9 : Résultats d’efficacité de MajesTEC-1
| Tous les patients traités (N = 165) | |
|---|---|
| Taux de réponse globale (TRG : RCs, RC, TBRP, RP) n(%) | 104 (63,0 %) |
| IC à 95 % (%) | (55,2 %, 70,4 %) |
| Réponse complète stringente (RCs) | 54 (32,7 %) |
| Réponse complète (RC) | 11 (6,7 %) |
| Très bonne réponse partielle (TBRP) | 32 (19,4 %) |
| Réponse partielle (RP) | 7 (4,2 %) |
| Durée de la réponse (DR) (mois) | |
| Nombre de répondeurs DR (Mois) : Médiane (IC à 95 %) | 104 18,4 (14,9, NE)1 |
| Délai avant la première réponse (mois) | |
| Nombre de répondeurs Médiane Intervalle | 104 1,2 (0,2 ; 5,5) |
| Taux de MRD négative2chez tous les patients traités, n (%) [N = 165] | 44 (26,7 %) |
| IC à 95 % (%) | (20,1 %, 34,1 %) |
| Taux de MRD négative2,3chez les patients obtenant une RC ou une RCs, n (%) [N = 65] | 30 (46,2 %) |
| IC à 95 % (%) | (33,7 %, 59,0 %) |
1 NE = non estimable 2 Le taux de MRD négative est défini comme la proportion de participants ayant atteint un statut MRD négative (seuil de test à 10-5) à tout moment après la dose initiale et avant la progression de la maladie (PM) ou un traitement anti- myélome ultérieur. 3 Seules les évaluations de la MRD (seuil de test à 10-5) dans les 3 mois suivant l’obtention d’une RC/RCs jusqu’au décès/progression/traitement ultérieur (exclusif) sont prises en compte.
Les résultats d'une analyse d'efficacité mise à jour après un suivi médian de 30,6 mois parmi les répondeurs (n=104) ont montré une proportion plus élevée de patients en RC (7,3%) et en RCs (38,8%) par rapport à l'analyse initiale. Les taux de MRD négative ont également augmenté chez tous les patients traités (29,1%) et chez les patients en RC ou RCs (51,3%). La médiane de la DR était de 24,0 mois (17,0 ; NE). Le suivi médian après le changement de schéma posologique était de 12,6 mois (intervalle entre 1,0 et 24,7) chez les patients qui sont passés à 1,5 mg/kg par voie sous-cutanée toutes les deux semaines.
Population pédiatrique
L’Agence européenne des médicaments a accordé une dérogation à l’obligation de soumettre les résultats d'études réalisées avec TECVAYLI dans tous les sous-groupes de la population pédiatrique pour le myélome multiple (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Le teclistamab a présenté une pharmacocinétique approximativement proportionnelle à la dose administrée par voie sous-cutanée dans une gamme de doses allant de 0,08 mg/kg à 3 mg/kg en monothérapie. Après la dose recommandée de teclistamab en monothérapie, 90 % de l’exposition à l’état d’équilibre a été atteinte après 12 doses de traitement hebdomadaires. Le rapport d’accumulation moyen entre la première et la 13ème dose de traitement hebdomadaire de teclistamab 1,5 mg/kg était de 4,2 fois pour la Cmax, de 4,1 fois pour la Cmin et de 5,3 fois pour la Cmoy.
Les caractéristiques pharmacocinétiques du teclistamab étaient cohérentes, qu’il soit utilisé en monothérapie ou en association avec le daratumumab.
La Cmax, la Cmin et la Cmoy du teclistamab sont présentées dans le Tableau 10.
Tableau 10 : Paramètres pharmacocinétiques du teclistamab pour la dose recommandée chez des patients atteints d’un myélome multiple en rechute ou réfractaire
| C (μg/mL) max | C (μg/mL) min | C (μg/mL) moy | |
|---|---|---|---|
| Teclistamab en monothérapie | |||
| État d’équilibre à une dose hebdomadaire de 1,5 mg/kga | 23,8 (55 %) | 21,1 (63 %) | 22,8 (57 %) |
| Teclistamab en association avec le daratumumab | |||
| Première dose de 1,5 mg/kg | 6,36 (54 %) | 5,79 (59 %) | 4,96 (55 %) |
| Fin de l’administration hebdomadaire de 1,5 mg/kgb | 19,6 (54 %) | 17,3 (62 %) | 18,6 (56 %) |
| Fin de l’administration Q2S de 3,0 mg/kgc | 29,9 (55 %) | 19,8 (85 %) | 26,2 (62 %) |
| État d’équilibre de l’administration Q4S de 3,0 mg/kgd | 20,2 (52 %) | 5,82 (152 %) | 13,7 (67 %) |
Cmoy = concentration sérique moyenne de teclistamab au cours d’un intervalle d’administration ; Cmax = concentration sérique maximale de teclistamab ; Cmin = concentration sérique minimale de teclistamab avant l’administration de la dose suivante ; Q2S = toutes les 2 semaines, Q4S = toutes les 4 semaines. a exposition à l’état d’équilibre pour la 13ème dose hebdomadaire. b Exposition pour la 7ème dose hebdomadaire. c Exposition pour la 8ème dose Q2S. d exposition à l’état d’équilibre pour la 5ème dose Q4S. Remarque : Les données sont présentées sous forme de moyenne géométrique (% CV).
Absorption
La biodisponibilité moyenne de teclistamab était de 72% lors d’une administration sous-cutanée. Le Tmax médian (intervalle) de teclistamab après la première et la 13ème dose de traitement hebdomadaire en monothérapie étaient de 139 heures (19 à 168) et de 72 heures (24 à 168) respectivement.
Distribution
Le volume moyen de distribution était de 5,63 L (CV [coefficient de variation] de 29%). Elimination
La clairance du teclistamab diminue dans le temps, avec une réduction maximale moyenne (CV) de 40,8 % (56 %) entre la dose initiale et la 13ème dose de traitement hebdomadaire en monothérapie. La moyenne géométrique de la clairance (CV) est de 0,472 L/jour (64 %) à la 13ème dose de traitement hebdomadaire en monothérapie. Les patients qui arrêtent le teclistamab après la 13ème dose de traitement hebdomadaire en monothérapie doivent présenter une réduction de 50 % de la concentration de teclistamab depuis la Cmax à un délai médian (5ème au 95ème percentile) de 15 jours (7 à 33) après le Tmax et une réduction de 97 % de la concentration de teclistamab depuis la Cmax à un délai médian de 69 jours (32 à 163) après le Tmax.
L’analyse pharmacocinétique de population a montré que le BCMA soluble n’avait pas d’impact sur les concentrations sériques de teclistamab.
Populations particulières
La pharmacocinétique de TECVAYLI chez les patients pédiatriques âgés de 17 ans et moins n’a pas été étudiée.
Les résultats des analyses pharmacocinétiques de population indiquent que l’âge (24 à 84 ans) et le sexe n’ont pas influencé la pharmacocinétique du teclistamab.
Insuffisance rénale
Aucune étude formelle de TECVAYLI chez les patients souffrant d’insuffisance rénale n’a été réalisée.
Les résultats des analyses pharmacocinétiques de population indiquent que l’insuffisance rénale légère (60 mL/min ≤= débit de filtration glomérulaire estimé (DFGe) < 90 mL/min) ou modérée (30 mL/min ≤= DFGe < 60 mL/min) n’a pas influencé de manière significative la pharmacocinétique du teclistamab. Des données limitées sont disponibles chez les patients atteints d’insuffisance rénale sévère.
Insuffisance hépatique
Aucune étude formelle de TECVAYLI chez les patients souffrant d’insuffisance hépatique n’a été réalisée.
Les résultats des analyses pharmacocinétiques de population indiquent que l’insuffisance hépatique légère (bilirubine totale > 1 à 1,5 fois la limite supérieure de la normale [LSN] et aspartate aminotransférase [ASAT] ou bilirubine totale ≤LSN et ASAT > LSN) n’a pas influencé de manière significative la pharmacocinétique du teclistamab. Les données sont limitées chez les patients présentant une insuffisance hépatique modérée et aucune donnée n'est disponible chez des patients atteints d’insuffisance hépatique sévère.
5.3 Données de sécurité préclinique
Carcinogénicité et mutagénicité
Aucune étude animale n’a été réalisée pour évaluer le potentiel cancérigène ou génotoxique du teclistamab.
Toxicologie sur la reproduction et la fertilité
Aucune étude animale n’a été menée pour évaluer les effets du teclistamab sur la reproduction et le développement fœtal. Dans l’étude de toxicité à doses répétées de 5 semaines chez le singe cynomolgus, il n’y a pas eu d’effets notables sur les organes reproducteurs mâles et femelles à des doses allant jusqu’à 30 mg/kg/semaine (environ 22 fois la dose maximale recommandée chez l’homme, sur la base de l’exposition de l’ASC) par voie intraveineuse pendant 5 semaines.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
EDTA sel disodique dihydraté Acide acétique glacial Polysorbate 20 (E432) Acétate de sodium trihydraté Saccharose Eau pour préparation injectable
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
6.3 Durée de conservation
Flacon non ouvert
2 ans
Après ouverture
La stabilité physico-chimique après ouverture du flacon, y compris en cas de conservation du produit dans des seringues, a été démontrée pendant 8 jours à une température comprise entre 2 °C et 8 °C, et pendant 24 heures à température ambiante (15 °C - 30 °C).
D’un point de vue microbiologique, le produit doit être utilisé immédiatement. En cas d’utilisation non immédiate, les durées et conditions de conservation avant utilisation relèvent de la responsabilité de l’utilisateur et ne devraient normalement pas dépasser 24 heures à une température comprise entre 2 °C et 8 °C, à moins que la préparation ait eu lieu dans des conditions aseptiques contrôlées et validées.
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (entre 2 °C et 8 °C). Ne pas congeler. À conserver dans l’emballage d’origine à l’abri de la lumière.
6.5 Nature et contenu de l’emballage extérieur
3 mL de solution injectable dans un flacon en verre de type 1 muni d’un bouchon en élastomère et d’un opercule en aluminium avec une capsule amovible contenant 30 mg de teclistamab (10 mg/mL). Conditionnement de 1 flacon.
1,7 mL de solution injectable dans un flacon en verre de type 1 muni d’un bouchon en élastomère et d'un opercule en aluminium avec une capsule amovible contenant 153 mg de teclistamab (90 mg/mL). Conditionnement de 1 flacon.
6.6 Précautions particulières d’élimination et manipulation
Il est très important que les instructions de préparation et d’administration fournies dans cette rubrique soient strictement respectées afin de minimiser les erreurs potentielles de dosage avec les flacons de TECVAYLI 10 mg/mL et TECVAYLI 90 mg/mL.
TECVAYLI doit être administré par injection sous-cutanée uniquement. Ne pas administrer TECVAYLI par voie intraveineuse.
TECVAYLI doit être administré par un professionnel de santé disposant du personnel médical formé de manière adéquate et du matériel médical approprié pour gérer les réactions sévères, y compris le syndrome de relargage des cytokines (voir rubrique 4.4).
Les flacons de TECVAYLI 10 mg/mL et TECVAYLI 90 mg/mL sont réservés à un usage unique.
Les flacons de TECVAYLI de concentrations différentes ne doivent pas être combinés pour obtenir la dose de traitement.
Une technique aseptique doit être utilisée pour préparer et administrer TECVAYLI.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
Préparation de TECVAYLI
Vérifiez la dose prescrite pour chaque injection de TECVAYLI. Pour minimiser les erreurs, utilisez les tableaux suivants pour préparer l’injection de TECVAYLI.
Utiliser le Tableau 11 pour déterminer la dose totale, le volume d’injection et le nombre
o de flacons nécessaires en fonction du poids corporel du patient pour le palier 1 de l'escalade de dose en utilisant le flacon de TECVAYLI 10 mg/mL.
Tableau 11 : Volumes d’injection de TECVAYLI (10 mg/mL) pour le palier 1 de l'escalade de dose (0,06 mg/kg)
| Palier 1 de l'escalade de dose (0,06 mg/kg) | Poids corporel (kg) | Dose totale (mg) | Volume d’injection (mL) | Nombre de flacons (1 flacon= 3 mL) |
|---|---|---|---|---|
| 35-39,9 | 2,2 | 0,22 | 1 | |
| 40-44,9 | 2,5 | 0,25 | 1 | |
| 45-49,9 | 2,8 | 0,28 | 1 | |
| 50-59,9 | 3,3 | 0,33 | 1 | |
| 60-69,9 | 3,9 | 0,39 | 1 | |
| 70-79,9 | 4,5 | 0,45 | 1 | |
| 80-89,9 | 5,1 | 0,51 | 1 | |
| 90-99,9 | 5,7 | 0,57 | 1 | |
| 100-109,9 | 6,3 | 0,63 | 1 | |
| 110-119,9 | 6,9 | 0,69 | 1 | |
| 120-129,9 | 7,5 | 0,75 | 1 | |
| 130-139,9 | 8,1 | 0,81 | 1 | |
| 140-149,9 | 8,7 | 0,87 | 1 | |
| 150-160 | 9,3 | 0,93 | 1 |
Utiliser le Tableau 12 pour déterminer la dose totale, le volume d’injection et le nombre
o de flacons nécessaires en fonction du poids corporel du patient pour le palier 2 de l'escalade de dose en utilisant le flacon de TECVAYLI 10 mg/mL. Tableau 12 : Volumes d’injection de TECVAYLI (10 mg/mL) pour le palier 2 de l'escalade de dose (0,3 mg/kg)
| Palier 2 de l'escalade de dose (0,3 mg/kg) | Poids corporel (kg) | Dose totale (mg) | Volume d’injection (mL) | Nombre de flacons (1 flacon= 3 mL) |
|---|---|---|---|---|
| 35-39,9 | 11 | 1,1 | 1 | |
| 40-44,9 | 13 | 1,3 | 1 | |
| 45-49,9 | 14 | 1,4 | 1 | |
| 50-59,9 | 16 | 1,6 | 1 | |
| 60-69,9 | 19 | 1,9 | 1 | |
| 70-79,9 | 22 | 2,2 | 1 | |
| 80-89,9 | 25 | 2,5 | 1 | |
| 90-99,9 | 28 | 2,8 | 1 | |
| 100-109,9 | 31 | 3,1 | 2 | |
| 110-119,9 | 34 | 3,4 | 2 | |
| 120-129,9 | 37 | 3,7 | 2 | |
| 130-139,9 | 40 | 4,0 | 2 | |
| 140-149,9 | 43 | 4,3 | 2 | |
| 150-160 | 47 | 4,7 | 2 |
Utiliser le Tableau 13 pour déterminer la dose totale, le volume d’injection et le nombre
o de flacons nécessaires en fonction du poids corporel du patient pour la dose de traitement de 1,5 mg/kg en utilisant le flacon de TECVAYLI 90 mg/mL.
| Tableau 13 : Volumes d’injection de TECVAYLI (90 mg/mL) pour la dose de traitement | ||||||
|---|---|---|---|---|---|---|
| (1,5 mg/kg) | ||||||
| Dose de traitement (1,5 mg/kg) | Poids corporel (kg) | Dose totale (mg) | Volume d’injection (mL) | Nombre de flacons (1 flacon = 1,7 mL) | ||
| 35-39,9 | 56 | 0,62 | 1 | |||
| 40-44,9 | 64 | 0,71 | 1 | |||
| 45-49,9 | 71 | 0,79 | 1 | |||
| 50-59,9 | 83 | 0,92 | 1 | |||
| 60-69,9 | 99 | 1,1 | 1 | |||
| 70-79,9 | 108 | 1,2 | 1 | |||
| 80-89,9 | 126 | 1,4 | 1 | |||
| 90-99,9 | 144 | 1,6 | 1 | |||
| 100-109,9 | 153 | 1,7 | 1 | |||
| 110-119,9 | 171 | 1,9 | 2 | |||
| 120-129,9 | 189 | 2,1 | 2 | |||
| 130-139,9 | 198 | 2,2 | 2 | |||
| 140-149,9 | 216 | 2,4 | 2 | |||
| 150-160 | 234 | 2,6 | 2 |
Utiliser le Tableau 14 pour déterminer la dose totale, le volume d’injection et le nombre de
o flacons nécessaires en fonction du poids corporel du patient pour la dose de traitement de 3 mg/kg, en utilisant le flacon de TECVAYLI 90 mg/mL.
Tableau 14 : Volumes d'injection de TECVAYLI (90 mg/mL) pour la dose de traitement (3 mg/kg)
| Dose de traitement (3 mg/kg) | Poids corporel (kg) | Dose totale (mg) | Volume d'injection (mL) | Nombre de flacons (1 flacon = 1,7 m L) |
|---|---|---|---|---|
| 35-39,9 | 108 | 1,2 | 1 | |
| 40-44,9 | 126 | 1,4 | 1 | |
| 45-49,9 | 144 | 1,6 | 1 |
| 50-59,9 | 162 | 1,8 | 2 | |
|---|---|---|---|---|
| 60-69,9 | 198 | 2,2 | 2 | |
| 70-79,9 | 225 | 2,5 | 2 | |
| 80-89,9 | 252 | 2,8 | 2 | |
| 90-99,9 | 288 | 3,2 | 2 | |
| 100-109,9 | 315 | 3,5 | 3 | |
| 110-119,9 | 342 | 3,8 | 3 | |
| 120-129,9 | 378 | 4,2 | 3 | |
| 130-139,9 | 405 | 4,5 | 3 | |
| 140-149,9 | 432 | 4,8 | 3 | |
| 150-160 | 468 | 5,2 | 4 |
Sortir le flacon adéquat de TECVAYLI du réfrigérateur (2 °C-8 °C) et le laisser s’équilibrer à température ambiante (15 °C-30 °C) si nécessaire pendant au moins 15 minutes. Ne pas réchauffer TECVAYLI d’une autre manière.
Une fois équilibré, agiter doucement le flacon pendant environ 10 secondes pour le mélanger. Ne pas secouer.
Prélever le volume d’injection requis de TECVAYLI du ou des flacon(s) dans une seringue de taille appropriée en utilisant une aiguille de transfert.
o Chaque volume d’injection ne doit pas dépasser 2,0 mL. Répartir les doses nécessitant plus de 2,0 mL de manière égale dans plusieurs seringues.
TECVAYLI est compatible avec les aiguilles d’injection en acier inoxydable et les seringues en polypropylène et en polycarbonate.
Remplacer l’aiguille de transfert par une aiguille de taille appropriée pour injection.
Inspecter visuellement TECVAYLI pour détecter la présence de particules et d’un changement de couleur avant l’administration. Ne pas utiliser si la solution a changé de couleur, est trouble ou contient des particules étrangères. TECVAYLI solution injectable est incolore à jaune clair.
o
Administration de TECVAYLI
Injecter le volume requis de TECVAYLI dans le tissu sous-cutané de l’abdomen (site d’injection privilégié). Alternativement, TECVAYLI peut être injecté dans le tissu sous-cutané à d’autres endroits (par exemple, la cuisse).
Si plusieurs injections sont nécessaires (en monothérapie ou en association), les injections de TECVAYLI doivent être espacées d’au moins 2 cm.
Ne pas injecter dans les tatouages, les cicatrices ou les zones où la peau est rouge, meurtrie, sensible, dure ou non intacte.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Janssen-Cilag International NV Turnhoutseweg 30 B-2340 Beerse Belgique
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/22/1675/001 (10 mg/ml) EU/1/22/1675/002 (90 mg/ml)
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE
L’AUTORISATION
Date de première autorisation : 23 août 2022 Date du dernier renouvellement : 12 juin 2026
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
ANNEXE II
A. FABRICANT DE LA SUBSTANCE ACTIVE D’ORIGINE
BIOLOGIQUE ET FABRICANT RESPONSABLE DE LA LIBÉRATION DES LOTS
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET
D’UTILISATION
C. AUTRES CONDITIONS ET OBLIGATIONS DE L’AUTORISATION
DE MISE SUR LE MARCHÉ
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE UTILISATION
SÛRE ET EFFICACE DU MÉDICAMENT
A. FABRICANT DE LA SUBSTANCE ACTIVE D’ORIGINE BIOLOGIQUE ET
FABRICANT RESPONSABLE DE LA LIBÉRATION DES LOTS
Nom et adresse du fabricant de la substance active d’origine biologique
Janssen Sciences Ireland UC Barnahely, Ringaskiddy, Co. Cork Irlande
Nom et adresse du fabricant responsable de la libération des lots
Janssen Biologics B.V. Einsteinweg 101 2333 CB Leiden Pays-Bas
Janssen Pharmaceutica NV Turnhoutseweg 30 B-2340 Beerse Belgique
Le nom et l’adresse du fabricant responsable de la libération du lot concerné doivent figurer sur la notice du médicament.
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET D’UTILISATION
Médicament soumis à prescription médicale restreinte (voir annexe I : Résumé des Caractéristiques du Produit, rubrique 4.2).
C. AUTRES CONDITIONS ET OBLIGATIONS DE L’AUTORISATION DE MISE SUR
LE MARCHÉ
Rapports périodiques actualisés de sécurité (PSURs)
Les exigences relatives à la soumission des PSURs pour ce médicament sont définies dans la liste des dates de référence pour l’Union (liste EURD) prévue à l’article 107 quater, paragraphe 7, de la directive 2001/83/CE et ses actualisations publiées sur le portail web européen des médicaments.
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE UTILISATION SÛRE ET
EFFICACE DU MÉDICAMENT
Plan de gestion des risques (PGR)
Le titulaire de l’autorisation de mise sur le marché réalise les activités de pharmacovigilance et interventions requises décrites dans le PGR adopté et présenté dans le Module 1.8.2 de l’autorisation de mise sur le marché, ainsi que toutes actualisations ultérieures adoptées du PGR.
De plus, un PGR actualisé doit être soumis :
A la demande de l’Agence européenne des médicaments ;
Dès lors que le système de gestion des risques est modifié, notamment en cas de réception de nouvelles informations pouvant entraîner un changement significatif du profil bénéfice/risque, ou lorsqu’une étape importante (pharmacovigilance ou réduction du risque) est franchie.
Mesures additionnelles de réduction du risque
Le titulaire de l’AMM doit s’assurer que dans chaque état membre où TECVAYLI est commercialisé, tous les patients/soignants susceptibles d’utiliser le teclistamab ont accès à/reçoivent la carte patient qui informera et expliquera aux patients les risques de SRC et d’ICANS. La carte patient comprend également un message d’avertissement destiné aux professionnels de santé traitant le patient indiquant que le patient reçoit du teclistamab.
La carte patient contiendra les messages clés suivants :
Une description des principaux signes et symptômes de SRC et d’ICANS
Une description du moment où il faut consulter immédiatement un professionnel de santé ou un service d’urgence médicale, en cas d’apparition de signes et de symptômes de SRC ou d’ICANS
Les coordonnées du médecin prescripteur
ANNEXE III - ÉTIQUETAGE ET NOTICE
A. ÉTIQUETAGE MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
BOÎTE
1. DÉNOMINATION DU MÉDICAMENT
TECVAYLI 10 mg/mL solution injectable teclistamab
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Un flacon de 3 mL contient 30 mg de teclistamab (10 mg/mL)
3. LISTE DES EXCIPIENTS
Excipients : EDTA sel disodique dihydraté, acide acétique glacial, polysorbate 20, acétate de sodium trihydraté, saccharose, eau pour préparations injectables.
4. FORME PHARMACEUTIQUE ET CONTENU
Solution injectable 1 flacon, 30 mg/3 mL Escalade de dose
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie sous-cutanée uniquement.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
Ne pas secouer.
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver au réfrigérateur. Ne pas congeler. À conserver dans l’emballage d’origine à l’abri de la lumière.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Janssen-Cilag International NV Turnhoutseweg 30 B-2340 Beerse Belgique
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/22/1675/001
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Justification de ne pas inclure l’information en Braille acceptée.
17. IDENTIFIANT UNIQUE – CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE – DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN MENTIONS MINIMALES DEVANT FIGURER SUR LES PETITS CONDITIONNEMENTS PRIMAIRES
ÉTIQUETTE FLACON
1. DÉNOMINATION DU MÉDICAMENT ET VOIE(S) D’ADMINISTRATION
TECVAYLI 10 mg/mL injection teclistamab teclistamab SC
2. MODE D’ADMINISTRATION
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. CONTENU EN POIDS, VOLUME OU UNITÉ
30 mg/3 mL
6. AUTRE
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
BOÎTE
1. DÉNOMINATION DU MÉDICAMENT
TECVAYLI 90 mg/mL solution injectable teclistamab
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Un flacon de 1,7 mL contient 153 mg de teclistamab (90 mg/mL).
3. LISTE DES EXCIPIENTS
Excipients : EDTA sel disodique dihydraté, acide acétique glacial, polysorbate 20, acétate de sodium trihydraté, saccharose, eau pour préparations injectables.
4. FORME PHARMACEUTIQUE ET CONTENU
Solution injectable 1 flacon, 153 mg/1,7 mL Dose de traitement
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie sous-cutanée uniquement.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
Ne pas secouer.
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver au réfrigérateur. Ne pas congeler. À conserver dans l’emballage d’origine à l’abri de la lumière.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Janssen-Cilag International NV Turnhoutseweg 30 B-2340 Beerse Belgique
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/22/1675/002
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Justification de ne pas inclure l’information en Braille acceptée.
17. IDENTIFIANT UNIQUE – CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE – DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN MENTIONS MINIMALES DEVANT FIGURER SUR LES PETITS CONDITIONNEMENTS PRIMAIRES
ÉTIQUETTE FLACON
1. DÉNOMINATION DU MÉDICAMENT ET VOIE(S) D’ADMINISTRATION
TECVAYLI 90 mg/mL injection teclistamab teclistamab SC
2. MODE D’ADMINISTRATION
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. CONTENU EN POIDS, VOLUME OU UNITÉ
153 mg/1,7 mL
6. AUTRE
B. NOTICE
Notice : information du patient
TECVAYLI 10 mg/mL solution injectable TECVAYLI 90 mg/mL solution injectable
teclistamab
Ce médicament fait l’objet d’une surveillance supplémentaire qui permettra l’identification rapide de nouvelles informations relatives à la sécurité. Vous pouvez y contribuer en signalant tout effet indésirable que vous observez. Voir en fin de rubrique 4 comment déclarer les effets indésirables.
Veuillez lire attentivement cette notice avant de recevoir ce médicament car elle contient des informations importantes pour vous.
Gardez cette notice. Vous pourriez avoir besoin de la relire.
Si vous avez d’autres questions, interrogez votre médecin ou votre infirmier/ère.
Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou à votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
Que contient cette notice ? 1. Qu’est-ce que TECVAYLI et dans quels cas est-il utilisé 2. Quelles sont les informations à connaître avant de recevoir TECVAYLI 3. Comment TECVAYLI est-il administré 4. Quels sont les effets indésirables éventuels? 5. Comment conserver TECVAYLI 6. Contenu de l’emballage et autres informations
1. Qu’est-ce que TECVAYLI et dans quels cas est-il utilisé
TECVAYLI est un médicament contre le cancer qui contient la substance active « teclistamab » et est utilisé pour traiter les adultes atteints d’un type de cancer de la moelle osseuse appelé myélome multiple, seul ou en association avec un autre médicament contre le cancer, appelé daratumumab.
Il est important que vous lisiez la notice destinée au patient du daratumumab. Si vous avez des questions concernant ce médicament, veuillez contactez votre médecin.
Comment agit TECVAYLI TECVAYLI est un anticorps (un type de protéine), conçu pour reconnaître et se fixer sur des cibles spécifiques dans votre corps. TECVAYLI cible l'antigène de maturation des lymphocytes B (BCMA), présent sur les cellules cancéreuses du myélome multiple, et le cluster de différentiation 3 (CD3), présent sur les lymphocytes T de votre système immunitaire. Ce médicament agit en se fixant sur ces cellules et les rapprochent, afin que votre système immunitaire puisse détruire les cellules cancéreuses du myélome multiple.
2. Quelles sont les informations à connaître avant de recevoir TECVAYLI
Vous ne devez pas recevoir TECVAYLI si vous êtes allergique au teclistamab ou à l’un des autres composants contenus dans ce médicament mentionnés dans la rubrique 6. Si vous n’êtes pas sûr(e) d’être allergique, consultez votre médecin ou votre infirmier/ère avant de recevoir TECVAYLI.
Avertissements et précautions Adressez-vous à votre médecin ou votre infirmier/ère avant de recevoir TECVAYLI si vous
avez subi un accident vasculaire cérébral ou des convulsions au cours des 6 derniers mois.
avez déjà eu ou pourriez avoir une infection par le virus de l'hépatite B. En effet, TECVAYLI pourrait réactiver le virus de l'hépatite B. Votre médecin vérifiera les signes de cette infection avant, pendant et un certain temps après le traitement par TECVAYLI. Informez votre médecin ou votre infirmier/ère si vous ressentez une aggravation de la fatigue ou un jaunissement de votre peau ou de la partie blanche de vos yeux.
A tout moment pendant ou après votre traitement, informez immédiatement votre médecin ou votre infirmier/ère si vous :
remarquez de nouveaux symptômes ou une aggravation des symptômes de la leucoencéphalopathie multifocale progressive (LEMP). La LEMP est une infection cérébrale grave et potentiellement fatale. Les symptômes peuvent inclure, sans s'y limiter, une vision floue, une perte de vision ou une vision double, des difficultés à parler, une faiblesse dans un bras ou une jambe, un changement dans votre façon de marcher ou des problèmes d'équilibre, un engourdissement persistant, une diminution ou une perte de la sensation, une perte de mémoire ou de la confusion.
TECVAYLI et vaccins Adressez-vous à votre médecin ou votre infirmier/ère avant de recevoir TECVAYLI si vous avez été vacciné(e) récemment ou si vous allez être vacciné(e). Vous ne devez pas recevoir de vaccins vivants quatre semaines avant et jusqu’à quatre semaines après avoir reçu votre traitement par TECVAYLI.
Examens et contrôles Avant de vous administrer TECVAYLI, votre médecin vérifiera votre numération sanguine pour détecter la présence de signes d’infection. Si vous avez une infection, elle sera traitée avant que vous receviez TECVAYLI. Votre médecin vérifiera également si vous êtes enceinte ou si vous allaitez.
Pendant votre traitement par TECVAYLI, votre médecin vous surveillera pour détecter d’éventuels effets indésirables. Votre médecin vérifiera régulièrement votre numération sanguine, car le nombre de cellules sanguines et d’autres composants du sang peut diminuer.
Attention aux effets indésirables graves. Informez immédiatement votre médecin ou votre infirmier/ère si vous présentez l’un des symptômes suivants :
Signes d’une maladie connue sous le nom de « syndrome de relargage des cytokines » (SRC). Le syndrome de relargage des cytokines est une réaction immunitaire grave entraînant des symptômes tels que fièvre, frissons, nausées, maux de tête, accélération du rythme cardiaque, sensation de vertige et difficulté à respirer.
Effets sur votre système nerveux. Les symptômes comprennent une sensation de confusion, une sensation de baisse de la vigilance, une somnolence, ou des difficultés à écrire et/ou parler. Certains de ces symptômes peuvent être les signes d’une réaction immunitaire grave appelée « syndrome de neurotoxicité lié aux cellules effectrices de l’immunité » (ICANS).
Signes et symptômes d’une infection.
Douleur accrue ou faiblesse dans un bras ou une jambe. Il peut s'agir d'une poussée tumorale : une réaction à certains médicaments agissant sur le système immunitaire et qui ressemble à une aggravation du cancer.
Informez votre médecin ou votre infirmier/ère si vous remarquez des signes mentionnés ci-dessus.
Enfants et adolescents Ne donnez pas TECVAYLI à des enfants ou adolescents âgés de moins de 18 ans, car les effets de ce médicament sur eux ne sont pas connus.
Autres médicaments et TECVAYLI Informez votre médecin ou infirmier/ère si vous prenez, avez récemment pris ou pourriez prendre tout autre médicament. Cela comprend les médicaments que vous pouvez obtenir sans ordonnance et les préparations à base de plantes. Grossesse et allaitement Les effets de TECVAYLI sur les enfants à naître et le passage dans le lait maternel ne sont pas connus.
Grossesse - informations pour les femmes Informez votre médecin ou infirmier/ère avant que l’on vous administre TECVAYLI si vous êtes enceinte, pensez être enceinte ou planifiez une grossesse. Si vous débutez une grossesse au cours de votre traitement par ce médicament, informez-en immédiatement votre médecin ou votre infirmier/ère.
Grossesse - informations pour les hommes Si votre partenaire débute une grossesse pendant que vous prenez ce médicament, prévenez immédiatement votre médecin.
Contraception - informations pour les femmes en âge de procréer Si vous êtes en âge de procréer, vous devez utiliser une contraception efficace pendant le traitement et pendant 5 mois après avoir arrêté le traitement par TECVAYLI.
Contraception - informations pour les hommes Si votre partenaire peut devenir enceinte, vous devez utiliser une contraception efficace pendant le traitement et pendant 3 mois après l’arrêt du traitement par TECVAYLI.
Allaitement Vous déciderez avec votre médecin si les bénéfices de l’allaitement maternel l’emportent sur les risques encourus par votre enfant. Si vous et votre médecin décidez d’arrêter de prendre ce médicament, vous ne devez pas allaiter pendant 5 mois après l’arrêt du traitement.
Conduite de véhicules et utilisation de machines Certaines personnes peuvent se sentir fatiguées, étourdies ou confuses pendant le traitement par TECVAYLI. Ne conduisez pas, n’utilisez pas d’outils, ne faites pas fonctionner de machines lourdes, ou ne faites pas de choses qui pourraient représenter un danger pour vous au moins 48 heures après avoir reçu votre troisième dose de TECVAYLI ou selon les instructions de votre médecin.
TECVAYLI contient du sodium TECVAYLI contient moins de 1 mmol de sodium (23 mg) par dose, c’est-à-dire qu’il est essentiellement « sans sodium ».
TECVAYLI contient du polysorbate TECVAYLI contient 0,4 mg de polysorbate 20 par mL, équivalent à 1,2 mg par flacon de 3 mL et 0,68 mg par flacon de 1,7 mL. Les polysorbates peuvent provoquer des réactions allergiques. Informez votre médecin si vous avez déjà présenté une allergie.
3. Comment TECVAYLI est-il administré
Quelle dose vous est administrée Votre médecin déterminera votre dose de TECVAYLI. La dose de TECVAYLI dépendra de votre poids corporel. Les deux premières doses seront plus basses, elles sont appelées « doses d’escalade ». Vous recevrez ensuite la première « dose de traitement » de TECVAYLI et continuerez à recevoir une « dose de traitement » tant que vous tirerez un bénéfice de TECVAYLI.
Votre médecin déterminera le nombre de jours à respecter entre les doses de TECVAYLI ainsi que le nombre de traitements que vous recevrez.
Votre médecin surveillera l’apparition d’effets indésirables après chacune de vos trois premières doses, et ce pendant 2 jours après chaque dose. Vous devrez rester à proximité d’un établissement de santé après les trois premières doses au cas où vous auriez des effets indésirables.
Comment le médicament est-il administré TECVAYLI vous sera administré par un médecin ou un(e) infirmier/ère sous forme d’une injection sous la peau (injection « sous-cutanée »). Il est administré dans la région de l’estomac (abdomen) ou de la cuisse.
Autres médicaments administrés pendant le traitement par TECVAYLI Vous recevrez des médicaments 1 à 3 heures avant chacune des trois premières doses de TECVAYLI qui aident à réduire le risque d’effets indésirables tels que le syndrome de relargage des cytokines. Ceux-ci peuvent inclure :
des médicaments pour réduire le risque de réactions allergiques (antihistaminiques)
des médicaments pour réduire le risque d’inflammation (corticoïdes)
des médicaments pour réduire le risque de fièvre (comme le paracétamol)
Ces médicaments pourraient également vous être administrés pour des doses ultérieures de TECVAYLI en fonction des symptômes que vous présentez.
Vous pourriez également recevoir d’autres médicaments en fonction des symptômes que vous pourriez présenter ou de vos antécédents médicaux.
Si vous avez utilisé plus de TECVAYLI que vous n’auriez dû Ce médicament vous sera administré par un médecin ou un(e) infirmier/ère, et il est donc peu probable que vous receviez une dose de médicament trop importante. Dans le cas où on vous en administrerait trop (surdosage), votre médecin surveillera l’apparition d’effets indésirables.
Si vous oubliez votre rendez-vous pour recevoir TECVAYLI Il est très important d’aller à tous vos rendez-vous. Si vous manquez un rendez-vous, convenez d’un autre dès que possible.
Si vous avez d’autres questions sur l’utilisation de ce médicament, demandez plus d’informations à votre médecin ou à votre infirmier/ère.
4. Quels sont les effets indésirables éventuels ?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
Effets indésirables graves Consultez immédiatement un médecin si vous présentez l’un des effets indésirables graves suivants, qui peuvent être sévères et potentiellement mortels.
Très fréquents (peuvent affecter plus d’1 personne sur 10) :
réaction immunitaire grave (« syndrome de relargage des cytokines ») pouvant entraîner de la fièvre, des frissons, des nausées, des maux de tête, une accélération du rythme cardiaque, des vertiges et des difficultés respiratoires
faible taux d’anticorps appelés « immunoglobulines » dans le sang (hypogammaglobulinémie), ce qui peut favoriser les infections
faible taux d’un type de globules blancs (neutropénie)
infection, pouvant se manifester par de la fièvre, des frissons, des tremblements, une toux, un essoufflement, une respiration rapide et une accélération du pouls Fréquents (peuvent affecter jusqu’à 1 personne sur 10) :
Effets sur votre système nerveux. Ces effets peuvent être les signes d’une réaction immunitaire grave et potentiellement fatale appelée « syndrome de neurotoxicité lié aux cellules effectrices de l’immunité » (ICANS). Certains de ces symptômes sont les suivants :
o sensation de confusion sensation de baisse de la vigilance
o difficultés à écrire
o difficultés à parler
o somnolence
o
o perte de la capacité à effectuer des mouvements et des gestes techniques (malgré la capacité physique et le désir de les effectuer)
Peu fréquent (pouvant affecter jusqu'à 1 personne sur 100) :
une infection cérébrale grave et potentiellement fatale appelée leucoencéphalopathie multifocale progressive (LEMP). Certains des symptômes sont : vision floue, perte de vision ou vision double
o difficultés à parler
o
o faiblesse dans un bras ou une jambe changement dans la façon de marcher ou problèmes d'équilibre
o engourdissement persistant
o
o diminution de la sensation ou perte de sensation perte de mémoire ou confusion
o
Fréquence indéterminée (ne peut être estimée à partir des données disponibles) :
poussée tumorale : aggravation temporaire des symptômes, tels qu’une augmentation de la douleur et de la faiblesse dans un bras ou une jambe
Informez immédiatement votre médecin si vous remarquez l’un des effets indésirables graves mentionnés ci-dessus.
Autres effets indésirables Les autres effets indésirables sont énumérés ci-dessous. Informez votre médecin ou votre infirmier/ère si vous présentez l’un de ces effets indésirables.
Très fréquents (peuvent affecter plus d’1 personne sur 10):
infection pulmonaire (pneumonie)
infection COVID-19 provoquée par un virus appelé coronavirus (SARS-CoV-2)
nez, sinus ou gorge infectés (infection des voies aériennes supérieures)
infection des voies urinaires
faible taux de globules rouges (anémie)
faible taux de plaquettes sanguines (cellules qui aident le sang à coaguler ; thrombopénie)
faible nombre de globules blancs (leucopénie)
faible taux d’un type de globules blancs (lymphopénie)
faible taux de « potassium » dans le sang (hypokaliémie)
augmentation du taux d’enzymes hépatiques « transaminases » dans le sang
perte de poids
diminution de l’appétit
envie de vomir (nausées), diarrhée, constipation, vomissements, douleur d’estomac (douleur abdominale)
céphalées
lésions nerveuses pouvant entraîner des picotements, des engourdissements, des douleurs ou une perte de la sensation de douleur
tension artérielle élevée (hypertension)
saignement, potentiellement grave (hémorragie)
toux
essoufflement (dyspnée)
fièvre
fatigue intense
douleurs musculaires ou courbatures
mains, chevilles ou pieds gonflés (œdème)
réactions cutanées au niveau ou à proximité du site d’injection, y compris rougeur de la peau, démangeaison, gonflement, douleur, contusion, éruption cutanée, saignement
Fréquents (peuvent affecter jusqu’à 1 personne sur 10):
infection grave dans tout le corps (sepsis)
infection de la peau entraînant une rougeur (cellulite)
faible nombre d’un type de globules blancs accompagné de fièvre (neutropénie fébrile)
modification des fonctions cérébrales (encéphalopathie)
tension artérielle basse (hypotension)
faible taux de « phosphate » ou de « sodium » dans le sang (hypophosphatémie ou hyponatrémie)
taux élevé de « potassium » dans le sang (hyperkaliémie)
faible taux d’oxygène dans le sang (hypoxie)
contractures musculaires
augmentation du taux de « gamma-glutamyltransférase » dans le sang
augmentation du taux d’amylase dans le sang (hyperamylasémie)
augmentation du taux de lipase dans le sang (hyperlipasémie)
Déclaration des effets indésirables Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou à votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration
| décrit en | Annexe V |
|---|
décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver TECVAYLI
TECVAYLI sera conservé à l’hôpital ou à la clinique par votre médecin.
Tenir ce médicament hors de la vue et de la portée des enfants.
N'utilisez pas ce médicament après la date de péremption indiquée sur l'emballage extérieur et l’étiquette du flacon après « EXP ». La date de péremption fait référence au dernier jour de ce mois.
Conserver au réfrigérateur (2 °C - 8 °C). Ne pas congeler.
À conserver dans l’emballage d’origine à l’abri de la lumière.
La stabilité physico-chimique après ouverture du flacon, y compris en cas de conservation du produit dans des seringues, a été démontrée pendant 8 jours à une température comprise entre 2 °C et 8 °C, et pendant 24 heures à température ambiante (15 °C - 30 °C).
D’un point de vue microbiologique, le produit doit être utilisé immédiatement. En cas d’utilisation non immédiate, les durées et conditions de conservation avant utilisation relèvent de la responsabilité de l’utilisateur et ne devraient normalement pas dépasser 24 heures à une température comprise entre 2 °C et 8 °C, à moins que la préparation ait eu lieu dans des conditions aseptiques contrôlées et validées.
Ne jetez aucun médicament au tout-à-l’égout ou avec les ordures ménagères. Votre professionnel de santé éliminera les médicaments que vous n’utilisez plus. Ces mesures contribueront à protéger l’environnement.
6. Contenu de l’emballage et autres informations
Ce que contient TECVAYLI
La substance active est le teclistamab. TECVAYLI existe en deux concentrations différentes : 10 mg/mL - un flacon de 3 mL contient 30 mg de teclistamab
o 90 mg/mL - un flacon de 1,7 mL contient 153 mg de teclistamab
o
Les autres composants sont : EDTA sel disodique dihydraté, acide acétique glacial, polysorbate 20 (E432), acétate de sodium trihydraté, saccharose, eau pour préparations injectables (voir « TECVAYLI contient du sodium » et « TECVAYLI contient du polysorbate » de la rubrique 2).
Comment se présente TECVAYLI et contenu de l’emballage extérieur TECVAYLI est une solution injectable (injection). Il s’agit d’un liquide incolore à jaune clair. TECVAYLI se présente sous la forme d’une boîte en carton contenant 1 flacon en verre.
Titulaire de l’Autorisation de mise sur le marché Janssen-Cilag International NV Turnhoutseweg 30 B-2340 Beerse Belgique
Fabricant Janssen Biologics B.V. Einsteinweg 101 2333 CB Leiden Pays-Bas
Janssen Pharmaceutica NV Turnhoutseweg 30 B-2340 Beerse Belgique
Pour toute information complémentaire concernant ce médicament, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché :
België/Belgique/Belgien Lietuva Janssen-Cilag NV UAB "JOHNSON & JOHNSON" Tel/Tél: 0800 93 377 Tel: +370 5 278 68 88 info_belux@its.jnj.com lt@its.jnj.com
България Luxembourg/Luxemburg „Джонсън & Джонсън България” ЕООД Janssen-Cilag NV Тел.: +359 2 489 94 00 Tél/Tel: 800 29 504 jjsafety@its.jnj.com info_belux@its.jnj.com
Česká republika Magyarország Janssen-Cilag s.r.o. Janssen-Cilag Kft. Tel: +420 227 012 227 Tel.: +36 1 884 2858 janssenhu@its.jnj.com
Danmark Malta Janssen-Cilag A/S AM MANGION LTD Tlf.: +45 4594 8282 Tel: +356 2397 6000 jacdk@its.jnj.com Deutschland Nederland Janssen-Cilag GmbH Janssen-Cilag B.V. Tel: 0800 086 9247 / +49 2137 955 6955 Tel: 0800 242 42 42 medinfo-de@its.jnj.com info_nl@its.jnj.com Eesti Norge UAB "JOHNSON & JOHNSON" Eesti filiaal Janssen-Cilag AS Tel: +372 617 7410 Tlf: +47 24 12 65 00 ee@its.jnj.com jacno@its.jnj.com
Ελλάδα Österreich Janssen-Cilag Φαρμακευτική Μονοπρόσωπη Janssen-Cilag Pharma GmbH Α.Ε.Β.Ε. Tel: +43 1 610 300 Tηλ: +30 210 80 90 000
España Polska Janssen-Cilag, S.A. Janssen-Cilag Polska Sp. z o.o. Tel: +34 91 722 81 00 Tel.: +48 22 237 60 00 contacto@its.jnj.com
France Portugal Janssen-Cilag Janssen-Cilag Farmacêutica, Lda. Tél: 0 800 25 50 75 / +33 1 55 00 40 03 Tel: +351 214 368 600 medisource@its.jnj.com
Hrvatska România Johnson & Johnson S.E. d.o.o. Johnson & Johnson România SRL Tel: +385 1 6610 700 Tel: +40 21 207 1800 jjsafety@JNJCR.JNJ.com
Ireland Slovenija Janssen Sciences Ireland UC Johnson & Johnson d.o.o. Tel: 1 800 709 122 Tel: +386 1 401 18 00 medinfo@its.jnj.com JNJ-SI-safety@its.jnj.com Ísland Slovenská republika Janssen-Cilag AB Johnson & Johnson, s.r.o. c/o Vistor ehf. Tel: +421 232 408 400 Sími: +354 535 7000 janssen@vistor.is
Italia Suomi/Finland Janssen-Cilag SpA Janssen-Cilag Oy Tel: 800.688.777 / +39 02 2510 1 Puh/Tel: +358 207 531 300 janssenita@its.jnj.com jacfi@its.jnj.com
Κύπρος Sverige Βαρνάβας Χατζηπαναγής Λτδ Janssen-Cilag AB Τηλ: +357 22 207 700 Tfn: +46 8 626 50 00 jacse@its.jnj.com
Latvija UAB "JOHNSON & JOHNSON" filiāle Latvijā Tel: +371 678 93561 lv@its.jnj.com
La dernière date à laquelle cette notice a été révisée est Autres sources d’informations Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
Cette notice est disponible dans toutes les langues de l’UE/EEE sur le site internet de l’Agence européenne des médicaments.
------------------------------------------------------------------------------------------------------------------------
Les informations suivantes sont destinées exclusivement aux professionnels de santé:
Il est très important de suivre scrupuleusement les instructions de préparation et d’administration fournies dans cette rubrique afin de minimiser les erreurs d’administration avec les flacons de TECVAYLI 10 mg/mL et TECVAYLI 90 mg/mL.
TECVAYLI doit être administré par injection sous-cutanée uniquement. Ne pas administrer TECVAYLI par voie intraveineuse.
TECVAYLI doit être administré par un professionnel de santé disposant du personnel médical formé de manière adéquate et du matériel médical approprié pour gérer les réactions sévères, y compris le syndrome de relargage des cytokines.
Les flacons de TECVAYLI 10 mg/mL et TECVAYLI 90 mg/mL sont réservés à un usage unique.
Les flacons de TECVAYLI de concentrations différentes ne doivent pas être combinés pour obtenir la dose de traitement.
Une technique aseptique doit être utilisée pour préparer et administrer TECVAYLI.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur. Préparation de TECVAYLI
Vérifiez la dose prescrite pour chaque injection de TECVAYLI. Pour minimiser les erreurs, utilisez les tableaux suivants pour préparer l’injection de TECVAYLI.
o Utilisez le Tableau 1 pour déterminer la dose totale, le volume d’injection et le nombre de flacons nécessaires en fonction du poids corporel du patient pour le palier 1 de l'escalade de dose en utilisant le flacon de TECVAYLI 10 mg/mL.
Tableau 1 : Volumes d’injection de TECVAYLI (10 mg/mL) pour le palier 1 de l'escalade de dose (0,06 mg/kg)
| Palier 1 de l'escalade de dose (0,06 mg/kg) | Poids corporel (kg) | Dose totale (mg) | Volume d’injection (mL) | Nombre de flacons (1 flacon = 3 mL) |
|---|---|---|---|---|
| 35-39,9 | 2,2 | 0,22 | 1 | |
| 40-44,9 | 2,5 | 0,25 | 1 | |
| 45-49,9 | 2,8 | 0,28 | 1 | |
| 50-59,9 | 3,3 | 0,33 | 1 | |
| 60-69,9 | 3,9 | 0,39 | 1 | |
| 70-79,9 | 4,5 | 0,45 | 1 | |
| 80-89,9 | 5,1 | 0,51 | 1 | |
| 90-99,9 | 5,7 | 0,57 | 1 | |
| 100-109,9 | 6,3 | 0,63 | 1 | |
| 110-119,9 | 6,9 | 0,69 | 1 | |
| 120-129,9 | 7,5 | 0,75 | 1 | |
| 130-139,9 | 8,1 | 0,81 | 1 | |
| 140-149,9 | 8,7 | 0,87 | 1 | |
| 150-160 | 9,3 | 0,93 | 1 |
Utilisez le Tableau 2 pour déterminer la dose totale, le volume d’injection et le nombre de
o flacons nécessaires en fonction du poids corporel du patient pour le palier 2 de l'escalade de dose en utilisant le flacon de TECVAYLI 10 mg/mL.
Tableau 2 : Volumes d’injection de TECVAYLI (10 mg/mL) pour le palier 2 de l'escalade de dose (0,3 mg/kg)
| Palier 2 de l'escalade de dose (0,3 mg/kg) | Poids corporel (kg) | Dose totale (mg) | Volume d’injection (mL) | Nombre de flacons (1 flacon = 3 mL) |
|---|---|---|---|---|
| 35-39,9 | 11 | 1,1 | 1 | |
| 40-44,9 | 13 | 1,3 | 1 | |
| 45-49,9 | 14 | 1,4 | 1 | |
| 50-59,9 | 16 | 1,6 | 1 | |
| 60-69,9 | 19 | 1,9 | 1 | |
| 70-79,9 | 22 | 2,2 | 1 | |
| 80-89,9 | 25 | 2,5 | 1 | |
| 90-99,9 | 28 | 2,8 | 1 | |
| 100-109,9 | 31 | 3,1 | 2 | |
| 110-119,9 | 34 | 3,4 | 2 | |
| 120-129,9 | 37 | 3,7 | 2 | |
| 130-139,9 | 40 | 4,0 | 2 | |
| 140-149,9 | 43 | 4,3 | 2 | |
| 150-160 | 47 | 4,7 | 2 |
Utilisez le Tableau 3 pour déterminer la dose totale, le volume d’injection et le nombre de
o flacons nécessaires en fonction du poids corporel du patient pour la dose de traitement de 1,5 mg/kg en utilisant le flacon de TECVAYLI 90 mg/mL.
| Tableau 3 : Volumes d’injection de TECVAYLI (90 mg/mL) pour la dose de traitement | ||||||
|---|---|---|---|---|---|---|
| (1,5 mg/kg) | ||||||
| Dose de traitement (1,5 mg/kg) | Poids corporel (kg) | Dose totale (mg) | Volume d’injection (mL) | Nombre de flacons (1 flacon = 1,7 mL) | ||
| 35-39,9 | 56 | 0,62 | 1 | |||
| 40-44,9 | 64 | 0,71 | 1 | |||
| 45-49,9 | 71 | 0,79 | 1 | |||
| 50-59,9 | 83 | 0,92 | 1 | |||
| 60-69,9 | 99 | 1,1 | 1 | |||
| 70-79,9 | 108 | 1,2 | 1 | |||
| 80-89,9 | 126 | 1,4 | 1 | |||
| 90-99,9 | 144 | 1,6 | 1 | |||
| 100-109,9 | 153 | 1,7 | 1 | |||
| 110-119,9 | 171 | 1,9 | 2 | |||
| 120-129,9 | 189 | 2,1 | 2 | |||
| 130-139,9 | 198 | 2,2 | 2 | |||
| 140-149,9 | 216 | 2,4 | 2 | |||
| 150-160 | 234 | 2,6 | 2 |
o Utilisez le Tableau 4 pour déterminer la dose totale, le volume d’injection et le nombre de flacons nécessaires en fonction du poids corporel du patient pour la dose de traitement de 3 mg/kg, en utilisant le flacon de TECVAYLI 90 mg/mL.
Tableau 4 : Volumes d’injection de TECVAYLI (90 mg/mL) pour la dose de traitement (3 mg/kg)
| Dose de traitement (3 mg/kg) | Poids corporel (kg) | Dose totale (mg) | Volume d'injection (mL) | Nombre de flacons (1 flacon = 1,7 m L) |
|---|---|---|---|---|
| 35-39,9 | 108 | 1,2 | 1 | |
| 40-44,9 | 126 | 1,4 | 1 | |
| 45-49,9 | 144 | 1,6 | 1 | |
| 50-59,9 | 162 | 1,8 | 2 | |
| 60-69,9 | 198 | 2,2 | 2 | |
| 70-79,9 | 225 | 2,5 | 2 | |
| 80-89,9 | 252 | 2,8 | 2 | |
| 90-99,9 | 288 | 3,2 | 2 | |
| 100-109,9 | 315 | 3,5 | 3 | |
| 110-119,9 | 342 | 3,8 | 3 | |
| 120-129,9 | 378 | 4,2 | 3 | |
| 130-139,9 | 405 | 4,5 | 3 | |
| 140-149,9 | 432 | 4,8 | 3 | |
| 150-160 | 468 | 5,2 | 4 |
Sortir le flacon de TECVAYLI au dosage adéquat du réfrigérateur (2 °C-8 °C) et le laisser s’équilibrer à température ambiante (15 °C-30 °C) si nécessaire pendant au moins 15 minutes. Ne pas réchauffer TECVAYLI d’une autre manière.
Une fois équilibré, agiter doucement le flacon pendant environ 10 secondes pour le mélanger. Ne pas secouer.
Prélever le volume d’injection requis de TECVAYLI du ou des flacon(s) dans une seringue de taille appropriée à l’aide d’une aiguille de transfert. Chaque volume d’injection ne doit pas dépasser 2,0 mL. Répartir les doses nécessitant
o plus de 2,0 mL de manière égale dans plusieurs seringues.
TECVAYLI est compatible avec les aiguilles en acier inoxydable, les seringues en polypropylène et en polycarbonate.
Remplacer l’aiguille de transfert par une aiguille de taille appropriée pour l’injection.
Inspecter visuellement TECVAYLI pour détecter la présence de particules et d’un changement de couleur avant l’administration. Ne pas utiliser si la solution a changé de couleur, est trouble ou en présence de particules étrangères.
o TECVAYLI solution injectable est incolore à jaune clair.
Administration de TECVAYLI
Injecter le volume requis de TECVAYLI dans le tissu sous-cutané de l’abdomen (site d’injection privilégié). TECVAYLI peut également être injecté dans le tissu sous-cutané de la cuisse.
Si plusieurs injections sont nécessaires (en monothérapie ou en association), les injections de TECVAYLI doivent être espacées d’au moins 2 cm.
Ne pas injecter dans les tatouages, les cicatrices ou les zones où la peau est rouge, meurtrie, sensible, dure ou non intacte.
Traçabilité Afin d’améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
ANNEXE IV
CONCLUSIONS RELATIVES A LA DEMANDE D’UN AN DE PROTECTION DE LA MISE SUR LE MARCHE PRESENTEES PAR L’AGENCE EUROPEENNE DES MEDICAMENTS Conclusions présentées par l’Agence européenne des médicaments relatives à:
Période d’un an de protection de l’autorisation de mise sur le marché
Le CHMP a examiné les données soumises par le titulaire de l’autorisation de mise sur le marché, compte tenu des dispositions de l’article 14, paragraphe 11, du règlement (CE) n° 726/2004, et estime que la nouvelle indication thérapeutique apporte un bénéfice clinique important par rapport aux thérapeutiques existantes, comme expliqué plus en détail dans le rapport européen public d’évaluation.
En savoir plus