PIQRAY 150 mg, comprimé pelliculé
CIS 62444026
Informations à jour au 17 août 2026.Version vérifiée par justelesRCP le 30 septembre 2026.
En savoir plus
Sommaire
Ce médicament bénéficie d'une autorisation de mise sur le marché européenne centralisée. Le texte ci-dessous est le résumé des caractéristiques du produit (et sa notice) publié par l'Agence européenne des médicaments (EMA), converti par justelesRCP depuis le PDF officiel. En cas de doute, reportez-vous au PDF ci-dessus.
ANNEXE I - RÉSUMÉ DES CARACTÉRISTIQUES DU PRODUIT
1. DÉNOMINATION DU MÉDICAMENT
Piqray 50 mg comprimé pelliculé Piqray 150 mg comprimé pelliculé Piqray 200 mg comprimé pelliculé
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Piqray 50 mg comprimé pelliculé
Chaque comprimé pelliculé contient 50 mg d’alpelisib.
Piqray 150 mg comprimés pelliculé
Chaque comprimé pelliculé contient 150 mg d’alpelisib.
Piqray 200 mg comprimés pelliculé
Chaque comprimé pelliculé contient 200 mg d’alpelisib.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Comprimé pelliculé (comprimé).
Piqray 50 mg comprimé pelliculé
Comprimé pelliculé rose clair, rond et incurvé aux bords biseautés portant l’inscription « L7 » d'un côté et « NVR » de l’autre. Diamètre approximatif : 7,2 mm.
Piqray 150 mg comprimé pelliculé
Comprimé pelliculé rouge pâle, ovale et incurvé aux bords biseautés portant l’inscription « UL7 » d’un côté et « NVR » de l’autre. Taille approximative : 14,2 mm (longueur) ; 5,7 mm (largeur).
Piqray 200 mg comprimé pelliculé
Comprimé pelliculé rouge clair, ovale et incurvé aux bords biseautés portant l’inscription « YL7 » d’un côté et « NVR » de l’autre. Taille approximative : 16,2 mm (longueur) ; 6,5 mm (largeur).
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Piqray est indiqué en association avec le fulvestrant pour le traitement des hommes et des femmes ménopausées atteints d’un cancer du sein localement avancé ou métastatique, avec récepteurs hormonaux (RH) positifs et récepteurs du facteur de croissance épidermique humain 2 (human epidermal growth factor receptor 2 [HER2]) négatifs, présentant une mutation PIK3CA, et ayant progressé après un traitement à base d’hormonothérapie (voir rubrique 5.1 et pour la sélection des patients sur la base de biomarqueurs voir rubrique 4.2).
4.2 Posologie et mode d’administration
Le traitement par Piqray doit être instauré par un médecin expérimenté dans l’utilisation des médicaments anticancéreux.
Le traitement est destiné aux patients atteints d’un cancer du sein avancé RH-positif, HER2-négatif et dont la présence d’une mutation du gène PIK3CA dans un échantillon de tumeur ou de plasma a été évaluée à l’aide d'un dispositif médical de diagnostic in vitro (DM DIV) portant le marquage CE et correspondant à la destination prévue. Si aucun DM DIV portant le marquage CE n’est disponible, il convient d’utiliser un autre test validé. Si une mutation n’est pas détectée dans un échantillon de plasma, le tissu tumoral doit être testé s’il est disponible.
Posologie
La dose recommandée d’alpelisib est 300 mg (2x comprimés pelliculés de 150 mg) administrée une fois par jour en continu. La dose journalière maximale recommandée pour Piqray est 300 mg.
Si une dose a été oubliée, elle peut être prise immédiatement après la prise de nourriture dans les 9 heures suivant le moment où elle est habituellement administrée. Si plus de 9 heures se sont écoulées, la dose de cette journée doit être omise. Le jour suivant, la dose doit être prise à l’heure habituelle. Si le patient vomit après la prise de la dose, le patient ne doit pas prendre de dose supplémentaire ce jour-là, mais reprendre le traitement le lendemain à l’heure habituelle.
Piqray doit être administré en association avec le fulvestrant. La dose recommandée de fulvestrant est 500 mg administrée par voie intramusculaire les jours 1, 15 et 29, puis une fois par mois. Veuillez- vous référer au résumé des caractéristiques du produit du fulvestrant.
Le traitement doit être poursuivi aussi longtemps qu'un bénéfice clinique est observé ou jusqu’à l’apparition d'une toxicité inacceptable. Des modifications de la posologie peuvent être nécessaires pour améliorer la tolérance.
Modifications posologiques La prise en charge des effets indésirables (EI) graves ou intolérables peut nécessiter une interruption temporaire du traitement, une réduction de la dose et/ou un arrêt définitif de Piqray. Si une diminution de la posologie est nécessaire, les recommandations relatives à la diminution de la dose liée aux EI sont décrites dans le Tableau 1. Un maximum de 2 réductions de la posologie est possible, après cela le patient devra définitivement arrêter le traitement par Piqray. La réduction de la dose doit être basée sur la toxicité précédente la plus aiguë.
Tableau 1 Recommandations sur les réductions posologiques en cas d’EI1
| Palier de dose de Piqray | Posologie | Nombre et dosage des comprimés |
|---|---|---|
| Dose initiale | 300 mg/jour en continu | 2 comprimés de 150 mg |
| Première réduction de dose | 250 mg/jour en continu | 1 comprimé de 200 mg et 1 comprimé de 50 mg |
| Seconde réduction de dose | 200 mg/jour en continu | 1 comprimé de 200 mg |
| 1 En cas de pancréatite, une seule réduction de dose est autorisée. | ||
Les tableaux 2 à 5 résument les recommandations en matière de réduction posologique, d'interruption temporaire ou d'arrêt du traitement par Piqray pour la prise en charge de certains EI spécifiques. Le jugement clinique du médecin traitant ainsi que la confirmation des valeurs biologiques le cas échéant doivent orienter la prise en charge de chaque patient en se basant sur une évaluation individuelle du rapport bénéfice/risque.
Hyperglycémie Une consultation avec un médecin expérimenté dans le traitement de l’hyperglycémie est systématiquement à envisager, et elle est recommandée pour les patients pré-diabétiques ou pour ceux présentant une glycémie à jeun (GAJ) > 250 mg/dL ou 13,9 mmol/L, un indice de masse corporelle (IMC) ≥ 30 ou un âge ≥ 75 ans.
Les patients diabétiques doivent toujours consulter un diabétologue ou un professionnel de santé expérimenté dans le traitement de l’hyperglycémie.
Tableau 2 Modifications de posologie et prise en charge en cas d’hyperglycémie
| Valeurs de la glycémie à jeun (GAJ)1 | Recommandations |
|---|---|
| Les modifications de dose et la gestion de l’hyperglycémie ne doivent être basées que sur les valeurs (plasma/sang) de la glycémie à jeun. | |
| > LSN 160 mg/dL ou > LSN 8,9 mmol/L | Aucun ajustement de la posologie de Piqray n’est nécessaire. Instaurer ou intensifier un traitement antidiabétique oral2. |
| > 160 à 250 mg/dL ou > 8,9 à 13,9 mmol/L | Aucun ajustement de la posologie de Piqray n’est nécessaire. Instaurer ou intensifier un traitement antidiabétique oral2. Si la GAJ ne diminue pas jusqu’à une valeur ≤ 160 mg/dL ou 8,9 mmol/L dans les 21 jours suivant l’administration d’un traitement antidiabétique oral approprié2,3, réduire la dose de Piqray d’un palier et suivre les recommandations spécifiques en fonction des valeurs de la GAJ. |
| > 250 à 500 mg/dL ou > 13,9 à 27,8 mmol/L | Interrompre Piqray. Instaurer ou intensifier un traitement antidiabétique oral2 et envisager des antidiabétiques supplémentaires comme l’insuline3 pendant 1 à 2 jour(s) jusqu’à résolution de l’hyperglycémie, en fonction de la situation clinique. Administrer une hydratation par voie intraveineuse et envisager un traitement approprié (par exemple, intervention pour des troubles électrolytiques / une acidocétose / des troubles hyperosmolaires). Si la GAJ diminue jusqu’à une valeur ≤ 160 mg/dL ou 8,9 mmol/L dans les 3 à 5 jours avec un traitement antidiabétique approprié, reprendre Piqray au palier de dose immédiatement inférieur. Si la GAJ ne diminue pas jusqu’à une valeur ≤ 160 mg/dL ou 8,9 mmol/L dans les 3 à 5 jours avec un traitement antidiabétique approprié, une consultation auprès d’un médecin avec une expertise dans le traitement de l’hyperglycémie est recommandée. Si la GAJ ne diminue pas jusqu’à une valeur ≤ 160 mg/dL ou 8,9 mmol/L dans les 21 jours suivant un traitement antidiabétique approprié2,3, arrêter définitivement le traitement par Piqray. |
| > 500 mg/dL ou > 27,8 mmol/L | Interrompre Piqray. Instaurer ou intensifier un traitement antidiabétique approprié2,3, (administrer une hydratation par voie intraveineuse et envisager tout traitement approprié [par exemple, intervention pour des troubles électrolytiques / une acidocétose / des troubles hyperosmolaires]), recontrôler la GAJ dans les 24 heures qui suivent, et en fonction de la situation clinique. Si la GAJ diminue jusqu’à une valeur ≤ 500 mg/dL ou ≤ 27,8 mmol/L, suivre alors les recommandations spécifiques pour des valeurs de GAJ < 500 mg/dL. Si la GAJ présente une valeur confirmée > 500 mg/dL ou > 27,8 mmol/L après 24 heures, arrêter définitivement le traitement par Piqray. |
|---|---|
| 1 La glycémie à jeun reflète le degré d’hyperglycémie conformément aux CTCAE Version 4.03 CTCAE = Common Terminology Criteria for Adverse Events (critères terminologiques communs pour les événements indésirables). 2 Un traitement par antidiabétiques appropriés, tels que la metformine, les inhibiteurs de la SGLT2 et les insulino-sensibilisants (comme les glitazones ou les inhibiteurs de la dipeptidyl peptidase-4) doit être instauré, et les RCP correspondants doivent être consultés en ce qui concerne les recommandations relatives à la dose et à l’ajustement posologique, ainsi que les recommandations locales concernant le traitement du diabète. Dans les études cliniques de phase III, la metformine était recommandée aux doses suivantes : la metformine doit être instaurée à la dose de 500 mg une fois par jour. En fonction de la tolérance, la dose de metformine peut être augmentée jusqu’à 500 mg deux fois par jour, puis jusqu’à 500 mg au petit-déjeuner et 1 000 mg au dîner, suivi par une augmentation supplémentaire jusqu’à 1 000 mg deux fois par jour le cas échéant (voir rubrique 4.4). 3 Comme cela a été recommandé dans les études cliniques de phase III, l’insuline peut être utilisée pendant 1 à 2 jours jusqu’à résolution de l’hyperglycémie. Cependant, cela peut ne pas être nécessaire dans la majorité des cas d’hyperglycémie induite par l’alpelisib, étant donnée la courte demi-vie de l’alpelisib et du fait que la glycémie devrait se normaliser après l’interruption de Piqray. | |
Un statut diabétique et pré-diabétique, un IMC ≥ 30 et un âge ≥ 75 ans à l’inclusion ont été considérés comme étant des facteurs de risque d’une hyperglycémie chez les patients traités par l’alpelisib. Ces facteurs de risque étaient présents chez 72,9 % des patients présentant une hyperglycémie de tout grade et chez 83 % des patients présentant une hyperglycémie de grade 3 ou 4 (voir rubrique 4.4).
Eruption cutanée L’administration orale d’antihistaminiques peut être envisagée à titre préventif, au moment de l’initiation du traitement par Piqray. De plus, les antihistaminiques sont recommandés pour la prise en charge des symptômes de l’éruption cutanée.
Un traitement par corticostéroïdes topiques doit être initié aux premiers signes d’éruption cutanée et la prise de corticostéroïdes par voie systémique doit être envisagée pour des éruptions cutanées sévères à modérées. En fonction de la gravité de l’éruption cutanée, il peut être nécessaire d’interrompre, de réduire la posologie ou d’arrêter l’administration de Piqray comme cela est décrit dans le Tableau 3 (voir rubrique 4.8).
Tableau 3 Modifications de posologie et prise en charge en cas d’éruption cutanée
| Grade1 | Recommandations |
|---|---|
| Tous grades | Une consultation avec un dermatologue doit toujours être envisagée. |
| Grade 1 (< 10 % de la surface corporelle [SC] présentant une toxicité cutanée active) | Aucun ajustement de la posologie de Piqray n’est nécessaire. Instaurer un traitement par corticoïdes topiques. Envisager l’ajout d’un traitement antihistaminique par voie orale pour la prise en charge des symptômes. Si l’éruption cutanée ne s’est pas améliorée dans les 28 jours d’un traitement approprié, ajouter une corticothérapie par voie systémique à faible dose. |
| Grade 2 (10 à 30 % de la SC présentant une toxicité cutanée active) | Aucun ajustement de la posologie de Piqray n’est nécessaire. Instaurer ou intensifier un traitement par corticoïdes topiques ou un traitement antihistaminique par voie orale. Envisager une corticothérapie par voie systémique à faible dose. Si l’éruption cutanée s’améliore à un grade ≤ 1 dans les 10 jours, la corticothérapie par voie systémique peut être arrêtée. |
| Grade 3 (c’est-à-dire, éruption cutanée sévère ne répondant pas au traitement médical) (> 30 % de la SC présentant une toxicité cutanée active) | Interrompre Piqray jusqu’à ce que l’éruption cutanée s’améliore à un grade ≤ 1. Instaurer ou intensifier un traitement par corticoïdes topiques/par voie systémique et un traitement antihistaminique. Après une amélioration de l’éruption cutanée à un grade ≤ 1, reprendre le traitement par Piqray au palier de dose immédiatement inférieur. |
| Grade 4 (c’est-à-dire, affections cutanées graves bulleuses, avec vésicules ou exfoliantes) (quel que soit le % de SC associée à une surinfection étendue, indiquée à une antibiothérapie intraveineuse ; engageant le pronostic vital) | Arrêter définitivement le traitement par Piqray. |
| 1 Attribution du grade selon la classification CTCAE (version 5.0) | |
Diarrhées ou colites
Tableau 4 Modifications de posologie et prise en charge des diarrhées ou des colites
| Grade1 | Recommandations |
|---|---|
| Grade 1 | Aucun ajustement de la posologie de Piqray n’est nécessaire. Instaurer un traitement symptomatique approprié et surveiller en fonction de la situation clinique. |
| Grade 22 | Interrompre Piqray. Instaurer ou intensifier un traitement symptomatique approprié et surveiller en fonction de la situation clinique. Si la diarrhée ou la colite s’améliore jusqu’à un grade ≤ 1, reprendre le traitement par Piqray à la même posologie. En cas de diarrhée récurrente ou d’une colite, de grade ≥ 2, interrompre le traitement par Piqray jusqu’à une amélioration à un grade ≤ 1, puis reprendre le traitement par Piqray au palier de dose immédiatement inférieur. |
| Grade 32,3 | Interrompre Piqray. Instaurer ou intensifier un traitement symptomatique approprié et surveiller en fonction de la situation clinique. Si la diarrhée ou la colite s’améliore à un grade ≤ 1, reprendre le traitement par Piqray au palier de dose immédiatement inférieur. |
| Grade 42,3 | Arrêter définitivement Piqray. |
| 1 Attribution du grade selon la classification CTCAE (version 5.0). 2 Pour un grade ≥ 2 envisager un traitement supplémentaire, tels que des corticostéroïdes. 3 Les patients doivent également être pris en charge selon les recommandations locales, comprenant la surveillance des électrolytes, l’administration de médicaments antiémétiques et anti-diarrhéiques et/ou d’une solution de réhydratation et une supplémentation en électrolytes en fonction de la situation clinique. | |
Autres toxicités
Tableau 5 Modifications de posologie et prise en charge des autres toxicités (à l’exclusion de l’hyperglycémie, de l’éruption cutanée et des diarrhées ou colites)
| Grade1 | Recommendations |
|---|---|
| Grade 1 ou 2 | Aucun ajustement de la posologie de Piqray n’est nécessaire. Instaurer un traitement médical approprié et surveiller en fonction de la situation clinique2,3. |
| Grade 3 | Interrompre Piqray jusqu’à une amélioration à un grade ≤ 1, puis reprendre le traitement par Piqray au palier de dose immédiatement inférieur2. |
| Grade 4 | Arrêter définitivement le traitement par Piqray3. |
| 1 Attribution du grade selon la classification CTCAE (version 5.0) 2 En cas de pancréatite de grade 2 et 3, interrompre Piqray jusqu’à une amélioration à un grade ≤ 1 et reprendre au palier de dose immédiatement inférieur. Seule une réduction de dose est autorisée. Si la toxicité récidive, interrompre définitivement le traitement par Piqray. 3 En cas d’une élévation de la bilirubine totale de grade 2, interrompre Piqray jusqu’à une amélioration à un grade ≤ 1 et reprendre à la même posologie s’il y a une résolution en ≤ 14 jours ou reprendre au palier de dose immédiatement inférieur si résolution en > 14 jours. | |
Populations particulières Personnes âgées Aucun ajustement du schéma posologique n’est nécessaire chez les patients âgés de 65 ans ou plus (voir rubrique 5.2). Les données chez les patients âgés ≥ 75 ans sont limitées, et particulièrement chez ceux âgés ≥ 85 ans.
Insuffisance rénale Sur la base de l’analyse pharmacocinétique de la population des études cliniques, aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère ou modérée (voir rubrique 5.2). Il est recommandé d’utiliser Piqray avec précaution chez les patients atteints d'insuffisance rénale sévère, car Piqray n'a pas été administré chez cette population de patients.
Insuffisance hépatique Sur la base d’une étude chez des sujets sans cancer présentant une altération de la fonction hépatique, aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère, modérée ou sévère (stade Child-Pugh A, B ou C respectivement) (voir rubrique 5.2).
Population pédiatrique La sécurité et l’efficacité de Piqray chez les enfants âgés de 0 à 18 ans n’ont pas été établies. Aucune donnée n’est disponible.
Mode d’administration
Piqray est un traitement par voie orale. Les comprimés doivent être avalés entiers. Les comprimés ne doivent pas être mâchés, écrasés ou coupés avant d’être avalés. Les comprimés cassés, craquelés ou paraissant abîmés ne doivent pas être administrés.
Les comprimés doivent être pris immédiatement après la prise de nourriture, approximativement à la même heure chaque jour (voir rubrique 5.2).
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Fulvestrant
Etant donné les données limitées chez les patients précédemment traités par le fulvestrant (n=39, étude CBYL719X2101), l’efficacité n’est pas considérée comme établie dans cette population (voir rubrique 5.1).
Hypersensibilité (incluant les réactions anaphylactiques)
Des réactions d’hypersensibilité graves (dont des réactions anaphylactiques, des chocs anaphylactiques et des angiœdèmes) se manifestant par des symptômes incluant, mais n’étant pas limités à, une dyspnée, des bouffées vasomotrices, une éruption cutanée, une fièvre ou une tachycardie ont été rapportées chez des patients traités par Piqray (voir rubrique 4.8). Piqray doit être définitivement arrêté et ne doit pas être réadministré chez les patients ayant présenté des réactions d’hypersensibilité graves. Un traitement approprié doit être rapidement initié.
Réactions cutanées sévères
Des réactions cutanées sévères ont été rapportées avec l’alpelisib. Dans l’ensemble des données de sécurité issues des études cliniques de phase III, des cas de syndrome de Stevens-Johnson (SSJ) et d’érythème polymorphe (EP) ont été rapportés respectivement chez 2 (0,5 %) et 3 (0,8 %) patients. Une réaction d’hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques (DRESS) a été rapportée depuis la commercialisation (voir rubrique 4.8).
Le traitement ne doit pas être initié chez les patients ayant des antécédents de réactions cutanées sévères.
Les patients doivent être informés des signes et symptômes des réactions cutanées sévères (par exemple des signes avant-coureurs tels qu’une fièvre, des symptômes de type grippal, des lésions au niveau des muqueuses ou une éruption cutanée progressive). En cas de présence de symptômes ou de signes de réactions cutanées sévères, Piqray doit être interrompu jusqu’à ce que l’étiologie de la réaction cutanée ait été déterminée. Une consultation avec un dermatologue est recommandée.
En cas de confirmation d’une réaction cutanée sévère, Piqray doit être arrêté définitivement. Il ne doit pas être réadministré chez les patients ayant déjà présenté une réaction cutanée sévère. Si une réaction cutanée sévère n’est pas confirmée il peut être nécessaire d’interrompre le traitement par Piqray, de réduire la posologie ou d’arrêter définitivement le traitement selon les recommandations du Tableau 3 (voir rubrique 4.2).
Hyperglycémie
Des hyperglycémies sévères, dans certains cas associés à un syndrome hyperglycémique hyperosmolaire non cétosique ou une acidocétose, ont été observées chez des patients traités par Piqray. Certains cas d’acidocétoses avec une évolution fatale ont été rapportés depuis la commercialisation.
Dans l’ensemble des données de sécurité issues des études cliniques de phase III, les hyperglycémies étaient plus fréquentes chez les patients diabétiques (1 patient sur 18 [5,6 %] avec un grade 1-2, et 15 patients sur 18 [83,3 %] avec un grade 3-4), pré-diabétiques (55 patients sur 192 [28,6 %] avec un grade 1-2, et 91 patients sur 192 [47,4 %] avec un grade 3-4), ayant un IMC ≥ 30 au moment de l’inclusion (21 patients sur 91 [23,1 %] avec un grade 1-2, et 47 patients sur 91 [51,6 %] avec un grade 3-4) ou âgés de ≥ 75 ans (10 patients sur 46 [21,7 %] avec un grade 1-2, et 22 patients sur 46 [47,8 %] avec un grade 3-4).
Comme une hyperglycémie peut survenir rapidement après le début du traitement, il est recommandé une auto-surveillance régulière de la glycémie pendant les 4 premières semaines de traitement et particulièrement lors des 2 premières semaines, en fonction de la situation clinique. Un calendrier spécifique pour la surveillance de la glycémie à jeun est recommandé dans le tableau 6.
Dans l’étude clinique de phase III CBYL719C2301, les patients présentant des antécédents de diabète sucré ont augmenté l’utilisation des antidiabétiques pendant le traitement par Piqray.
Tous les patients doivent être informés des changements de mode de vie qui peuvent réduire l’hyperglycémie (par exemple des restrictions diététiques et une activité physique).
Tableau 6 Calendrier de surveillance de la glycémie à jeun
| Calendrier recommandé pour la surveillance de la glycémie à jeun et des taux d’HbA1c chez tous les patients traités par Piqray | Calendrier recommandé pour la surveillance de la glycémie à jeun et des taux d’HbA1c chez les patients diabétiques, pré- diabétiques, avec un IMC ≥ 30 ou un âge ≥ 75 ans traités par Piqray | |
|---|---|---|
| Lors de l’évaluation, avant initiation du traitement par Piqray | Déterminer la glycémie à jeun (GAJ), l’HbA1c, et optimiser la glycémie des patients (voir Tableau 2). | |
| Après initiation du traitement par Piqray | Contrôle de la glycémie à jeun lors des semaines 1, 2, 4, 6 et 8 après le début du traitement, puis tous les mois par la suite. | |
| Surveillance/auto-surveillance régulière de la glycémie à jeun, plus fréquemment durant les 4 premières semaines de traitement et particulièrement lors des 2 premières semaines, selon les instructions d’un professionnel de santé*. | Surveillance/auto-surveillance de la glycémie à jeun quotidiennement pendant les 2 premières semaines de traitement. Par la suite, continuer la surveillance de la glycémie à jeun aussi fréquemment que nécessaire pour prendre en charge une hyperglycémie en accord avec les instructions d’un professionnel de santé*. | |
| L’HbA1c doit être contrôlée après 4 semaines de traitement et tous les 3 mois par la suite. | ||
| Si une hyperglycémie se manifeste après initiation du traitement par Piqray | Surveillance régulière de la glycémie à jeun en suivant les recommandations locales au moins jusqu’à ce que la glycémie à jeun diminue à un taux normal. | |
| Pendant le traitement antidiabétique, continuer la surveillance de la glycémie à jeun au moins une fois par semaine pendant 8 semaines, puis une fois toutes les 2 semaines, et surveiller la glycémie à jeun selon les instructions d’un professionnel de santé spécialisé dans le traitement de l’hyperglycémie. | ||
| * L’ensemble de la surveillance de la glycémie doit être réalisée selon l’appréciation du médecin en fonction de la situation clinique. | ||
Les patients doivent être informés des signes et des symptômes de l’hyperglycémie (par exemple, soif excessive, mictions plus fréquentes ou volume d’urine plus important qu’habituellement, augmentation de l’appétit avec perte de poids).
Chez les 258 patients qui ont présenté une hyperglycémie, 86 % (222/258) ont été traités par un traitement antidiabétique, et chez 74,4 % (192/258) la metformine a été utilisée comme unique traitement ou en association avec d’autres médicaments antidiabétiques (par exemple insuline, inhibiteurs de la dipeptidyl peptidase-4 (DPP-4), inhibiteurs des SGLT2 et sulfonylurées).
Un traitement antidiabétique oral a été administré chez 204 patients. Sur ces 204 patients, 19 (9,3 %) ont arrêté le traitement à l’étude à cause de l’hyperglycémie. Un traitement concomittant par insuline a été utilisé chez 76 patients, 15 d’entre eux (19,7 %) ont arrêté le traitement à l’étude à cause de l’hyperglycémie.
Chez les 206 patients qui ont présenté une hyperglycémie de grade ≥ 2, 195 ont présenté une amélioration d’au moins 1 grade, le délai médian d’amélioration depuis la survenue de l’hyperglycémie était de 8 jours (IC à 95 % : 8 à 10 jours).
Chez les patients qui ont présenté une GAJ élevée et qui ont poursuivi le traitement par fulvestrant après l’arrêt de Piqray (n=80), 95,0 % (n=76) ont eu des taux de GAJ qui sont revenus à la normale.
La sécurité de Piqray chez les patients atteints de diabète de type 1 et de type 2 non contrôlé n’a pas été établie car ces patients étaient exclus des études cliniques de phase III. Les patients avec des antécédents de diabète de type 2 ont été inclus. Chez les patients présentant des antécédents de diabète sucré, une intensification du traitement antidiabétique peut s’avérer nécessaire et une surveillance étroite est à mettre en place.
Selon la sévèrité de l’hyperglycémie, une interruption du traitement, une réduction de la posologie ou un arrêt de traitement par Piqray tels que décrits dans le tableau 2 (voir rubrique 4.2) pourront être nécessaire.
Pneumopathie inflammatoire/Pneumopathie interstitielle aiguë
Des cas de pneumopathie inflammatoire, notamment des cas graves de pneumopathie/pneumopathie interstitielle aiguës, ont été rapportés chez les patients traités avec Piqray au cours des études cliniques. Les patients doivent être informés de la nécessité de signaler immédiatement toute apparition ou aggravation d’un symptôme respiratoire. En cas d’apparition ou d’aggravation de symptômes respiratoires, ou en cas de suspicion de pneumopathie inflammatoire, le traitement par Piqray devra être immédiatement interrompu et un examen approprié du patient devra être effectué. Un diagnostic de pneumopathie non infectieuse devra être envisagé chez les patients présentant des signes et des symptômes respiratoires non spécifiques tels qu’une hypoxie, une toux, une dyspnée ou des infiltrats interstitiels visibles sur les examens radiologiques et pour lesquels les causes infectieuses, néoplasiques ou autres ont été exclues au moyen d’investigations appropriées. Piqray doit être définitivement arrêté chez tous les patients pour lesquels le diagnostic de pneumopathie inflammatoire a été confirmé.
Diarrhées ou colites
La survenue de diarrhée et autres symptômes de colite, tels que les douleurs abdominales et les selles glaireuses ou sanglantes, doit être surveillée chez les patients.
Des diarrhées sévères et leurs conséquences cliniques, telles qu’une déshydratation et une insuffisance rénale aiguë, ont été rapportées durant le traitement par Piqray et ont été résolues avec une intervention appropriée. Dans l’ensemble des données de sécurité issues des études cliniques de phase III, 57,7 % des patients (n=217) ont eu une diarrhée pendant le traitement avec Piqray. Des diarrhées de grade 3 sont survenues chez 6,1 % (n=23) des patients, il n’a pas été rapporté de diarrhée de grade 4 . Parmi les patients avec une diarrhée de grade 2 ou 3 (n=94), le délai médian d’apparition était de 49,5 jours (intervalle : 1 à 1 731 jours).
Dans l’ensemble des données de sécurité issues des études cliniques de phase III, des diminutions de posologie de Piqray ont été nécessaires chez 4,8 % des patients et 2,7 % des patients ont arrêté Piqray à cause de diarrhées. Chez les 217 patients qui ont eu des diarrhées, des antidiarrhéiques (par ex. le lopéramide) ont été nécessaires pour la prise en charge des symptômes chez 62,2 % des patients (135/217).
Selon la sévérité des diarrhées ou des colites, il peut être nécessaire d’interrompre, de réduire la posologie ou d’arrêter le traitement par Piqray tel que décrit dans le tableau 4 (voir rubrique 4.2).
En cas de survenue de diarrhée ou d’autres symptômes de colite pendant le traitement par Piqray, il est à conseiller aux patients, de prendre un traitement antidiarrhéique, d’augmenter les apports en liquide par voie orale et d’informer leur médecin. En cas de colite, un traitement supplémentaire, tel que des corticostéroïdes, peut être envisagé en fonction de la situation clinique.
Ostéonécrose de la mâchoire
Des précautions sont à prendre lorsque Piqray et des biphosphonates ou les inhibiteurs de RANK- ligand (par exemple, le denosumab) sont utilisés simultanément ou successivement. Le traitement par Piqray ne doit pas être instauré chez les patients présentant une ostéonécrose de la mâchoire suite à un traitement antérieur ou concomitant par biphosphonates/denosumab. Les patients doivent être informés de la nécessité de signaler rapidement tout nouveau symptôme buccal ou aggravation de celui-ci (comme une mobilité dentaire, une douleur ou un gonflement, l’absence de cicatrisation des plaies buccales ou des écoulements) pendant le traitement par Piqray.
Pour les patients qui développent une ostéonécrose de la mâchoire, une prise en charge médicale adaptée doit être mise en place.
Maladie viscérale symptomatique
L’efficacité et la sécurité de ce médicament n’ont pas été étudiées chez les patients avec une maladie viscérale symptomatique.
Sodium
Ce médicament contient moins de 1 mmol (23 mg) de sodium par comprimé pelliculé, c’est-à-dire qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Médicaments susceptibles d’augmenter les concentrations plasmatiques d’alpelisib
Inhibiteurs de la protéine de résistance du cancer du sein (breast cancer resistance protein, BCRP) In vitro, l’alpelisib est un substrat de la BCRP. La BCRP participe à l’excrétion hépatobiliaire et à la sécrétion intestinale de l’alpelisib ; par conséquent une inhibition de la BCRP dans le foie et dans l’intestin au cours de l’élimination peut entraîner une augmentation de l’exposition systémique à l’alpelisib. Par conséquent, des précautions et la surveillance de la toxicité sont recommandées en cas d’administration concomitante d’inhibiteurs de la BCRP (par exemple, eltrombopag, lapatinib, pantoprazole).
Médicaments susceptibles de diminuer les concentrations plasmatiques d’alpelisib
Agents réduisants l’acidité L’administration concomittante de ranitidine, antagoniste du récepteur H2, en association avec une dose orale unique d’alpelisib de 300 mg réduit légèrement la biodisponibilité de l’alpelisib et réduit l’exposition globale à l’alpelisib. En présence d’un repas faible en matières grasse et en calories, l’ASCinf a baissé de 21 % en moyenne, et la Cmax de 36 % avec la ranitidine. En l’absence de nourriture, l’effet a été plus prononcé avec une baisse de 30 % de l’ASCinf et une baisse de 51 % de la Cmax avec la ranitidine par rapport à une prise à jeun sans administration concomitante de la ranitidine. L’analyse pharmacocinétique de la population a montré un effet non-significatif de l’administration concomitante d’agents réduisants l’acidité, incluant les inhibiteurs de la pompe à protons, les antagonistes du récepteur H2 et les anti-acides, sur la pharmacocinétique de l’alpelisib. Par conséquent, l’alpelisib peut être administré concomitamment avec des agents réduisant l’acidité, à condition que l’alpelisib soit pris immédiatement après de la nourriture (voir rubrique 4.2).
Inducteurs du CYP3A4 L’administration de 600 mg de rifampicine (un inducteur puissant du CYP3A4) une fois par jour pendant 7 jours, suivie de l’administration concomitante d’une dose unique de 300 mg d’alpelisib par voie orale au jour 8, a diminué la Cmax d’alpelisib de 38 % et l’ASC de 57 % chez les adultes sains (N=25). L’administration concomitante de 600 mg de rifampicine une fois par jour pendant 15 jours avec 300 mg d’alpelisib une fois par jour à partir du jour 8 jusqu’au jour 15 a diminué la Cmax à l’état d’équilibre de l’alpelisib de 59 % et l’ASC de 74 %.
L’administration concomitante d’un inducteur puissant du CYP3A4 diminue l’ASC de l’alpelisib, ce qui peut réduire l’efficacité de l’alpelisib. L’administration concomitante d’alpelisib avec les inducteurs puissants du CYP3A4 (par exemple, apalutamide, carbamazépine, enzalutamide, mitotane, phénytoïne, rifampicine, millepertuis) doit être évitée et le choix d’un autre traitement concomitant, sans potentiel d’induction du CYP3A4 ou avec un potentiel d’induction minime, doit être envisagé.
Médicaments dont la concentration plasmatique peut être modifiée par l’alpelisib
Substrats du CYP3A4, du CYP2C8, du CYP2C9, du CYP2C19 et du CYP2B6 Aucun ajustement posologique n’est nécessaire en cas d’administration concomitante d’alpelisib avec des substrats du CYP3A4 (par exemple, évérolimus, midazolam), des substrats du CYP2C8 (par exemple le répaglinide), des substrats du CYP2C9 (par exemple la warfarine), des substrats du CYP2C19 (par exemple l’oméparazole). Pour les substrats du CYP2B6, aucun changement concernant l’exposition n’a été observé lors d’une administration concomitante avec l’alpelisib, cependant les résultats sont à considérer avec prudence du fait des données limitées (voir la rubrique 5.2)
Dans une étude d’interactions médicamenteuses, l’administration concomitante d’alpelisib avec l’évérolimus, un substrat sensible du CYP3A4, a confirmé qu’il n’y avait pas d’interaction pharmacocinétique cliniquement significative (baisse de l’ASC de 11,2 %) entre l’alpelisib et les substrats du CYP3A4. Aucune modification de l’exposition à l’évérolimus n’a été observée pour des doses d’alpelisib comprises entre 250 et 300 mg.
Chez des sujets sains, l’administration d’un substrat du CYP2C9 (la S-warfarine) avec l’alpelisib a augmenté l’exposition à la S-warfarine d’environ 34 % et 19 % pour la ASCinf et la Cmax respectivement, comparé à l’administration de la S-warfarine seule, ceci indique que l’alpelisib est un inhibiteur modéré du CYP2C9.
Substances substrats de transporteurs In vitro, les évaluations ont indiqué que l’alpelisib (et/ou son métabolite BZG791) a le potentiel d’inhiber les activités des transporteurs de médicaments OAT3, de la BCRP intestinale et de P-gp. L’alpelisib doit être utilisé avec précaution en association avec des substrats sensibles à ces transporteurs présentant une marge thérapeutique étroite car l’alpelisib peut augmenter l’exposition systémique à ces substrats.
Contraceptifs hormonaux
Aucune étude clinique n’a été menée afin d’évaluer une potentielle interaction médicamenteuse entre l’alpelisib et les contraceptifs hormonaux.
4.6 Fertilité, grossesse et allaitement
Piqray est indiqué chez les hommes et les femmes ménopausées. Il ne doit pas être utilisé chez les femmes enceintes, pouvant l’être ou qui allaitent (voir rubrique 4.1).
Femmes en âge de procréer/Contraception chez l’homme et la femme
Les femmes en âge de procréer doivent être informées que les études chez l’animal et le mécanisme d’action ont montré que l’alpelisib pouvait être dangereux pour le fœtus en développement. Des études sur le développement embryo-foetal chez le rat et le lapin ont démontré que l’administration orale d’alpelisib pendant l’organogenèse a induit une embryotoxicité, une foetotoxicité et une tératogénicité (voir rubrique 5.3).
Dans le cas des femmes en âge de procréer prenant Piqray, elles devront utiliser une contraception efficace (deux méthodes barrière) pendant la durée du traitement et pendant au moins 1 semaine après l’arrêt du traitement par Piqray.
Il est recommandé aux patients masculins dont la partenaire sexuelle est enceinte, potentiellement enceinte ou susceptible de tomber enceinte, d’utiliser des préservatifs durant les relations sexuelles pendant la durée du traitement par Piqray et pendant au moins 1 semaine après l’arrêt du traitement.
Veuillez-vous référer à la rubrique 4.6 du RCP du fulvestrant.
Grossesse
Piqray n’est pas indiqué et ne doit pas être utilisé chez les femmes qui sont, ou qui pourraient être enceintes (voir rubrique 4.1).
Il n’existe pas de données sur l’utilisation de l’alpelisib chez la femme enceinte. Les études chez l’animal ont montré une toxicité sur la reproduction (voir rubrique 5.3). Piqray n’est pas recommandé pendant la grossesse et chez les femmes en âge de procréer n’utilisant pas de contraception.
L’absence de grossesse doit être vérifiée chez les femmes en âge de procréer avant le début du traitement par Piqray.
Allaitement
L’excrétion de l’alpelisib dans le lait maternel chez l’Homme ou l’animal n’est pas connue.
En raison de la possibilité d’effets indésirables graves chez les nourrissons allaités, il est recommandé que les femmes n’allaitent pas pendant la durée du traitement et au moins pendant 1 semaine après la dernière prise de Piqray.
Fertilité
Il n'y a pas de données cliniques disponibles sur les effets de l'alpelisib sur la fertilité. Sur la base d'études de toxicité à doses répétées et de fertilité chez l'animal, l'alpelisib peut altérer la fertilité des hommes et des femmes en âge de procréer (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Piqray a une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines. Il convient de conseiller aux patients d’être prudents lors de la conduite de véhicules ou l’utilisation de machines s’ils présentent une fatigue ou une vision trouble au cours du traitement (voir rubrique 4.8).
4.8 Effets indésirables
Résumé du profil de sécurité
Le profil de sécurité est basé sur l’ensemble des données de sécurité des 376 patients traités par Piqray en association au fulvestrant dans les études de phase III en double aveugle, contrôlées par placebo, CBYL719C2301 (N=284) et CBYL719C2303 (N=92).
Les effets indésirables (EI) les plus fréquents (rapportés à une fréquence > 20 % dans la population de l’étude cumulant les cohortes avec et sans la mutation) ont été l’augmentation du glucose plasmatique (77,4 %), l’augmentation de la créatinine (68,9 %), les diarrhées (57,7 %), la lymphopénie (56,4 %), l’augmentation de la gamma-glutamyltransférase (54,5 %), les éruptions cutanées (50,0 %), l’augmentation de l’alanine aminotransférase (47,6 %), les nausées (46,3 %), l’anémie (45,7 %), la fatigue (43,4 %), l’augmentation de la lipase (40,2 %), la diminution de l’appétit (35,4 %), la stomatite (27,1 %), la diminution du glucose plasmatique (26,9 %), les vomissements (26,9 %), la perte de poids (25,0 %), l’allongement du temps de céphaline activée (TCA) (24,5 %), l’hypocalcémie (23,7 %), et l’inflammation des muqueuses (20,5 %).
Les EIs de grade 3 ou 4 les plus fréquents (rapportés à une fréquence ≥ 2 %) ont été l’augmentation du glucose plasmatique (35,6 %), les éruptions cutanées (20,2 %), l’augmentation de la gamma- glutamyltransférase (13,3 %), la lymphopénie (8,8 %), l’augmentation de la lipase (6,6 %), les diarrhées (6,1 %), la perte de poids (5,9 %), la fatigue (5,3 %), l’hypokaliémie (5,1 %), l’augmentation de l’alanine aminotransférase (4,5 %), l’anémie (4,0 %), l’hypertension (4,0 %), l’augmentation de la créatinine (2,9 %), la stomatite (2,9 %), les nausées (2,4 %), l’ostéonécrose de la mâchoire (2,4 %), l’inflammation des muqueuses (2,4 %) et l’insuffisance rénale aiguë (2,1 %).
Les EIs les plus fréquents menant à l’arrêt du traitement ont été l’hyperglycémie (5,6 %), les éruptions cutanées (5,1 %), les diarrhées (2,7 %) et la fatigue (1,9 %).
Liste tabulée des effets indésirables
Les effets indésirables rapportés dans les études cliniques de phase III et après commercialisation (Tableau 7) sont listés par classe de systèmes d’organes MedDRA. Dans chaque classe de système d’organe, les EI sont rangés par fréquence, les plus fréquents en premier. Dans chaque groupe de fréquence, les EIs sont présentés par ordre de gravité décroissante. De plus, la catégorie de fréquence correspondant à chaque effet indésirable repose sur la convention suivante : très fréquent (≥ 1/10) ; fréquent (≥ 1/100 à < 1/10) ; peu fréquent (≥ 1/1 000 à < 1/100) ; rare (≥ 1/10 000 à < 1/1 000) ; très rare (< 1/10 000) ; fréquence indéterminée (ne peut pas être estimée sur la base des données disponibles).
Tableau 7 Effets indésirables observés lors des études cliniques de phase III et après commercialisation
| Effet indésirable | Tout grade (%) | Grade 3 ou 4 (%) | |
|---|---|---|---|
| Infections et infestations | |||
| Infection des voies urinaires1 | Fréquent | 35 (9,3) | 2 (0,5)* |
| Affections hématologiques et du système lymphatique | |||
| Anémie | Très fréquent | 172 (45,7) | 15 (4,0)* |
| Lymphopénie | Très fréquent | 212 (56,4) | 33 (8,8) |
| Thrombopénie | Très fréquent | 53 (14,1) | 3 (0,8) |
| Affections du système immunitaire | |||
| Hypersensibilité2 | Fréquent | 13 (3,5) | 2 (0,5)* |
| Effet indésirable | Tout grade (%) | Grade 3 ou 4 (%) | |
|---|---|---|---|
| Troubles du métabolisme et de la nutrition | |||
| Augmentation du glucose plasmatique | Très fréquent | 291 (77,4) | 134 (35,6) |
| Diminution du glucose plasmatique | Très fréquent | 101 (26,9) | 1 (0,3) |
| Diminution de l’appétit | Très fréquent | 133 (35,4) | 7 (1,9)* |
| Hypokaliémie | Très fréquent | 48 (12,8) | 19 (5,1) |
| Hypocalcémie3 | Très fréquent | 89 (23,7) | 6 (1,6) |
| Diminution du magnésium | Très fréquent | 40 (10,6) | 2 (0,5)* |
| Déshydratation | Fréquent | 10 (2,7) | 1 (0,3)* |
| Acidocétose4 | Peu fréquent | 3 (0,8) | 3 (0,8) |
| Syndrome hyperglycémique hyperosmolaire non cétosique# | Fréquence indeterminée | Fréquence indeterminée | Fréquence indeterminée |
| Affections psychatriques | |||
| Insomnie | Fréquent | 28 (7,4) | |
| Affections du système nerveux | |||
| Maux de tête5 | Très fréquent | 60 (16,0) | 2 (0,5)* |
| Dysgeusie6 | Très fréquent | 52 (13,8) | 1 (0,3)* |
| Affections oculaires | |||
| Vision trouble | Fréquent | 16 (4,3) | 1 (0,3)* |
| Sécheresse oculaire | Fréquent | 10 (2,7) | |
| Uvéite | Fréquence indéterminée | Fréquence indéterminée | Fréquence indéterminée |
| Affections vasculaires | |||
| Hypertension | Fréquent | 34 (9,0) | 15 (4,0) |
| Lymphoedème | Fréquent | 20 (5,3) | |
| Affections respiratoires, thoraciques et médiastinales | |||
| Pneumopathie inflammatoire/Pneumopathie interstitielle aiguë7 | Fréquent | 6 (1,6) | 2 (0,5)* |
| Affections gastro-intestinales | |||
| Diarrhée | Très fréquent | 217 (57,7) | 23 (6,1)* |
| Nausée | Très fréquent | 174 (46,3) | 9 (2,4)* |
| Stomatite8 | Très fréquent | 102 (27,1) | 11 (2,9)* |
| Vomissements | Très fréquent | 101 (26,9) | 2 (0,5)* |
| Douleurs abdominales | Très fréquent | 63 (16,8) | 5 (1,3)* |
| Dyspepsie | Très fréquent | 39 (10,4) | 1 (0,3) |
| Douleurs dentaires | Fréquent | 13 (3,5) | 1 (0,3)* |
| Gingivite | Fréquent | 11 (2,9) | 1 (0,3)* |
| Douleurs gingivales | Fréquent | 12 (3,2) | |
| Chéilite | Fréquent | 8 (2,1) | |
| Pancréatite | Peu fréquent | 1 (0,3) | 1 (0,3) |
| Colite# | Fréquence interminée | Fréquence interminée | Fréquence interminée |
| Effet indésirable | Tout grade (%) | Grade 3 ou 4 (%) | |
|---|---|---|---|
| Affections de la peau et du tissu sous-cutané | |||
| Eruption cutanée9 | Très fréquent | 188 (50,0) | 76 (20,2)* |
| Alopécie | Très fréquent | 63 (16,8) | |
| Prurit | Très fréquent | 61 (16,2) | 3 (0,8)* |
| Sécheresse cutanée10 | Très fréquent | 56 (14,9) | 1 (0,3)* |
| Erythème11 | Fréquent | 22 (5,9) | 3 (0,8)* |
| Dermatite12 | Fréquent | 12 (3,2) | 2 (0,5)* |
| Syndrome d’érythrodysesthésie palmo- plantaire | Fréquent | 7 (1,9) | |
| Erythème polymorphe | Peu fréquent | 3 (0,8) | 2 (0,5)* |
| Syndrome de Stevens-Johnson | Peu fréquent | 2 (0,5) | 2 (0,5)* |
| Réaction d’hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques (DRESS)# | Fréquence indéterminée | Fréquence indéterminée | Fréquence indéterminée |
| Angiœdème# | Fréquence indéterminée | Fréquence indéterminée | Fréquence indéterminée |
| Affections musculo-squelettiques et systémiques | |||
| Spasmes musculaires13 | Fréquent | 26 (6,9) | |
| Myalgie | Fréquent | 23 (6,1) | 2 (0,5)* |
| Ostéonécrose de la mâchoire14 | Fréquent | 19 (5,1) | 9 (2,4)* |
| Affections du rein et des voies urinaires | |||
| Insuffisance rénale aiguë | Fréquent | 22 (5,9) | 8 (2,1) |
| Troubles généraux et anomalies au site d’administration | |||
| Fatigue15 | Très fréquent | 163 (43,4) | 20 (5,3)* |
| Inflammation des muqueuses | Très fréquent | 77 (20,5) | 9 (2,4)* |
| Œdème périphérique | Très fréquent | 56 (14,9) | |
| Pyrexie | Très fréquent | 61 (16,2) | 3 (0,8) |
| Sécheresse des muqueuses16 | Très fréquent | 46 (12,2) | 1 (0,3) |
| Œdème 17 | Fréquent | 23 (6,1) | |
| Effet indésirable | Tout grade (%) | Grade 3 ou 4 (%) | |
|---|---|---|---|
| Investigations | |||
| Perte de poids | Très fréquent | 94 (25,0) | 22 (5,9)* |
| Augmentation de la créatinine sanguine | Très fréquent | 259 (68,9) | 11 (2,9) |
| Augmentation de la gamma glutamyl- transférase | Très fréquent | 205 (54,5) | 50 (13,3) |
| Augmentation de l’alanine aminotransférase | Très fréquent | 179 (47,6) | 17 (4,5) |
| Augmentation de la lipase | Très fréquent | 151 (40,2) | 25 (6,6) |
| Allongement du temps de céphaline activée (TCA) | Très fréquent | 92 (24,5) | 3 (0,8)* |
| Diminution de l’albumine | Très fréquent | 50 (13,3) | 1 (0,3)* |
| Augmentation de l’hémoglobine glyquée | Fréquent | 10 (2,7) | |
| * Aucun effet indésirable de grade 4 n’a été observé # Effets indésirables rapportés depuis la commercialisation. Ils proviennent de notifications spontanées pour lesquelles il n’est pas toujours possible d’établir de manière fiable la fréquence ou une relation de causalité avec l’exposition au médicament. 1 Infection des voies urinaires : inclut également un cas unique de sepsis urinaire 2 Hypersensibilité : inclut également la dermatite allergique 3 Hypocalcémie : inclut également une diminution du calcium corrigé 4 Acidocétose : inclut également l’acidocétose diabétique (voir la rubrique 4.4) 5 Maux de tête : inclut également les sensations de gêne au niveau de la tête 6 Dysgueusie : inclut également l’agueusie, l’hypogueusie 7 Pneumopathie inflammatoire /pneumopathie interstitielle aiguë : inclut également la pneumopathie interstitielle 8 Stomatite : inclut également l’ulcère aphteux et l’ulcération de la bouche 9 Eruption cutanée : inclut également éruption cutanée maculopapuleuse, éruption cutanée maculeuse, éruption cutanée généralisée, éruption cutanée papuleuse, éruption cutanée prurigineuse 10 Sécheresse cutanée : inclut également les fissures cutanées, la xérose, la xérodermie 11 Erythème : inclut également l’érythème généralisé 12 Dermatite : inclut également la dermatite acnéiforme 13 Spasmes musculaires : inclut également les sensations de gênes musculaires 14 Ostéonécrose de la mâchoire : inclut également l’ostéonécrose 15 Fatigue : inclut également l’asthénie 16 Sécheresse des muqueuses : inclut également la sécheresse buccale, la sécheresse vulvovaginale, la sécheresse des lèvres 17 Œdème : inclut également le gonflement du visage, l’œdème du visage, l’œdème des paupières | |||
Description de certains effets indésirables
Hyperglycémie Dans l’ensemble des données de sécurité issues des études cliniques de phase III, une hyperglycémie a été rapportée chez 258 patients (68,6 %) ; des hyperglycémies de grade 2 (GAJ >160 -250 mg/dL), 3 (GAJ > 250-500 mg/dL) et 4 (GAJ > 500 mg/dL) ont été rapportées chez respectivement 17,3 %, 33,5 % et 4,0 % des patients.
D’après les valeurs de base de la GAJ et de l’HbA1c, 51 % des patients étaient considérés comme pré- diabétiques (GAJ > 100-125 mg/dL [5,6 à 6,9 mmol/L] et/ou HbA1c 5,7-6,4 %) et 4,8 % des patients étaient considérés comme diabétiques (GAJ ≥ 126 mg/dL [≥ 7,0 mmol/L] et/ou HbA1c ≥ 6,5 %). Dans l’ensemble, 76 % des patients qui étaient pré-diabétiques à l’inclusion ont présenté une hyperglycémie (tout grade) lorsqu’ils ont reçu l’alpelisib. Parmi tous les patients présentant une hyperglycémie de grade ≥ 2 (GAJ ≥ 160 mg/dL), le délai médian de la première survenue était de 15 jours (intervalle : 5 jours à 1 458 jours) (selon les résultats de laboratoire). La durée médiane de l’hyperglycémie de grade ≥ 2 était de 8 jours (IC à 95 % : 8 à 10 jours). Chez les patients présentant une hyperglycémie de grade ≥ 2, le délai médian d’amélioration (d’au moins un grade depuis le premier évenement) était de 8 jours (IC à 95 % : 8 à 10 jours). Chez 95,0 % des patients qui ont continué le fulvestrant après avoir arrêté Piqray, les taux de GAJ étaient revenus à la normale.
L’hyperglycémie a été prise en charge avec des traitements antidiabétiques, voir rubrique 4.4.
Eruption cutanée Dans l’ensemble des données de sécurité issues des études cliniques de phase III, des événements de type éruption cutanée (y compris éruption cutanée maculopapuleuse, maculeuse, généralisée, papuleuse et prurigineuse,dermatite, dermatite acnéiforme, éruption liée au médicament et éruption génitale) ont été rapportés chez 195 patients (51,9 %). Les cas d’éruption cutanée étaient principalement légers ou modérés (grade 1 ou 2) et s’améliorant sous traitement, et dans certains cas ils étaient accompagnés d’un prurit et d’une sécheresse cutanée. Des éruptions cutanées de grade 2 et 3 ont été rapportés respectivement chez 13,0 % et 20,7 % des patients, avec un délai médian de première apparition de 12 jours (intervalle : 2 jours à 220 jours).
Parmi les patients qui ont reçu un traitement prophylactique d’une éruption cutanée, y compris des antihistaminiques, une éruption cutanée a été rapportée moins fréquemment que dans la population globale ; 28,9 % vs 51,9 % quel que soit le grade, 14,1 % vs 20,7 % pour le grade 3 et 4,4 % vs 5,1 % pour les éruptions cutanées entraînant un arrêt définitif de Piqray. Par conséquent, des antihistaminiques peuvent être administrés à titre prophylactique, au moment de l’initiation du traitement par Piqray.
Toxicité gastro-intestinale (nausées, diarrhées, vomissements) Dans l’ensemble des données de sécurité issues des études cliniques de phase III, des cas de diarrhées, de nausées et de vomissements ont été rapportés respectivement chez 57,7 %, 46,3 % et 26,9 % des patients (voir Tableau 7).
Des événements à type de diarrhée de grade 2 et 3 ont été rapportés chez respectivement 18,9 % et 6,1 % des patients, avec un délai médian d’apparition d’une diarrhée de grade ≥ 2 de 49,5 jours (intervalle : de 1 jour à 1 731 jours).
Des diarrhées sévères et leurs conséquences cliniques, notamment une déshydratation et une insuffisance rénale aiguë, ont été rapportées au cours du traitement par Piqray, et se sont résolues avec une intervention appropriée (voir Tableau 4). Des antiémétiques (par exemple, l’ondansétron) et des antidiarrhéiques (par exemple, le lopéramide) ont été utilisés respectivement chez 40 patients/197 (20,3 %) et 135 patients/217 (62,2 %) pour la prise en charge des symptômes.
Ostéonécrose de la mâchoire (ONM) Dans l’ensemble des données de sécurité issues des études cliniques de phase III, une ostéonécrose de la mâchoire a été rapportée chez 5,1 % des patients (19/376) dans le bras de Piqray en association au fulvestrant. Tous les patients ayant présenté une ostéonécrose de la mâchoire avaient été exposés en amont ou en même temps à des bisphosphonates (par exemple, l’acide zolédronique) ou à des inhibiteurs du RANK-ligand (par exemple, le denosumab). Par conséquent, chez les patients recevant Piqray et des bisphosphonates ou des inhibiteurs du RANK-ligand, une augmentation du risque de développement d’une ostéonécrose de la mâchoire ne peut pas être exclue.
Populations particulières
Patients âgés Dans l’ensemble des données de sécurité issues des études cliniques de phase III, chez les patients âgés de 65 ans et plus, traités par l’alpelisib en association au fulvestrant, une incidence plus élevée d’une hyperglycémie de grade 3-4 (44,6 %) a été observée comparé aux patients de moins de 65 ans (32,4 %), alors que chez les patients de moins de 75 ans, l’incidence de l’hyperglycémie de grade 3-4 était de 36,1 % comparée à 47,8 % chez les patients âgés de 75 ans et plus.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Symptômes
Les effets indésirables associés à un surdosage ont été cohérents avec le profil de sécurité de Piqray et ont inclus une hyperglycémie, des nausées, une asthénie et des éruptions cutanées.
Prise en charge
Des mesures générales symptômatiques et de support doivent être instaurées dans tous les cas de surdosage, lorsque cela est nécessaire. Il n’existe aucun antidote connu pour Piqray.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : agents antinéoplasiques, inhibiteurs de protéine-kinases, inhibiteurs de phosphoinositide 3-kinase, Code ATC : L01EM03
Mécanisme d’action
L'alpelisib est un inhibiteur α-spécifique de la phosphatidylinositol-3-kinase (PI3Kα) de classe I. Des mutations gain de fonction du gène codant la sous-unité catalytique α de PI3K (PIK3CA) entraînent l’activation de la PI3Kα et de la signalisation AKT, la transformation cellulaire et la génération de tumeurs dans les modèles in vitro et in vivo.
Dans les lignées cellulaires du cancer du sein, l’alpelisib a inhibé la phosphorylation des cibles en aval du PI3K, y compris l’AKT, et a montré une activité dans les lignées cellulaires portant une mutation PIK3CA.
In vivo, l’alpelisib a inhibé la voie de signalisation PI3K/AKT et a réduit la croissance tumorale dans les modèles de xénogreffes, y compris dans les modèles de cancer du sein.
Il a été montré que l’inhibition du PI3K par le traitement par l’alpelisib induisait une augmentation de la transcription des récepteurs aux œstrogènes (ER) dans les cellules de cancer du sein. L’association de l’alpelisib et du fulvestrant a démontré une activité anti-tumorale supérieure à chaque traitement administré seul dans des modèles de xénogreffes dérivés de lignées cellules de cancer du sein ER- positif, avec mutation de PI3KCA.
La voie de signalisation PI3K/AKT est responsable de l’homéostasie du glucose, et l’hyperglycémie est un effet indésirable attendu cible de l’inhibition du PI3K.
Efficacité et sécurité cliniques
Etude CBYL719C2301 Piqray a été évalué au cours d’une étude pivot de phase III randomisée, en double aveugle, contrôlée par placebo en association avec le fulvestrant chez des femmes ménopausées et des hommes, atteints d’un cancer du sein avancé (récidive locorégionale ou métastatique), RH+, HER2-, dont la maladie avait progressé ou récidivé pendant ou après un traitement par un inhibiteur de l’aromatase (avec ou sans association avec des inhibiteurs de CDK4/6).
Au total, 572 patients ont été inclus dans deux cohortes présentant un cancer du sein, une cohorte avec mutation PIK3CA et une cohorte sans mutation PIK3CA. Les patients ont été randomisés afin de recevoir soit l’alpelisib à 300 mg associé au fulvestrant soit un placebo associé au fulvestrant selon un ratio 1:1. La randomisation a été stratifiée en fonction de la présence de métastases pulmonaires et/ou hépatiques et d’un traitement antérieur par inhibiteur(s) du CDK4/6.
Dans la cohorte des patients présentant une mutation PIK3CA, 169 patients avec une ou plusieurs mutations PIK3CA (C420R, E542K, E545A, E545D [1635G > T seulement], E545G, E545K, Q546E, Q546R, H1047L, H1047R ou H1047Y) ont été randomisés pour recevoir l’alpelisib en association avec le fulvestrant et 172 patients ont été randomisés pour recevoir le placebo en association avec le fulvestrant. Dans cette cohorte, 170 patients (49,9 %) présentaient des métastases hépatiques/pulmonaires et 20 patients (5,9 %) avaient reçu un traitement antérieur par un inhibiteur du CDK4/6.
Les patients avaient un âge médian de 63 ans (intervalle : de 25 à 92 ans). 44,9 % des patients étaient âgés de 65 ans ou plus et ≤ 85 ans. Les patients inclus étaient de type caucasiens (66,3 %), asiatiques (21,7 %) et noirs ou afro-américains (1,2 %). La population de l’étude comprenait un homme inclus dans la cohorte avec mutation PIK3CA et traité avec l’alpelisib et le fulvestrant. 66,0% des patients avaient un score ECOG de 0 et 33,4% un score ECOG de 1.
Dans l’ensemble, 97,7 % des patients avaient déjà reçu une hormonothérapie. Chez 67,7 % des patients, le dernier traitement avant l’inclusion dans l’étude était une hormonothérapie. Le létrozole et l’anastrozole étaient les traitements hormonaux les plus fréquemment utilisées. La dernière ligne d’hormonothérapie avant le recrutement dans l’étude était thérapeutique chez 47,8 % des patients et en traitement adjuvant chez 51,9 % des patients. Dans l’ensemble, 85,6 % des patients ont été considérés comme présentant une maladie hormonorésistante ; on retrouvait une résistance hormonale primaire (résistance de novo) chez 13,2 % des patients et une résistance hormonale secondaire (rechute/progression suite à une réponse initiale) chez 72,4 % des patients.
Les caractéristiques démographiques et de la pathologie à l’inclusion, l’indice de performance ECOG, la masse tumorale et les traitements antinéoplasiques antérieurs étaient bien équilibrés entre les bras de l’étude.
Au cours de la phase de traitement randomisée, 300 mg d’alpelisib ou le placebo était administré par voie orale une fois par jour en continu. Le fulvestrant à 500 mg était administré par voie intramusculaire les jours 1 et 15 du cycle 1, puis le jour 1 des cycles de 28 jours au cours de la phase de traitement (administration à ± 3 jours).
Le passage des patients des bras placebo aux bras comprenant l’alpelisib n’a pas été autorisé au cours de l’étude ou après progression de la maladie.
Le critère d’évaluation primaire de l’étude était la survie sans progression (SSP) selon les critères d’évaluation RECIST (Response Evaluation Criteria in Solid Tumors, RECIST v1.1), basés sur l’évaluation par l’investigateur chez les patients présentant une mutation PIK3CA. Le critère d’évaluation secondaire clé a été la survie globale (SG) des patients présentant une mutation PIK3CA.
Les autres critères secondaires comprenaient la SSP pour les patients sans mutation PIK3CA, la SG pour les patients sans mutation PI3KCA.
Analyse principale d’efficacité L’étude a atteint son objectif principal lors de l’analyse principale de la SSP (date de clotûre du recueil des données : 12 juin 2018), démontrant une amélioration statistiquement significative de la SSP selon l’évaluation de l’investigateur dans la cohorte des patients présentant une mutation PIK3CA pour les patients recevant l’alpelisib en association au fulvestrant, par rapport aux patients recevant le placebo en association au fulvestrant avec une réduction du risque de progression de la maladie ou de décès estimée à 35 % en faveur du traitement avec l’alpelisib en association au fulvestrant (voir Tableau°8).
Tableau 8 Analyse principale de l’efficacité de l’étude clinique C2301 – Résumé des résultats d’efficacité selon les critères RECIST (FAS [analyse de la population totale de l’étude], cohorte avec mutation PIK3CA). A la date du 12 juin 2018
| Piqray + fulvestrant (n= 169) | Placebo + fulvestrant (n= 172) | |
|---|---|---|
| Survie sans progression (SSP) médiane (mois, IC à 95 %) | ||
| Évaluation radiologique de l’investigateur# | ||
| Cohorte avec mutation PIK3CA (N= 341) | 11,0 (7,5 à 14,5) | 5,7 (3,7 à 7,4) |
| Hazard ratio (IC à 95 %) | 0,65 (0,50 à 0,85) | |
| Valeur de pa | 0,00065 | |
| Evaluation du comité de revue indépendant à l’aveugle*# | ||
| Cohorte avec mutation PIK3CA (N=173) | 11,1 (7,3 à 16,8) | 3,7 (2,1 à 5,6) |
| Hazard ratio (IC à 95 %) | 0,48 (0,32 à 0,71) | |
| Valeur de p | N/A | |
| IC = intervalle de confiance ; N = nombre de patients ; N/A = non applicable a La valeur du p est obtenue à partir d’un test du logrank stratifié unilatéral. # Selon RECIST 1.1 * Basé sur une approche utilisant un audit sur un échantillon de 50 % des patients | ||
Dans la cohorte des patients avec une mutation PIK3CA, les analyses selon l’évaluation par l’investigateur de la SSP dans les sous-groupes stratifiés à la randomisation ont montré un effet du traitement généralement constant en faveur du bras traité par l’alpelisib, indépendamment de la présence ou l’absence de métastases pulmonaires/hépatiques.
Parmi les 20 patients précédemment traités par un inhibiteur de CDK4/6 le hazard ratio (HR) pour la SSP était de 0,48 (IC à 95 % : 0,17 ; 1,36), la SSP médiane était de 1,8 mois (IC à 95 % : 1,7 ; 3, 6) dans le bras placebo avec le fulvestrant et 5,5 mois (IC à 95 % : 1,6 ; 16,8) dans le bras de l’alpelisib associé au fulvestrant.
A la date d’analyse des données du 12 juin 2018, les résultats de la SSP pour les sous-groupes de patients hormonorésistants (HR=0,64 ; IC à 95 % : 0,49 ; 0,85 ; n=292) et de patients hormonosensibles (HR=0,87 ; IC à 95 % : 0,35 ; 2,17 ; n=39) étaient en faveur du bras de l’alpelisib associé au fulvestrant. Le nombre de patients hormonosensibles avec une mutation PIK3CA était limité, ces résultats doivent être interprétés avec précaution.
En utilisant les données à la date d’analyse du 12 juin 2018, le taux de réponse objective pour les patients dont la maladie était mesurable à l’inclusion était de 35,7 % (IC à 95 % : 27,4 ; 44,7) dans le bras traité par l’alpelisib en association au fulvestrant et 16,2 % (IC à 95 % : 10,4 ; 23,5) dans le bras du placebo avec le fulvestrant.
A la date de conduite de l’analyse finale de la SG (date de clôture du recueil des données : 23 avril 2020) une analyse descriptive du suivi de l’efficacité avec les données de SSP a été effectuée. Avec une durée médiane d’approximativement 42 mois entre la randomisation et la date de clotûre du recueil des données, le bénéfice pour la SSP a été en cohérence avec les résultats issus de l’analyse principale de la SSP. Il y a eu une réduction du risque de progression ou de décès estimée à 36 % en faveur du traitement par l’alpelisib associé au fulvestrant (HR=0,64 ; IC à 95 % : 0,50 ; 0,81) (Figure 1).
Figure 1 Etude C2301 – Courbe de Kaplan-Meier de la SSP selon l’évaluation de l’investigateur (FAS [analyse de la population totale de l’étude], cohorte avec mutation PIK3CA): mise à jour descriptive avec les données à la date du 23 Avril 2020
| 100 DCaeten sdoe rcinengs uTrime es AAllppeelilsisibib + + f uFluvl.v ( n(/nN/N = =1 2142/416/196) 9) Placebo + Fulv (n/N = 149/172) Placebo + fulv. (n/N = 149/172) 80 HHaazzaarrdd r aRtiaot i=o 0=, 604. 64 (%) I9C5 à% 9 5C%I [[00.,5500; ;0 0.8,811]] ment Médianes de Kaplan-Meier (mois) %e) én AKalppellaisni-bM +e fieulrv m.: e1d1,ia0 ns (Months) téyv ( 60 PAllapceelbisoi b+ +fu Flvu.l:v 5 ,:7 1 1.0 adb’ili Placebo + Fulv : 5.7 pernocbe bs eae d’r 40 -f nét eti Ebvli Proba 20 0 0 4 8 12 16 20 24 28 32 36 40 44 48 52 56 TTeimmpes ((Mmoonist)h s) NoNmumbbreer dofe s usbujjeecttss setnillc aot rreis kà risque eTmimpes ((Mmonotihss)) 0 4 8 12 16 20 24 28 32 36 40 44 48 52 56 Aellpiesliibsi b+ + f Fuulvlv. 169 123 85 66 54 44 37 29 24 18 12 6 1 0 0 aPcleacbeob o+ + f Fuulvlv. 172 89 67 51 40 33 22 13 10 7 4 1 1 1 0 | |
|---|---|
| T | eTmimpes ((Mmonotihss)) 0 Aellpiesliibsi b+ + f Fuulvlv. 169 aPcleacbeob o+ + f Fuulvlv. 172 |
| Alp | |
| Pl | |
| ( db’ili téyv én %e) ment (%) | |
|---|---|
| a rnocbe | |
Analyse finale de la survie globale Lors de l’analyse finale de la SG, l’étude n’a pas atteint son objectif secondaire clé. A la date du 23 avril 2020, un total de 87 (51,5 %) décès avaient été reportés dans le bras de l’alpelisib en association avec le fulvestrant et 94 (54,7 %) dans le bras du placebo en association avec le fulvestrant. Le HR était de 0,86 (IC à 95 % : 0,64 ; 1,15 ; p=0,15, unilatéral) et le seuil d’efficacité pré-spécifié selon la méthode O’Brien-Fleming de p ≤ 0,0161 n’avait pas été franchi. La SG médiane a été de 39,3 mois (IC à 95 % : 34,1 ; 44,9) dans le bras alpelisib associé au fulvestrant et de 31,4 mois (IC à 95 % : 26,8 ; 41,3) dans le bras placebo en association avec le fulvestrant (Figure 2).
Figure 2 Analyse secondaire clé de l’étude clinique C2301 – Courbe de Kaplan-Meier de la survie globale (FAS [analyse de la population totale de l’étude], cohorte avec mutation PIK3CA) à la date du 23 avril 2020
| 100 (%) 80 ement %) én Date de censure 60 Censoring Times bda’bi li étyv ( Alpelisib + fulv. (n/N = 87/169) Alpelisib + Fulv (n/N = 87/169) npcreo PPlalaccebeob o+ +fu Flvu. lv(n /(Nn/ N= 9=4 9/147/21)7 2) brseee 40 a-f HHaazzaardrd r aRtiaot i=o 0=, 806. 86 nt Edv’e 95 % CI [0.64;1.15] IC à 95% [0,64 ; 1,15] Probabilité MKaépdilaanne-sM deeie Kr ampleadni-aMnsei e(rM (omnotihss) ) 20 Alpelisib + Fulv : 39.3 Alpelisib + fulv.: 39,3 Placebo + Fulv : 31.4 Placebo + fulv.: 31,4 0 LLoogg rraannkk pp--vvaaluluee u n1i-lsatidéreadle = = 0 0.1,155 0 2 4 6 8 10 12 14 16 18 20 22 24 26 28 30 32 34 36 38 40 42 44 46 48 50 52 54 Nombre de sujets encore à risque TeT mim pse ( ( mM oo isn )t hs) Number of subjects still at risk eTmimpes ( M(monothiss)) 0 2 4 6 8 10 12 14 16 18 20 22 24 26 28 30 32 34 36 38 40 42 44 46 48 50 52 54 pAellpiesliisbib + + fFuullvv. 169 162 159 156 145 141 138 133 126 122 112 111 108 103 102 94 91 85 68 56 47 35 26 19 9 4 1 0 laPclaecbeobo + + fFuullvv. 172 164 155 150 149 143 133 126 119 115 111 104 98 92 86 80 74 73 60 49 42 29 20 13 7 6 3 0 | |
|---|---|
| T | eTmimpes ( M(monothiss)) 0 pAellpiesliisbib + + fFuullvv. 169 1 laPclaecbeobo + + fFuullvv. 172 1 |
| Al | |
| P | |
Chez les patients préalablement traités par CDK4/6i (n=20), la SG médiane dans le bras alpelisib associé au fulvestrant était de 29,8 mois (IC à 95 % : 6,7 ; 38,2) contre 12,9 mois (IC à 95 % : 2,5 ; 34,6) dans le bras placebo en association avec le fulvestrant (HR=0,67 ; IC à 95 % : 0,21 ; 2,18).
Cohorte sans mutation du gène PIK3CA Aucun bénéfice sur la SSP n’a été observé chez les patients dont les tumeurs ne présentaient pas de mutation tissulaire PIK3CA.
Etude CBYL719C2303 Piqray a également été évalué dans une étude de phase III, randomisée, internationale, en double aveugle et contrôlée par placebo, portant sur l’alpelisib en association avec le fulvestrant chez des femmes ménopausées et des hommes atteints d’un cancer du sein avancé RH+, HER2- (défini par- immunohistochimie comme [IHC] 0 ou 1+, ou IHC 2+/hybridation in situ négative [ISH-]), présentant une mutation du gène PIK3CA et dont la maladie avait progressé ou récidivé pendant ou après un traitement par un inhibiteur de l’aromatase associé à un inhibiteur de CDK4/6.
Au moment de l’analyse principale d’efficacité (date d’analyse : 15 octobre 2024), un total de 188 patients avaient été randomisés pour recevoir soit l’alpelisib à 300 mg associé au fulvestrant, soit un placebo associé au fulvestrant, selon un ratio 1:1. La randomisation a été stratifiée en fonction de la présence de métastases pulmonaires et/ou hépatiques et d’un traitement antérieur par inhibiteur(s) de CDK4/6 (traitement adjuvant vs métastatique).
Les patients avaient un âge médian de 62 ans (intervalle : de 32 à 84 ans). Au total, 41,0 % des patients étaient âgés de 65 ans ou plus. La majorité des patients inclus étaient de type caucasien (89,9 %). La population de l’étude comprenait deux patients de sexe masculin traités par placebo associé au fulvestrant. Dans l’ensemble, 60,1 % et 38,3 % des patients présentaient respectivement un indice de performance ECOG de 0 et de 1.
Tous les patients présentaient un cancer du sein avancé avec une mutation du gène PIK3CA et avaient déjà reçu un traitement par un inhibiteur de l’aromatase et un inhibiteur de CDK4/6. Quatre-vingt- treize (98,9 %) patients avaient reçu leur dernier traitement par inhibiteur de CDK4/6 en situation métastatique, contre un (1,1 %) en situation adjuvante. Le létrozole était l’inhibiteur de l’aromatase le plus couramment utilisé, tandis que le ribociclib et le palbociclib étaient les inhibiteurs de CDK4/6 les plus couramment utilisés. La dernière hormonothérapie reçue avant l’inclusion dans l’étude avait été administrée en situation métastatique chez 97,3 % des patients et en situation adjuvante chez 9,6 % des patients. Au total, 83,5 % des patients étaient considérés comme présentant une maladie hormonorésistante ; une résistance hormonale primaire (résistance de novo) a été observée chez 6,9 % d’entre eux et une résistance hormonale secondaire (rechute/progression suite à une réponse initiale) chez 76,6 % des patients. En situation métastatique, 12,8 % et 18,1 % des patients avaient respectivement reçu un traitement antérieur par chimiothérapie dans le groupe alpelisib associé au fulvestrant et dans le groupe placebo associé au fulvestrant.
Les caractéristiques démographiques et de la pathologie à l’inclusion, l’indice de performance ECOG, la masse tumorale et les traitements antinéoplasiques antérieurs étaient bien équilibrés entre les bras de l’étude.
Au cours de la phase de traitement randomisée, 300 mg d’alpelisib ou le placebo était administré par voie orale une fois par jour de manière continue. Le fulvestrant à 500 mg a été administré par voie intramusculaire les jours 1 et 15 du cycle 1, puis le jour 1 d’un cycle de 28 jours au cours de la phase de traitement.
Les patients étaient autorisés à passer du bras placebo au bras alpelisib dès confirmation d’une progression de la maladie par le comité de revue indépendant en aveugle (BIRC).
Le critère d’évaluation principal de l’étude était la survie sans progression (SSP) selon les critères RECIST v1.1, sur la base des évaluations du BIRC. Les critères d’évaluation secondaires étaient la survie globale (SG), le taux de réponse global (TRG) et le taux de bénéfice clinique (TBC), sur la base des évaluations du BIRC.
Analyse principale d’efficacité L’étude a atteint son objectif principal lors de l’analyse primaire de la SSP (date de clôture du recueil des données : 15 octobre 2024), démontrant une amélioration statistiquement significative de la SSP selon l’évaluation du BIRC chez les patients recevant l’alpelisib associé au fulvestrant, par rapport aux patients recevant le placebo associé au fulvestrant (voir le tableau 9 et la figure 3).
Le taux de réponse global chez les patients dont la maladie était mesurable à l'inclusion était de 24,7 % (IC à 95 % : 16,0 ; 35,3) dans le groupe alpelisib associé au fulvestrant et de 4,4 % (IC à 95 % : 1,2 ; 11,0) dans le groupe placebo associé au fulvestrant (date de clôture du recueil des données au 15 octobre 2024). Tableau 9 Analyse principale d’efficacité de l’étude C2303 – Résumé des résultats d’efficacité selon les critères RECIST (FAS [analyse de la population totaale de l’étude]) avec une date de clôture du recueil des données au 15 octobre 2024
| Paramètres d’efficacité | Piqray + fulvestrant (n=94) | Placebo + fulvestrant (n=94) |
|---|---|---|
| Critère d’efficacité principal | ||
| Survie sans progressiona | ||
| Evènements (progression ou décès), n (%) | 62 (66,0) | 79 (84,0) |
| Progressions | 56 (59,6) | 70 (74,5) |
| Décès | 6 (6,4) | 9 (9,6) |
| Médiane (mois) (IC à 95 %) | 7,4 (5,52 ; 9,10) | 2,8 (1,94 ; 3,84) |
| Hazard ratio (IC à 95 %)b | 0,52 (0,37 ; 0,72) | |
| Valeur de pc | <0,0001 | |
| IC = intervalle de confiance ; n = nombre de patients a Sur la base des évaluations du BIRC b Modèle de Cox stratifié utilisant les mêmes facteurs de stratification que pour le test du log-rank c La valeur de p est obtenue à partir d'un test du log-rank stratifié, avec un seuil de signification total unilatéral de 2,5 % | ||
Figure 3 Etude C2303 – Courbe de Kaplan-Meier de la SSP selon l’évaluation BIRC (FAS [analyse de la population totale de l’étude]) avec les données à la date du 15 octobre 2024
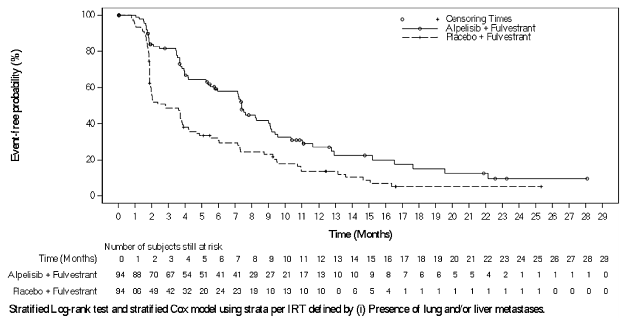
Date de censure Alpelisib + fulv. Probabilité d’absence d’évènement (%) Placebo + fulv.
Temps(mois)
| Nombre de sujets encore à risque | ||
|---|---|---|
| Temps (mois) Alpelisib + fulv. Placebo + fulv. Test du log-rank strat | ||
| Test du log-rank strat | ||

Test du log-rank stratifié et modèle de Cox stratifié utilisant les facteurs de stratification selon l’IRT définis par (i) Présence de métastases
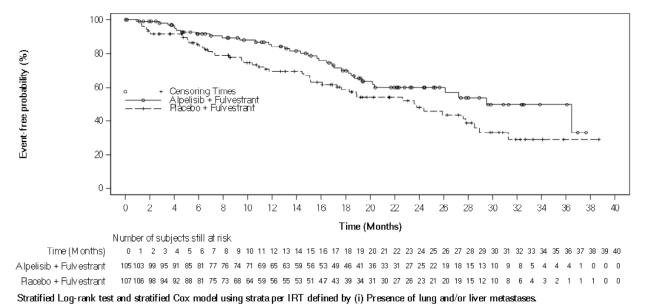
Analyse finale de la SG L'analyse finale de la survie globale a été réalisée chez 212 patients (105 dans le groupe alpelisib associé au fulvestrant et 107 dans le groupe placebo associé au fulvestrant), à la date de clôture du recueil des données du 26 mai 2025, avec 24 patients supplémentaires randomisés (11 dans le groupe alpelisib associé au fulvestrant et 13 dans le groupe placebo associé au fulvestrant) par rapport à l’analyse primaire. Lors de l'analyse finale,un total de 34 décès (32,4 %) ont été signalés dans le bras alpelisib associé au fulvestrant et 50 (46,7 %) dans le bras placebo associé au fulvestrant. Le HR était de 0,64 (IC à 95 % : 0,41 ; 0,99 ; p = 0,021 , unilatéral). La SG médiane était de 29,5 mois (IC à 95 % : 20,17 ; NE) dans le groupe alpelisib associé au fulvestrant et de 23,8 mois (IC à 95 % : 17,28 ; 28,52) dans le groupe placebo associé au fulvestrant (Figure 4). Quarante-trois patients traités par placebo associé au fulvestrant (40,2 %), chez lesquels une progression de la maladie avait été confirmée par le BIRC, ont été transférés dans le bras alpelisib associé au fulvestrant.
Figure 4 Etude C2303 – Courbe de Kaplan-Meier de la SG (FAS [analyse de la population totale de l’étude]) avec les données à la date du 26 mai 2025
Probabilité d’absence d’évènement (%)
Date de censure Alpelisib + fulv. Placebo + fulv.
| Temps (mois) Nombre de sujets encore à risque Temps (mois) Alpelisib + fulv. Placebo + fulv. | |
|---|---|
| Temps (mois) Alpelisib + fulv. Placebo + fulv. | |
| Test du log-rank stratifié et modèle de Cox stratifié utilisant les facteurs de stratification selon l’IRT définis par (i) Présence de métastases pulmonaires et/ou hépatiques. | |
| Temps (mois) | |
|---|---|
| Nombre de sujets encore à risque |


Traitement antérieur par fulvestrant dans l’étude CBYL719X2101 Les patients précédemment traités par le fulvestrant n’ont pas été inclus dans les études pivot. Dans l’étude de phase I CBYL719X2101, 39 patients ont rapporté un traitement antérieur par fulvestrant. Les meilleures réponses objectives au traitement par l’alpelisib et le fulvestrant pour les 21 patients avec des mutations PIK3CA et une maladie mesurable à l’inclusion ont été une réponse partielle chez 7 patients, une maladie stable chez 11 patients, et une maladie progressive chez 2 patients. Par conséquent, la preuve de l’efficacité de ce traitement chez les patients précédemment traités par le fulvestrant n’est pas établie au vu des données actuelles limitées (voir rubrique 4.4).
Population pédiatrique
L’Agence européenne des médicaments a accordé une dérogation à l’obligation de soumettre les résultats d’études réalisées avec Piqray dans tous les sous-groupes de la population pédiatrique dans le cancer du sein (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Les propriétés pharmacocinétiques de l’alpelisib ont été explorées chez des patients soumis à un schéma d’administration orale de doses comprises entre 30 et 450 mg une fois par jour. Des sujets sains ont reçu des doses orales uniques comprises entre 300 et 400 mg. Les propriétés pharmacocinétiques ont été comparables chez les patients avec une affection oncologique et chez les sujets sains.
Absorption
Après une administration orale d’alpelisib, le délai médian pour atteindre la concentration plasmatique maximale (Tmax) a été compris entre 2,0 et 4,0 heures, indépendamment de la dose, du temps ou du schéma d’administration. Sur la base de la modélisation de l’absorption, la biodisponibilité a été estimée comme étant très élevée (> 99 %) en cas d’administration avec un repas, mais inférieure à jeun (≈ 68,7 % à une dose de 300 mg). Les taux plasmatiques d’alpelisib à l’état d’équilibre après une administration quotidienne devraient être atteints le troisième jour après le début du traitement chez la plupart des patients.
Effets des aliments L’absorption de l’alpelisib est affectée par la présence d’aliments. Chez des volontaires sains après une dose orale unique de 300 mg d’alpelisib, par rapport à un état de jeûne, un repas riche en graisses et riche en calories (RGRC) (985 calories avec 58,1 g de graisses) a augmenté l’ASCinf de 73 % et la Cmax de 84 %, tandis qu’un repas pauvre en graisses et pauvre en calories (PGPC) (334 calories avec 8,7 g de graisses) a augmenté l’ASCinf de 77 % et la Cmax de 145 %. Aucune différence significative n’a été observée pour l’ASCinf entre le PGPC et le RGRC avec un ratio des moyennes géométriques de 0,978 (IC : 0,876 à 1,09), ce qui montre que ni la teneur en graisses ni la consommation calorique globale n’ont un impact notable sur l’absorption. L’augmentation de la solubilité gastro-intestinale par la bile, sécrétée en réponse à la prise d’aliments, est la cause éventuelle de l’effet de l’alimentation. Par conséquent, Piqray doit être pris immédiatement après la prise de nourriture approximativement à la même heure chaque jour.
Distribution
L’alpelisib se lie modérément aux protéines, avec une fraction libre de 10,8 %, quelle que soit la concentration. L’alpelisib a été distribué de manière équivalente entre les hématies et le plasma, avec un ratio sang/plasma in vivo moyen de 1,03. Dans la mesure où l’alpelisib est un substrat des transporteurs d’efflux chez l’homme, il n’est pas attendu un passage de la barrière hématoméningée chez l’homme. Le volume de distribution de l’alpelisib à l’état d’équilibre (Vss/F) est estimé à 114 litres (coefficient de variation [CV] intersujets en pourcentage = 49 %).
Biotransformation
In vitro, des études ont montré que la formation du métabolite d’hydrolyse, BZG791, par hydrolyse chimique et enzymatique des amides constituait la principale voie métabolique, suivie d’une hydroxylation médiée par le CYP3A4. L’hydrolyse de l’alpelisib se produit de manière systémique à la fois par décomposition chimique et hydrolyse enzymatique par l’intermédiaire d’enzymes d’expression ubiquitaire, de haute capacité (estérases, amidases, cholinestérase), non limitées au foie. Les métabolites synthétisés par l’intermédiaire du CYP3A4 et les glucurono-conjugués représentent environ 15 % de la dose, tandis que BZG791 représente environ 40 à 45 % de la dose. Le reste de la dose, qui a été retrouvé sous forme d’alpelisib inchangé dans l’urine et les fèces, a été soit excrété sous forme d’alpelisib soit non absorbé.
Élimination
L’alpelisib montre une faible clairance de 9,2 l/h (CV % = 21 %), sur la base de l’analyse pharmacocinétique de la population après un repas. La demi-vie dérivée de la population, indépendante de la dose et du temps, a été de 8 à 9 heures à l’état d’équilibre avec une dose quotidienne unique de 300 mg.
Dans une étude de bilan de masse menée chez l’homme, après une administration orale, l’alpelisib et ses métabolites ont été principalement excrétés dans les fèces (81,0 %) sous forme d’alpelisib, ou métabolisés en BZG791. L’excrétion dans l’urine est mineure (13,5 %), sous forme d’alpelisib inchangé (2,0 %). Après une dose orale unique d’alpelisib marquée au carbone 14, 94,5 % de la dose radioactive totale administrée avait été récupéré en 8 jours.
Linéarité/non-linéarité
Il a été observé que les propriétés pharmacocinétiques étaient linéaires pour ce qui concerne la dose et le temps dans des conditions de prise de nourriture, entre 30 et 450 mg. Après des doses multiples, l’exposition à l’alpelisib (ASC) à l’état d’équilibre n’a été que légèrement supérieure à celle d’une dose unique, avec une accumulation moyenne de 1,3 à 1,5 avec une administration quotidienne.
Interaction métabolique
Substrats du CYP3A4, du CYP2C8, du CYP2C9, du CYP2C19 et du CYP2B6 Dans une étude d’interactions médicamenteuses, l’administration concomitante de doses répétées de 300 mg d’alpelisib avec une dose unique de substrats sensibles du CYP3A4 (midazolam), du CYP2C8 (répaglinide), du CYP2C9 (warfarine), du CYP2C19 (oméprazole) et du CYP2B6 (bupropion) administrés en cocktail, a montré qu’il n’y avait aucune interaction pharmacocinétique cliniquement significative. Les données concernant le substrat du CYP2B6 (bupropion) doivent être interprétées avec prudence du fait de la petite taille de l’échantillon.
Chez des sujets sains, l’administration concomitante d’un substrat du CYP2C9 (S-warfarine) avec des doses répétés de 300 mg d’alpelisib à l’état d’équilibre, a augmenté l’exposition à la S-warfarine d’environ 34 % et 19 % pour l’ASCinf et la Cmax respectivement, comparé à l’administraion de la S- warfarine seule. Cela indique que l’alpelisib est un inhibiteur modéré du CYP2C9.
Dans une étude d’interaction médicamenteuse avec l’évérolimus, substrat sensible du CYP3A4 et substrat de la P-gp chez des patients avec des tumeurs solides avancées, l’ASC a diminué de 11,2 %. Aucun changement cliniquement significatif n’est attendu à la suite de l’interaction médicamenteuse avec les substrats du CYP3A4.
Inducteurs du CYP3A4 Dans une étude évaluant les interactions médicamenteuses, l’administration concomitante d’alpelisib et de rifampicine, un inducteur puissant du CYP3A4, a confirmé qu’il existe une interaction pharmacocinétique cliniquement significative entre l’alpelisib et les inducteurs puissants du CYP3A4 (voir rubrique 4.5).
Interactions basées sur les transporteurs
D’après les données in vitro, l’inhibition du transporteur d’anion organique OAT3 rénal par l’alpelisib (et/ou son métabolite BZG791) ne peut pas être écartée chez les patients à la posologie thérapeutique.
In vitro, l’alpelisib n’a montré qu’une faible inhibition sur les transporteurs d’efflux exprimés de manière ubiquitaire (P-gp, BCRP, MRP2, BSEP), les transporteurs porteurs de solutés à l’entrée du foie (OATP1B1, OATP1B3, OCT1) et les transporteurs porteurs de solutés dans le rein (OAT1, OCT2, MATE1, MATE2K). Dans la mesure où les concentrations systémiques à l’état d’équilibre du produit non lié (ou les concentrations à l’entrée du foie) à la dose thérapeutique et à la dose maximale tolérée sont significativement inférieures aux constantes d’inhibition du produit non lié déterminées expérimentalement ou CI50, l’inhibition ne se manifestera pas de manière cliniquement significative. En raison des fortes concentrations d’alpelisib dans la lumière de l’intestin, un effet sur la glycoprotéine P (P-gp) intestinale et sur la BCRP ne peut être totalement exclu.
Populations particulières
Effets de l’âge, du poids et du sexe L’analyse pharmacocinétique de la population a montré qu’il n’existait aucun effet cliniquement significatif de l’âge, du poids corporel ou du genre sur l’exposition systémique à l’alpelisib, qui nécessiterait un ajustement posologique de Piqray.
Patients pédiatriques (en dessous de 18 ans) Les propriétés pharmacocinétiques de Piqray chez les enfants âgés de 0 à 18 ans n’ont pas été établies. Aucune donnée n’est disponible.
Patients âgés (65 ans et plus) Parmi 376 patients ayant reçu Piqray en association au fulvestrant au cours des études de phase III, 157 patients étaient âgés d’au moins 65 ans, et 46 patients avaient entre 75 et 87 ans. Aucune différence globale au niveau de l’exposition à Piqray n’a été observée entre ces patients et des patients plus jeunes (voir rubrique 4.2).
Origine ethnique Les analyses pharmacocinétiques de population et les analyses pharmacocinétiques provenant d’une étude de phase I menée chez des patients cancéreux japonais a montré qu’il n’existait aucun effet cliniquement significatif de l’origine ethnique sur l’exposition systémique à Piqray.
Les paramètres pharmacocinétiques non compartimentaux après des doses quotidiennes uniques et multiples de Piqray chez les patients japonais ont été très similaires à ceux rapportés dans la population caucasienne.
Insuffisance rénale Sur la base d’une analyse pharmacocinétique de population ayant inclus 117 patients présentant une fonction rénale normale (DFGe ≥ 90 ml/min/1,73 m²) / (CLcr ≥ 90 ml/min), 108 patients présentant une insuffisance rénale légère (DFGe 60 à < 90 ml/min/1,73 m²)/ (CLcr 60 à < 90 ml/min) et 45 patients présentant une insuffisance rénale modérée (DFGe 30 à < 60 ml/min/1,73 m²), une insuffisance rénale légère et modérée n’a eu aucun effet sur l’exposition à l’alpelisib (voir rubrique 4.2).
Insuffisance hépatique Sur la base d’une étude pharmacocinétique menée chez des patients présentant une insuffisance hépatique, une insuffisance hépatique modérée et sévère n’ont eu qu’un effet négligeable sur l’exposition à l’alpelisib (voir rubrique 4.2). L’exposition moyenne à l’alpelisib a été augmentée d’un facteur de 1,26 chez des patients présentant une insuffisance hépatique sévère (ratio des moyennes géométriques [RMG] : 1,00 pour la Cmax ; 1,26 pour l’ASClast/ASCinf).
Sur la base d’une analyse pharmacocinétique de la population ayant inclus 230 patients présentant une fonction hépatique normale, 41 patients présentant une insuffisance hépatique légère et aucun patient ne présentant une insuffisance hépatique modérée, confirmant les résultats de l’étude spécifique sur l’insuffisance hépatique, une insuffisance hépatique légère et modérée n’ont aucun effet sur l’exposition à l’alpelisib (voir rubrique 4.2).
5.3 Données de sécurité préclinique
Pharmacologie de sécurité et toxicité par administrations répétées
La majorité des effets observés avec l’alpelisib étaient liés à l’activité pharmacologique de l’alpelisib en tant qu’inhibiteur spécifique de p110α de la voie de PI3K, comme l’influence sur l’homéostasie du glucose entraînant une hyperglycémie, et le risque d’augmentation de la pression artérielle. La moelle osseuse et le tissu lymphoïde, le pancréas et certains organes reproducteurs des deux sexes ont été les principaux organes cibles des évènements indésirables. Les effets sur la moelle osseuse et le tissu lymphoïde ont généralement été réversibles à l’arrêt du traitement. Les effets sur le pancréas et les organes reproducteurs ne se sont pas complètement réversibles mais une tendance vers une réversibilité a été démontrée. Dans des études exploratoires chez le rat, il a été mis en évidence des modifications de la peau de type inflammatoire.
Pharmacologie de sécurité cardiovasculaire In vitro, une inhibition des canaux hERG (CI50 de 9,4 µM) a été démontrée à des concentrations ~13 fois supérieures à l’exposition chez l’Homme, à la dose recommandée de 300 mg/jour. Aucun effet électrophysiologique significatif n’a été constaté chez le chien.
Génotoxicité / Carcinogénicité
Les résultats des études in vitro de génotoxicité standard avec l’alpelisib étaient négatifs. L’alpelisib n’était pas génotoxique dans une étude de toxicité par administration réitérée chez le rat où une analyse du micronoyau était intégrée, jusqu’à des niveaux d’exposition environ deux fois supérieurs à l’exposition estimée (ASC) chez l’Homme à la dose recommandée de 300 mg.
L’alpelisib ne s’est pas révélé cancérogène dans une étude de carcinogénicité de 2 ans menée chez le rat lorsqu’il était administré par gavage oral quotidien à des doses allant jusqu’à 4 mg/kg (ce qui correspond à environ 0,2 fois l’exposition clinique chez les patients à la dose maximale recommandée de 300 mg/jour, sur la base de l’ASC).
Toxicité sur la reproduction
Des études de développement embryofœtal menées chez le rat et le lapin ont démontré que l’administration orale d’alpelisib au cours de l’organogenèse induisait une embryotoxicité, une fœtotoxicité et une tératogénicité. Chez le rat et le lapin, après une exposition prénatale à l’alpelisib, il a été observé une augmentation de l’incidence des pertes pré et post-implantation, une réduction du poids foetal et une augmentation de l’incidence des anomalies fœtales (élargissement du ventricule cérébral, diminution de l’ossification osseuse et malformations squelettiques), à partir d'expositions inférieures à celles retrouvées chez l’Homme à la dose maximale recommandée de 300 mg, indiquant une pertinence clinique potentielle.
Dans des études de toxicité par administrations répétées, des évènements indésirables ont été observés sur les organes reproducteurs, tels que une atrophie vaginale ou utérine et une variation du cycle œstral chez le rat, des diminutions du poids de la prostate et des testicules chez le rat et le chien, et l’atrophie de la prostate chez le chien à des doses cliniquement significatives sur la base de l’ASC.
Dans des études de fertilité réalisées chez des rats males et femelles, des effets similaires sur la fertilité ont été observés. Chez les rats femelles, l’augmentation des pertes pré et post-implantation, réduisant le nombre de sites d’implantation et d’embryons vivants, a été observée à des niveaux d’exposition (ASC) environ deux fois supérieurs à ceux de la dose recommandée de 300 mg chez l’Homme. Chez les rats mâles, la fertilité et la performance reproductrice, incluant le nombre de spermatozoïdes et les paramètres de motilité, n’ont pas été affectés à des niveaux d’exposition environ deux fois supérieurs à l’exposition estimée (ASC) chez l’Homme à la dose recommandée de 300 mg. Cependant, à des niveaux d’exposition (ASC) égaux ou inférieurs à ceux de la dose recommandée de 300 mg chez l’Homme, le poids des glandes annexes (vésicules séminales, prostate) était diminué et corrélé microscopiquement à une atrophie et/ou une diminution de la sécrétion prostatique et des vésicules séminales.
Phototoxicité
Un test de phototoxicité in vitro effectué sur une lignée cellulaire de fibroblastes de souris Balb/c 3T3 n’a pas identifié de potentiel phototoxique significatif pour l’alpelisib.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Noyau du comprimé
Cellulose microcristalline Mannitol Glycolate sodique d’amidon Hypromellose Stéarate de magnesium
Pelliculage
Hypromellose Oxyde de fer, noir (E172) Oxyde de fer, rouge (E172) Dioxyde de titane (E171) Macrogol Talc
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
4 ans.
6.4 Précautions particulières de conservation
Ce médicament ne nécessite pas de précautions particulières de conservation.
6.5 Nature et contenu de l’emballage extérieur
Plaquette en PVC/PCTFE/alu (polychlorure de vinyle/polychlorotrifluoroéthylène/aluminium) insérée dans un étui scellé contenant 14 comprimés pelliculés.
Piqray 50 mg et 200 mg comprimés pelliculés
Conditionnements contenant 28 comprimés pelliculés (14 de 50 mg et 14 de 200 mg) ou 56 comprimés pelliculés (28 de 50 mg et 28 de 200 mg). Conditionnements multiples contenant 168 comprimés pelliculés (3x 56, chacun comprenant 28 comprimés de 50 mg et 28 comprimés de 200 mg).
Piqray 150 mg comprimés pelliculés
Conditionnements contenant 28 ou 56 comprimés pelliculés. Conditionnements multiples contenant 168 (3x 56) comprimés pelliculés.
Piqray 200 mg comprimés pelliculés
Conditionnements contenant 14 ou 28 comprimés pelliculés. Conditionnements multiples contenant 84 (3x 28) comprimés pelliculés.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Novartis Europharm Limited Vista Building Elm Park, Merrion Road Dublin 4 Irlande
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/20/1455/001-009
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE
L’AUTORISATION
Date de première autorisation : 27 juillet 2020 Date du dernier renouvellement : 07 février 2025
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
ANNEXE II
A. FABRICANTS RESPONSABLES DE LA LIBÉRATION DES
LOTS
B. CONDITIONS OU RESTRICTIONS DE DELIVRANCE ET
D’UTILISATION
C. AUTRES CONDITIONS ET OBLIGATIONS DE
L’AUTORISATION DE MISE SUR LE MARCHÉ
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE
UTILISATION SÛRE ET EFFICACE DU MÉDICAMENT
A. FABRICANTS RESPONSABLES DE LA LIBÉRATION DES LOTS
Nom et adresse des fabricants responsables de la libération des lots
Novartis Pharma GmbH Sophie-Germain-Strasse 10 90443 Nuremberg Allemagne
Lek Pharmaceuticals d.d. Verovskova ulica 57 1526 Ljubljana Slovénie
Novartis Pharmaceutical Manufacturing LLC Verovskova ulica 57 1000 Ljubljana Slovénie
Le nom et l’adresse du fabricant responsable de la libération du lot concerné doivent figurer sur la notice du médicament.
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET D’UTILISATION
Médicament soumis à prescription médicale restreinte (voir annexe I: Résumé des Caractéristiques du Produit, rubrique 4.2).
C. AUTRES CONDITIONS ET OBLIGATIONS DE L’AUTORISATION DE MISE SUR
LE MARCHÉ
• Rapports périodiques actualisés de sécurité (PSURs)
Les exigences relatives à la soumission des PSURs pour ce médicament sont définies dans la liste des dates de référence pour l’Union (liste EURD) prévue à l’article 107 quater, paragraphe 7, de la directive 2001/83/CE et ses actualisations publiées sur le portail web européen des médicaments.
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE UTILISATION SÛRE ET
EFFICACE DU MÉDICAMENT
• Plan de gestion des risques (PGR)
Le titulaire de l’autorisation de mise sur le marché réalise les activités de pharmacovigilance et interventions requises décrites dans le PGR adopté et présenté dans le Module 1.8.2 de l’autorisation de mise sur le marché, ainsi que toutes actualisations ultérieures adoptées du PGR.
De plus, un PGR actualisé doit être soumis :
• à la demande de l’Agence européenne des médicaments;
• dès lors que le système de gestion des risques est modifié, notamment en cas de réception de nouvelles informations pouvant entraîner un changement significatif du profil bénéfice/risque, ou lorsqu’une étape importante (pharmacovigilance ou réduction du risque) est franchie.
ANNEXE III - ÉTIQUETAGE ET NOTICE
A. ÉTIQUETAGE
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
CONDITIONNEMENT EXTÉRIEUR DES BOÎTES CONTENANT DES COMPRIMÉS DE 150 MG
1. DÉNOMINATION DU MÉDICAMENT
Piqray 150 mg comprimé pelliculé alpelisib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé pelliculé contient 150 mg d’alpelisib.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
Comprimé pelliculé
28 comprimés Traitement pour 14 jours à 300 mg par jour.
| 56 comprimés | |
|---|---|
| Traitement pour 28 jours à 300 mg par jour. | |
Traitement pour 28 jours à 300 mg par jour.
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Novartis Europharm Limited Vista Building Elm Park, Merrion Road Dublin 4 Irlande
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/20/1455/001 28 comprimés pelliculés de 150 mg EU/1/20/1455/002 56 comprimés pelliculés de 150 mg
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Piqray 150 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l'identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
CONDITIONNEMENT EXTÉRIEUR DU CONDITIONNEMENT MULTIPLE CONTENANT DES COMPRIMÉS DE 150 MG (AVEC BLUE BOX)
1. DÉNOMINATION DU MÉDICAMENT
Piqray 150 mg comprimé pelliculé alpelisib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé pelliculé contient 150 mg d’alpelisib.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
Comprimé pelliculé
Conditionnement multiple :168 (3x 56) comprimés 3x 28 jours de traitement à 300 mg par jour.
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Novartis Europharm Limited Vista Building Elm Park, Merrion Road Dublin 4 Irlande
12. MARKETING AUTHORISATION NUMBER(S)
EU/1/20/1455/003 168 (3x 56) comprimés pelliculés de 150 mg
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATION EN BRAILLE
Piqray 150 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l'identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
CONDITIONNEMENT INTERMÉDIAIRE DU CONDITIONNEMENT MULTIPLE CONTENANT DES COMPRIMÉS DE 150 MG (SANS BLUE BOX)
1. DÉNOMINATION DU MÉDICAMENT
Piqray 150 mg comprimé pelliculé alpelisib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé pelliculé contient 150 mg d’alpelisib.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
Comprimé pelliculé
56 comprimés Traitement pour 28 jours à 300 mg par jour. Composant d’un conditionnement multiple. Ne peut être vendu séparément.
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Novartis Europharm Limited Vista Building Elm Park, Merrion Road Dublin 4 Irlande
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/20/1455/003 168 (3x 56) comprimés pelliculés de 150 mg
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATION EN BRAILLE
Piqray 150 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
MENTIONS MINIMALES DEVANT FIGURER SUR LES PLAQUETTES OU LES FILMS THERMOSOUDÉS
ÉTUI DES PLAQUETTES DES BOÎTES CONTENANT DES COMPRIMÉS DE 150 MG
1. DÉNOMINATION DU MÉDICAMENT
Piqray 150 mg comprimé alpelisib
2. NOM DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Novartis Europharm Limited
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. AUTRE
Lu Ma Me Je Ve Sa Di
Prendre les deux comprimés de la rangée colorée correspondant au jour indiqué immédiatement après de la nourriture.
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
CONDITIONNEMENT EXTÉRIEUR DES BOÎTES CONTENANT DES COMPRIMÉS DE 200 MG
1. DÉNOMINATION DU MÉDICAMENT
Piqray 200 mg comprimé pelliculé alpelisib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé pelliculé contient 200 mg d’alpelisib.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
Comprimé pelliculé
14 comprimés Traitement pour 14 jours à 200 mg par jour.
| 28 comprimés | |
|---|---|
| Traitement pour 28 jours à 200 mg par jour. | |
Traitement pour 28 jours à 200 mg par jour.
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Novartis Europharm Limited Vista Building Elm Park, Merrion Road Dublin 4 Irlande
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/20/1455/007 14 comprimés pelliculés de 200 mg EU/1/20/1455/008 28 comprimés pelliculés de 200 mg
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATION EN BRAILLE
Piqray 200 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l'identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
CONDITIONNEMENT EXTÉRIEUR DU CONDITIONNEMENT MULTIPLE CONTENANT DES COMPRIMÉS DE 200 MG (AVEC BLUE BOX)
1. DÉNOMINATION DU MÉDICAMENT
Piqray 200 mg comprimé pelliculé alpelisib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé pelliculé contient 200 mg d’alpelisib.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
Comprimé pelliculé
Conditionnement multiple : 84 (3x 28) comprimés 3x 28 jours de traitement à 200 mg par jour.
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Novartis Europharm Limited Vista Building Elm Park, Merrion Road Dublin 4 Irlande
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/20/1455/009 84 (3x 28) comprimés pelliculés de 200 mg
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATION IN BRAILLE
Piqray 200 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l'identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
CONDITIONNEMENT EXTÉRIEUR DU CONDITIONNEMENT MULTIPLE CONTENANT DES COMPRIMÉS DE 200 MG (SANS BLUE BOX)
1. DÉNOMINATION DU MÉDICAMENT
Piqray 200 mg comprimé pelliculé alpelisib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé pelliculé contient 200 mg d’alpelisib.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
Comprimé pelliculé
28 comprimés 28 jours de traitement à 200 mg par jour. Composant d’un conditionnement multiple. Ne peut être vendu séparément.
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Novartis Europharm Limited Vista Building Elm Park, Merrion Road Dublin 4 Irlande
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/20/1455/009 84 (3x 28) comprimés pelliculés de 200 mg
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATION EN BRAILLE
Piqray 200 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
MENTIONS MINIMALES DEVANT FIGURER SUR LES PLAQUETTES OU LES FILMS THERMOSOUDÉS
ÉTUI DES PLAQUETTES DES BOÎTES CONTENANT DES COMPRIMÉS DE 200 MG
1. DÉNOMINATION DU MÉDICAMENT
Piqray 200 mg comprimé alpelisib
2. NOM DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Novartis Europharm Limited
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. AUTRE
Lu Ma Me Je Ve Sa Di
Prendre le comprimé correspondant au jour indiqué immédiatement après de la nourriture.
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
CONDITIONNEMENT EXTÉRIEUR DES BOÎTES CONTENANT DES COMPRIMÉS DE 50 MG ET 200 MG
1. DÉNOMINATION DU MÉDICAMENT
Piqray 50 mg comprimé pelliculé Piqray 200 mg comprimé pelliculé alpelisib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé pelliculé contient 50 mg ou 200 mg d’alpelisib.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
Comprimé pelliculé
14 comprimés de 50 mg 14 comprimés de 200 mg 14 jours de traitement à 250 mg par jour. 28 comprimés de 50 mg 28 comprimés de 200 mg 28 jours de traitement à 250 mg par jour.
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Novartis Europharm Limited Vista Building Elm Park, Merrion Road Dublin 4 Irlande
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/20/1455/004
| 14 comprimés pelliculés de 50 mg + 14 comprimés | |
|---|---|
| pelliculés de 200 mg | |
| 28 comprimés pelliculés de 50 mg + 28 comprimés | |
| pelliculés de 200 mg | |
14 comprimés pelliculés de 50 mg + 14 comprimés
EU/1/20/1455/005 28 comprimés pelliculés de 50 mg + 28 comprimés
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATION EN BRAILLE
Piqray 50 mg + 200 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l'identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
CONDITIONNEMENT EXTÉRIEUR DU CONDITIONNEMENT MULTIPLE CONTENANT DES COMPRIMÉS DE 50 MG ET 200 MG (AVEC BLUE BOX)
1. DÉNOMINATION DU MÉDICAMENT
Piqray 50 mg comprimé pelliculé Piqray 200 mg comprimé pelliculé alpelisib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé pelliculé contient 50 mg ou 200 mg d’alpelisib.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
Comprimé pelliculé
Conditionnement multiple : 84 (3x28) comprimés de 50 mg 84 (3x28) comprimés de 200 mg 3x 28 jours de traitement à 250 mg par jour.
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Novartis Europharm Limited Vista Building Elm Park, Merrion Road Dublin 4 Irlande
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/20/1455/006
| 84 (3x28) comprimés pelliculés de 50 mg + 84 (3x28) | |
|---|---|
| comprimés pelliculés de 200 mg | |
84 (3x28) comprimés pelliculés de 50 mg + 84 (3x28)
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATION EN BRAILLE
Piqray 50 mg + 200 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l'identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
CONDITIONNEMENT INTÉRMEDIAIRE DU CONDITIONNEMENT MULTIPLE CONTENANT DES COMPRIMÉS DE 50 MG ET 200 MG (SANS BLUE BOX)
1. DÉNOMINATION DU MÉDICAMENT
Piqray 50 mg comprimé pelliculé Piqray 200 mg comprimé pelliculé alpelisib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé pelliculé contient 50 mg ou 200 mg d’alpelisib.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
Comprimé pelliculé
28 comprimés de 50 mg 28 comprimés de 200 mg 28 jours de traitement à 250 mg par jour. Composant d’un conditionnement multiple. Ne peut être vendu séparément.
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Novartis Europharm Limited Vista Building Elm Park, Merrion Road Dublin 4 Irlande
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/20/1455/006
| 84 comprimés pelliculés de 50 mg + 84 comprimés pelliculés de | |
|---|---|
| 200 mg (3x 28 + 28) | |
84 comprimés pelliculés de 50 mg + 84 comprimés pelliculés de
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATION EN BRAILLE
Piqray 50 mg + 200 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
MENTIONS MINIMALES DEVANT FIGURER SUR LES PLAQUETTES OU LES FILMS THERMOSOUDÉS
ÉTUI DES PLAQUETTES DES BOÎTES CONTENANT DES COMPRIMÉS DE 50 MG ET 200 MG
1. DÉNOMINATION DU MÉDICAMENT
Piqray 50 mg comprimé Piqray 200 mg comprimé alpelisib
2. NOM DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Novartis Europharm Limited
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. AUTRE
Lu Ma Me Je Ve Sa Di
Prendre les deux comprimés de la rangée colorée correspondant au jour indiqué immédiatement après de la nourriture.
B. NOTICE
Notice : Information du patient
Piqray 50 mg comprimé pelliculé Piqray 150 mg comprimé pelliculé Piqray 200 mg comprimé pelliculé alpelisib
Veuillez lire attentivement cette notice avant de prendre ce médicament car elle contient des informations importantes pour vous.
- Gardez cette notice. Vous pourriez avoir besoin de la relire.
- Si vous avez d’autres questions, interrogez votre médecin, votre pharmacien ou votre infirmier/ère.
- Ce médicament vous a été personnellement prescrit. Ne le donnez pas à d’autres personnes. Il pourrait leur être nocif, même si les signes de leur maladie sont identiques aux vôtres.
- Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin, votre pharmacien ou votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
Que contient cette notice? :
1. Qu’est-ce que Piqray et dans quels cas est-il utilisé 2. Quelles sont les informations à connaître avant de prendre Piqray 3. Comment prendre Piqray 4. Quels sont les effets indésirables éventuels? 5. Comment conserver Piqray 6. Contenu de l’emballage et autres informations
1. Qu’est-ce que Piqray et dans quels cas est-il utilisé
Qu’est-ce que Piqray Piqray contient de l’alpelisib, une substance active appartenant à un groupe de médicaments appelés inhibiteurs de la phosphatidylinositol-3-kinase (PI3K).
A quoi sert Piqray? Piqray est utilisé pour le traitement des femmes ménopausées, et des hommes, présentant un type de cancer du sein appelé cancer du sein avancé positif aux récepteurs hormonaux (RH+), négatif aux récepteurs du facteur de croissance épidermique humain (HER2-). Piqray est utilisé en association avec le fulvestrant, un traitement anticancéreux hormonal, chez les patients dont le cancer n’a pas répondu aux autres traitements hormonaux et qui présentent certaines modifications (mutations) d’un gène appelé PIK3CA.
Votre médecin prélèvera un échantillon de votre sang et/ou de votre tissu tumoral, qui sera testé pour détecter ces mutations de PIK3CA. Si le résultat est positif, votre cancer répondra probablement au traitement par Piqray.
Comment fonctionne Piqray? Piqray agit en bloquant les effets d’enzymes appelées phosphatidylinositol-3-kinases (PI3K). Ces enzymes aident les cellules cancéreuses à se développer et à se multiplier. En bloquant leur action, Piqray peut réduire la croissance et la propagation du cancer et aider à détruire les cellules cancéreuses.
Si vous avez des questions sur la façon dont agit Piqray ou pourquoi ce médicament vous a été prescrit, demandez à votre médecin, à votre pharmacien ou à votre infirmière.
2. Quelles sont les informations à connaître avant de prendre Piqray
Respectez attentivement les instructions de votre médecin. Elles peuvent être différentes des informations générales présentées dans cette notice. Vérifiez avec votre médecin si vous avez des doutes.
Ne prenez jamais Piqray
- si vous êtes allergique à l’alpelisib ou à l’un des autres composants contenus dans ce médicament mentionnés dans la rubrique 6. Si vous pensez être allergique, demandez conseil à votre médecin.
Avertissements et précautions Adressez-vous à votre médecin ou pharmacien avant de prendre Piqray.
Si l’une des situations suivantes vous concerne avant de prendre Piqray, prévenez votre médecin ou votre pharmacien :
- Si vous avez ou avez eu des taux élevés de sucre dans le sang ou du diabète (ou des signes d’augmentation des taux de sucre, notamment la sensation d’avoir très soif et une bouche sèche, si vous urinez plus souvent que d’habitude ou une quantité d’urine plus importante que d’habitude, une fatigue, des nausées, une augmentation de l’appétit avec perte de poids).
- Si vous avez eu un syndrome de Stevens-Johnson (SSJ, une réaction très sévère avec des symptômes grippaux et des éruptions cutanées douloureuses affectant la peau, la bouche, les yeux et les organes génitaux), un érythème polymorphe (EP, une réaction cutanée qui provoque des taches ou des plaques rouges sur la peau, qui peuvent ressembler à une cible ou à une «cocarde» avec un centre rouge foncé entouré d'anneaux rouges plus pâles), une réaction d’hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques (DRESS, une réaction cutanée associée à une fièvre, un gonflement du visage, un gonflement des ganglions lymphatiques et des lésions au niveau des reins ou du foie) ou une nécrolyse épidermique toxique (NET, une réaction cutanée sévère avec une rougeur de la peau, la formation de cloques sur les lèvres, les yeux ou la bouche, la peau qui pèle, avec ou sans fièvre, et une éruption cutanée).
- Si vous avez une maladie grave osseuse qui affecte la mâchoire (ostéonécrose de la mâchoire).
Si l’une des situations suivantes vous concerne pendant le traitement par Piqray, prévenez immédiatement votre médecin ou votre pharmacien :
- Eruption cutanée, démangeaisons, urticaire, essoufflement, difficultés à respirer, respiration sifflante, toux, étourdissements, vertiges, modification de votre niveau de conscience, baisse de tension, rougeur de la peau, gonflement du visage ou de la gorge, coloration bleue des lèvres, de la langue ou de la peau (signes possibles d’une réaction allergique grave).
- Apparition ou aggravation de problèmes respiratoires incluant une respiration difficile ou douloureuse, une toux, une respiration rapide, une coloration bleue des lèvres, de la langue ou de la peau, des hoquets (signes possibles d’une pneumopathie non infectieuse ou d’une pneumonie).
- Sensation d’avoir très soif et de bouche sèche, si vous urinez plus souvent que d’habitude, fatigue, si vous avez plus d’appétit associé à une perte de poids, confusion, nausée, vomissements, odeur fruitée de l’haleine, difficultés à respirer et peau sèche ou rouge, qui peuvent être les signes d’un taux de sucre élevé dans votre sang (hyperglycémie) et de ses complications.
- Eruption cutanée, rougeur de la peau, cloques sur les lèvres, les yeux ou la bouche, peau qui pèle, pouvant être parfois accompagnées de fièvre (signes possibles d’une des affections cutanées suivantes : syndrome de Stevens-Johnson (SSJ), érythème polymorphe (EP), réaction d’hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques (DRESS) ou nécrolyse épidermique toxique (NET)).
- Apparition ou aggravation de symptômes affectant votre bouche (comme des dents qui bougent, une douleur ou un gonflement, l’absence de cicatrisation de plaies buccales, ou un écoulement).
- Diarrhées sévères ou douleurs abdominales sévères ou présence de mucus ou de sang dans les selles, pouvant être les signes d’une inflammation de votre colon (colite). Votre médecin pourra avoir besoin de traiter ces symptômes, interrompre temporairement votre traitement, diminuer votre dose de traitement ou arrêter définitivement votre traitement par Piqray.
Tests sanguins avant et pendant votre traitement par Piqray Votre médecin fera réaliser des tests sanguins avant et régulièrement pendant le traitement par Piqray pour surveiller votre taux de sucre. Sur la base des résultats, votre médecin prendra toutes les mesures nécessaires, comme la prescription d’un médicament pour diminuer votre taux de sucre sanguin. Si nécessaire, votre médecin peut décider d’interrompre temporairement le traitement par Piqray ou de réduire votre dose de Piqray pour permettre à votre taux de sucre sanguin de diminuer. Votre médecin peut également décider d’arrêter le traitement par Piqray de façon permanente.
Assurez-vous que votre taux de sucre dans le sang est contrôlé régulièrement avant de commencer le traitement, pendant le traitement et après l’arrêt du traitement par Piqray.
- Votre médecin vous dira exactement quand et où faire les analyses sanguines. Le traitement par Piqray ne peut débuter que si les analyses montrent que vous avez des taux de sucre sanguin corrects. Ceci car Piqray peut augmenter le taux de sucre dans votre sang (hyperglycémie), ce qui pourrait être grave et nécessiter un traitement. Seuls des contrôles sanguins à jeun réguliers peuvent permettre à votre médecin de savoir si vous développez une hyperglycémie. Votre médecin vous dira exactement quand et où contrôler votre taux de sucre dans le sang.
- Cela sera nécessaire plus fréquemment au cours des 4 premières semaines de traitement et surtout au cours des 2 premières semaines de traitement par Piqray. Par la suite, des contrôles sanguins seront nécessaires au moins une fois par mois, selon vos taux de sucre sanguin.
Enfants et adolescents Piqray ne doit pas être utilisé chez les enfants et les adolescents de moins de 18 ans.
Autres médicaments et Piqray Informez votre médecin ou votre pharmacien si vous prenez, avez récemment pris ou pourriez prendre tout autre médicament. Cela comprend en particulier :
- l’eltrombopag, un médicament utilisé pour traiter un taux de plaquettes bas
- les médicaments utilisés pour traiter le cancer du sein (tels que le lapatinib, le ribociclib)
- l’évérolimus, l’apalutamide, l’enzalutamide et le mitotane, des médicaments utilisés pour traiter certains types de cancers
- le pantoprazole, un médicament utilisé pour traiter les brûlures d’estomac et réduire la quantité d’acide produit dans votre estomac
- le midazolam, utilisé comme sédatif ou pour les troubles du sommeil
- la rifampicine, un médicament pour traiter la tuberculose et d’autres infections graves
- la carbamazépine et la phénytoïne, des médicaments utilisés pour traiter les crises d’épilepsie et les convulsions
- le millepertuis, un produit de phytothérapie utilisé pour traiter la dépression et d’autres maladies
- l’encorafénib, un médicament utilisé pour traiter un certain type de cancer de la peau
- la warfarine, un médicament utilisé pour réduire la capacité du sang à coaguler
Demandez à votre médecin ou votre pharmacien si vous ne savez pas si votre médicament fait partie de la liste mentionnée ci-dessus.
Grossesse, allaitement et fertilité Piqray ne doit pas être utilisé chez les femmes enceintes, ou pouvant être enceintes ou qui allaitent. Piqray peut être nocif pour la santé de l’enfant à naître. Si vous pensez être enceinte ou planifiez une grossesse, demandez conseil à votre médecin ou pharmacien avant de prendre ce médicament. Les femmes ne doivent pas allaiter pendant le traitement et pendant au moins 1 semaine après la dernière prise de Piqray. Votre médecin discutera avec vous des risques potentiels à prendre Piqray pendant la grossesse ou l’allaitement.
Si vous êtes une femme qui pourrait devenir enceinte, votre médecin exclura une grossesse existante avant de commencer à vous traiter par Piqray. Cela peut inclure la réalisation d’un test de grossesse.
Les femmes en âge de procréer doivent utiliser une méthode contraceptive efficace pendant le traitement et pendant au moins 1 semaine après l’arrêt de Piqray. Demandez à votre médecin quelles sont les méthodes appropriées. Si vous pensez être enceinte après avoir commencé le traitement par Piqray, prévenez immédiatement votre médecin.
Pendant le traitement et pendant au moins 1 semaine après l’arrêt du traitement, les patients doivent utiliser un préservatif pour les rapports sexuels avec les partenaires féminines qui pourraient tomber enceintes. Si la partenaire d’un patient pense être tombée enceinte pendant cette période, elle doit en informer immédiatement un médecin.
Conduite de véhicules et utilisation de machines Le traitement par Piqray peut provoquer une fatigue ou une vision trouble. Vous devez par conséquent faire preuve de prudence lorsque vous conduisez ou utilisez des machines pendant votre traitement par Piqray.
Piqray contient du sodium Ce médicament contient moins de 1 mmol (23 mg) de sodium par comprimé pelliculé, c’est-à-dire qu’il est essentiellement « sans sodium ».
3. Comment prendre Piqray
Veillez à toujours prendre ce médicament en suivant exactement les indications de votre médecin. Vérifiez auprès de votre médecin en cas de doute.
Quelle quantité de Piqray prendre La dose initiale habituelle de Piqray est 300 mg une fois par jour. Votre médecin décidera quelle est la bonne dose pour vous.
En fonction de la dose prescrite, le nombre de comprimés à prendre est le suivant :
- une dose de 300 mg : deux comprimés de 150 mg
- une dose de 250 mg : un comprimé de 200 mg et un comprimé de 50 mg
- une dose de 200 mg : un comprimé de 200 mg
En fonction de la manière dont votre organisme répondra au traitement par Piqray, votre médecin pourra éventuellement ajuster votre dose de Piqray. Il est très important de suivre les instructions de votre médecin. Si vous présentez certains effets secondaires, votre médecin peut vous demander de prendre une dose plus faible, d’interrompre le traitement pendant un certain temps, ou de l’arrêter définitivement.
Votre médecin déterminera la dose de fulvestrant que vous devrez recevoir et quand la recevoir.
Quand prendre Piqray Les comprimés de Piqray sont fournis dans des conditionnements contenant des plaquettes. Chaque plaquette présente les comprimés à prendre chaque jour de la semaine. Suivez les instructions sur la plaquette.
Prenez Piqray une fois par jour, immédiatement après de la nourriture. Prendre Piqray à la même heure chaque jour vous aidera à vous rappeler quand vous devez prendre votre médicament.
Comment prendre Piqray Les comprimés de Piqray doivent être avalés entiers, ils ne doivent pas être mâchés, écrasés ou coupés avant d’être avalés. Vous ne devez pas avaler un comprimé qui est cassé, craquelé ou endommagé de quel qu’autre façon car vous pourriez ne pas prendre la dose entière.
Si vous vomissez après avoir pris le ou les comprimé(s) de Piqray, ne prenez pas d’autres comprimés avant la prochaine prise prévue.
Combien de temps prendre Piqray Prenez Piqray aussi longtemps que le médecin vous l’indiquera.
C’est un traitement à long terme, qui peut durer des mois ou des années. Votre médecin surveillera régulièrement votre état afin de vérifier que le traitement a l’effet désiré
Si vous avez des questions concernant la durée de traitement par Piqray, adressez-vous à votre médecin ou votre pharmacien.
Si vous avez pris plus de Piqray que vous n’auriez dû Les personnes ayant pris trop de comprimés de Piqray ont eu des effets qui sont des effets indésirables connus de Piqray, incluant des taux sanguins de sucre élevés, des nausées, une fatigue et une éruption cutanée. Si vous avez pris accidentellement trop de comprimés, ou si une autre personne a pris accidentellement votre médicament, contactez immédiatement un médecin ou un hôpital pour obtenir des conseils. Un traitement médical peut être nécessaire.
Si vous oubliez de prendre Piqray Si vous oubliez de prendre une dose de Piqray, vous pouvez encore la prendre immédiatement après de la nourriture dans un délai de 9 heures après le moment où vous auriez dû la prendre. Si vous vous rappelez la dose oubliée plus de 9 heures après le moment où vous auriez dû la prendre, ne prenez pas la dose manquée ce jour-là. Prenez la dose suivante à l’heure habituelle le lendemain. Ne prenez pas de dose double pour compenser celle que vous avez oublié de prendre.
Si vous arrêtez de prendre Piqray Arrêter votre traitement par Piqray peut entraîner une aggravation de votre état de santé. Vous ne devez pas arrêter de prendre ce médicament sans l’avis de votre médecin.
Si vous avez d’autres questions sur l’utilisation de ce médicament, demandez plus d’informations à votre médecin ou à votre pharmacien.
4. Quels sont les effets indésirables éventuels ?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
Certains effets indésirables peuvent être graves. Si vous avez un effet indésirable grave, arrêtez de prendre ce médicament et prévenez immédiatement votre médecin.
Très fréquent (pouvant affecter plus de 1 patient sur 10) :
- Sensation de soif importante, fait d’uriner plus souvent que d’habitude ou d’uriner des quantités plus importantes que d’habitude, augmentation de l’appétit avec une perte de poids (symptômes possibles d’une augmentation des taux de sucre sanguin, aussi appelée hyperglycémie)
- Fièvre, toux, écoulement nasal, augmentation de la taille des ganglions lymphatiques, douleurs aux articulations, éruption cutanée, sueurs nocturnes, perte de poids (symptômes possibles d’une diminution du nombre de lymphocytes, un certain type de globules blancs)
Fréquent (pouvant affecter jusqu’à 1 patient sur 10) :
- Eruption cutanée, démangeaisons, urticaire, essoufflement, difficultés à respirer, respiration sifflante, toux, étourdissements, vertiges, modification du niveau de conscience, baisse de tension, rougissement de la peau, gonflement du visage et/ou de la gorge, coloration bleue des lèvres, de la langue ou de la peau (signes possibles d’une réaction allergique grave)
- Problèmes respiratoires incluant une respiration difficile ou douloureuse, une toux, une respiration rapide, une coloration bleue des lèvres, de la langue ou de la peau, des hoquets (symptômes possibles de pneumopathie non infectieuses)
- Fait d’uriner moins souvent que d’habitude ou d’uriner des quantités plus faibles que d’habitude, gonflement des jambes, des chevilles et autour des yeux, fatigue, confusion, nausées, convulsions, douleur thoracique (symptômes possibles d’une insuffisance rénale aiguë)
- Douleur, gonflement ou engourdissement de la mâchoire, sensation de lourdeur de la mâchoire ou perte d’une dent (symptômes possibles d’une ostéonécrose de la mâchoire)
Peu fréquent (pouvant affecter jusqu’à 1 patient sur 100) :
- Difficulté à respirer, maux de tête, nausées, vomissements (symptômes possibles d’une affection appelée acidocétose, qui correspond à une concentration élevée d’acides dans le sang)
- Éruption cutanée, rougeur de la peau, formation de cloques sur les lèvres, les yeux ou la bouche, peau qui pèle (symptômes possibles d’un érythème polymorphe)
- Douleur importante dans le haut de l’estomac (signe possible d’une pancréatite)
- Eruption cutanée, rougeur de la peau, cloques sur les lèvres, les yeux ou la bouche, peau qui pèle, fièvre (symptômes possibles d’un syndrome de Stevens-Johnson)
Fréquence indéterminée (fréquence ne pouvant être estimée d’après les données disponibles) :
- Diarrhées, un nombre de selles plus élevé qu’habituellement, du sang dans les selles ou des selles plus sombres, des douleurs ou une sensibilité au niveau de l’estomac (signes possibles d’une colite, inflammation du colon)
- Confusion, bouche sèche, peau sèche ou rouge, nausées, vomissements, fatigue, besoin d’uriner fréquemment, soif (signes possibles d’un syndrome hyperglycémique hyperosmolaire non cétosique)
- Gonflement du visage ou de la gorge et difficultés à respirer (signes possibles d’angiœdème, un type de réaction allergique sévère)
- Eruption cutanée, fièvre (signes possibles d’une réaction d’hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques (DRESS))
- Rougeur de l’œil, douleur oculaire, sensibilité à la lumière, corps flottants sombres dans votre champ de vision, vision floue, diminution de la vision, petite pupille (symptomes possibles d’uvéite)
Autres effets indésirables possibles Les autres effets indésirables que vous pouvez observer sont listés ci-dessous. Si ces effets indésirables deviennent graves, prévenez votre médecin, votre pharmacien ou votre infirmier/ère.
Très fréquent (pouvant affecter plus de 1 patient sur 10) :
- Fatigue, pâleur de la peau (signes potentiels d’une anémie, qui consiste en une diminution du nombre de globules rouges)
- Saignements ou apparition de bleus spontanés (signes d’un faible niveau de thrombocytes, aussi appelés plaquettes, dans le sang)
- Perte d’appétit
- Maux de tête
- Altération du goût (dysgueusie)
- Diarrhée
- Nausées
- Vomissements
- Plaies dans la bouche (aphtes) ou ulcérations avec inflammation des gencives (stomatite)
- Douleur abdominale
- Brûlures d’estomac, indigestion (dyspepsie)
- Éruption cutanée
- Perte de cheveux ou devenant plus fins (alopécie)
- Démangeaisons (prurit)
- Sécheresse de la peau
- Fatigue
- Douleur, rougeur et gonflement des voies respiratoires ou du tube digestif ou des muqueuses génitales (inflammation des muqueuses)
- Gonflement des mains, des chevilles ou des pieds (œdème périphérique)
- Fièvre (pyrexie)
- Sécheresse des muqueuses
- Perte de poids
- Diminution du taux de calcium dans le sang, ce qui peut parfois causer des crampes (hypocalcémie)
- Diminution du taux de potassium dans le sang, associée à une faiblesse musculaire, des spasmes musculaires ou un rythme cardiaque anormal (hypokaliémie)
Fréquent (pouvant affecter jusqu’à 1 patient sur 10) :
- Mictions douloureuses et fréquentes (symptômes possibles d’une infection des voies urinaires)
- Déshydratation
- Difficultés d’endormissement (insomnie)
- Sécheresse de l’oeil
- Vision floue
- Gonflement d’une partie ou de la totalité du bras (y compris les doigts) ou de la jambe (y compris les orteils), sensation de lourdeur, limitation des mouvements, gêne, épaississement de la peau et infections récurrentes (symptômes possibles d’un lymphœdème)
- Douleurs dentaires
- Saignement, douleur ou épaississement des gencives (signes d’une inflammation des gencives)
- Lèvres fissurées ou gercées (chéilite)
- Douleurs gingivales
- Erythème
- Inflammation de la peau avec éruption cutanée (dermatite)
- Rougissement et/ou gonflement et éventuellement desquamation de la paume des mains et de la plante des pieds, pouvant s’accompagner d’une sensation de picotements et d’une douleur de type brûlure (signe du syndrome main-pied)
- Spasmes musculaires
- Douleurs musculaires (myalgie)
- Gonflement généralisé (œdème)
- Céphalée, vertiges (signes possibles d’une pression artérielle haute)
Pendant le traitement par Piqray, les résultats des analyses sanguines indiquées ci-dessous peuvent être anormaux :
Très fréquent (pouvant affecter plus de 1 patient sur 10) :
- Concentrations sanguines élevées des enzymes suivantes : gamma glutamyl-transférase, alanine aminotransférase, lipase
- Taux de sucre sanguin élevée
- Créatininémie et/ou taux de calcium élevé(e)(s)
- Faible taux sanguin de lymphocytes, plaquettes, sucre, hémoglobine et/ou albumine
- Augmentation du temps de céphaline activée (mesure de la capacité de coagulation du sang)
Fréquent (pouvant affecter jusqu’à 1 patient sur 10) :
- Taux sanguin d’hémoglobine glycosylée élevé (un marqueur du taux de sucre dans le sang des 8 à 12 dernières semaines)
Déclaration des effets secondaires Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin, votre pharmacien ou à votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver Piqray
Tenir ce médicament hors de la vue et de la portée des enfants.
N’utilisez pas ce médicament après la date de péremption indiquée sur l’emballage extérieur et la plaquette après “EXP”. La date de péremption fait référence au dernier jour de ce mois.
Ce médicament ne nécessite pas de précautions particulières de conservation.
N’utilisez pas ce médicament si vous remarquez que le conditionnement a été endommagé ou s’il y a des signes de détérioration.
Ne jetez aucun médicament au tout-à-l’égout ou avec les ordures ménagères. Demandez à votre pharmacien d’éliminer les médicaments que vous n’utilisez plus. Ces mesures contribueront à protéger l’environnement.
6. Contenu de l’emballage et autres informations
Ce que contient Piqray
- La substance active de Piqray est l’alpelisib.
- Chaque comprimé pelliculé de Piqray 50 mg contient 50 mg d’alpelisib.
- Chaque comprimé pelliculé de Piqray 150 mg contient 150 mg d’alpelisib.
- Chaque comprimé pelliculé de Piqray 200 mg contient 200 mg d’alpelisib.
- Les autres composants sont :
- Noyau du comprimé : cellulose microcristalline, mannitol, glycolate sodique d’amidon (voir rubrique 2 «Piqray contient du sodium »), hypromellose, stéarate de magnésium.
- Pelliculage : hypromellose, oxyde de fer rouge et noir (E172), dioxyde de titane (E171), macrogol, talc.
Comment se présente Piqray et contenu de l’emballage extérieur Les comprimés pelliculés de Piqray 50 mg sont de couleur rose clair, ronds et portent l’inscription « L7 » sur une face et « NVR » sur l’autre face. Diamètre approximatif : 7,2 mm.
Les comprimés pelliculés de Piqray 150 mg sont rouge pâle, ovales et portent l’inscription “UL7” sur une face et “NVR” sur l’autre face. Taille approximative : 14,2 mm (longueur); 5,7 mm (largeur).
Les comprimés pelliculés de Piqray 200 mg sont rouge clair, ovales et portent l’inscription “YL7” sur une face et “NVR” sur l’autre face. Taille approximative : 16,2 mm (longueur); 6,5 mm (largeur).
Piqray est fourni sous forme de comprimés pelliculés contenus dans des plaquettes. Piqray est disponible dans les conditionnements suivants :
- Conditionnements contenant les comprimés pelliculés de 50 mg et 200 mg (pour les patients avec une dose journalière de 250 mg)
- Conditionnements contenant 14 jours de traitement : 28 comprimés pelliculés (14 de 50 mg et 14 de 200 mg)
- Conditionnements contenant 28 jours de traitement : 56 comprimés pelliculés (28 de 50 mg et 28 de 200 mg).
- Conditionnements multiples contenant 168 comprimés pelliculés (3x 56, chacun comprenant 28 comprimés de 50 mg et 28 comprimés de 200 mg).
- Conditionnements contenant des comprimés pelliculés de 150 mg (pour les patients avec une dose journalière de 300 mg)
- Conditionnements contenant 14 jours de traitement : 28 comprimés pelliculés.
- Conditionnements contenant 28 jours de traitement : 56 comprimés pelliculés.
- Conditionnements multiples contenant 168 (3x 56) comprimés pelliculés.
- Conditionnements contenant des comprimés pelliculés de 200 mg (pour les patients avec une dose journalière de 200 mg)
- Conditionnements contenant 14 jours de traitement : 14 comprimés pelliculés
- Conditionnements contenant 28 jours de traitement : 28 comprimés pelliculés
- Conditionnements multiples contenant 84 (3 x 28) comprimés pelliculés.
Toutes les présentations peuvent ne pas être commercialisées.
Titulaire de l’Autorisation de mise sur le marché Novartis Europharm Limited Vista Building Elm Park, Merrion Road Dublin 4 Irlande
Fabricant Novartis Pharma GmbH Sophie-Germain-Strasse 10 90443 Nuremberg Allemagne
Lek Pharmaceuticals d.d. Verovskova ulica 57 1526 Ljubljana Slovénie
Novartis Pharmaceutical Manufacturing LLC Verovskova ulica 57 1000 Ljubljana Slovénie
Pour toute information complémentaire concernant ce médicament, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché :
België/Belgique/Belgien Lietuva Novartis Pharma N.V. SIA Novartis Baltics Lietuvos filialas Tél/Tel: +32 2 246 16 11 Tel: +370 5 269 16 50
България Luxembourg/Luxemburg Novartis Bulgaria EOOD Novartis Pharma N.V. Тел: +359 2 489 98 28 Tél/Tel: +32 2 246 16 11
Česká republika Magyarország Novartis s.r.o. Novartis Hungária Kft. Tel: +420 225 775 111 Tel.: +36 1 457 65 00
Danmark Malta Novartis Healthcare A/S Novartis Pharma Services Inc. Tlf.: +45 39 16 84 00 Tel: +356 2122 2872
Deutschland Nederland Novartis Pharma GmbH Novartis Pharma B.V. Tel: +49 911 273 0 Tel: +31 88 04 52 111
Eesti Norge SIA Novartis Baltics Eesti filiaal Novartis Norge AS Tel: +372 66 30 810 Tlf: +47 23 05 20 00
Ελλάδα Österreich Novartis (Hellas) A.E.B.E. Novartis Pharma GmbH Τηλ: +30 210 281 17 12 Tel: +43 1 86 6570
España Polska Novartis Farmacéutica, S.A. Novartis Poland Sp. z o.o. Tel: +34 93 306 42 00 Tel.: +48 22 375 4888
France Portugal Novartis Pharma S.A.S. Novartis Farma - Produtos Farmacêuticos, S.A. Tél: +33 1 55 47 66 00 Tel: +351 21 000 8600
Hrvatska România Novartis Hrvatska d.o.o. Novartis Pharma Services Romania SRL Tel. +385 1 6274 220 Tel: +40 21 31299 01
Ireland Slovenija Novartis Ireland Limited Novartis Pharma Services Inc. Tel: +353 1 260 12 55 Tel: +386 1 300 75 50
Ísland Slovenská republika Vistor ehf. Novartis Slovakia s.r.o. Sími: +354 535 7000 Tel: +421 2 5542 5439
Italia Suomi/Finland Novartis Farma S.p.A. Novartis Finland Oy Tel: +39 02 96 54 1 Puh/Tel: +358 (0)10 6133 200
Κύπρος Sverige Novartis Pharma Services Inc. Novartis Sverige AB Τηλ: +357 22 690 690 Tel: +46 8 732 32 00
Latvija
SIA Novartis Baltics
Tel: +371 67 887 070
La dernière date à laquelle cette notice a été révisée est
Autres sources d’informations Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
En savoir plus