RINVOQ 30 mg, comprimé à libération prolongée
CIS 62457931
Informations à jour au 12 août 2026.Version vérifiée par justelesRCP le 30 septembre 2026.
En savoir plus
Sommaire
Ce médicament bénéficie d'une autorisation de mise sur le marché européenne centralisée. Le texte ci-dessous est le résumé des caractéristiques du produit (et sa notice) publié par l'Agence européenne des médicaments (EMA), converti par justelesRCP depuis le PDF officiel. En cas de doute, reportez-vous au PDF ci-dessus.
ANNEXE I - RÉSUMÉ DES CARACTÉRISTIQUES DU PRODUIT
1. DÉNOMINATION DU MÉDICAMENT
RINVOQ 15 mg comprimés à libération prolongée RINVOQ 30 mg comprimés à libération prolongée RINVOQ 45 mg comprimés à libération prolongée
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
RINVOQ 15 mg comprimés à libération prolongée
Chaque comprimé à libération prolongée contient de l’upadacitinib hémihydraté, équivalent à 15 mg d’upadacitinib.
RINVOQ 30 mg comprimés à libération prolongée
Chaque comprimé à libération prolongée contient de l’upadacitinib hémihydraté, équivalent à 30 mg d’upadacitinib.
RINVOQ 45 mg comprimés à libération prolongée
Chaque comprimé à libération prolongée contient de l’upadacitinib hémihydraté, équivalent à 45 mg d’upadacitinib.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Comprimé à libération prolongée
RINVOQ 15 mg comprimés à libération prolongée
Comprimés à libération prolongée violets, de forme oblongue biconvexe, 14 x 8 mm et portant l’inscription « a15 » sur un côté.
RINVOQ 30 mg comprimés à libération prolongée
Comprimés à libération prolongée rouges, de forme oblongue biconvexe, 14 x 8 mm et portant l’inscription « a30 » sur un côté.
RINVOQ 45 mg comprimés à libération prolongée
Comprimés à libération prolongée jaunes à jaunes mouchetés, de forme oblongue biconvexe, 14 x 8 mm et portant l’inscription « a45 » sur un côté.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Polyarthrite rhumatoïde
RINVOQ est indiqué dans le traitement de la polyarthrite rhumatoïde active modérée à sévère chez les patients adultes qui ont présenté une réponse inadéquate ou une intolérance à un ou plusieurs
traitements de fond (DMARDs). RINVOQ peut être utilisé en monothérapie ou en association avec le méthotrexate.
Rhumatisme psoriasique
RINVOQ est indiqué dans le traitement du rhumatisme psoriasique actif chez les patients adultes qui ont présenté une réponse inadéquate ou une intolérance à un ou plusieurs DMARD. RINVOQ peut être utilisé en monothérapie ou en association avec le méthotrexate.
Arthrite juvénile idiopathique polyarticulaire
RINVOQ est indiqué dans le traitement de l’arthrite juvénile idiopathique polyarticulaire active (polyarthrite à facteur rhumatoïde positif [FR+] ou négatif [FR-], oligoarthrite étendue), chez les patients âgés de 2 ans et plus qui ont présenté une réponse inadéquate ou une intolérance à un ou plusieurs DMARDs. RINVOQ peut être utilisé en monothérapie ou en association avec le méthotrexate.
Spondyloarthrite axiale
Spondyloarthrite axiale non radiographique (nr-axSpA)
RINVOQ est indiqué dans le traitement de la spondyloarthrite axiale non radiographique active chez les patients adultes, avec des signes objectifs d’inflammation, se traduisant par un taux élevé de protéine C réactive (CRP) et/ou des signes visibles à l’imagerie par résonance magnétique (IRM), en cas de réponse inadéquate aux anti-inflammatoires non stéroïdiens (AINS).
Spondylarthrite ankylosante (SA, spondyloarthrite axiale radiographique)
RINVOQ est indiqué dans le traitement de la spondylarthrite ankylosante active chez les patients adultes qui ont présenté une réponse inadéquate au traitement conventionnel.
Artérite à cellules géantes
RINVOQ est indiqué dans le traitement de l’artérite à cellules géantes chez les patients adultes.
Dermatite atopique
RINVOQ est indiqué dans le traitement de la dermatite atopique modérée à sévère chez les adultes et les adolescents âgés de 12 ans et plus qui nécessitent un traitement systémique.
Pelade
RINVOQ est indiqué dans le traitement de la pelade sévère chez les adultes et les adolescents âgés de 12 ans et plus (voir rubrique 5.1).
Vitiligo
RINVOQ est indiqué dans le traitement du vitiligo non-segmentaire chez les adultes et les adolescents âgés de 12 ans et plus qui nécessitent un traitement systémique.
Rectocolite hémorragique
RINVOQ est indiqué dans le traitement de la rectocolite hémorragique active modérée à sévère chez les patients adultes ayant présenté une réponse inadéquate, une perte de réponse ou une intolérance au traitement conventionnel ou à un agent biologique.
Maladie de Crohn
RINVOQ est indiqué dans le traitement de la maladie de Crohn active modérée à sévère chez les patients adultes ayant présenté une réponse inadéquate, une perte de réponse ou une intolérance au traitement conventionnel ou à un agent biologique.
4.2 Posologie et mode d’administration
Le traitement par l’upadacitinib doit être initié et supervisé par un médecin spécialisé dans le diagnostic et le traitement de pathologies pour lesquelles l’upadacitinib est indiqué.
Posologie
Polyarthrite rhumatoïde, rhumatisme psoriasique et spondyloarthrite axiale
La dose recommandée d’upadacitinib est de 15 mg une fois par jour.
Une interruption du traitement devra être envisagée chez les patients atteints de spondyloarthrite axiale n’ayant pas répondu après 16 semaines de traitement. Chez certains patients ayant obtenu une réponse initiale partielle, une amélioration ultérieure peut être observée en poursuivant le traitement au-delà de 16 semaines.
Arthrite juvénile idiopathique polyarticulaire
La dose recommandée dépend du poids corporel.
Tableau 1 Dose d’upadacitinib chez les patients atteints d’arthrite juvénile idiopathique polyarticulaire âgés de deux ans et plus
| Poids du patient | Schéma posologique |
|---|---|
| 10 à < 20 kg | 3 mg (3 mL de solution buvable) deux fois par jour |
| 20 à < 30 kg | 4 mg (4 mL de solution buvable) deux fois par jour |
| ≥ 30 kg | 6 mg (6 mL de solution buvable) deux fois par jour ou 15 mg (un comprimé de 15 mg) une fois par jour |
RINVOQ comprimés et RINVOQ solution buvable ne sont pas bioéquivalents. Par conséquent, les deux formes pharmaceutiques ne sont donc pas interchangeables milligramme par milligramme.
Artérite à cellules géantes
La dose recommandée d’upadacitinib est de 15 mg une fois par jour en association à une corticothérapie dégressive. L’upadacitinib ne doit pas être utilisé en monothérapie pour le traitement des rechutes aiguës (voir rubrique 4.4).
En raison de la nature chronique de l’artérite à cellules géantes, l’upadacitinib 15 mg une fois par jour peut être poursuivi en monothérapie après l’arrêt des corticoïdes.
Dermatite atopique
La dose recommandée d’upadacitinib est de 15 mg ou 30 mg une fois par jour, selon les caractéristiques individuelles de chaque patient.
• Une dose de 15 mg est recommandée pour les patients présentant un risque accru de maladie thromboembolique veineuse (MTEV), d'événements indésirables cardiovasculaires majeurs (EICM) et de tumeur maligne (voir rubrique 4.4).
• Une dose de 30 mg une fois par jour peut être appropriée pour les patients ayant un fort retentissement de la maladie qui ne présentent pas un risque accru de MTEV, de EICM et de tumeur maligne (voir rubrique 4.4) ou pour les patients ayant présenté une réponse inadéquate à la dose de 15 mg une fois par jour.
• Chez les adolescents (12 à 17 ans) pesant au moins 30 kg, une dose de 15 mg est recommandée. Si le patient ne répond pas de façon adéquate à la dose de 15 mg une fois par jour, la dose peut être augmentée à 30 mg une fois par jour.
• La dose efficace la plus faible permettant le maintien de la réponse doit être utilisée.
Pour les patients âgés de 65 ans et plus, la dose recommandée est de 15 mg une fois par jour (voir rubrique 4.4).
Traitements topiques concomitants L’upadacitinib peut être utilisé avec ou sans dermocorticoïdes topiques. Des inhibiteurs de la calcineurine topiques peuvent être utilisés pour les zones sensibles telles que le visage, le cou et les zones intertrigineuses et génitales.
Une interruption du traitement par l’upadacitinib devra être envisagée chez tout patient ne montrant pas de signe de bénéfice clinique après 12 semaines de traitement.
Pelade
Chez les adultes et adolescents âgés de 12 ans et plus pesant au moins 30 kg, la dose recommandée d’upadacitinib est de 15 mg ou 30 mg une fois par jour, selon les caractéristiques individuelles de chaque patient.
• Une dose de 30 mg une fois par jour peut être appropriée pour les patients ayant un fort retentissement de la maladie ou pour les patients ayant présenté une réponse inadéquate à la dose de 15 mg une fois par jour.
• La dose efficace la plus faible permettant le maintien de la réponse doit être utilisée.
Pour les patients âgés de 65 ans et plus, la dose recommandée est de 15 mg une fois par jour (voir rubrique 4.4).
Des données d’efficacité sont disponibles pour 24 semaines de traitement. Le rapport bénéfice/risque du traitement doit être individuellement réévalué à intervalles réguliers.
Vitiligo
La dose recommandée d’upadacitinib est de 15 mg une fois par jour pour les adultes et les adolescents âgés de 12 ans et plus pesant au moins 30 kg.
Une interruption du traitement par l’upadacitinib devra être envisagée chez tout patient ne montrant pas de signe de bénéfice clinique après 48 semaines de traitement.
Rectocolite hémorragique
Induction La dose d’induction recommandée d'upadacitinib est de 45 mg une fois par jour pendant 8 semaines. Les patients qui n’ont pas obtenu un bénéfice thérapeutique adéquat à la semaine 8 peuvent poursuivre l'upadacitinib à la dose de 45 mg une fois par jour pendant 8 semaines supplémentaires (voir rubrique 5.1). Le traitement par l'upadacitinib doit être interrompu chez tout patient ne montrant pas de signe de bénéfice thérapeutique à la semaine 16.
Entretien La dose d'entretien recommandée d'upadacitinib est de 15 mg ou 30 mg une fois par jour, selon les caractéristiques individuelles de chaque patient :
• Une dose de 15 mg est recommandée pour les patients présentant un risque accru de maladie thromboembolique veineuse (MTEV), d’événements indésirables cardiovasculaires majeurs (EICM) et de tumeur maligne (voir rubrique 4.4).
• Une dose de 30 mg une fois par jour peut être appropriée pour certains patients, comme ceux ayant un fort retentissement de la maladie ou ayant nécessité un traitement d'induction de 16 semaines qui ne présentent pas un risque accru de MTEV, de EICM et de tumeur maligne (voir rubrique 4.4) ou qui ne montrent pas un bénéfice thérapeutique adéquat à la dose de 15 mg une fois par jour.
• La dose efficace la plus faible permettant le maintien de la réponse doit être utilisée.
Pour les patients âgés de 65 ans et plus, la dose recommandée est de 15 mg une fois par jour (voir rubrique 4.4).
Chez les patients ayant répondu au traitement par l’upadacitinib, les corticoïdes peuvent être réduits et/ou interrompus, conformément aux soins habituels.
Maladie de Crohn
Induction La dose d’induction recommandée d’upadacitinib est de 45 mg une fois par jour pendant 12 semaines. Chez les patients qui n’ont pas obtenu un bénéfice thérapeutique adéquat après le traitement d’induction initial de 12 semaines, un traitement d’induction prolongé pendant 12 semaines supplémentaires à la dose de 30 mg une fois par jour peut être considéré. Chez ces patients, le traitement par l’upadacitinib doit être interrompu en l’absence de signe de bénéfice thérapeutique après 24 semaines.
Entretien La dose d’entretien recommandée d’upadacitinib est de 15 mg ou 30 mg une fois par jour, selon les caractéristiques individuelles de chaque patient :
• Une dose de 15 mg est recommandée pour les patients présentant un risque accru de maladie thromboembolique veineuse (MTEV), d’événements indésirables cardiovasculaires majeurs (EICM) et de tumeur maligne (voir rubrique 4.4).
• Une dose de 30 mg une fois par jour peut être appropriée pour les patients ayant un fort retentissement de la maladie qui ne présentent pas un risque accru de MTEV, d’EICM et de tumeur maligne (voir rubrique 4.4) ou qui ne montrent pas un bénéfice thérapeutique adéquat à la dose de 15 mg une fois par jour.
• La dose efficace la plus faible permettant le maintien de la réponse doit être utilisée.
Pour les patients âgés de 65 ans et plus, la dose d’entretien recommandée est de 15 mg une fois par jour (voir rubrique 4.4).
Chez les patients ayant répondu au traitement par l’upadacitinib, les corticoïdes peuvent être réduits et/ou interrompus, conformément aux soins habituels.
Interactions
Pour les patients atteints de dermatite atopique recevant des inhibiteurs puissants du cytochrome P450 (CYP) 3A4 (par exemple, kétoconazole, clarithromycine), la dose recommandée d’upadacitinib est de 15 mg une fois par jour. Pour les patients atteints de rectocolite hémorragique et de la maladie de Crohn recevant des inhibiteurs puissants du CYP3A4, la dose d'induction recommandée est de 30 mg une fois par jour et la dose d'entretien recommandée est de 15 mg une fois par jour (voir rubrique 4.5).
Instauration du traitement
Le traitement ne doit pas être instauré chez les patients présentant un nombre absolu de lymphocytes (NAL) < 0,5 x 10⁹ cellules/L, un nombre absolu de neutrophiles (NAN) < 1 x 10⁹ cellules/L ou dont le taux d’hémoglobine (Hb) est < 8 g/dL (voir rubriques 4.4 et 4.8).
Interruption du traitement
Le traitement doit être interrompu si un patient développe une infection grave et ce jusqu’à ce que l’infection soit contrôlée.
L’interruption du traitement peut être nécessaire pour la gestion des résultats d’analyse anormaux décrits dans le Tableau 2.
Tableau 2 Paramètres biologiques et recommandations de surveillance
| Paramètres biologiques | Action | Recommandations de surveillance |
|---|---|---|
| Nombre Absolu de Neutrophiles (NAN) | Le traitement doit être interrompu si le NAN est < 1 x 10⁹ cellules/L et peut être redémarré dès que le NAN repasse au-dessus de cette valeur | Évaluer au départ, puis au plus tard 12 semaines après l’instauration du traitement. Par la suite, évaluer selon la prise en charge individuelle du patient. |
| Nombre Absolu de Lymphocytes (NAL) | Le traitement doit être interrompu si le NAL est < 0,5 x 10⁹ cellules/L et peut être redémarré dès que le NAL repasse au-dessus de cette valeur | |
| Hémoglobine (Hb) | Le traitement doit être interrompu si le taux d’Hb est < 8 g/dl et peut être redémarré dès que le taux d’Hb repasse au-dessus de cette valeur | |
| Transaminases hépatiques | Le traitement doit être interrompu temporairement si une lésion hépatique liée au médicament est suspectée | Évaluer au départ et ensuite selon la prise en charge habituelle du patient. |
| Lipides | Les patients doivent être pris en charge conformément aux recommandations cliniques internationales sur l’hyperlipidémie | Évaluer 12 semaines après le début du traitement et ensuite conformément aux recommandations cliniques internationales sur l’hyperlipidémie |
|---|
Populations particulières
Personnes âgées
Polyarthrite rhumatoïde, rhumatisme psoriasique et spondyloarthrite axiale Aucun ajustement posologique n’est nécessaire chez les patients âgés de 65 ans et plus. Les données disponibles chez les patients âgés de 75 ans et plus sont limitées (voir rubrique 4.4).
Dermatite atopique Pour la dermatite atopique, des doses supérieures à 15 mg une fois par jour ne sont pas recommandées chez les patients âgés de 65 ans et plus (voir rubriques 4.4 et 4.8).
Pelade La tolérance et l’efficacité de l’upadacitinib chez les patients âgés de 65 ans et plus n’ont pas encore été établies (voir rubrique 4.4).
Vitiligo Les données disponibles chez les patients âgés de 65 ans et plus sont limitées (voir rubriques 4.4 et 4.8).
Rectocolite hémorragique et maladie de Crohn Pour la rectocolite hémorragique et la maladie de Crohn, des doses supérieures à 15 mg une fois par jour en traitement d'entretien ne sont pas recommandées chez les patients âgés de 65 ans et plus (voir rubriques 4.4 et 4.8). La tolérance et l’efficacité de l'upadacitinib chez les patients âgés de 75 ans et plus n’ont pas encore été établies.
Insuffisance rénale
Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère ou modérée. Les données disponibles sont limitées sur l’utilisation de l’upadacitinib chez les patients ayant une insuffisance rénale sévère (voir rubrique 5.2). L’upadacitinib doit être utilisé avec précaution chez les patients ayant une insuffisance rénale sévère, comme décrit dans le tableau 3. L’utilisation de l’upadacitinib chez les patients en insuffisance rénale terminale n’a pas été étudiée et n’est par conséquent pas recommandée chez ces patients.
Tableau 3 Dose recommandée en cas d’insuffisance rénale sévèrea
| Indication thérapeutique | Dose recommandée une fois par jour |
|---|---|
| Polyarthrite rhumatoïde, rhumatisme psoriasique, spondyloarthrite axiale, artérite à cellules géantes, dermatite atopique, pelade et vitiligo | 15 mg |
| Rectocolite hémorragique, maladie de Crohn | Induction : 30 mg |
| Entretien : 15 mg | |
| Arthrite juvénile idiopathique polyarticulaire | Aucun ajustement posologique requis |
| aDébit de filtration glomérulaire estimé (DFGe) de 15 à < 30 mL/min/1,73 m² | |
Insuffisance hépatique
Aucun ajustement posologique n’est nécessaire chez les patients ayant une insuffisance hépatique légère (grade A de Child-Pugh) ou modérée (grade B de Child-Pugh) (voir rubrique 5.2). L’upadacitinib ne doit pas être utilisé chez les patients ayant une insuffisance hépatique sévère (grade C de Child-Pugh) (voir rubrique 4.3).
Population pédiatrique
La tolérance et l’efficacité de RINVOQ chez les enfants atteints d’arthrite juvénile idiopathique polyarticulaire pesant < 10 kg ou âgés de moins de 2 ans n’ont pas été établies. Aucune donnée n’est disponible. La tolérance et l’efficacité de RINVOQ chez les enfants atteints de dermatite atopique, de pelade ou de vitiligo âgés de moins de 12 ans n’ont pas encore été établies. Aucune donnée n’est disponible.
La tolérance et l’efficacité de RINVOQ chez les enfants et les adolescents atteints de rhumatisme psoriasique, de spondyloarthrite axiale, de rectocolite hémorragique ou de la maladie de Crohn âgés de 0 à moins de 18 ans n’ont pas encore été établies. Aucune donnée n’est disponible.
Il n’existe pas d’utilisation justifiée de RINVOQ dans la population pédiatrique dans l’indication de l’artérite à cellules géantes.
Mode d’administration
RINVOQ doit être pris par voie orale une fois par jour avec ou sans aliments et peut être pris à tout moment de la journée. Les comprimés doivent être avalés entiers et ne doivent pas être cassés, écrasés ou mâchés afin d’assurer que toute la dose est correctement administrée.
4.3 Contre-indications
• Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
• Tuberculose (TB) active ou infections graves actives (voir rubrique 4.4).
• Insuffisance hépatique sévère (voir rubrique 4.2).
• Grossesse (voir rubrique 4.6).
4.4 Mises en garde spéciales et précautions d’emploi
L’upadacitinib ne doit être utilisé qu’en l’absence d’alternative thérapeutique appropriée chez les patients suivants : - les patients âgés de 65 ans et plus; - les patients ayant des antécédents de maladie cardiovasculaire athérosclérotique ou d’autres facteurs de risque cardiovasculaire (tels que patients fumeurs ou anciens fumeurs de longue durée); - les patients avec des facteurs de risque de tumeur maligne (par exemple, une tumeur maligne actuelle ou des antécédents de tumeur maligne)
Utilisation chez les patients âgés de 65 ans et plus
Compte tenu du risque accru d’événements indésirables cardiovasculaires majeurs, de tumeurs malignes, d’infections graves et de mortalité toutes causes confondues chez les patients âgés de 65 ans et plus, comme observé dans une grande étude randomisée avec le tofacitinib (un autre inhibiteur de Janus Kinase (JAK)), l’upadacitinib ne doit être utilisé chez ces patients qu’en l’absence d’alternative thérapeutique appropriée.
Chez les patients âgés de 65 ans et plus, le risque d’effet indésirable est plus élevé avec l’upadacitinib 30 mg une fois par jour. Par conséquent, la dose recommandée à long terme dans cette population est de 15 mg une fois par jour (voir rubriques 4.2 et 4.8).
Médicaments immunosuppresseurs
L’association avec d’autres immunosuppresseurs puissants, tels que l’azathioprine, la 6-mercaptopurine, la ciclosporine, le tacrolimus, et les DMARDs biologiques ou d’autres inhibiteurs de JAK n’a pas été évaluée dans les études cliniques et n’est pas recommandée car un risque d’immunosuppression supplémentaire ne peut pas être exclu.
Infections graves
Des infections graves et parfois fatales ont été rapportées chez des patients recevant de l’upadacitinib. Les infections graves les plus fréquentes rapportées avec l’upadacitinib sont la pneumonie (voir rubrique 4.8) et la cellulite. Des cas de méningite bactérienne et de septicémie ont été rapportés chez des patients recevant de l’upadacitinib. Parmi les infections opportunistes, la tuberculose, le zona multimétamérique, les candidoses buccales/œsophagiennes et la cryptococcose ont été rapportés avec l’upadacitinib.
L’upadacitinib ne doit pas être instauré chez les patients ayant une infection grave active, y compris des infections localisées (voir rubrique 4.3).
Les risques et les bénéfices du traitement doivent être évalués avant d’initier le traitement par l’upadacitinib chez les patients :
• ayant une infection chronique ou récurrente;
• ayant été exposés à la tuberculose;
• ayant des antécédents d’infection grave ou opportuniste;
• qui ont résidé ou voyagé dans des zones de tuberculose endémique ou de mycoses endémiques; ou
• ayant des affections sous-jacentes pouvant les prédisposer à une infection.
Les patients doivent faire l’objet d’une surveillance étroite pour détecter l’apparition de signes et de symptômes d’infection pendant et après le traitement par l’upadacitinib. Le traitement par l’upadacitinib doit être interrompu si un patient développe une infection grave ou opportuniste. Le patient qui développe une nouvelle infection au cours d’un traitement avec l’upadacitinib doit être soumis rapidement à des tests de diagnostic complets appropriés pour un patient immunodéprimé; un traitement antimicrobien approprié doit être instauré, le patient doit faire l’objet d’une surveillance étroite et le traitement par l’upadacitinib doit être interrompu si le patient ne répond pas au traitement antimicrobien. Le traitement par l’upadacitinib peut être repris une fois l’infection contrôlée.
Un taux plus élevé d’infections graves a été observé avec l’upadacitinib 30 mg par rapport à l’upadacitinib 15 mg.
Compte tenu de l’incidence plus élevée d’infections dans les populations de patients âgés et de patients diabétiques en général, des précautions doivent être prises lors du traitement de ces patients. Chez les patients âgés de 65 ans et plus, l’upadacitinib ne doit être utilisé qu’en l’absence d’alternative thérapeutique appropriée (voir rubrique 4.2).
Tuberculose
Un dépistage de la tuberculose (TB) doit être effectué chez les patients avant de commencer un traitement par l’upadacitinib. L’upadacitinib ne doit pas être utilisé chez les patients souffrant d’une TB active (voir rubrique 4.3). Un traitement anti-TB doit être envisagé avant le début d’un traitement
avec l’upadacitinib chez les patients présentant une TB latente précédemment non traitée ou chez les patients présentant des facteurs de risque pour une TB.
Une consultation chez un médecin spécialisé dans le traitement de la TB est recommandée pour décider s’il est approprié d’initier un traitement anti-TB pour un patient donné.
Les patients doivent faire l’objet d’une surveillance pour détecter l’apparition de signes et de symptômes d’une TB, y compris les patients dont le test de dépistage de la TB latente était négatif avant de commencer le traitement.
Réactivation virale
Des réactivations virales, incluant des cas de réactivation du virus de l’herpès (par exemple, un zona), ont été rapportées dans des études cliniques (voir rubrique 4.8). Le risque de zona semble être plus élevé chez les patients japonais traités par l’upadacitinib. Si un patient développe un zona, l’interruption du traitement avec l’upadacitinib doit être envisagée jusqu’à la résolution de l’épisode.
Le dépistage d’une hépatite virale et la surveillance d’une réactivation doivent être effectués avant le début du traitement avec l’upadacitinib et pendant le traitement. Les patients positifs pour l’anticorps anti-hépatite C et pour l’ARN du virus de l’hépatite C ont été exclus des études cliniques. Les patients positifs pour l’antigène de surface de l’hépatite B ou pour l’ADN du virus de l’hépatite B ont été exclus des études cliniques. Si l’ADN du virus de l’hépatite B est détecté au cours d’un traitement avec l’upadacitinib, un spécialiste du foie doit être consulté.
Vaccination
Aucune donnée n’est disponible en ce qui concerne la réponse à une vaccination par des vaccins vivants chez les patients recevant de l’upadacitinib. L’utilisation de vaccins vivants atténués pendant ou immédiatement avant un traitement avec l’upadacitinib n’est pas recommandée. Avant de commencer un traitement avec l’upadacitinib, il est recommandé que les patients soient à jour sur leurs vaccins, y compris des vaccinations prophylactiques contre le zona, conformément aux recommandations vaccinales en vigueur (voir rubrique 5.1).
Tumeurs malignes
Des cas de lymphome et d’autres tumeurs malignes ont été rapportés chez des patients recevant des inhibiteurs de JAK, y compris l’upadacitinib.
Au cours d’une grande étude randomisée contrôlée par traitement actif réalisée avec le tofacitinib (un autre inhibiteur de JAK) dans la polyarthrite rhumatoïde chez des patients âgés de 50 ans et plus et présentant au moins un facteur de risque cardiovasculaire supplémentaire, un taux plus élevé de tumeurs malignes, en particulier de cancers du poumon, de lymphomes et de cancers cutanés non-mélanome (CCNM) a été observé avec le tofacitinib comparativement aux inhibiteurs du TNF.
Un taux plus élevé de tumeurs malignes a été observé avec l’upadacitinib 30 mg par rapport à l’upadacitinib 15 mg.
Chez les patients âgés de 65 ans et plus, les patients fumeurs ou anciens fumeurs de longue durée, ou les patients présentant d’autres facteurs de risque de développer une tumeur maligne (par exemple, ayant ou ayant eu une tumeur maligne), l’upadacitinib ne doit être utilisé qu’en l’absence d’alternative thérapeutique appropriée.
Cancer cutané non-mélanome (CCNM)
Des cancers cutanés non-mélanome (CCNM) ont été rapportés chez des patients traités avec l’upadacitinib (voir rubrique 4.8). Un taux plus élevé de CCNM a été observé avec l’upadacitinib 30 mg par rapport à l’upadacitinib 15 mg. Un examen cutané périodique est
recommandé pour tous les patients, notamment ceux présentant des facteurs de risque de cancer cutané.
Anomalies hématologiques
Un Nombre Absolu de Neutrophiles (NAN) < 1 x 10⁹ cellules/l, un Nombre Absolu de Lymphocytes (NAL) < 0,5 x 10⁹ cellules/l et un taux d’hémoglobine < 8 g/dl ont été rapportés chez ≤ 1 % des patients dans les essais cliniques (voir rubrique 4.8). Le traitement ne doit pas être commencé ou doit être interrompu temporairement chez les patients présentant un NAN < 1 x 10⁹ cellules/l, un NAL < 0,5 x 10⁹ cellules/l ou un taux d’hémoglobine < 8 g/dl observés au cours du suivi de routine du patient (voir rubrique 4.2).
Perforations gastro-intestinales
Des cas de diverticulites et de perforations gastro-intestinales ont été rapportés lors des études cliniques et depuis la commercialisation (voir rubrique 4.8).
L’upadacitinib doit être utilisé avec précaution chez les patients pouvant présenter un risque de perforation gastro-intestinale (par exemple les patients présentant une diverticulose, ayant des antécédents de diverticulite ou prenant des anti-inflammatoires non stéroïdiens (AINS), des corticoïdes ou des opioïdes). Les patients atteints de maladie de Crohn active présentent un risque accru de développement d’une perforation intestinale. Les signes et symptômes abdominaux d’apparition récente doivent être évalués rapidement pour identifier précocement une diverticulite ou une perforation gastro-intestinale.
Evénements indésirables cardiovasculaires majeurs
Des événements indésirables cardiovasculaires majeurs (EICM) ont été observés dans les études cliniques de l’upadacitinib.
Au cours d’une grande étude randomisée contrôlée par traitement actif réalisée avec le tofacitinib (un autre inhibiteur de JAK) dans la polyarthrite rhumatoïde chez des patients âgés de 50 ans et plus et présentant au moins un facteur de risque cardiovasculaire supplémentaire, un taux plus élevé d’EICM (décès d’origine cardiovasculaire, infarctus du myocarde non fatal (IM) et accident vasculaire cérébral non fatal) a été observé avec le tofacitinib, comparativement aux inhibiteurs du TNF.
Par conséquent, chez les patients âgés de 65 ans et plus, les patients fumeurs ou anciens fumeurs de longue durée, et les patients présentant des antécédents de maladie cardiovasculaire athérosclérotique ou d’autres facteurs de risque cardiovasculaire, l’upadacitinib ne doit être utilisé qu’en l’absence d’alternative thérapeutique appropriée.
Lipides
Le traitement par l’upadacitinib a été associé à une augmentation dose-dépendante des paramètres lipidiques, notamment du cholestérol total, du cholestérol des lipoprotéines de basse densité (LDL) et du cholestérol des lipoprotéines de haute densité (HDL) (voir rubrique 4.8). En réponse à un traitement par statine, les élévations du cholestérol LDL sont revenues aux taux avant la mise sous traitement, bien que les preuves soient limitées. L’impact de ces hausses des paramètres lipidiques sur la morbidité et la mortalité cardiovasculaire n’a pas été déterminé (voir rubrique 4.2 pour les recommandations de surveillance).
Élévation des transaminases hépatiques
Le traitement par l’upadacitinib a été associé à une incidence accrue de l’élévation des enzymes hépatiques par rapport au placebo (voir rubrique 4.8).
Les transaminases hépatiques doivent être évaluées à l’initiation et ensuite suivies selon la prise en charge de routine du patient. Une recherche rapide de la cause de l’élévation des enzymes hépatiques est recommandée pour identifier les cas potentiels de lésion hépatique induite par le médicament.
Si des augmentations d’ALAT ou d’ASAT sont observées au cours de la prise en charge de routine du patient et qu’une lésion hépatique induite par le médicament est suspectée, le traitement par l’upadacitinib doit être interrompu jusqu’à ce que ce diagnostic soit exclu.
Maladie thromboembolique veineuse
Des cas de thrombose veineuse profonde (TVP) et d’embolie pulmonaire (EP) ont été observés dans les études cliniques de l’upadacitinib.
Au cours d’une grande étude randomisée contrôlée par traitement actif réalisée avec le tofacitinib (un autre inhibiteur de JAK) chez des patients atteints de polyarthrite rhumatoïde âgés de 50 ans et plus et présentant au moins un facteur de risque cardiovasculaire supplémentaire, un taux plus élevé et dose-dépendant de maladie thromboembolique veineuse (MTEV) incluant des TVP et des EP a été observé avec le tofacitinib comparativement aux inhibiteurs du TNF.
Pour les patients présentant des facteurs de risque cardiovasculaire ou de tumeur maligne (voir rubrique 4.4 « Événements indésirables cardiovasculaires majeurs » et « Tumeurs malignes »), l’upadacitinib ne doit être utilisé qu’en l’absence d’alternative thérapeutique appropriée.
Chez les patients présentant des facteurs de risque connus de MTEV autres que les facteurs de risque cardiovasculaire et de tumeur maligne, l’upadacitinib doit être utilisé avec précaution. Les facteurs de risque de MTEV autres que les facteurs de risque cardiovasculaire ou de tumeur maligne comprennent les antécédents d’événements thromboemboliques veineux, les patients devant subir une intervention chirurgicale majeure, une immobilisation, l’utilisation de contraceptifs hormonaux combinés ou de traitements hormonaux substitutifs, et les troubles héréditaires de la coagulation. Les patients doivent être réévalués régulièrement au cours du traitement par l’upadacitinib afin de déceler des changements du risque de MTEV. Les patients présentant des signes et symptômes de MTEV doivent être évalués au plus vite et le traitement par l’upadacitinib doit être interrompu lorsqu’une MTEV est soupçonnée, quelle que soit la dose.
Occlusion veineuse rétinienne
Des cas d’occlusion veineuse rétinienne ont été rapportés chez des patients traités par des inhibiteurs de JAK, y compris l’upadacitinib. Il doit être conseillé aux patients de consulter rapidement un médecin en cas de symptômes évoquant une occlusion veineuse rétinienne.
Réactions d’hypersensibilité
Des réactions d’hypersensibilité graves telles que réactions anaphylactiques et angioœdème ont été rapportées chez des patients traités par l’upadacitinib. En cas de réaction d’hypersensibilité cliniquement significative, le traitement par l’upadacitinib doit être interrompu et un traitement approprié doit être instauré (voir rubriques 4.3 et 4.8).
Hypoglycémie chez les patients traités pour un diabète
Des cas d’hypoglycémie ont été rapportés suite à l’initiation des inhibiteurs de JAK, y compris l’upadacitinib, chez des patients traités pour le diabète. Une adaptation de la dose du traitement antidiabétique peut être nécessaire en cas d’hypoglycémie.
Résidus de médicament dans les selles
Des cas de résidus de médicament dans les selles ou en sortie de stomie ont été rapportés chez des patients traités par l’upadacitinib. La plupart des cas décrivaient des situations anatomiques (par
exemple, iléostomie, colostomie, résection intestinale) ou troubles fonctionnels gastro-intestinaux avec un temps de transit gastro-intestinal raccourci. Les patients doivent être informés de contacter leur professionnel de santé s’ils observent de façon répétée la présence de résidus de médicament. Les patients doivent faire l’objet d’un suivi clinique et un traitement alternatif doit être envisagé en cas de réponse thérapeutique inadéquate.
Artérite à cellules géantes
L’upadacitinib ne doit pas être utilisé en monothérapie pour le traitement des rechutes aiguës étant donné que son efficacité dans ce cadre n’a pas été établie. Les corticoïdes doivent être administrés en fonction de l’avis médical et des recommandations pratiques.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Effet potentiel d’autres médicaments sur la pharmacocinétique de l’upadacitinib
L’upadacitinib est métabolisé principalement par le CYP3A4. Par conséquent, les expositions plasmatiques à l’upadacitinib peuvent être affectées par les médicaments inhibant ou induisant fortement le CYP3A4.
Co-administration avec des inhibiteurs du CYP3A4
L’exposition à l’upadacitinib est augmentée en cas de co-administration avec des inhibiteurs puissants du CYP3A4 (tels que le kétoconazole, l’itraconazole, le posaconazole, le voriconazole, la clarithromycine et le pamplemousse). Dans une étude clinique, la co-administration d’upadacitinib et de kétoconazole a entraîné des augmentations respectives de 70 % et 75 % de la Cmax et de l’ASC de l’upadacitinib. Les comprimés d’upadacitinib 15 mg une fois par jour ou des doses de 3 mg, 4 mg ou 6 mg de solution buvable deux fois par jour doivent être utilisés avec prudence chez les patients recevant un traitement chronique avec de puissants inhibiteurs du CYP3A4. Pour les patients atteints de dermatite atopique ou de pelade recevant des inhibiteurs puissants du CYP3A4, la dose recommandée d’upadacitinib est de 15 mg une fois par jour. Pour les patients atteints de rectocolite hémorragique ou de la maladie de Crohn recevant des inhibiteurs puissants du CYP3A4, la dose d'induction recommandée est de 30 mg une fois par jour et la dose d'entretien recommandée est de 15 mg une fois par jour (voir rubrique 4.2). Des alternatives aux puissants inhibiteurs du CYP3A4 doivent être envisagées en cas d’utilisation sur le long terme. Les aliments ou boissons contenant du pamplemousse doivent être évités pendant le traitement par l’upadacitinib.
Co-administration avec des inducteurs du CYP3A4
L’exposition à l’upadacitinib est diminuée en cas de co-administration avec des inducteurs puissants du CYP3A4 (tels que la rifampicine et la phénytoïne), ce qui peut entraîner une réduction de l’effet thérapeutique de l’upadacitinib. Dans une étude clinique, la co-administration d’upadacitinib après l’administration de plusieurs doses de rifampicine (puissant inducteur du CYP3A) a entraîné une diminution d’environ 50 % et 60 % de la Cmax et de l’ASC de l’upadacitinib, respectivement. Des modifications de l’activité de la maladie doivent être surveillées chez les patients si l’upadacitinib est co-administré avec de puissants inducteurs du CYP3A4.
Le méthotrexate et les médicaments modifiant le pH (par exemple, les antiacides ou les inhibiteurs de pompe à protons) n’ont aucun effet sur les expositions plasmatiques à l’upadacitinib.
Effet potentiel de l’upadacitinib sur la pharmacocinétique d’autres médicaments
L’administration de plusieurs doses de 30 mg ou de 45 mg d’upadacitinib une fois par jour chez des sujets sains a eu un effet limité sur l’exposition plasmatique au midazolam (substrat sensible du CYP3A) (diminution de 24 à 26 % de l’ASC et de la Cmax du midazolam), ce qui indique que 30 mg ou 45 mg d’upadacitinib une fois par jour peuvent avoir un faible effet d’induction sur le CYP3A. Dans une étude clinique, les ASC de la rosuvastatine et de l’atorvastatine ont été réduites de 33 %
et 23 %, respectivement, et la Cmax de la rosuvastatine a été réduite de 23 % après l’administration de plusieurs doses de 30 mg d’upadacitinib une fois par jour chez des sujets sains. L’upadacitinib n’a eu aucun effet significatif sur la Cmax de l’atorvastatine ni sur les expositions plasmatiques à l’orthohydroxyatorvastatine (principal métabolite actif de l’atorvastatine). L’administration de plusieurs doses de 45 mg d’upadacitinib une fois par jour chez des sujets sains a conduit à une augmentation limitée de l’ASC et de la Cmax du dextrométhorphane (substrat sensible du CYP2D6), de 30 % et 35 %, respectivement, ce qui indique que 45 mg d’upadacitinib une fois par jour a un faible effet inhibiteur sur le CYP2D6. Aucun ajustement de la posologie n’est recommandé pour les substrats du CYP3A ou du CYP2D6, ni pour la rosuvastatine ou l’atorvastatine en cas de co-administration avec l’upadacitinib.
L’upadacitinib n’a aucun effet significatif sur les expositions plasmatiques à l’éthinylestradiol, au lévonorgestrel, au méthotrexate ou à des médicaments qui sont des substrats pour une métabolisation par le CYP1A2, le CYP2B6, le CYP2C9 ou le CYP2C19.
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer
Les femmes en âge de procréer doivent utiliser une contraception efficace pendant le traitement et pendant 4 semaines suivant la dernière dose d’upadacitinib. Les patientes pédiatriques et/ou leurs parents/entourage doivent être informé(e)s de la nécessité de contacter leur médecin traitant dès la ménarche chez la patiente en cours de traitement avec l’upadacitinib.
Grossesse
Il n’existe pas ou peu de données sur l’utilisation de l’upadacitinib chez la femme enceinte. Les études effectuées chez l’animal ont mis en évidence une toxicité sur la reproduction (voir rubrique 5.3). L’upadacitinib est tératogène chez le rat et le lapin, avec des effets sur les os du fœtus de rat et sur le cœur du fœtus de lapin lors d’une exposition in utero.
L’upadacitinib est contre-indiqué pendant la grossesse (voir rubrique 4.3).
Si une patiente tombe enceinte alors qu’elle prend de l’upadacitinib, les parents doivent être informés du risque potentiel pour le fœtus.
Allaitement
On ignore si l’upadacitinib et/ou des métabolites sont excrétés dans le lait humain. Les données pharmacodynamiques/toxicologiques disponibles chez les animaux ont montré que l’upadacitinib est excrété dans le lait (voir rubrique 5.3).
Un risque pour les nouveau-nés/nourrissons ne peut être exclu.
L’upadacitinib ne doit pas être utilisé pendant l’allaitement. Une décision doit être prise : soit d’interrompre l’allaitement, soit d’interrompre le traitement avec l’upadacitinib, en tenant compte des avantages de l’allaitement pour l’enfant et du bénéfice du traitement pour la femme.
Fertilité
L’effet de l’upadacitinib sur la fertilité humaine n’a pas été évalué. Les études chez l’animal n’ont mis en évidence aucun effet sur la fertilité (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
L’upadacitinib peut avoir un effet mineur sur l’aptitude à conduire des véhicules et à utiliser des machines car des sensations vertigineuses et des vertiges peuvent survenir pendant le traitement par RINVOQ (voir rubrique 4.8).
4.8 Effets indésirables
Résumé du profil de tolérance
Dans les essais cliniques contrôlés par placebo pour la polyarthrite rhumatoïde, le rhumatisme psoriasique et la spondyloarthrite axiale, les effets indésirables les plus fréquemment rapportés (≥2 % des patients dans au moins une des indications avec le taux le plus élevé parmi les indications présentées) avec l’upadacitinib 15 mg ont été les infections des voies respiratoires supérieures (19,5 %), l’augmentation de la créatine phosphokinase (CPK) dans le sang (8,6 %), l’augmentation de l’alanine transaminase (4,3 %), les bronchites (3,9 %), les nausées (3,5 %), la neutropénie (2,8 %), la toux (2,2 %), l’augmentation de l’aspartate transaminase (2,2 %) et l’hypercholestérolémie (2,2 %).
Dans les essais cliniques contrôlés par placebo pour la dermatite atopique, les effets indésirables les plus fréquemment rapportés (≥2 % des patients) avec l’upadacitinib 15 mg ou 30 mg ont été les infections des voies respiratoires supérieures (25,4 %), l’acné (15,1 %), l’herpès (8,4 %), les céphalées (6,3 %), l’augmentation de la créatine phosphokinase (CPK) dans le sang (5,5 %), la toux (3,2 %), la folliculite (3,2 %), les douleurs abdominales (2,9 %), les nausées (2,7 %), la neutropénie (2,3 %), la pyrexie (2,1 %) et la grippe (2,1 %).
Dans les essais cliniques contrôlés par placebo dans la rectocolite hémorragique et la maladie de Crohn en traitement d'induction et d'entretien, les effets indésirables les plus fréquemment rapportés (≥ 3 % des patients) avec l’upadacitinib 45 mg, 30 mg ou 15 mg ont été les infections des voies respiratoires supérieures (19,9 %), la pyrexie (8,7 %), l’augmentation de la CPK dans le sang (7,6 %), l’anémie (7,4 %), les céphalées (6,6 %), l'acné (6,3 %), le zona (6,1 %), la neutropénie (6,0 %), le rash (5,2 %), la pneumonie (4,1 %), l'hypercholestérolémie (4,0 %), la bronchite (3,9 %), l’augmentation de l’aspartate aminotransférase (3,9 %), la fatigue (3,9 %), la folliculite (3,6 %), l’augmentation de l’alanine aminotransférase (3,5 %), l'herpès (3,2 %) et la grippe (3,2 %).
Les effets indésirables graves les plus fréquents ont été les infections graves (voir rubrique 4.4).
Le profil de tolérance de l’upadacitinib lors d’un traitement à long terme a été généralement similaire au profil de tolérance observé pendant la phase contrôlée par placebo dans l’ensemble des indications.
Liste tabulée des effets indésirables
La liste suivante d’effets indésirables est basée sur les études cliniques et sur l’expérience après commercialisation chez les adultes et les adolescents. La fréquence des effets indésirables listés ci-dessous est définie selon la convention suivante : très fréquent (≥ 1/10); fréquent (≥ 1/100 à < 1/10); peu fréquent (≥ 1/1 000 à < 1/100); rare (≥ 1/10 000 à < 1/1 000). Les fréquences indiquées dans le Tableau 4 reposent sur les taux d’effets indésirables les plus élevés signalés avec RINVOQ dans les essais cliniques sur les maladies rhumatismales (comprimés de 15 mg), la dermatite atopique (comprimés de 15 mg et 30 mg), la pelade (comprimés de 15 mg et 30 mg), le vitiligo (comprimés de 15 mg), la rectocolite hémorragique (comprimés de 15 mg, 30 mg et 45 mg) ou la maladie de Crohn (comprimés de 15 mg, 30 mg et 45 mg). Lorsque des différences notables de fréquence ont été observées entre les indications, ces différences sont présentées dans les notes en dessous du tableau.
Tableau 4 Effets indésirables
| Classe de système d’organe | Très fréquent | Fréquent | Peu fréquent | Rare |
|---|---|---|---|---|
| Infections et infestations | Infections des voies respiratoires supérieuresa | Bronchitea,b Zonaa Herpèsa Folliculite Grippe Infection des voies urinaires Pneumoniea,h | Candidose buccale Diverticulite Septicémie | |
| Tumeurs bénignes, malignes et non précisées (incluant kystes et polypes) | Cancer cutané non mélanomef | |||
| Affections hématologiques et du système lymphatique | Anémiea Neutropéniea Lymphopénie | |||
| Affections du système immunitaire | Urticairec,g | Réactions d’hypersensibilité gravesa,e | ||
| Troubles du métabolisme et de la nutrition | Hypercholestérolémie a,b Hyperlipidémiea,b | Hypertriglycéridémie | ||
| Affections du système nerveux | Céphaléesa,j Sensations vertigineuses | |||
| Affections de l’oreille et du labyrinthe | Vertigesa | |||
| Affections respiratoires, thoraciques et médiastinales | Toux | |||
| Affections gastro-intestinales | Douleurs abdominalesa Nausées | Perforation gastro-intestinalei | ||
| Affections de la peau et du tissu sous-cutané | Acnéa,c,d,g | Rasha | ||
| Affections des organes de reproduction et du sein | Changement de couleur du liquide séminall | |||
| Troubles généraux et anomalies au site d’administration | Fatigue Pyrexie Œdème périphériquea,k |
| Investigations | Augmentation de la CPK dans le sang Augmentation de l’ALATb Augmentation de l’ASATb Augmentation du poidsg | |||
|---|---|---|---|---|
| a Présentées par terme groupé b Dans les essais sur la dermatite atopique, le nombre de bronchite, d’hypercholestérolémie, d’hyperlipidémie, d’augmentation de l’ALAT et d’augmentation de l’ASAT a été « peu fréquent ». c Dans les essais sur les maladies rhumatismales, le nombre a été « fréquent » pour l’acné et « peu fréquent » pour l’urticaire. d Dans les essais sur la rectocolite hémorragique, la fréquence a été définie comme « fréquent » pour l’acné. e Réactions d’hypersensibilité graves comprenant réaction anaphylactique et angioœdème f La plupart des évènements rapportés sont des carcinomes basocellulaires et des carcinomes épidermoïdes cutanés g Dans la maladie de Crohn, la fréquence a été définie comme « fréquent » pour l’acné et « peu fréquent » pour l’urticaire et l’augmentation du poids. h La pneumonie était fréquente dans la maladie de Crohn et peu fréquente dans les autres indications. i La fréquence est basée sur les essais cliniques dans la maladie de Crohn. j Les céphalées étaient très fréquentes dans l’essai sur l’artérite à cellules géantes. k La fréquence est basée sur l’essai dans l’artérite à cellules géantes. l Des cas de changement de couleur du liquide séminal, majoritairement en bleu et moins fréquemment en vert sont survenus, principalement chez des patients prenant upadacitinib pour la rectocolite hémorragique ou la maladie de Crohn. La signification clinique du changement de couleur du liquide séminal est inconnue. | ||||
Description des effets indésirables sélectionnés
Polyarthrite rhumatoïde
Infections
Dans les études cliniques contrôlées par placebo en association avec des DMARDs, la fréquence des infections pendant 12/14 semaines dans le groupe upadacitinib 15 mg était de 27,4 % par rapport à 20,9 % dans le groupe placebo. Dans des études contrôlées par le méthotrexate (MTX), la fréquence des infections pendant 12/14 semaines dans le groupe monothérapie upadacitinib 15 mg était de 19,5 % par rapport à 24,0 % dans le groupe MTX. Le taux global d’infections à long terme pour le groupe upadacitinib 15 mg au cours des cinq études cliniques de phase 3 (2 630 patients) était de 93,7 évènements pour 100 patients-années.
Dans des études cliniques contrôlées par placebo en association avec des DMARDs, la fréquence des infections graves pendant 12/14 semaines dans le groupe upadacitinib 15 mg était de 1,2 %, par rapport à 0,6 % dans le groupe placebo. Dans des études contrôlées par MTX, la fréquence des infections graves pendant 12/14 semaines dans le groupe monothérapie upadacitinib 15 mg était de 0,6 % par rapport à 0,4 % dans le groupe MTX. Le taux global d’infections graves à long terme pour le groupe upadacitinib 15 mg au cours des cinq études cliniques de phase 3 était de 3,8 événements pour 100 patients-années. L’infection grave la plus fréquente était la pneumonie. Le taux d’infections graves est resté stable lors d’une exposition à long terme.
Infections opportunistes (à l’exclusion de la tuberculose)
Dans les études cliniques contrôlées par placebo en association avec des DMARDs, la fréquence des infections opportunistes pendant 12/14 semaines dans le groupe upadacitinib 15 mg était de 0,5 %, par
rapport à 0,3 % dans le groupe placebo. Dans des études contrôlées par MTX, il n’y a pas eu de cas d’infection opportuniste pendant 12/14 semaines dans le groupe monothérapie upadacitinib 15 mg et 0,2 % dans le groupe MTX. Le taux global d’infections opportunistes à long terme pour le groupe upadacitinib 15 mg au cours des cinq études cliniques de phase 3 était de 0,6 événements pour 100 patients-années.
Le taux à long terme de zona pour le groupe upadacitinib 15 mg au cours des cinq études cliniques de phase 3 a été de 3,7 événements pour 100 patients-années. La plupart des cas de zona impliquaient un seul dermatome et étaient non graves.
Augmentation des transaminases hépatiques
Dans des études contrôlées par placebo en association avec des DMARDs, pendant 12/14 semaines, une augmentation de l’alanine transaminase (ALAT) et de l’aspartate transaminase (ASAT) ≥ 3 x la limite supérieure de la normale (LSN) dans au moins une mesure a été observée chez 2,1 % et 1,5 % des patients traités avec l’upadacitinib 15 mg, par rapport à 1,5 % et 0,7 %, respectivement, des patients traités avec le placebo. Sur les 22 cas d’augmentation des transaminases hépatiques, la plupart étaient asymptomatiques et transitoires.
Dans des études contrôlées par MTX, pendant 12/14 semaines, une augmentation d’ALAT et d’ASAT ≥ 3 x LSN dans au moins une mesure a été observée chez 0,8 % et 0,4 % des patients traités avec l’upadacitinib 15 mg, par rapport à 1,9 % et 0,9 %, respectivement, chez des patients traités au MTX.
La tendance et l’incidence de l’augmentation de l’ALAT/ASAT sont restées stables au cours du temps, y compris dans les études d’extension à long terme.
Augmentations des lipides
Le traitement avec l’upadacitinib 15 mg a été associé à des augmentations des paramètres lipidiques, incluant le cholestérol total, les triglycérides, le LDL- cholestérol et le HDL-cholestérol. Le rapport LDL/HDL n’a pas changé. Des augmentations ont été observées après 2 à 4 semaines de traitement et sont restées stables avec un traitement à long terme.Parmi les patients des études contrôlées dont les valeurs initiales étaient inférieures aux limites définies, un dépassement des limites définies a été observé au moins une fois pendant 12/14 semaines aux fréquences suivantes (y compris les patients qui ont une valeur élevée isolée) :
• Cholestérol total ≥ 5,17 mmol/l (200 mg/dl) : 62 % par rapport à 31 %, dans les groupes upadacitinib 15 mg et placebo, respectivement
• Cholestérol LDL≥ 3,36 mmol/l (130 mg/dl) : 42 % par rapport à 19 %, dans les groupes upadacitinib 15 mg et placebo, respectivement
• Cholestérol HDL ≥ 1,03 mmol/l (40 mg/dl) : 89 % par rapport à 61 %, dans les groupes upadacitinib 15 mg et placebo, respectivement
• Triglycérides ≥ 2,26 mmol/l (200 mg/dl) : 25 % par rapport à 15 %, dans les groupes upadacitinib 15 mg et placebo, respectivement
Créatine phosphokinase
Dans des études contrôlées par placebo en association avec des DMARDs, pendant 12/14 semaines, une augmentation des valeurs de CPK a été observée. Des augmentations de CPK > 5 x la limite supérieure de la normale (LSN) ont été rapportées chez 1,0 % et 0,3 % des patients pendant 12/14 semaines dans les groupes upadacitinib 15 mg et placebo, respectivement. La plupart des augmentations > 5 x LSN étaient transitoires et n’ont pas nécessité l’arrêt du traitement. Les valeurs moyennes de CPK ont augmenté après 4 semaines avec une augmentation moyenne de 60 U /l à 12 semaines, puis sont restées stables à des valeurs élevées par la suite, y compris avec un traitement prolongé.
Neutropénie
Dans les études contrôlées par placebo en association avec des DMARDs, pendant 12/14 semaines, une diminution du nombre de neutrophiles en dessous de 1 x 10⁹ cellules/L dans au moins une mesure est survenue chez 1,1 % et < 0,1 % des patients des groupes upadacitinib 15 mg et placebo, respectivement. Dans les études cliniques, le traitement a été interrompu en réponse à un NAN < 1 x 10⁹ cellules/L (voir rubrique 4.2). Le nombre moyen de neutrophiles a diminué en 4 à 8 semaines. La diminution du nombre de neutrophiles est restée stable à des valeurs inférieures à la valeur initiale au cours du temps, y compris avec un traitement prolongé.
Rhumatisme psoriasique
Globalement, le profil de tolérance observé chez les patients atteints de rhumatisme psoriasique actif traités avec l’upadacitinib 15 mg était similaire à celui observé chez les patients atteints de polyarthrite rhumatoïde. Un taux d’infections graves plus élevé (2,6 événements pour 100 patients-année et 1,3 événement pour 100 patients-année, respectivement) et une augmentation des transaminases hépatiques (élévations des ALAT de grade 3 et taux plus élevés 1,4 % et 0,4 %, respectivement) ont été observés chez les patients traités avec l’upadacitinib en association au MTX par rapport aux patients traités en monothérapie.
Spondyloarthrite axiale
Globalement, le profil de tolérance observé chez les patients atteints de spondyloarthrite axiale active traités avec l’upadacitinib 15 mg était similaire à celui observé chez les patients atteints de polyarthrite rhumatoïde.
Artérite à cellules géantes
Globalement, le profil de tolérance observé chez les patients atteints d’artérite à cellules géantes traités avec l’upadacitinib 15 mg était généralement similaire au profil de tolérance connu de l’upadacitinib.
Infections graves
Dans l’étude clinique contrôlée par placebo, la fréquence des infections graves sur 52 semaines était de 5,7 % dans le groupe upadacitinib 15 mg et de 10,7 % dans le groupe placebo. Le taux à long terme d’infections graves était de 5,9 événements pour 100 patients-années dans le groupe upadacitinib 15 mg et de 10,5 événements pour 100 patients-années dans le groupe placebo.
Infections opportunistes (à l’exclusion de la tuberculose)
Dans l’étude clinique contrôlée par placebo, la fréquence des infections opportunistes (à l’exclusion de la tuberculose et du zona) sur 52 semaines était de 1,9 % dans le groupe upadacitinib 15 mg et de 0,9 % dans le groupe placebo. Le taux à long terme d’infections opportunistes (à l’exclusion de la tuberculose et du zona) était de 1,8 événements pour 100 patients-années dans le groupe upadacitinib 15 mg et de 1,5 événements pour 100 patients-années dans le groupe placebo.
Dans l’étude clinique contrôlée par placebo, la fréquence du zona sur 52 semaines était de 5,3 % dans le groupe upadacitinib 15 mg et de 2,7 % dans le groupe placebo. Le taux à long terme de zona était de 5,9 évènements pour 100 patients-années dans le groupe upadacitinib 15 mg et de 3,0 événements pour 100 patients-années dans le groupe placebo.
Dermatite atopique
Infections
Pendant la phase contrôlée par placebo des études cliniques, la fréquence des infections pendant 16 semaines dans les groupes upadacitinib 15 mg et 30 mg était, respectivement, de 39 %
et 43 %, contre 30 % dans le groupe placebo. Le taux à long terme d’infections dans les groupes upadacitinib 15 mg et 30 mg était, respectivement, de 98,5 et 109,6 événements pour 100 patients-années.
Dans les études cliniques contrôlées par placebo, la fréquence des infections graves pendant 16 semaines dans les groupes upadacitinib 15 mg et 30 mg était, respectivement, de 0,8 % et 0,4 %, contre 0,6 % dans le groupe placebo. Le taux à long terme d’infections graves dans les groupes upadacitinib 15 mg et 30 mg était, respectivement, de 2,3 et 2,8 événements pour 100 patients-années.
Infections opportunistes (à l’exclusion de la tuberculose)
Pendant la phase contrôlée par placebo des études cliniques, toutes les infections opportunistes signalées (à l’exclusion de la tuberculose et du zona) étaient des cas d’eczéma herpétiforme. La fréquence d’eczéma herpétiforme pendant 16 semaines dans les groupes upadacitinib 15 mg et 30 mg était respectivement de 0,7 % et 0,8 %, contre 0,4 % dans le groupe placebo. Le taux à long terme d’eczéma herpétiforme dans les groupes upadacitinib 15 mg et 30 mg était respectivement de 1,6 et 1,8 événement pour 100 patients-années. Un cas de candidose œsophagienne a été signalé avec l’upadacitinib 30 mg.
Le taux à long terme de zona dans les groupes upadacitinib 15 mg et 30 mg était respectivement de 3,5 et 5,2 événements pour 100 patients-années. La plupart des cas de zona impliquaient un seul dermatome et étaient non graves.
Anomalies biologiques
Les variations dose-dépendantes d’augmentation de l’ALAT et/ou d’augmentation de l’ASAT (≥ 3 x LSN), des paramètres lipidiques, des valeurs de la CPK (> 5 x LSN) et de la neutropénie (NAN < 1 x 10⁹ cellules/L) associées au traitement par l’upadacitinib ont été similaires à celles observées dans les études cliniques sur les maladies rhumatismales.
De faibles augmentations du LDL-cholestérol ont été observées après la semaine 16 dans les études sur la dermatite atopique. A la semaine 52, l’augmentation moyenne du LDL-cholestérol par rapport à l’inclusion était de 0,41 mmol/L pour upadacitinib 15 mg et de 0,56 mmol/L pour upadacitinib 30 mg.
Pelade
Le profil de tolérance de l’upadacitinib aux doses de 15 mg et de 30 mg observé chez les patients atteints de pelade était généralement similaire au profil de tolérance connu chez les patients atteints de dermatite atopique. Aucun nouveau signal de tolérance n’a été identifié.
Vitiligo
Le profil de tolérance de l’upadacitinib 15 mg observé chez les patients atteints de vitiligo était généralement similaire au profil de tolérance connu chez les patients atteints de dermatite atopique. Aucun nouveau signal de tolérance n’a été identifié. Une incidence accrue d’hypercholestérolémie a été observée chez les patients atteints de vitiligo traités avec l’upadacitinib 15 mg (3,4 %) comparativement au placebo (2,0 %).
Rectocolite hémorragique
Le profil de tolérance global observé chez les patients atteints de rectocolite hémorragique était généralement similaire à celui observé chez les patients atteints de polyarthrite rhumatoïde. Un taux de zona plus élevé a été observé avec un traitement d’induction de 16 semaines qu’avec un traitement de 8 semaines.
Infections
Dans les études d’induction contrôlées par placebo, la fréquence des infections pendant 8 semaines dans le groupe upadacitinib 45 mg était de 20,7 %, contre 17,5 % dans le groupe placebo. Dans l'étude d’entretien contrôlée par placebo, la fréquence des infections pendant 52 semaines dans les groupes upadacitinib 15 mg et 30 mg était de 40,4 % et 44,2 %, respectivement, contre 38,8 % dans le groupe placebo. Le taux d’infections à long terme dans les groupes upadacitinib 15 mg et 30 mg était respectivement de 64,5 et 77,8 événements pour 100 patient-années.
Dans les études d’induction contrôlées par placebo, la fréquence des infections graves pendant 8 semaines était de 1,3 % dans le groupe upadacitinib 45 mg et dans le groupe placebo. Aucune infection grave supplémentaire n'a été observée pendant les 8 semaines supplémentaires de traitement par l’upadacitinib 45 mg. Dans l'étude d’entretien contrôlée par placebo, la fréquence des infections graves pendant 52 semaines dans les groupes upadacitinib 15 mg et 30 mg était de 3,6 % et 3,2 %, respectivement, contre 3,3 % dans le groupe placebo. Le taux d’infections graves à long terme dans les groupes upadacitinib 15 mg et 30 mg était, respectivement, de 3,0 et 4,6 événements pour 100 patient-années. L'infection grave la plus fréquemment rapportée dans les phases d'induction et d'entretien était la pneumonie à Covid-19.
Infections opportunistes (à l’exclusion de la tuberculose)
Dans les études d’induction contrôlées par placebo de 8 semaines, la fréquence des infections opportunistes (à l’exclusion de la tuberculose et du zona) dans le groupe upadacitinib 45 mg était de 0,4 %, contre 0,3 % dans le groupe placebo. Aucune infection opportuniste supplémentaire (à l’exclusion de la tuberculose et du zona) n'a été observée pendant les 8 semaines supplémentaires de traitement par l’upadacitinib 45 mg. Dans l'étude d’entretien contrôlée par placebo de 52 semaines, la fréquence des infections opportunistes (à l’exclusion de la tuberculose et du zona) dans les groupes upadacitinib 15 mg et 30 mg était de 0,8 % et 0,8 %, respectivement, contre 0,8 % dans le groupe placebo. Le taux d’infections opportunistes à long terme (à l’exclusion de la tuberculose et du zona) dans les groupes upadacitinib 15 mg et 30 mg était respectivement de 0,3 et 0,6 événement pour 100 patient-années.
Dans les études d’induction contrôlées par placebo de 8 semaines, la fréquence du zona dans le groupe upadacitinib 45 mg était de 0,6 %, contre 0 % dans le groupe placebo. La fréquence du zona était de 3,9 % pendant le traitement de 16 semaines par l’upadacitinib 45 mg. Dans l'étude d’entretien contrôlée par placebo de 52 semaines, la fréquence du zona dans les groupes upadacitinib 15 mg et 30 mg était de 4,8 % et 5,6 %, respectivement, contre 0 % dans le groupe placebo. Le taux de zona à long terme dans les groupes upadacitinib 15 mg et 30 mg était respectivement de 4,5 et 7,2 événements pour 100 patient-années.
Perforations gastro-intestinales
Au cours de la période d’entretien contrôlée par placebo, une perforation gastro-intestinale a été rapportée chez 1 patient recevant le placebo (1,5 pour 100 patients-années) et chez aucun patient traité par l’upadacitinib 15 mg ou 30 mg. Dans l’étude d’extension à long terme, 1 patient traité par l’upadacitinib 15 mg (0,1 pour 100 patients-années) et 1 patient traité par l’upadacitinib 30 mg (<0,1 pour 100 patients-années) ont rapporté des événements.
Anomalies biologiques
Dans les études cliniques d'induction et d'entretien, les variations des paramètres biologiques telles que l’augmentation de l’ALAT et/ou de l’ASAT (≥ 3 x LSN), des valeurs de la CPK (> 5 x LSN) et de la neutropénie (NAN < 1 x 10⁹ cellules/L) associées au traitement par l’upadacitinib ont été généralement similaires à celles observées dans les études cliniques sur les maladies rhumatismales et la dermatite atopique. Des variations dose-dépendantes de ces paramètres biologiques associées au traitement par l’upadacitinib 15 mg et 30 mg ont été observées.
Dans les études d’induction contrôlées par placebo jusqu’à 8 semaines, des diminutions du nombre de lymphocytes au-dessous de 0,5 x 10⁹ cellules/L lors d'au moins une mesure sont survenues chez 2,0 % et 0,8 % des patients des groupes upadacitinib 45 mg et placebo, respectivement. Dans l'étude d’entretien contrôlée par placebo jusqu’à 52 semaines, des diminutions du nombre de lymphocytes au-dessous de 0,5 x 10⁹ cellules/L lors d'au moins une mesure sont survenues chez 1,6 %, 1,2 % et 0,8 % des patients des groupes upadacitinib 15 mg, 30 mg et placebo, respectivement. Dans les études cliniques, le traitement a été interrompu suite à un NAL < 0,5 x 10⁹ cellules/L (voir rubrique 4.2). Aucune variation moyenne notable du nombre de lymphocytes n'a été observée au cours du temps pendant le traitement par l’upadacitinib.
Des élévations des paramètres lipidiques ont été observées à 8 semaines de traitement par l’upadacitinib 45 mg et sont généralement restées stables avec un traitement à plus long terme par l’upadacitinib 15 mg et 30 mg. Parmi les patients des études d’induction contrôlées par placebo dont les valeurs initiales étaient inférieures aux limites définies, un dépassement des limites définies a été observé au moins une fois pendant 8 semaines aux fréquences suivantes (y compris les patients qui ont une valeur élevée isolée) :
• Cholestérol total ≥ 5,17 mmol/l (200 mg/dl) : 49 % par rapport à 11 %, dans les groupes upadacitinib 45 mg et placebo, respectivement
• Cholestérol LDL ≥ 3,36 mmol/l (130 mg/dl) : 27 % par rapport à 9 %, dans les groupes upadacitinib 45 mg et placebo, respectivement
• Cholestérol HDL ≥ 1,03 mmol/l (40 mg/dl) : 79 % par rapport à 36 %, dans les groupes upadacitinib 45 mg et placebo, respectivement
• Triglycérides ≥ 2,26 mmol/l (200 mg/dl) : 6 % par rapport à 4 % dans les groupes upadacitinib 45 mg et placebo, respectivement
Maladie de Crohn
Globalement, le profil de tolérance observé chez les patients atteints de la maladie de Crohn traités par l’upadacitinib concordait avec le profil de tolérance connu du médicament.
Infections graves
Dans les études d’induction contrôlées par placebo, la fréquence des infections graves pendant 12 semaines dans le groupe upadacitinib 45 mg était de 1,9 % contre 1,7 % dans le groupe placebo. Dans l’étude d’entretien contrôlée par placebo, la fréquence des infections graves pendant 52 semaines dans les groupes upadacitinib 15 mg et 30 mg était de 3,2 % et 5,7 % respectivement, contre 4,5 % dans le groupe placebo. Chez les patients ayant répondu à l’upadacitinib 45 mg en traitement d’induction, le taux d’infections graves à long terme dans les groupes upadacitinib 15 mg et 30 mg était de 5,1 et 7,3 événements pour 100 patients-années respectivement. Les infections graves les plus fréquemment rapportées dans les études d’induction et d’entretien étaient les infections gastro-intestinales.
Perforations gastro-intestinales
Au cours de la période des études d’induction de phase 3 contrôlées par placebo, une perforation gastro-intestinale a été rapportée chez 1 patient (0,1%) traité par l’upadacitinib 45 mg et chez aucun patient recevant le placebo au terme des 12 semaines. Chez tous les patients traités par l’upadacitinib 45 mg (n=938) au cours des études d'induction, une perforation gastro-intestinale a été rapportée chez 4 patients (0,4%).
Au cours de la période à long terme contrôlée par placebo, une perforation gastro-intestinale a été rapportée chez 1 patient traité par placebo (0,7 pour 100 patients-années), 1 patient traité par l’upadacitinib 15 mg (0,4 pour 100 patients-années) et 1 patient traité par l’upadacitinib 30 mg (0,4 pour 100 patients-années). Parmi tous les patients recevant un traitement de secours par
l’upadacitinib 30 mg (n=336), une perforation gastro-intestinale a été rapportée chez 3 patients (0,8 pour 100 patients-années) au cours du traitement à long terme.
Anomalies biologiques
Dans les études cliniques d’induction et d’entretien, les variations des paramètres biologiques telles que l’augmentation de l’ASAT et/ou de l’ALAT (≥ 3 x LSN), des valeurs de la CPK (> 5 x LSN), de la neutropénie (NAN < 1 x 10⁹ cellules/L) et des paramètres lipidiques associées au traitement par l’upadacitinib ont été généralement similaires à celles observées dans les études cliniques sur les maladies rhumatismales, la dermatite atopique et la rectocolite hémorragique. Des variations dose-dépendantes de ces paramètres biologiques associées au traitement par l’upadacitinib 15 mg et 30 mg ont été observées.
Dans les études d’induction contrôlées par placebo d’une durée allant jusqu’à 12 semaines, des diminutions du nombre de lymphocytes au-dessous de 0,5 x 10⁹ cellules/L lors d’au moins une mesure sont survenues chez 2,2 % et 2,0 % des patients des groupes upadacitinib 45 mg et placebo, respectivement. Dans l’étude d’entretien contrôlée par placebo d’une durée allant jusqu’à 52 semaines, des diminutions du nombre de lymphocytes au-dessous de 0,5 x 10⁹ cellules/L lors d’au moins une mesure sont survenues chez 4,6 %, 5,2 % et 1,8 % des patients des groupes upadacitinib 15 mg, 30 mg et placebo, respectivement. Dans les études cliniques, le traitement a été interrompu suite à un NAL < 0,5 x 10⁹ cellules/L (voir rubrique 4.2). Aucune variation moyenne notable du nombre de lymphocytes n’a été observée au cours du temps pendant le traitement par l’upadacitinib.
Dans les études d’induction contrôlées par placebo d’une durée allant jusqu’à 12 semaines, des diminutions du taux d’hémoglobine au-dessous de 8 g/dL lors d’au moins une mesure sont survenues chez 2,7 % et 1,4 % des patients des groupes upadacitinib 45 mg et placebo, respectivement. Dans l’étude d’entretien contrôlée par placebo d’une durée allant jusqu’à 52 semaines, des diminutions du taux d’hémoglobine au-dessous de 8 g/dL lors d’au moins une mesure sont survenues chez 1,4 %, 4,4 % et 2,8 % des patients des groupes upadacitinib 15 mg, 30 mg et placebo, respectivement. Dans les études cliniques, le traitement a été interrompu suite à un taux d’hémoglobine < 8 g/dL (voir rubrique 4.2). Aucune variation moyenne notable du taux d’hémoglobine n’a été observée au cours du temps pendant le traitement par l’upadacitinib.
Personnes âgées
D’après les données limitées chez des patients âgés de 65 ans et plus atteints de dermatite atopique, de rectocolite hémorragique ou de la maladie de Crohn, le taux global d’événements indésirables a été plus élevé avec la dose de 30 mg d’upadacitinib qu’avec la dose de 15 mg (voir rubrique 4.4).
Aucune donnée n’était disponible chez les patients âgés de 65 ans et plus atteints de pelade sévère.
Parmi les 612 patients traités dans les études cliniques de phase 3 sur le vitiligo, 55 étaient âgés de 65 ans ou plus, dont 36 ont été traités par l’upadacitinib 15 mg pendant la période contrôlée par placebo. Dans l’ensemble, les taux d’effets indésirables graves et sévères chez les patients âgés de 65 ans ou plus étaient comparables entre les groupes upadacitinib 15 mg et placebo.
Population pédiatrique
Arthrite juvénile idiopathique polyarticulaire
Au total, 122 patients pédiatriques (2 à < 18 ans) atteints d’arthrite juvénile idiopathique polyarticulaire ont été traités dans le cadre d’une étude en ouvert avec un seul bras représentant 254,6 patients-années d’exposition, parmi lesquels 113 ont été exposés à l’upadacitinib pendant au moins un an. Globalement, le profil de tolérance observé chez les patients pédiatriques atteints d’arthrite juvénile idiopathique polyarticulaire traités par l’upadacitinib concordait avec le profil de tolérance connu du médicament.
Dermatite atopique
Au total, 541 adolescents âgés de 12 à 17 ans atteints de dermatite atopique ont été traités dans les études mondiales de phase 3 (n=343) et dans les sous-études complémentaires chez l’adolescent (n=198), parmi lesquels 264 ont été exposés à la dose de 15 mg et 265 ont été exposés à la dose de 30 mg. Le profil de tolérance de l’upadacitinib 15 mg et 30 mg chez les adolescents a été similaire à celui observé chez les adultes. Lors d’une exposition à long terme, l’effet indésirable papillome cutané a été rapporté chez 3,4 % et 6,8 % des patients adolescents atteints de dermatite atopique dans les groupes upadacitinib 15 mg et 30 mg, respectivement.
Pelade
Au total, 117 adolescents âgés de 12 à 17 ans atteints de pelade et pesant au moins 30 kg ont été traités par l’upadacitinib dans les études de phase 3 contrôlées par placebo, parmi lesquels 62 ont été exposés à la dose de 15 mg et 57 ont été exposés à la dose de 30 mg. Le profil de tolérance de l’upadacitinib 15 mg et 30 mg chez les adolescents a été similaire à celui observé chez les adultes.
Vitiligo
Au total, 52 adolescents âgés de 12 à 17 ans atteints de vitiligo pesant au moins 30 kg ont été traités avec l’upadacitinib 15 mg dans les études de phase 3, dont 37 ont reçu l’upadacitinib 15 mg pendant la période contrôlée par placebo. Le profil de tolérance de l’upadacitinib 15 mg observé chez les adolescents atteints de vitiligo était généralement similaire au profil de tolérance connu chez les adolescents atteints de dermatite atopique. Aucun nouveau signal de tolérance n’a été identifié. Aucun événement indésirable grave n’a été signalé dans la population adolescente traitée avec l’upadacitinib pendant la période contrôlée par placebo.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration voir Annexe V.
4.9 Surdosage
L’upadacitinib a été administré dans le cadre d’études cliniques jusqu’à des doses correspondant à une ASC quotidienne équivalant à une libération prolongée de 60 mg une fois par jour. Les effets indésirables étaient comparables à ceux observés à des doses plus faibles et aucune toxicité spécifique n’a été identifiée. Environ 90 % d’upadacitinib dans la circulation systémique est éliminé dans les 24 heures suivant l’administration (dans la plage de doses évaluée dans les études cliniques). En cas de surdosage, il est recommandé de surveiller le patient pour détecter des signes et symptômes de réactions indésirables. Les patients qui présentent des effets indésirables doivent recevoir un traitement approprié.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Immunosuppresseurs, inhibiteurs des Janus Kinases (JAK), Code ATC : L04AF03
Mécanisme d’action
L’upadacitinib est un inhibiteur sélectif et réversible de Janus kinases (JAK). Les JAK sont des enzymes intracellulaires qui transmettent des signaux de cytokines ou de facteurs de croissance
impliqués dans un grand éventail de processus cellulaires, notamment les réponses inflammatoires, l’hématopoïèse et la surveillance immunitaire. La famille des enzymes JAK contient quatre membres, JAK1, JAK2, JAK3 et TYK2, qui travaillent par paires pour phosphoryler et activer des transducteurs de signal et activateurs de transcription (STAT). Cette phosphorylation, à son tour, module l’expression de gènes et la fonction cellulaire. JAK1 est important dans la signalisation des cytokines inflammatoires, tandis que JAK2 est important pour la maturation des globules rouges et que la signalisation via JAK3 joue un rôle dans la surveillance immunitaire et la fonction des lymphocytes.
Dans des tests sur cellules humaines, l’upadacitinib inhibe préférentiellement la signalisation par JAK1 ou JAK1/3 avec une sélectivité fonctionnelle par rapport aux récepteurs de cytokine qui effectuent une signalisation via des paires de JAK2. La dermatite atopique est provoquée par des cytokines pro-inflammatoires (notamment IL-4, IL-13, IL-22, TSLP, IL-31 et IFN-γ). Ces cytokines transduisent des signaux via la voie JAK1. L’inhibition de JAK1 par l’upadacitinib réduit la signalisation de nombreux médiateurs à l’origine des signes et symptômes de la dermatite atopique, tels que les lésions cutanées eczémateuses et le prurit. Des cytokines pro-inflammatoires qui transduisent des signaux via la voie JAK1 sont impliquées dans la pathologie de la pelade, bien que la physiopathologie complète ne soit toujours pas comprise. L’inhibition de JAK1 par l'upadacitinib module l'inflammation médiée par la voie JAK, ce qui permet la repousse des cheveux chez les patients atteints de pelade. Des cytokines pro-inflammatoires qui transduisent des signaux via la voie JAK1 sont impliquées dans la pathogenèse du vitiligo, bien que sa physiopathologie complète ne soit pas encore parfaitement comprise. L'inhibition de la voie JAK1 par l'upadacitinib bloque la signalisation des cytokines JAK-dépendantes et des chimiokines (p. ex. IFNγ, IL-15, IL-7, CXCL9, CXCL10) afin de rétablir la fonction normale des mélanocytes et permettre ainsi la stabilisation de la maladie et la repigmentation. Les cytokines pro-inflammatoires (principalement IL-6, IL-7, IL-15 et IFN-γ) transduisent des signaux via la voie JAK1 et sont impliquées dans la pathologie des maladies inflammatoires de l’intestin. L'inhibition de JAK1 par l'upadacitinib module la signalisation des cytokines JAK-dépendantes à l'origine de l'inflammation et des signes et symptômes des maladies inflammatoires de l’intestin.
Effets pharmacodynamiques
Inhibition de la phosphorylation de STAT3 induite par IL-6 et de STAT5 induite par IL-7
Chez des volontaires sains, l’administration d’upadacitinib (formulation à libération immédiate) a entraîné une inhibition dose et concentration-dépendante de la phosphorylation de STAT3 induite par l’IL-6 (JAK1/JAK2) et de STAT5 induite par l’IL-7 (JAK1/JAK3) dans le sang total. L’inhibition maximale a été observée 1 heure après l’administration de la dose, qui revient pratiquement à la valeur initiale à la fin de l’intervalle entre les doses.
Lymphocytes
Chez les patients atteints de polyarthrite rhumatoïde, le traitement avec l’upadacitinib a été associé à une légère augmentation transitoire du NAL moyen par rapport à la valeur initiale jusqu’à la semaine 36, qui est revenue progressivement au niveau de base ou proche du niveau de base avec la poursuite du traitement.
hsCRP
Chez les patients atteints de polyarthrite rhumatoïde, le traitement avec l’upadacitinib a été associé à une diminution par rapport à la valeur initiale des taux moyens de hsCRP dès la première semaine, qui a été maintenue avec la poursuite du traitement.
Etudes sur des vaccins
L’influence de l’upadacitinib sur la réponse humorale suite à l’administration d’un vaccin recombinant avec adjuvant contenant une glycoprotéine E du virus varicelle zona a été évaluée chez 93 patients atteints de polyarthrite rhumatoïde traités par upadacitinib 15 mg à dose stable. 98 % des patients
étaient traités en association au méthotrexate. 49 % des patients étaient sous corticoïdes par voie orale à l’inclusion. Le critère principal était la proportion de patients ayant une réponse humorale satisfaisante définie comme une augmentation des niveaux d’anti-glycoprotéine E supérieure ou égale à 4 fois la concentration avant vaccination, à la semaine 16 (4 semaines après la 2e dose de vaccination). La vaccination des patients traités par l’upadacitinib 15 mg entraînait une réponse humorale satisfaisante chez 79 patients sur 90 (88 % [IC 95 % : 81,0; 94,5]) à la semaine 16.
L’influence de l’upadacitinib sur la réponse humorale suite à l’administration d’un vaccin inactivé pneumococcique polyosidique conjugué (13-valent, adsorbé) a été évaluée chez 111 patients atteints de polyarthrite rhumatoïde traités par upadacitinib 15 mg (n=87) ou 30 mg (n=24), à dose stable. 97 % des patients (n=108) étaient traités en association au méthotrexate. Le critère principal était la proportion de patients ayant une réponse humorale satisfaisante définie comme une augmentation de la concentration en anticorps à la semaine 4 supérieure ou égale à 2 fois la valeur initiale pour au moins 6 des 12 antigènes pneumococciques (1, 3, 4, 5, 6B, 7F, 9V, 14, 18C, 19A, 19F, et 23F). Les résultats à la semaine 4 ont montré une réponse humorale satisfaisante chez 67,5 % (IC 95% : 57,4; 77,5) et chez 56,5 % (IC95% : 36,3; 76,8) des patients traités par upadacitinib 15 mg et 30 mg respectivement.
Efficacité et sécurité cliniques
Polyarthrite rhumatoïde
L’efficacité et la sécurité d’upadacitinib 15 mg une fois par jour ont été évaluées dans cinq études multicentriques de phase 3 randomisées, en double aveugle, chez des patients souffrant de polyarthrite rhumatoïde active modérée à sévère et répondant aux critères de classification ACR/EULAR 2010 (voir Tableau 5). Les patients âgés de 18 ans et plus pouvaient participer. La présence d’au moins 6 articulations douloureuses et 6 articulations gonflées et une preuve d’inflammation systémique basée sur l’augmentation de la hsCRP étaient requises à l’inclusion. Quatre études comprenaient des périodes d’extension à long terme pouvant aller jusqu’à 5 ans et une étude (SELECT-COMPARE) comprenait une période d’extension à long terme pouvant aller jusqu’à 10 ans.
L’analyse primaire de chacune de ces études incluait tous les sujets randomisés ayant reçu au moins 1 dose d’upadacitinib ou de placebo, et l’imputation pour non-répondeur a été utilisée pour les critères qualitatifs.
Dans les études de phase 3, l’efficacité observée avec upadacitinib 15 mg par jour était généralement similaire à celle observée avec upadacitinib 30 mg par jour.
Tableau 5 Résumé des essais cliniques
| Nom de l’étude | Population (n) | Groupes de traitement | Principales mesures de résultats |
|---|---|---|---|
| SELECT-EARLY | Naïve de MTXa (947) | • Upadacitinib 15 mg • Upadacitinib 30 mg • MTX Monothérapie | • Critère d’évaluation principal : rémission clinique (DAS28-CRP) à la semaine 24 • Faible activité de la maladie (DAS28-CRP) • ACR50 • Progression radiographique (mTSS) • Capacité fonctionnelle (HAQ-DI) • SF36 PCS |
| SELECT-MONOT HERAPY | MTX-RIb (648) | • Upadacitinib 15 mg • Upadacitinib 30 mg • MTX Monothérapie | • Critère d’évaluation principal : faible activité de la maladie (DAS28-CRP) à la semaine 14 • Rémission clinique (DAS28-CRP) • ACR20 • Capacité fonctionnelle (HAQ-DI) |
| • SF36 PCS • Raideur matinale | |||
|---|---|---|---|
| SELECT-NEXT | csDMARD-RIc (661) | • Upadacitinib 15 mg • Upadacitinib 30 mg • Placebo En association avec des csDMARDs | • Critère d’évaluation principal : faible activité de la maladie (DAS28-CRP) à la semaine 12 • Rémission clinique (DAS28-CRP) • ACR20 • Capacité fonctionnelle (HAQ-DI) • SF36 PCS • Faible activité de la maladie (CDAI) • Raideur matinale • FACIT-F |
| SELECT-COMPA RE | MTX-RId (1 629) | • Upadacitinib 15 mg • Placebo • Adalimumab 40 mg En association au MTX | • Critère d’évaluation principal : rémission clinique (DAS28-CRP) à la semaine 12 • Faible activité de la maladie (DAS28-CRP) • ACR20 • Faible activité de la maladie (DAS28-CRP) par rapport à l’adalimumab • Progression radiographique (mTSS) • Capacité fonctionnelle (HAQ-DI) • SF36 PCS • Faible activité de la maladie (CDAI) • Raideur matinale • FACIT-F |
| SELECT-BEYON D | bDMARD-RIe (499) | • Upadacitinib 15 mg • Upadacitinib 30 mg • Placebo En association avec des csDMARDs | • Critère d’évaluation principal : faible activité de la maladie (DAS28-CRP) à la semaine 12 • ACR20 • Capacité fonctionnelle (HAQ-DI) • SF36 PCS |
| Abréviations : ACR20 (ou 50) = amélioration selon l’American College of Rheumatology ≥ 20 % (ou ≥ 50 %); bDMARDs=traitement de fond biologique, CRP = protéine C réactive, DAS28 = Mesure de l’activité de la maladie sur 28 articulations, mTSS = score total de Sharp modifié, csDMARDs = traitement de fond conventionnel synthétique, HAQ-DI = indice d’évaluation de la capacité fonctionnelle, SF-36 PCS = Score des Composantes Physiques du questionnaire d’état de santé SF-36, CDAI = indice de l’activité clinique de la maladie, FACIT-F = Score d’évaluation fonctionnelle de la fatigue, RI = réponse inadéquate, MTX = méthotrexate, n= nombre randomisé a Les patients étaient naïfs de MTX ou n’avaient pas reçu plus de 3 doses hebdomadaires de MTX b Les patients avaient une réponse inadéquate au MTX c Les patients ayant eu une réponse inadéquate aux csDMARDs; les patients ayant déjà été exposés à au plus un bDMARDs étaient éligibles (jusqu’à 20 % du nombre total de patients) s’ils présentaient une exposition limitée (moins de 3 mois) ou s’ils devaient arrêter le traitement par bDMARDs à cause d’une intolérance. d Les patients ayant eu une réponse inadéquate au MTX; les patients ayant déjà été exposés à au plus un bDMARDs (à l’exception de l’adalimumab) étaient éligibles (jusqu’à 20 % du nombre total de patients participant à l’étude) s’ils présentaient une exposition limitée (< 3 mois) ou s’ils devaient arrêter le traitement par bDMARDs à cause d’une intolérance. e Les patients ayant eu une réponse inadéquate ou une intolérance à au moins un bDMARDs | |||
Réponse clinique
Rémission et faible activité de la maladie
Dans les études, une proportion significativement plus élevée de patients traités par upadacitinib 15 mg ont atteint une faible activité de la maladie (DAS28-CRP ≤ 3,2) et une rémission clinique (DAS28-CRP < 2,6) par rapport au placebo, au MTX ou à l’adalimumab (Tableau 6). Par rapport à l’adalimumab, des taux significativement plus élevés de faible activité de la maladie ont été obtenus à la semaine 12 dans SELECT-COMPARE. Globalement, à la fois les taux de faible activité de la maladie et de rémission clinique étaient cohérents pour toutes les populations de patients, avec ou sans MTX. A 3 ans dans l’étude SELECT-COMPARE, 297 patients sur 651 (45,6 %) et 111 patients sur 327 (33,9 %) sont restés sous le traitement initial reçu lors de la randomisation, respectivement upadacitinib 15 mg ou adalimumab et dans l’étude SELECT-EARLY, 216 patients sur 317 (68,1 %) et 149 patients sur 315 (47,3 %) sont restés sous le traitement initial reçu lors de la randomisation, respectivement upadacitinib 15 mg ou MTX en monothérapie. La faible activité de la maladie et la rémission clinique ont été maintenues jusqu’à 3 ans chez les patients qui sont restés sous leur traitement initial.
Réponse ACR
Dans toutes les études, un nombre plus important de patients traités avec upadacitinib 15 mg ont obtenu des réponses ACR20, ACR50 et ACR70 à 12 semaines par rapport au placebo, au MTX ou à l’adalimumab (Tableau 6). Le délai d’apparition de l’efficacité a été rapide pour toutes les mesures, avec des réponses plus importantes observées dès la première semaine pour l’ACR20. Des taux de réponse durable ont été observés (avec ou sans MTX), avec des réponses ACR20/50/70 maintenues jusqu’à 3 ans chez les patients qui sont restés sous leur traitement initial.
Le traitement avec upadacitinib 15 mg, seul ou en association avec des csDMARDs a permis d’améliorer chaque composant de l’ACR, notamment le nombre d’articulations douloureuses et gonflées, les évaluations globales par le patient et par le médecin, le HAQ-DI, l’évaluation de la douleur et la hsCRP.
Tableau 6 Réponse et rémission
| Étude | SELECT EARLY Naïfs de MTX | SELECT MONO MTX-RI | SELECT NEXT csDMARD-RI | SELECT COMPARE MTX-RI | SELECT BEYOND bDMARD-RI | ||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| MTX | UPA 15 mg | MTX | UPA 15 mg | PBO | UPA 15 mg | PBO | UPA 15 mg | ADA 40 m g | PBO | UPA 15 mg | |||||||||||||||||
| N | 314 | 317 | 216 | 217 | 221 | 221 | 651 | 651 | 327 | 169 | 164 | ||||||||||||||||
| Semain e | |||||||||||||||||||||||||||
| LDA DAS28-CRP ≤ 3,2 (% de patients) | |||||||||||||||||||||||||||
| 12a/14b | 28 | 53g | 19 | 45e | 17 | 48e | 14 | 45e,h | 29 | 14 | 43e | ||||||||||||||||
| 24c/26d | 32 | 60f | 18 | 55g,h | 39 | ||||||||||||||||||||||
| 48 | 39 | 59g | 50h | 35 | |||||||||||||||||||||||
| CR DAS28-CRP <2,6 (% de patients) | |||||||||||||||||||||||||||
| 12a/14b | 14 | 36g | 8 | 28e | 10 | 31e | 6 | 29e,h | 18 | 9 | 29g | ||||||||||||||||
| 24c/26d | 18 | 48e | 9 | 41g,h | 27 | ||||||||||||||||||||||
| 48 | 29 | 49g | 38i | 28 | |||||||||||||||||||||||
| ACR20 (% de patients) | |||||||||||||||||||||||||||
| 12a/14b | 54 | 76g | 41 | 68e | 36 | 64e | 36 | 71e,j | 63 | 28 | 65e | ||||||||||||||||
| 24c/26d | 59 | 79g | 36 | 67g,i | 57 | ||||||||||||||||||||||
| 48 | 57 | 74g | 65i | 54 | |||||||||||||||||||||||
| ACR50 (% de patients) | |||||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| 12a/14b | 28 | 52g | 15 | 42g | 15 | 38g | 15 | 45g,h | 29 | 12 | 34g | ||||||||||||||
| 24c/26d | 33 | 60e | 21 | 54g,h | 42 | ||||||||||||||||||||
| 48 | 43 | 63g | 49i | 40 | |||||||||||||||||||||
| ACR70 (% de patients) | |||||||||||||||||||||||||
| 12a/14b | 14 | 32g | 3 | 23g | 6 | 21g | 5 | 25g,h | 13 | 7 | 12 | ||||||||||||||
| 24c/26d | 18 | 44g | 10 | 35g,h | 23 | ||||||||||||||||||||
| 48 | 29 | 51g | 36h | 23 | |||||||||||||||||||||
| CDAI ≤10 (% de patients) | |||||||||||||||||||||||||
| 12a/14b | 30 | 46g | 25 | 35l | 19 | 40e | 16 | 40e,h | 30 | 14 | 32g | ||||||||||||||
| 24c/26d | 38 | 56g | 22 | 53g,h | 38 | ||||||||||||||||||||
| 48 | 43 | 60g | 47h | 34 | |||||||||||||||||||||
| Abréviations : ACR20 (ou 50 ou 70) = amélioration selon l’American College of Rheumatology ≥ 20 % (ou ≥ 50 % ou ≥ 70 %); ADA = adalimumab; CDAI = indice de l’activité clinique de la maladie; CR = rémission clinique; CRP = protéine C-réactive, DAS28 = mesure de l’activité de la maladie sur 28 articulations; RI = Réponse Inadéquate; LDA = faible activité de la maladie; MTX = méthotrexate; PBO = placebo; UPA = upadacitinib a SELECT-NEXT, SELECT-EARLY, SELECT-COMPARE, SELECT-BEYOND b SELECT-MONOTHERAPY c SELECT-EARLY d SELECT-COMPARE e multiplicité contrôlée p ≤ 0,001 comparaison de l’upadacitinib par rapport au placebo ou au MTX f multiplicité contrôlée p ≤ 0,01 comparaison de l’upadacitinib par rapport au placebo ou au MTX g qualitatif p ≤ 0,001 comparaison de l’upadacitinib par rapport au placebo ou au MTX h qualitatif p ≤ 0,001 comparaison de l’upadacitinib par rapport à l’adalimumab i qualitatif p ≤ 0,01 comparaison de l’upadacitinib par rapport à l’adalimumab j qualitatif p < 0,05 comparaison de l’upadacitinib par rapport à l’adalimumab k qualitatif p ≤ 0,01 comparaison de l’upadacitinib par rapport au placebo ou au MTX l qualitatif p < 0,05 comparaison de l’upadacitinib par rapport au MTX Note : Les données à 48 semaines proviennent de l’analyse complète par groupe randomisé utilisant l’Imputation des Non Répondeurs | |||||||||||||||||||||||||
Réponse radiographique
L’inhibition de la progression des lésions articulaires structurales a été évaluée à l’aide du score total de Sharp modifié (mTSS) et de ses composants, du score d’érosion et du score de pincement articulaire, aux semaines 24/26 et 48, dans SELECT-EARLY et SELECT-COMPARE.
Le traitement avec upadacitinib 15 mg a entraîné une inhibition significativement plus importante de la progression des lésions articulaires structurales par rapport au placebo en association avec le MTX dans SELECT-COMPARE et en monothérapie par rapport au MTX dans SELECT-EARLY (Tableau 7). Les analyses des scores d’érosion et de pincement articulaire étaient cohérentes avec l’ensemble des scores. La proportion de patients sans progression radiographique (modification de mTSS ≤ 0) était significativement plus élevée avec upadacitinib 15 mg dans les deux études. L’inhibition de la progression des lésions articulaires structurales s’est maintenue jusqu’à la semaine 96 dans les deux études chez les patients qui sont restés sous leur traitement initial par upadacitinib 15 mg (d’après les résultats disponibles sur 327 patients dans SELECT-COMPARE et sur 238 patients dans SELECT-EARLY).
Tableau 7 Changements radiographiques
| Étude | SELECT EARLY Naïfs de MTX | SELECT COMPARE MTX-RI | ||||
|---|---|---|---|---|---|---|
| Groupe de traitement | MTX | UPA 15 mg | PBOa | UPA 15 mg | ADA 40 m g | |
| Score total de Sharp modifié, variation moyenne par rapport à l’inclusion | ||||||
| Semaine 24b/26c | 0,7 | 0,1f | 0,9 | 0,2g | 0,1 | |
| Semaine 48 | 1,0 | 0,03e | 1,7 | 0,3e | 0,4 | |
| Proportion de patients sans progression radiographiqued | ||||||
| Semaine 24b/26c | 77,7 | 87,5f | 76,0 | 83,5f | 86,8 | |
| Semaine 48 | 74,3 | 89,9e | 74,1 | 86,4e | 87,9 | |
| Abréviations : ADA = adalimumab; RI = répondeur inadéquate; MTX = méthotrexate; PBO = placebo; UPA= upadacitinib a Toutes les données du placebo à la semaine 48 sont calculées par l’extrapolation linéaire b SELECT-EARLY c SELECT-COMPARE d Absence de progression définie par une variation du mTSS ≤ 0 e qualitatif p ≤ 0,001 comparaison de l’upadacitinib par rapport au placebo ou au MTX f multiplicité contrôlée p ≤ 0,01 comparaison de l’upadacitinib par rapport au placebo ou au MTX g multiplicité contrôlée p ≤ 0,001 comparaison de l’upadacitinib par rapport au placebo ou au MTX | ||||||
Réponse fonctionnelle et résultats associés à l’état de santé
Le traitement par upadacitinib 15 mg, seul ou en association avec des csDMARDs, a entraîné une amélioration significativement plus importante de la capacité fonctionnelle par rapport à tous les comparateurs, telle que mesurée par le HAQ-DI (voir le Tableau 8). L’amélioration du HAQ-DI s’est maintenue jusqu’à 3 ans chez les patients qui sont restés sous leur traitement initial par upadacitinib 15 mg, d’après les résultats disponibles des études SELECT-COMPARE et SELECT-EARLY.
Tableau 8 Variation moyenne du HAQ-DIa,b par rapport à l’inclusion
| Étude | SELECT EARLY Naïfs de MTX | SELECT MONO MTX-RI | SELECT NEXT csDMARD-RI | SELECT COMPARE MTX-RI | SELECT BEYOND BIO-RI | ||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Groupe de traitement | MTX | UPA 15 m g | MTX | UPA 15 mg | PBO | UPA 15 mg | PBO | UPA 15 mg | ADA 40 mg | PBO | UPA 15 m g |
| N | 313 | 317 | 216 | 216 | 220 | 216 | 648 | 644 | 324 | 165 | 163 |
| Score à l’inclusion , moyenne | 1,6 | 1,6 | 1,5 | 1,5 | 1,4 | 1,5 | 1,6 | 1,6 | 1,6 | 1,6 | 1,7 |
| Semaine 1 2c/14d | -0,5 | -0,8h | -0,3 | -0,7g | -0,3 | -0,6g | -0,3 | -0,6g,i | -0,5 | -0,2 | -0,4g |
| Semaine 2 4e/26f | -0,6 | -0,9g | -0,3 | -0,7h,i | -0,6 | ||||||
| Abréviations : ADA = adalimumab; HAQ-DI = indice d’invalidité selon le questionnaire d’évaluation de l’état de santé; RI = répondeur inadéquate; MTX = méthotrexate; PBO = placebo; UPA = upadacitinib a Les données présentées sont des moyennes b Indice d’invalidité selon le questionnaire d’évaluation de l’état de santé : 0 = le meilleur, 3 = le pire; 20 questions; 8 catégories : s’habiller et faire sa toilette, se lever, manger, marcher, l’hygiène, tendre les bras pour attraper, saisir et les activités. c SELECT-EARLY, SELECT-NEXT, SELECT-COMPARE, SELECT-BEYOND | |||||||||||
d SELECT-MONOTHERAPY e SELECT-EARLY f SELECT-COMPARE g multiplicité contrôlée p ≤ 0,001 comparaison de l’upadacitinib par rapport au placebo ou au MTX h qualitatif p ≤ 0,001 comparaison de l’upadacitinib par rapport au placebo ou au MTX i qualitatif p ≤ 0,01 comparaison de l’upadacitinib par rapport à l’adalimumab
Dans les études SELECT-MONOTHERAPY, SELECT-NEXT, et SELECT-COMPARE, le traitement avec upadacitinib 15 mg a entraîné une amélioration significativement plus importante de la durée moyenne de la raideur matinale des articulations par rapport au placebo ou au MTX.
Dans les études cliniques, les patients traités avec l’upadacitinib ont signalé une amélioration significative de la qualité de vie rapportée par le patient, mesurée à l’aide du score des composantes physiques du questionnaire d’état de santé SF-36 (Short Form Health Survey-36) comparé au placebo et au MTX. De plus, les patients traités par l’upadacitinib ont rapporté des améliorations significatives de la fatigue, mesurée à l’aide du score d’évaluation fonctionnelle de la fatigue (FACIT-F, Functional Assessment of Chronic Illness Therapy-Fatigue), par rapport au placebo.
Rhumatisme psoriasique
L’efficacité et la sécurité d’upadacitinib 15 mg une fois par jour ont été évaluées dans deux études multicentriques de phase 3 randomisées, en double aveugle, contrôlées versus placebo, chez des patients âgés de 18 ans et plus souffrant de rhumatisme psoriasique actif modéré à sévère. Tous les patients présentaient un rhumatisme psoriasique actif depuis au moins 6 mois selon les critères de classification du rhumatisme psoriasique (CASPAR), au moins 3 articulations douloureuses et au moins 3 articulations gonflées, et un psoriasis en plaques actif ou des antécédents de psoriasis en plaques. Dans les deux études, le critère d’évaluation principal était la proportion de patients ayant obtenu une réponse ACR20 à la semaine 12.
L’étude SELECT-PsA 1 était une étude de 24 semaines chez 1 705 patients ayant eu une réponse inadéquate ou une intolérance à au moins un DMARD non biologique. À l’inclusion, 1 393 (82 %) patients recevaient au moins un DMARD non biologique en association; 1 084 (64 %) patients recevaient uniquement du MTX en association; et 311 (18 %) patients étaient en monothérapie. Les patients recevaient de l’upadacitinib 15 mg ou 30 mg une fois par jour, de l’adalimumab ou un placebo. À partir de la semaine 24, tous les patients randomisés dans le groupe placebo ont reçu un traitement par l’upadacitinib 15 mg ou 30 mg une fois par jour, en aveugle. L’étude SELECT-PsA 1 comprenait une période d’extension à long terme allant jusqu’à 5 ans.
L’étude SELECT-PsA 2 était une étude de 24 semaines chez 642 patients ayant eu une réponse inadéquate ou une intolérance à au moins un DMARD biologique. À l’inclusion, 296 (46 %) patients recevaient au moins un DMARD non biologique en association; 222 (35 %) patients recevaient uniquement du MTX en association; et 345 (54 %) patients étaient en monothérapie. Les patients recevaient de l’upadacitinib 15 mg ou 30 mg une fois par jour ou un placebo. À partir de la semaine 24, tous les patients randomisés dans le groupe placebo ont reçu un traitement par l’upadacitinib 15 mg ou 30 mg une fois par jour, en aveugle. L’étude SELECT-PsA 2 comprenait une période d’extension à long terme allant jusqu’à 3 ans.
Réponse clinique
Dans les deux études, une proportion plus élevée, de manière statistiquement significative, de patients traités avec l’upadacitinib 15 mg a obtenu une réponse ACR20 à la semaine 12 par rapport au placebo (Tableau 9). Le délai d’apparition de l’efficacité a été rapide pour toutes les mesures, avec des réponses plus importantes observées dès la semaine 2 pour l’ACR20.
Les composantes individuelles de l’ACR ont été améliorées par le traitement avec l’upadacitinib 15 mg, notamment le nombre d’articulations sensibles/douloureuses et gonflées, les
évaluations globales par le patient et par le médecin, le HAQ-DI, l’évaluation de la douleur et la hsCRP par rapport au placebo.
Dans l’étude SELECT-PsA 1, l’upadacitinib 15 mg a démontré une non-infériorité par rapport à l’adalimumab pour la proportion de patients répondeurs ACR20 à la semaine 12; cependant, la supériorité par rapport à l’adalimumab n’a pas pu être démontrée.
Dans les deux études, des réponses similaires ont été observées en monothérapie ou en association au méthotrexate pour le critère d’évaluation principal et les critères d’évaluation secondaires clés.
L’efficacité de l’upadacitinib 15 mg a été démontrée quel que soit le sous-groupe évalué, y compris en fonction de l’IMC initial, la valeur de la hsCRP à l’inclusion et le nombre de DMARD non biologiques antérieurs (≤ 1 ou > 1).
Tableau 9 Réponse clinique dans l’étude SELECT-PsA 1 et l’étude SELECT-PsA 2
| Étude | SELECT-PsA 1 DMARD non biologique-RI | SELECT-PsA 2 bDMARD-RI | |||||||
|---|---|---|---|---|---|---|---|---|---|
| Groupe de traitement | PBO | UPA 15 mg | ADA 40 mg | PBO | UPA 15 mg | ||||
| N | 423 | 429 | 429 | 212 | 211 | ||||
| ACR20, % de patients (IC à 95 %) | |||||||||
| Semaine 12 | 36 (32; 41) | 71 (66; 75)f | 65 (61; 70) | 24 (18; 30) | 57 (50; 64) | ||||
| Différence par rapport au placebo (IC à 95 %) | 35 (28; 41)d,e | - | 33 (24; 42)d,e | ||||||
| Semaine 24 | 45 (40; 50) | 73 (69; 78) | 67 (63; 72) | 20 (15; 26) | 59 (53; 66) | ||||
| Semaine 56 | 74 (70; 79) | 69 (64; 73) | 60 (53; 66) | ||||||
| ACR50, % de patients (IC à 95 %) | |||||||||
| Semaine 12 | 13 (10; 17) | 38 (33; 42) | 38 (33; 42) | 5 (2; 8) | 32 (26; 38) | ||||
| Semaine 24 | 19 (15; 23) | 52 (48; 57) | 44 (40; 49) | 9 (6; 13) | 38 (32; 45) | ||||
| Semaine 56 | 60 (55; 64) | 51 (47; 56) | 41 (34; 47) | ||||||
| ACR70, % de patients (IC à 95 %) | |||||||||
| Semaine 12 | 2 (1; 4) | 16 (12; 19) | 14 (11; 17) | 1 (0; 1) | 9 (5; 12) | ||||
| Semaine 24 | 5 (3; 7) | 29 (24; 33) | 23 (19; 27) | 1 (0; 2) | 19 (14; 25) | ||||
| Semaine 56 | 41 (36; 45) | 31 (27; 36) | 24 (18; 30) | ||||||
| MDA, % de patients (IC à 95 %) | |||||||||
| Semaine 12 | 6 (4; 9) | 25 (21; 29) | 25 (21; 29) | 4 (2; 7) | 17 (12; 22) | ||||
| Semaine 24 | 12 (9; 15) | 37 (32; 41)e | 33 (29; 38) | 3 (1; 5) | 25 (19; 31)e | ||||
| Semaine 56 | 45 (40; 50) | 40 (35; 44) | 29 (23; 36) | ||||||
| Résolution des enthésites (LEI = 0), % de patients (IC à 95 %)a | |||||||||
| Semaine 12 | 33 (27; 39) | 47 (42; 53) | 47 (41; 53) | 20 (14; 27) | 39 (31; 47) | ||||
| Semaine 24 | 32 (27; 39) | 54 (48; 60)e | 47 (42; 53) | 15 (9; 21) | 43 (34; 51) | ||||
| Semaine 56 | 59 (53; 65) | 54 (48; 60) | 43 (34; 51) | ||||||
| Résolution des dactylites (LDI = 0), % de patients (IC à 95 %)b | |||||||||
| Semaine 12 | 42 (33; 51) | 74 (66; 81) | 72 (64; 80) | 36 (24; 48) | 64 (51; 76) | ||||
| Semaine 24 | 40 (31; 48) | 77 (69; 84) | 74 (66; 82) | 28 (17; 39) | 58 (45; 71) | ||||
| Semaine 56 | 75 (68; 82) | 74 (66; 82) | 51 (38; 64) | ||||||
| PASI75, % de patients (IC à 95 %)c | |||||||||
| Semaine 16 | 21 (16; 27) | 63 (56; 69)e | 53 (46; 60) | 16 (10; 22) | 52 (44; 61)e | ||||
| Semaine 24 | 27 (21; 33) | 64 (58; 70) | 59 (52; 65) | 19 (12; 26) | 54 (45; 62) | ||||
| Semaine 56 | 65 (59; 72) | 61 (55; 68) | 52 (44; 61) | ||||||
| PASI90, % de patients (IC à 95 %)c | |||||||||
| Semaine 16 | 12 (8; 17) | 38 (32; 45) | 39 (32; 45) | 8 (4; 13) | 35 (26; 43) | ||||
|---|---|---|---|---|---|---|---|---|---|
| Semaine 24 | 17 (12; 22) | 42 (35; 48) | 45 (38; 52) | 7 (3; 11) | 36 (28; 44) | ||||
| Semaine 56 | 49 (42; 56) | 47 (40; 54) | 41 (32; 49) | ||||||
| Abréviations : ACR20 (ou 50 ou 70) = amélioration selon l’American College of Rheumatology ≥ 20 % (ou ≥ 50 % ou ≥ 70 %); ADA = adalimumab; bDMARD = traitement de fond biologique; RI = réponse inadéquate; MDA = activité minimale de la maladie; PASI75 (ou 90) = ≥ 75 % (ou ≥ 90 %) d’amélioration du score PASI (Psoriasis Area and Severity Index); PBO = placebo; UPA = upadacitinib Les patients ayant arrêté le traitement randomisé ou ayant des données manquantes lors des visites d’évaluation étaient considérés comme non-répondeurs pour les analyses. Pour la MDA, la résolution des enthésites et la résolution des dactylites aux semaines 24/56, les patients ayant reçu un traitement de secours à la semaine 16 étaient considérés comme non-répondeurs pour les analyses. a Chez les patients ayant des enthésites à l’inclusion (n = 241, 270 et 265, respectivement, pour l’étude SELECT-PsA 1 et n = 144 et 133, respectivement, pour l’étude SELECT-PsA 2) b Chez les patients ayant des dactylites à l’inclusion (n = 126, 136 et 127, respectivement, pour l’étude SELECT-PsA 1 et n = 64 et 55, respectivement, pour l’étude SELECT-PsA 2) c Chez les patients ayant une surface corporelle atteinte par le psoriasis ≥ 3 % à l’inclusion (n = 211, 214 et 211, respectivement, pour l’étude SELECT-PsA 1 et n = 131 et 130, respectivement, pour l’étude SELECT-PsA 2) d critère d’évaluation principal e multiplicité contrôlée p ≤ 0,001 comparaison de l’upadacitinib par rapport au placebo f multiplicité contrôlée p ≤ 0,001 comparaison de l’upadacitinib par rapport à l’adalimumab (test de non-infériorité) | |||||||||
Réponse radiographique
Dans l’étude SELECT-PsA 1, l’inhibition de la progression des lésions structurales a été évaluée par radiographie et exprimée par la variation par rapport à l’inclusion du score total de Sharp modifié (mTSS) et de ses composantes, du score d’érosion et du score de pincement articulaire à la semaine 24.
Le traitement avec l’upadacitinib 15 mg a entraîné une inhibition plus importante, de manière statistiquement significative, de la progression des lésions articulaires structurales par rapport au placebo à la semaine 24 (Tableau 10). Les scores d’érosion et de pincement articulaire étaient cohérents avec l’ensemble des scores. La proportion de patients sans progression radiographique (variation du mTSS ≤ 0,5) était plus élevée avec l’upadacitinib 15 mg par rapport au placebo à la semaine 24.
Tableau 10 Changements radiographiques dans l’étude SELECT-PsA 1
| Groupe de traitement | PBO | UPA 15 mg | ADA 40 mg |
|---|---|---|---|
| Score total de Sharp modifié, variation moyenne par rapport à l’inclusion (IC à 95 %) | |||
| Semaine 24 | 0,25 (0,13; 0,36) | -0,04 (-0,16; 0,07)c | 0,01 (-0,11; 0,13) |
| Semaine 56a | 0,44 (0,29; 0,59) | -0,05 (-0,20; 0,09) | -0,06 (-0,20; 0,09) |
| Proportion de patients sans progression radiographiqueb, % (IC à 95 %) | |||
| Semaine 24 | 92 (89; 95) | 96 (94; 98) | 95 (93; 97) |
| Semaine 56a | 89 (86; 92) | 97 (96; 99) | 94 (92; 97) |
| Abréviations : ADA = adalimumab; PBO = placebo; UPA= upadacitinib a Toutes les données du placebo à la semaine 56 sont calculées par l’extrapolation linéaire b Absence de progression définie par une variation du mTSS ≤ 0,5 c multiplicité contrôlée p ≤ 0,001 comparaison de l’upadacitinib par rapport au placebo | |||
Capacité fonctionnelle et résultats associés à l’état de santé
Dans l’étude SELECT-PsA 1, les patients traités avec l’upadacitinib 15 mg ont présenté une amélioration statistiquement significative par rapport à l’inclusion de la capacité fonctionnelle, telle que mesurée par le HAQ-DI à la semaine 12 (-0,42 [IC à 95 % : -0,47; -0,37]) par rapport au placebo (-0,14 [IC à 95 % : -0,18; -0,09]); l’amélioration chez les patients traités avec l’adalimumab était de -0,34 (IC à 95 % : -0,38; -0,29). Dans l’étude SELECT-PsA 2, les patients traités avec l’upadacitinib 15 mg ont présenté une amélioration statistiquement significative du HAQ-DI par rapport à l’inclusion à la semaine 12 (-0,30 [IC à 95 % : -0,37; -0,24]) comparativement au placebo (-0,10 [IC à 95 % : -0,16; -0,03]). L’amélioration des capacités fonctionnelles s’est maintenue jusqu’à la semaine 56 dans les deux études.
La qualité de vie liée à l’état de santé a été évaluée à l’aide du SF-36v2. Dans les deux études, les patients recevant de l’upadacitinib 15 mg ont présenté une amélioration plus importante, de manière statistiquement significative, par rapport à l’inclusion pour le score des composantes physiques à la semaine 12 comparativement au placebo. Les améliorations par rapport à l’inclusion se sont maintenues jusqu’à la semaine 56 dans les deux études.
Les patients traités par l’upadacitinib 15 mg ont présenté une amélioration statistiquement significative par rapport à l’inclusion de la fatigue, mesurée à l’aide du score FACIT-F, à la semaine 12 comparativement au placebo dans les deux études. Les améliorations par rapport à l’inclusion se sont maintenues jusqu’à la semaine 56 dans les deux études.
À l’inclusion, une atteinte axiale a été rapportée chez 31 % et 34 % des patients dans l’étude SELECT-PsA 1 et l’étude SELECT-PsA 2, respectivement. Les patients ayant une atteinte axiale traités par l’upadacitinib 15 mg ont présenté une amélioration par rapport à l’inclusion du score BASDAI (Bath Ankylosing Spondylitis Disease Activity Index) comparativement au placebo à la semaine 24. Les améliorations par rapport à l’inclusion se sont maintenues jusqu’à la semaine 56 dans les deux études.
Spondyloarthrite axiale
Spondyloarthrite axiale non radiographique
L’efficacité et la tolérance d’upadacitinib 15 mg une fois par jour ont été évaluées dans une étude multicentrique, randomisée, en double aveugle, contrôlée versus placebo, chez des patients âgés de 18 ans et plus atteints de spondyloarthrite axiale non radiographique active. L’étude SELECT-AXIS 2 (nr-axSpA) était une étude contrôlée versus placebo de 52 semaines menée chez 314 patients atteints de spondyloarthrite axiale non radiographique active ayant eu une réponse
inadéquate à au moins deux AINS, ou une intolérance ou une contre-indication aux AINS. Les patients devaient avoir des signes objectifs d’inflammation indiqués par un taux de protéine C réactive (CRP) élevé (défini comme > à la limite supérieure de la normale), et/ou une sacro-iliite à l’imagerie par résonance magnétique (IRM) mais sans signe visible à la radiographie de lésion structurale au niveau des articulations sacro-iliaques. Les patients présentaient une maladie active, définie par un score BASDAI (Bath Ankylosing Spondylitis Disease Activity Index) ≥ 4 et un score du Patient's Assessment of Total Back Pain ≥ 4 sur une échelle d’évaluation numérique (NRS) de 0 à 10 lors des visites de sélection et d’inclusion. À l’inclusion, les patients présentaient des symptômes de spondyloarthrite axiale non radiographique depuis 9,1 ans en moyenne et 29,1 % des patients recevaient un csDMARD en association. 32,9 % des patients avaient eu une réponse inadéquate ou une intolérance à un bDMARD. Les patients ont reçu l’upadacitinib 15 mg une fois par jour ou un placebo. À la semaine 52, tous les patients randomisés dans le groupe placebo ont reçu un traitement par l’upadacitinib 15 mg une fois par jour. Le critère d’évaluation principal était la proportion de patients ayant obtenu une réponse ASAS40 (Assessment of SpondyloArthritis international Society 40) à la semaine 14. L’étude comprenait une période d’extension à long terme allant jusqu’à 2 ans. Parmi les patients initialement randomisés dans le groupe upadacitinib, 75 % (117/156) dans SELECT-AXIS 2 (nr-axSpA) ont poursuivi le traitement jusqu’à 2 ans.
Réponse clinique
Dans l’étude SELECT-AXIS 2 (nr-axSpA), une proportion significativement plus élevée de patients traités par l’upadacitinib 15 mg ont obtenu une réponse ASAS40 à la semaine 14 par rapport au groupe placebo (Tableau 11). Une différence numérique entre les groupes de traitement a été observée à chaque évaluation, de la semaine 2 à la semaine 14. Le traitement par l’upadacitinib 15 mg a permis une amélioration des composants individuels de l’ASAS (évaluation globale de l’activité de la maladie par le patient, évaluation de la douleur rachidienne globale, inflammation et capacité fonctionnelle) et des autres mesures de l’activité de la maladie, y compris la hsCRP, à la semaine 14 par rapport au placebo.
L’efficacité de l’upadacitinib 15 mg a été démontrée quel que soit le sous-groupe évalué, y compris le genre, l’IMC initial, la durée des symptômes de la spondyloarthrite axiale non radiographique, la valeur de la hsCRP à l’inclusion, la sacro-illiite à l’IRM et l’utilisation antérieure de bDMARDs.
Tableau 11. Réponse clinique dans l’étude SELECT-AXIS 2 (nr-axSpA)
| Groupe de traitement | PBO | UPA 15 mg |
|---|---|---|
| N | 157 | 156 |
| ASAS40, % de patients (IC à 95 %) a | ||
| Semaine 14 | 22,5 (16,0; 29,1) | 44,9 (37,1; 52,7) |
| Différence par rapport au placebo (IC à 95 %) | 22,2 (12,1; 32,3)b | |
| Semaine 52 | 42,7 (34,9; 50,4) | 62,8 (55,2; 70,4)d |
| ASAS20, % de patients (IC à 95 %) a | ||
| Semaine 14 | 43,8 (36,0; 51,5) | 66,7 (59,3; 74,1)b |
| ASAS Rémission Partielle, % de patients (IC à 95 %) | ||
| Semaine 14 | 7,6 (3,5; 11,8) | 18,6 (12,5; 24,7)c |
| BASDAI 50, % de patients (IC à 95 %) | ||
| Semaine 14 | 22,1 (15,5; 28,6) | 42,3 (34,6; 50,1)b |
| Variation par rapport à l’inclusion de l’ASDAS-CRP (IC à 95 %) | ||
| Semaine 14 | -0,71 (-0,85; - 0,56) | -1,36 (-1,50; -1,21)b |
| ASDAS maladie inactive, % de patients (IC à 95 %) | ||
| Semaine 14 | 5,2 (1,7; 8,7) | 14,1 (8,6; 19,6)c |
| ASDAS faible activité de la maladie, % de patients (IC à 95 %) | ||
| Semaine 14 | 18,3 (12,2; 24,4) | 42,3 (34,6; 50,1)b |
Abréviations : ASAS20 (ou ASAS40) = amélioration du score d’évaluation de la spondyloarthrite ≥ 20 % (ou ≥ 40 %); ASDAS-CRP = score d’activité de la spondylarthrite ankylosante-protéine C réactive; BASDAI = index d’activité de la spondylarthrite ankylosante; PBO = placebo; UPA= upadacitinib a Une réponse ASAS20 (ASAS40) est définie comme une amélioration ≥ 20 % (≥ 40 %) et une amélioration absolue par rapport à l’inclusion de ≥ 1 (≥ 2) unité(s) (valeurs allant de 0 à 10) dans ≥ 3 domaines parmi 4 (évaluation globale par le patient, douleur rachidienne globale, capacité fonctionnelle, et inflammation), et aucune aggravation dans le domaine potentiellement restant (définie par une aggravation ≥ 20 % et ≥ 1 unité pour l’ASAS20 ou définie par une aggravation > 0 unité pour l’ASAS40). b multiplicité contrôlée p ≤ 0,001 comparaison de l’upadacitinib par rapport au placebo c multiplicité contrôlée p ≤ 0,01 comparaison de l’upadacitinib par rapport au placebo d p nominal ≤ 0,001 comparaison de l’upadacitinib par rapport au placebo, conformément à la séquence de tests préétablie de contrôle pour la multiplicité Pour les critères d’évaluation binaires, l’imputation des non-répondeurs en association avec une imputation multiple a été utilisée pour les analyses. Pour les critères d’évaluation continus, la variation de la moyenne des moindres carrés par rapport à l’inclusion en utilisant un modèle mixte pour mesures répétées a été utilisée pour les analyses.
L’efficacité, évaluée par les critères présentés dans le tableau 11, a été maintenue jusqu’à 2 ans.
Capacité fonctionnelle et résultats liés à l’état de santé
À la semaine 14, les patients traités par l’upadacitinib 15 mg ont présenté une amélioration significative de la capacité fonctionnelle, évaluée par le BASFI, par rapport à l’inclusion, comparativement au placebo.
À la semaine 14, les patients traités par l’upadacitinib 15 mg ont présenté une amélioration significative de la douleur rachidienne globale et de la douleur rachidienne nocturne, comparativement au placebo.
À la semaine 14, les patients traités par l’upadacitinib 15 mg ont présenté une amélioration significative de la qualité de vie liée à l’état de santé et de l’état de santé général évalués respectivement par les scores ASQoL et ASAS Health Index, comparativement au placebo.
L’amélioration du BASFI, de la douleur rachidienne globale et de la douleur rachidienne nocturne, des scores ASQoL et ASAS Health Index ont été maintenues jusqu’à 2 ans.
Mesure objective de l’inflammation
Les signes d’inflammation ont été évalués par IRM et exprimés par la variation par rapport à l’inclusion du score SPARCC (Spondyloarthritis Research Consortium of Canada) pour les articulations sacro-iliaques. À la semaine 14, une amélioration significative des signes d’inflammation au niveau des articulations sacro-iliaques a été observée chez les patients traités par l’upadacitinib 15 mg par rapport au placebo. L’amélioration de l’inflammation évaluée par IRM a été maintenue jusqu’à 2 ans.
Spondylarthrite ankylosante (SA, spondyloarthrite axiale radiographique)
L’efficacité et la sécurité d’upadacitinib 15 mg une fois par jour ont été évaluées dans deux études multicentriques, randomisées, en double aveugle, contrôlées versus placebo, chez des patients âgés de 18 ans et plus atteints de spondylarthrite ankylosante active définie par un score BASDAI ≥ 4 et un score du Patient’s Assessment of Total Back Pain ≥ 4. Les deux études comprenaient une période d’extension à long terme allant jusqu’à 2 ans.
SELECT-AXIS 1 était une étude contrôlée versus placebo de 14 semaines chez 187 patients atteints de spondylarthrite ankylosante ayant une réponse inadéquate à au moins deux AINS, une intolérance ou une contre-indication aux AINS, et n’ayant pas eu de traitement antérieur par DMARD biologique. À l’inclusion, les patients avaient des symptômes de spondylarthrite ankylosante depuis 14,4 ans en moyenne et environ 16 % des patients recevaient un csDMARD en association. Les patients ont reçu l’upadacitinib 15 mg une fois par jour ou un placebo. À partir de la semaine 14, tous les patients randomisés dans le groupe placebo ont reçu un traitement par l’upadacitinib 15 mg une fois par jour. Le critère d’évaluation principal était la proportion de patients ayant obtenu une réponse ASAS40 (Assessment of SpondyloArthritis international Society 40) à la semaine 14.
SELECT-AXIS 2 (AS) était une étude contrôlée versus placebo de 14 semaines chez 420 patients atteints de spondylarthrite ankylosante ayant déjà été traités par bDMARDs (77,4 % avaient eu un manque d’efficacité d’un inhibiteur du TNF ou d’un inhibiteur de l’interleukine-17 (IL-17i); 30,2 % avaient eu une intolérance; 12,9 % avaient été traités par deux bDMARDs, mais n’avaient pas eu de manque d’efficacité aux deux bDMARDs). À l’inclusion, les patients présentaient des symptômes de spondylarthrite ankylosante depuis 12,8 ans en moyenne et environ 31 % recevaient un csDMARD en association. Les patients ont reçu l’upadacitinib 15 mg une fois par jour ou un placebo. À partir de la semaine 14, tous les patients randomisés dans le groupe placebo ont reçu un traitement par l’upadacitinib 15 mg une fois par jour. Le critère d’évaluation principal était la proportion de patients ayant obtenu une réponse ASAS40 (Assessment of SpondyloArthritis international Society 40) à la semaine 14.
Parmi les patients initialement randomisés dans le groupe upadacitinib, 72% (67/93) dans SELECT-AXIS 1 et 77% (163/211) dans SELECT-AXIS 2 (SA) ont poursuivi le traitement jusqu’à 2 ans.
Réponse clinique
Dans les deux études, une proportion significativement plus élevée de patients traités avec l’upadacitinib 15 mg ont obtenu une réponse ASAS40 à la semaine 14 par rapport au groupe placebo (Tableau 12). Une différence numérique entre les groupes de traitement a été observée à partir de la semaine 2 dans l’étude SELECT-AXIS 1 et de la semaine 4 dans l’étude SELECT-AXIS 2 (AS) pour l’ASAS40.
Le traitement par l’upadacitinib 15 mg a permis des améliorations des composants individuels de l’ASAS (évaluation globale de l’activité de la maladie par le patient, évaluation de la douleur rachidienne globale, inflammation et capacité fonctionnelle) et des autres mesures de l’activité de la maladie, y compris la hsCRP, à la semaine 14 par rapport au placebo.
L’efficacité de l’upadacitinib 15 mg a été démontrée quel que soit le sous-groupe évalué, y compris le genre, l’IMC initial, la durée des symptômes de la spondylarthrite ankylosante, la valeur de la hsCRP à l’inclusion et l’utilisation antérieure de bDMARDs.
Tableau 12 Réponse clinique
| Étude | SELECT-AXIS 1 Naïfs de bDMARD | SELECT-AXIS 2 (AS) bDMARD-RI | ||
|---|---|---|---|---|
| Groupe de traitement | PBO | UPA 15 mg | PBO | UPA 15 mg |
| N | 94 | 93 | 209 | 211 |
| ASAS40, % de patients (IC à 95 %)a,b | ||||
| Semaine 14 | 25,5 (16,7; 34,3) | 51,6 (41,5; 61,8) | 18,2 (13,0; 23,4) | 44,5 (37,8; 51,3) |
| Différence par rapport au | 26,1 (12,6; 39,5)c | 26,4 (17,9; 34,9)c | ||
| placebo (IC à 95 %) | ||||
|---|---|---|---|---|
| ASAS20, % de patients (IC à 95 %)a | ||||
| Semaine 14 | 40,4 (30,5; 50,3) | 64,5 (54,8; 74,2) e | 38,3 (31,7; 44,9) | 65,4 (59,0; 71,8)c |
| ASAS Rémission Partielle, % de patients (IC à 95 %) | ||||
| Semaine 14 | 1,1 (0,0; 3,1) | 19,4 (11,3; 27,4) c | 4,3 (1,6; 7,1) | 17,5 (12,4; 22,7)c |
| BASDAI 50, % de patients (IC à 95 %) | ||||
| Semaine 14 | 23,4 (14,8; 32,0) | 45,2 (35,0; 55,3) d | 16,7 (11,7; 21,8) | 43,1 (36,4; 49,8)c |
| Variation par rapport à l’inclusion de l’ASDAS-CRP (IC à 95 %) | ||||
| Semaine 14 | -0,54 (-0,71; - 0, 37) | -1,45 (-1,62; -1, 28)c | -0,49 (-0,62; - 0,3 7) | -1,52 (-1,64; -1,39)c |
| ASDAS maladie inactive, % de patients (IC à 95 %) | ||||
| Semaine 14 | 0 | 16,1 (8,7; 23,6)e | 1,9 (0,1; 3,8) | 12,8 (8,3; 17,3)c |
| ASDAS faible activité de la maladie, % de patients (IC à 95 %) | ||||
| Semaine 14 | 10,6 (4,4; 16,9) | 49,5 (39,3; 59,6) f | 10,1 (6,0; 14,2) | 44,1 (37,4; 50,8)c |
| ASDAS amélioration majeure, % de patients (IC à 95 %) | ||||
| Semaine 14 | 5,3 (0,8; 9,9) | 32,3 (22,8; 41,8) e | 4,8 (1,9; 7,7) | 30,3 (24,1; 36,5)e |
| a Une réponse ASAS20 (ASAS40) est définie comme une amélioration ≥ 20 % (≥ 40 %) et une amélioration absolue par rapport à l’inclusion de ≥ 1 (≥ 2) unité(s) (valeurs allant de 0 à 10) dans ≥ 3 domaines parmi 4 (évaluation globale par le patient, douleur rachidienne globale, capacité fonctionnelle, et inflammation), et aucune aggravation dans le domaine potentiellement restant (définie par une aggravation ≥ 20 % et ≥ 1 unité pour l’ASAS20 ou définie par une aggravation > 0 unité pour l’ASAS40). b critère d’évaluation principal c multiplicité contrôlée p ≤ 0,001 comparaison de l’upadacitinib par rapport au placebo d multiplicité contrôlée p ≤ 0,01 comparaison de l’upadacitinib par rapport au placebo e multiplicité non contrôlée de la comparaison f analyse post-hoc pour l’étude SELECT-AXIS 1, multiplicité non contrôlée Pour les critères d’évaluation binaires, l’imputation des non-répondeurs (SELECT-AXIS 1) et l’imputation des non-répondeurs associée à une imputation multiple (SELECT-AXIS 2 [AS]) ont été utilisées pour les analyses à la semaine 14. Pour les critères d’évaluation continus, la variation de la moyenne des moindres carrés par rapport à l’inclusion en utilisant un modèle mixte pour mesures répétées a été utilisée pour les analyses à la semaine 14. | ||||
Dans les 2 études, l’efficacité, évaluée par les critères présentés dans le Tableau 12, s’est maintenue jusqu’à 2 ans.
Capacité fonctionnelle et résultats liés à l’état de santé
Dans les deux études, les patients traités par l’upadacitinib 15 mg ont présenté, à la semaine 14, une amélioration significative de la capacité fonctionnelle, évaluée par la variation du BASFI (Bath Ankylosing Spondylitis Functional Index), par rapport à l’inclusion, comparativement au placebo. L’amélioration du BASFI s’est maintenue jusqu’à 2 ans.
Dans l’étude SELECT-AXIS 2 (AS), les patients traités par l’upadacitinib 15 mg ont présenté, à la semaine 14, une amélioration significative de la douleur rachidienne globale et de la douleur
rachidienne nocturne, comparativement au placebo. L’amélioration de la douleur rachidienne globale et de la douleur rachidienne nocturne ont été maintenues jusqu’à 2 ans.
Dans l’étude SELECT-AXIS 2 (AS), les patients traités par l’upadacitinib 15 mg ont présenté, à la semaine 14, une amélioration significative de la qualité de vie liée à l’état de santé et de l’état de santé général évalués respectivement par les scores ASQoL et ASAS Health Index, comparativement au placebo. L’amélioration des scores ASQoL et ASAS Health Index ont été maintenues jusqu’à 2 ans.
Enthésites
A la semaine 14 dans l’étude SELECT-AXIS 2 (AS), les patients ayant des enthésites à l’inclusion (n = 310) traités par l’upadacitinib 15 mg ont présenté une amélioration significative par rapport à l’inclusion des enthésites mesurée par la variation du score MASES (Maastricht Ankylosing Spondylitis Enthesitis), comparativement au placebo. L’amélioration des enthésites a été maintenue jusqu’à 2 ans.
Mobilité rachidienne
Dans l’étude SELECT-AXIS 2 (AS), les patients traités par l’upadacitinib 15 mg ont présenté, à la semaine 14 une amélioration significative de la mobilité rachidienne mesurée par la variation du BASMI (Bath Ankylosing Spondylitis Metrology Index) par rapport à l’inclusion, comparativement au placebo. L’amélioration du BASMI a été maintenue jusqu’à 2 ans.
Mesure objective de l’inflammation
Les signes d’inflammation ont été évalués par IRM et exprimés par la variation par rapport à l’inclusion du score SPARCC pour le rachis. Dans les deux études, à la semaine 14, une amélioration significative des signes d’inflammation au niveau du rachis a été observée chez les patients traités par l’upadacitinib 15 mg par rapport au placebo. L’amélioration de l’inflammation évaluée par IRM s’est maintenue jusqu’à 2 ans.
Artérite à cellules géantes
L’efficacité et la tolérance d’upadacitinib 15 mg une fois par jour ont été évaluées dans l’étude SELECT-GCA, étude de phase III, randomisée, en double aveugle, multicentrique, contrôlée versus placebo, chez des patients âgés de 50 ans et plus souffrant d’artérite à cellules géantes d’apparition récente ou en rechute. SELECT-GCA (Période 1) est une étude de 52 semaines dans laquelle 428 patients ont été randomisés selon un ratio 2:1:1 et ont reçu une fois par jour une dose d’upadacitinib 15 mg, d’upadacitinib 7,5 mg ou de placebo. Tous les patients ont reçu un traitement de fond par corticoïdes (prednisone ou prednisolone). Les groupes traités par upadacitinib ont suivi un schéma prédéfini de décroissance progressive de la corticothérapie afin d’atteindre 0 mg à 26 semaines; le groupe traité par placebo a suivi un schéma prédéfini de décroissance progressive de la corticothérapie afin d’atteindre 0 mg à 52 semaines. Le critère d’évaluation principal était la proportion de patients ayant obtenu une rémission maintenue à la semaine 52, définie par l’absence de signes et symptômes d’artérite à cellules géantes de la semaine 12 jusqu’à la semaine 52 et l’adhésion au schéma de décroissance progressive de la corticothérapie tel que défini dans le protocole. Les patients qui ont arrêté le traitement (upadacitinib ou placebo) prématurément ou qui ont eu une évaluation manquante ont été classés comme non-répondeurs L’étude a inclus une extension en aveugle de 52 semaines (Période 2) pour une durée totale de l’étude allant jusqu’à 2 ans.
Réponse clinique
L’upadacitinib 15 mg en association avec une corticothérapie dégressive sur 26 semaines a montré une supériorité pour atteindre la rémission maintenue sans corticoïdes à la semaine 52, en comparaison au placebo en association avec une corticothérapie dégressive sur 52 semaines (tableau 13). Les résultats sur chaque composante de la rémission maintenue et de la rémission complète maintenue à la semaine 52 étaient similaires à ceux des critères composites. Pour la rémission maintenue à la
semaine 52 (le critère principal), le pourcentage de patients classés comme non-répondeurs en raison d’un arrêt prématuré du traitement à l’étude (placebo : 19,6 %; upadacitinib 15 mg : 20,1 %) ou en raison d’une évaluation manquante (placebo : 0,9 %; upadacitinib 15 mg : 0,5 %) était similaire dans chaque bras.
Les effets du traitement dans les sous-groupes (sexe, âge, origine ethnique, utilisation antérieure d’un inhibiteur de l’interleukine 6, apparition récente ou rechute de l’artérite à cellules géantes, dose de corticoïdes initiale et artérite à cellules géantes avec ou sans pseudopolyarthrite rhizomélique) concordaient avec les résultats de l’ensemble de la population de l’étude.
Jusqu’à la semaine 52, la proportion de patients ayant présenté au moins une poussée d’artérite à cellules géantes était significativement inférieure dans le groupe upadacitinib 15 mg en association avec une corticothérapie dégressive sur 26 semaines par rapport au groupe placebo en association avec une corticothérapie dégressive sur 52 semaines. En outre, le risque de poussée, mesuré par le délai avant la première poussée jusqu’à la semaine 52, était significativement inférieur dans le bras upadacitinib par rapport à celui dans le bras placebo (tableau 13).
Tableau 13 Réponse clinique dans l’étude SELECT-GCA (Période 1)
| Groupe de traitement | PBO + corticothérapie dégressive sur 52 semaines N=112 | UPA 15 mg + corticothérapie dégressive sur 26 semaines N=209 | Différence entre les traitements (IC à 95 %) |
|---|---|---|---|
| Rémission maintenue à la semaine 52a | 29,0% | 46,4% | 17,1 %e (6,3; 27,8) |
| Rémission complète maintenue à la semaine 52b | 16,1% | 37,1% | 20,7 %f (11,3; 30,2) |
| Rémission complète à la semaine 52c | 19,6% | 50,2% | 30,3 %f (20,4; 40,2) |
| Rémission complète à la semaine 24c | 36,1% | 57,2% | 20,8 %f (9,7; 31,9) |
| Délai avant la première poussée d’ACG jusqu’à la semaine 52d | 0,57e,g (0,399; 0,826) | ||
| Patients avec une ou plusieurs poussées d’ACG jusqu’à la semaine 52d | 55,6% | 34,3% | 0,47e,h (0,29; 0,74) |
| Abréviations : VS = vitesse de sédimentation; ACG = artérite à cellules géantes; CRPus = protéine C-réactive ultrasensible; PBO = placebo; UPA = upadacitinib a La rémission maintenue est définie comme l’absence de signes et symptômes d’ACG de la semaine 12 jusqu’à la semaine 52 et l’adhésion au schéma de décroissance progressive des corticoïdes tel que défini dans le protocole. b La rémission complète maintenue est définie comme l’absence de signes et symptômes d’ACG de la semaine 12 jusqu’à la semaine 52, avec la normalisation de la VS (à ≤ 30 mm/h; si VS > 30 mm/h et que l’augmentation n’est pas due à l’ACG, ce critère peut malgré tout être rempli) de la semaine 12 jusqu’à la semaine 52, la normalisation de la CRPus à < 1 mg/dL sans augmentation à ≥ 1 mg/dL (sur 2 visites consécutives) de la semaine 12 jusqu’à la semaine 52 et l’adhésion au schéma de décroissance progressive des corticoïdes tel que défini dans le protocole. | |||
c La rémission complète est définie comme l’absence de signes et symptômes d’ACG, avec la normalisation de la VS (à ≤ 30 mm/h; si VS > 30 mm/h et que l’augmentation n’est pas due à l’ACG, ce critère peut malgré tout être rempli), la normalisation de la CRPus à < 1 mg/dL et l’adhésion au schéma de décroissance progressive des corticoïdes tel que défini dans le protocole. d Une poussée d’ACG est définie comme un événement correspondant à la réapparition des signes et symptômes d’ACG ou une VS > 30 mm/h (attribuable à l’ACG) et nécessitant l’augmentation de la dose de corticoïdes, et est uniquement pris en compte une fois que les 3 critères suivants ont été remplis : absence de récurrence de signes et symptômes d’ACG, normalisation de la VS et aucune augmentation de la dose de corticoïdes. Les patients n’ayant pas rempli les 3 critères sont considérés comme présentant une poussée d’ACG à l’inclusion. Le délai avant la première poussée d’ACG est calculé à partir du moment où l’ensemble de ces trois critères est rempli. Les patients qui remplissent les 3 critères ci-dessus, mais qui ne présentent jamais de poussée d’ACG sont censurés lors de la dernière évaluation. e p ≤ 0,01 f p ≤ 0,001 g Hazard ratio h Odds ratio
Dose cumulative de corticoïdes
Parmi les patients ayant terminé les 52 semaines de suivi, l’exposition cumulée aux corticoïdes à la semaine 52 était significativement inférieure chez les patients traités par upadacitinib 15 mg en association avec une corticothérapie dégressive sur 26 semaines par rapport à ceux traités par placebo en association avec une corticothérapie dégressive sur 52 semaines (médiane de 1 615 mg contre 2 882 mg, respectivement). La comparaison de la dose cumulée de corticoïdes entre le bras upadacitinib et le bras placebo est influencée par les différents schémas prédéfinis de décroissance progressive de la corticothérapie dans le bras upadacitinib et le bras placebo.
Résultats liés à l’état de santé
La fatigue a été évaluée à l’aide du score FACIT-Fatigue. A la semaine 52, les patients traités par upadacitinib 15 mg en association avec une corticothérapie dégressive sur 26 semaines ont présenté une amélioration significativement supérieure du score FACIT-Fatigue par rapport aux valeurs à l’inclusion en comparaison à ceux traités par placebo en association avec une corticothérapie dégressive sur 52 semaines (4,0, IC à 95 % : 1,33; 6,76).
La qualité de vie liée à la santé a été évaluée à l’aide du SF-36. A la semaine 52, les patients recevant de l’upadacitinib 15 mg en association avec une corticothérapie dégressive sur 26 semaines ont présenté une amélioration significativement supérieure du score des composantes physiques du questionnaire d’état de santé SF-36 par rapport aux valeurs à l’inclusion en comparaison à ceux traités par placebo en association avec une corticothérapie dégressive sur 52 semaines (3,75, IC à 95 % : 1,39; 6,11).
Maintien de la réponse
Un total de 223 patients est entré dans la période d’extension en aveugle (Période 2) de l’étude SELECT-GCA. Les patients initialement randomisés dans le groupe upadacitinib 15 mg dans la période 1 et ayant atteint une rémission maintenue (définie par l’absence de signes et symptômes d’artérite à cellules géantes sans recevoir de corticoïdes) pendant au moins 24 semaines avant la semaine 52, ont été re-randomisés pour continuer upadacitinib 15 mg (N = 68) ou vers le placebo (N = 35).
Parmi les patients ayant atteint une rémission maintenue à la semaine 52, 71,7 % des patients re- randomisés pour continuer le traitement par upadacitinib 15 mg ont maintenu une rémission sans corticoïdes jusqu’à 104 semaines comparé à 31,4 % des patients re-randomisés vers le placebo.
Parmi les patients re-randomisés vers le placebo, 59,5 % ont eu une poussée d’artérite à cellules géantes comparé à 7,4 % des patients re-randomisés pour continuer upadacitinib 15 mg. Le délai médian jusqu’à la poussée était de 113 jours pour les patients re-randomisés vers le placebo et de plus de 365 jours (médiane non atteinte) pour les patients re-randomisés vers upadacitinib 15 mg.
Dermatite atopique
L’efficacité et la tolérance de l’upadacitinib 15 mg et 30 mg une fois par jour ont été évaluées dans trois études de phase 3 multicentriques randomisées, menées en double aveugle (MEASURE UP 1, MEASURE UP 2 et AD UP) chez un total de 2782 patients (âgés de 12 ans et plus). L’upadacitinib a été évalué chez 542 (344 dans l’analyse primaire) patients adolescents et 2240 patients adultes atteints de dermatite atopique (DA) modérée à sévère insuffisamment contrôlée par un ou plusieurs médicaments topiques. À l’inclusion, les patients devaient présenter l’ensemble des caractéristiques suivantes : un score vIGA-AD (validated Investigator's Global Assessment, score validé d’évaluation globale par l’investigateur) ≥ 3 dans l’évaluation globale de la DA (érythème, induration/papulation et suintement/formation de croûtes) sur une échelle de sévérité croissante de 0 à 4, un score EASI (Eczema Area and Severity Index, indice de surface et de sévérité de l'eczéma) ≥ 16 (score composite évaluant l’étendue et la sévérité de l’érythème, de l’œdème/papulation, des excoriations et de la lichénification en 4 endroits différents du corps), une surface corporelle atteinte minimale (BSA) ≥ 10 %, et un score hebdomadaire moyen ≥ 4 sur l’échelle numérique d’évaluation du prurit maximal (Worst Pruritus Numerical Rating Scale (NRS)).
Dans les trois études, les patients ont reçu des doses d’upadacitinib de 15 mg ou 30 mg une fois par jour, ou l’équivalent placebo pendant 16 semaines. Dans l’étude AD UP, les patients ont aussi reçu un traitement concomitant par dermocorticoïdes topiques (DCT). Après la fin de la phase en double aveugle, les patients initialement randomisés pour recevoir l’upadacitinib ont continué à recevoir la même dose jusqu’à la semaine 260. Les patients du groupe placebo ont été randomisés une nouvelle fois selon un ratio 1:1 pour recevoir de l’upadacitinib 15 mg ou 30 mg jusqu’à la semaine 260.
Caractéristiques à l’inclusion
Dans les études en monothérapie (MEASURE UP 1 et 2), 50,0 % des patients avaient un score vIGA-AD de 3 (modéré) et 50,0 % un score vIGA-AD de 4 (sévère) à l’inclusion. À l’inclusion, le score EASI moyen était de 29,3 et le score moyen hebdomadaire sur l’échelle NRS de prurit maximal était de 7,3. Dans l’étude avec traitement DCT concomitant (AD UP), 47,1 % des patients avaient un score vIGA-AD de 3 (modéré) et 52,9 % un score de 4 (sévère) à l'inclusion. À l’inclusion, le score EASI moyen était de 29,7 et le score moyen hebdomadaire sur l’échelle NRS de prurit maximal était de 7,2.
Réponse clinique
Études en monothérapie (MEASURE UP 1 ET MEASURE UP 2) et DCT concomitant (AD UP)
Un pourcentage significativement plus élevé de patients traités par upadacitinib 15 mg ou 30 mg a obtenu à la semaine 16 un score vIGA-AD de 0 ou 1, un score EASI 75 ou une amélioration ≥ 4 points sur l’échelle NRS de prurit maximal en comparaison avec le placebo. Des améliorations rapides de l’état de la peau et des démangeaisons ont également été obtenues (voir Tableau 14).
La Figure 1 montre le pourcentage de patients ayant atteint une réponse EASI 75 et la variation moyenne en pourcentage depuis l’inclusion du score NRS de prurit maximal jusqu’à la semaine 16 pour respectivement, MEASURE UP 1 et 2.
Tableau 14 Résultats d’efficacité de l’upadacitinib
| Étude | MEASURE UP 1 | MEASURE UP 2 | AD UP | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Groupe de traitement | PBO | UPA 15 mg | UPA 30 mg | PBO | UPA 15 mg | UPA 30 mg | PBO + DCT | UPA 1 5 mg + DCT | UPA 30 mg + DCT | ||
| Nombre de sujets randomisés | 281 | 281 | 285 | 278 | 276 | 282 | 304 | 300 | 297 | ||
| Critères d’évaluation à la semaine 16, % de répondeurs (IC à 95 %) | |||||||||||
| vIGA-AD 0/1a ,b (co-critère d’évaluation principal) | 8 (5,12) | 48d (42,54) | 62d (56,68) | 5 (2,7) | 39d (33,45) | 52d (46,58) | 11 (7,14) | 40d (34,45) | 59d (53,64) | ||
| EASI 75a (co-critère d’évaluation principal) | 16 (12,21) | 70d (64,75) | 80d (75,84) | 13 (9,17) | 60d (54,66) | 73d (68,78) | 26 (21,31) | 65d (59,70) | 77d (72,82) | ||
| EASI 90a | 8 (5,11) | 53d (47,59) | 66d (60,71) | 5 (3,8) | 42d (37,48) | 58d (53,64) | 13 (9,17) | 43d (37,48) | 63d (58,69) | ||
| EASI 100a | 2 (0,3) | 17d (12,21) | 27d (22,32) | 1 (0,2) | 14d (10,18) | 19d (14,23) | 1 (0,3) | 12e (8,16) | 23d (18,27) | ||
| Score NRS de prurit maximalc (amélioration ≥ 4 points) | 12 (8,16) | 52d (46,58) | 60d (54,66) | 9 (6,13) | 42d (36,48) | 60d (54,65) | 15 (11,19) | 52d (46,58) | 64d (58,69) | ||
| Critères d’évaluation précoces, % de répondeurs (IC à 95 %) | |||||||||||
| EASI 75a (semaine 2) | 4 (1,6) | 38d (32,44) | 47d (42,53) | 4 (1,6) | 33d (27,39) | 44d (38,50) | 7 (4,10) | 31d (26,36) | 44d (38,50) | ||
| Score NRS de prurit maximal (amélioration ≥ 4 points à la semaine 1)c,f | 0 (0,1) | 15d (11,19) | 20d (15,24) | 1 (0,2) | 7d (4,11) | 16d (11,20) | 3 (1,5) | 12d (8,16) | 19d (15,24) | ||
| Abréviations: UPA= upadacitinib (RINVOQ); PBO = placebo | |||||||||||
| Les patients ayant reçu un traitement médicamenteux de secours ou avec des données manquantes ont été | |||||||||||
| considérés comme non-répondeurs. Le nombre et le pourcentage de sujets imputés comme non-répondeurs | |||||||||||
| pour les critères EASI 75 et vIGA-AD 0/1 à la semaine 16 suite à l’utilisation de traitement de secours ont été | |||||||||||
| respectivement pour les groupes placebo, upadacitinib 15 mg et | |||||||||||
| upadacitinib 30 mg : 132 (47,0%), 31 (11,0%), 16 (5,6%) dans l’étude MEASURE | |||||||||||
| UP 1; 119 (42,8%), 24 (8,7%), 16 (5,7%) dans MEASURE UP 2, et 78 (25,7%), 15 (5,0%), 14 (4,7%) dans | |||||||||||
| l’étude AD UP. | |||||||||||
| a Sur la base du nombre de sujets randomisés. | |||||||||||
| b Un répondeur a été défini comme un patient ayant un score vIGA-AD de 0 ou 1 (« blanchi » ou « presque | |||||||||||
| blanchi ») avec une réduction ≥ 2 points sur une échelle ordinale de 0 à 4. | |||||||||||
| c Résultats présentés dans un sous-groupe de patients éligibles pour l’évaluation (patients ayant un score ≥ 4 sur | |||||||||||
| l’échelle NRS de prurit maximal à l’inclusion). | |||||||||||
| d Statistiquement significatif par comparaison avec le placebo, avec p < 0,001. | |||||||||||
| e p < 0,001 par comparaison avec le placebo, sans contrôle de la multiplicité. | ||
|---|---|---|
| f Des améliorations statistiquement significatives par rapport au placebo ont été observées dès le premier jour | ||
| après l’instauration du traitement par l’upadacitinib 30 mg et dès le deuxième jour après l’instauration du | ||
| traitement par l’upadacitinib 15 mg dans les études MEASURE UP 1 et 2. |
Figure 1 Pourcentage de patients obtenant une réponse EASI 75 et pourcentage moyen de changement par rapport à l’inclusion pour le score NRS de prurit maximal dans MEASURE UP 1 et MEASURE UP 2
Proportion de patients obtenant Changement moyen en pourcentage par
une réponse EASI 75 rapport à l’inclusion pour le score NRS de prurit maximal
l'inclusion (%)et intervalle de confiance Taux de réponse (%) et intervalle de
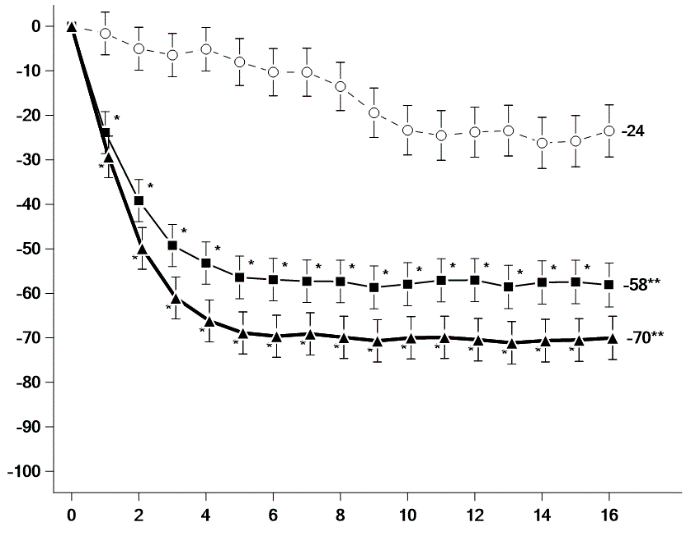
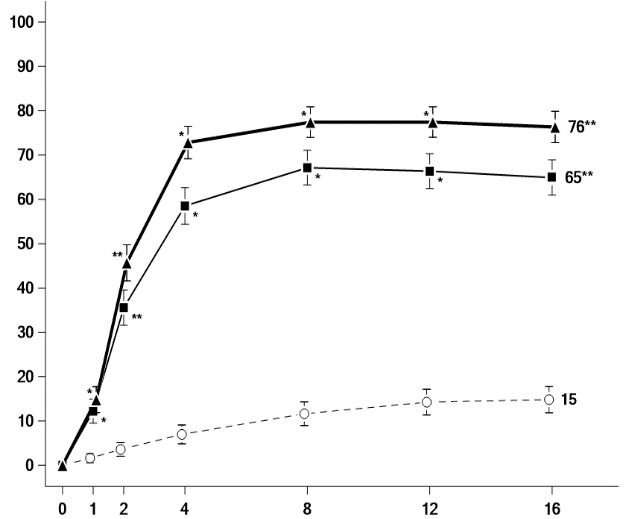
Variation en pourcentage depuis confiance à 95 % à 95 %
Semaines Semaines Placebo Placebo RINVOQ 15 mg 1x/j RINVOQ 15 mg 1x/j RINVOQ 30 mg 1x/j RINVOQ 30 mg 1x/j
* : p < 0,001 vs placebo, sans contrôle de la multiplicité ** : statistiquement significatif vs placebo avec p < 0,001
Les effets du traitement dans les sous-groupes (poids, âge, sexe, origine ethnique et traitement systémique antérieur par immunosuppresseurs) concordaient avec les résultats de l’ensemble de la population de l’étude.
Les résultats observés à la semaine 16 ont persisté jusqu’à la semaine 52 chez les patients traités par l’upadacitinib 15 mg ou 30 mg.
Qualité de vie/résultats rapportés par les patients
Tableau 15 Résultats rapportés par les patients avec l’upadacitinib à la semaine 16
| Étude | MEASURE UP 1 | MEASURE UP 2 | ||||
|---|---|---|---|---|---|---|
| Groupe de traitement | PBO | UPA 15 mg | UPA 30 mg | PBO | UPA 15 mg | UPA 30 mg |
| Nombre de sujets Randomisés | 281 | 281 | 285 | 278 | 276 | 282 |
| % de répondeurs (IC à 95 %) | ||||||
| ADerm-SS Skin Pain (douleur cutanée) (amélioration ≥ 4 points)a | 15 (10,20) | 54e (47,60) | 63e (57,69) | 13 (9,18) | 49e (43,56) | 65e (59,71) |
| ADerm-IS Sleep (sommeil) (amélioration ≥ 12 points)a,b | 13 (9,18) | 55e (48,62) | 66e (60,72) | 12 (8,17) | 50e (44,57) | 62e (56,69) |
| DLQI 0/1c | 4 (2,7) | 30e (25,36) | 41e (35,47) | 5 (2,7) | 24e (19,29) | 38e (32,44) |
| Score HADS anxiété < 8 et score HADS dépression < 8d | 14 (8,20) | 46e (37,54) | 49e (41,57) | 11 (6,17) | 46e (38,54) | 56e (48,64) |
| Abréviations : UPA= upadacitinib (RINVOQ); PBO = placebo; DLQI = Dermatology Life Quality Index (indice de qualité de vie en dermatologie); HADS = Hospital Anxiety and Depression Scale (échelle d’anxiété et de dépression en milieu hospitalier) Les patients ayant reçu un traitement médicamenteux de secours ou avec des données manquantes ont été considérés comme non‑répondeurs. Les valeurs seuils indiquées correspondent à la différence minimale cliniquement importante (DMCI) et ont été utilisées pour déterminer la réponse. a Résultats présentés dans un sous-groupe de patients éligibles pour l’évaluation (patients avec un score d’évaluation > DMCI à l’inclusion) b L’ADerm-IS Sleep (sommeil) évalue les difficultés d’endormissement, l’impact sur le sommeil et les réveils nocturnes dus à la DA. c Résultats présentés dans un sous-groupe de patients éligibles pour l’évaluation (patients ayant un score DLQI > 1 à l’inclusion). d Résultats présentés dans un sous-groupe de patients éligibles pour l’évaluation (patients ayant un score HADS anxiété ≥ 8 ou un score HADS dépression ≥ 8 à l’inclusion). e Statistiquement significatif par rapport au placebo avec p < 0,001. | ||||||
Pelade
L'efficacité et la tolérance de l'upadacitinib 15 mg et 30 mg une fois par jour ont été évaluées dans deux études identiques de phase 3 multicentriques, randomisées, en double aveugle, AA-1 (UP-AA-1) et AA-2 (UP-AA-2), chez un total de 1 399 patients âgés de 12 à 64 ans (1 281 adultes et 118 adolescents) présentant une perte d’au moins 50 % des cheveux (pelade sévère) telle que mesurée par le score SALT (Severity of Alopecia Tool, Outil de mesure de la sévérité de la pelade), y compris des patients atteints de pelade totale et de pelade universelle. Les traitements concomitants de la pelade n'étaient pas autorisés.
Dans les deux études, les patients ont reçu des doses d'upadacitinib de 15 mg ou de 30 mg une fois par jour ou l'équivalent placebo pendant 24 semaines. Les patients initialement randomisés pour recevoir 15 mg ou 30 mg ont continué à recevoir la même dose jusqu'à la semaine 52. Ceux initialement randomisés dans le groupe placebo qui n'ont pas obtenu de réponse clinique (score SALT ≤ 20) à la semaine 24 ont été de nouveau randomisés pour recevoir une dose d'upadacitinib de 15 mg ou de 30 mg ; les patients initialement randomisés dans le groupe placebo ayant obtenu un score SALT ≤ 20 à la semaine 24 ont continué à recevoir le placebo jusqu'à la semaine 52. À la semaine 40, les patients
ne présentant pas une amélioration d'au moins 30 % du score SALT ont été traités par upadacitinib 30 mg en ouvert. Au terme de ces études de 52 semaines, les patients pouvaient choisir de participer à une étude d’extension à long terme au cours de laquelle l'optimisation de dose était étudiée jusqu'à 160 semaines.
Le critère d'évaluation principal des études était l'obtention d'une couverture capillaire d'au moins 80 % du cuir chevelu (score SALT ≤ 20) à la semaine 24.
Les critères d'évaluation secondaires clés avec contrôle de la multiplicité incluaient la couverture capillaire d'au moins 90 % du cuir chevelu (score SALT ≤ 10), la repousse des cheveux sur l'intégralité du cuir chevelu (score SALT de 0), l'amélioration significative des mesures de la perte de poils au niveau des sourcils et des cils et des scores des domaines du fonctionnement et des émotions sur l'échelle Skindex-16 AA à la semaine 24.
Caractéristiques à l'inclusion
Dans les études, l'âge moyen était de 36 ans, 59 % des patients étaient des femmes, 62 % avaient la peau blanche, 30 % étaient d’origine asiatique et 6 % avaient la peau noire. Le score SALT moyen à l'inclusion était de 84 (perte de cheveux sur 84 % du cuir chevelu), et 51 % des patients présentaient une perte de cheveux sur au moins 95 % du cuir chevelu. À l'inclusion, 66 % des patients présentaient des lacunes importantes, une distribution irrégulière des poils ou une perte complète des sourcils et de façon similaire, 55 % présentaient des lacunes importantes, une distribution inégale des poils ou une perte complète des cils, telles que mesurées par un score ClinRO (Clinician-Reported Outcome, résultat rapporté par le clinicien) pour les sourcils et les cils de 2 ou 3. La durée moyenne de la pelade depuis le diagnostic et la durée moyenne de l'épisode actuel de perte des cheveux ou de poils étaient de 10 et 3 ans, respectivement. Les patients éligibles n'avaient pas présenté de repousse spontanée des cheveux au cours des 6 derniers mois et leur épisode actuel de pelade avait duré moins de 8 ans. Environ 84 % des patients avaient reçu au moins un traitement pour la pelade avant de participer aux études et 64 % au moins un traitement médicamenteux systémique.
Réponse clinique
Dans les études AA-1 et AA-2, une proportion significativement plus importante de patients traités par l'upadacitinib 15 mg ou 30 mg a obtenu un score SALT ≤ 20 par rapport au placebo à la semaine 24. Les résultats des critères d'évaluation principaux et secondaires clés avec contrôle de la multiplicité sont présentés dans les Tableaux 15 et 15. Des différences statistiquement significatives du score SALT ≤ 20 ont été observées dès la semaine 8 avec l'upadacitinib 15 mg et 30 mg par rapport au placebo (Figure 2).
Des améliorations de la repousse des sourcils, des cils et de la barbe (Tableau 16) ont été constatées à la semaine 24 chez les patients présentant une perte importante de pilosité faciale à l'inclusion.
Tableau 16. Résultats d'efficacité des études sur l'upadacitinib
| Étude | AA-1 | AA-2 | ||||
|---|---|---|---|---|---|---|
| PBO N = 135 | UPA 15 mg N = 270 | UPA 30 mg N = 271 | PBO N = 145 | UPA 15 mg N = 289 | UPA 30 mg N = 289 | |
| Critères d'évaluation à la semaine 24 | ||||||
| Score SALT ≤ 20 | 1% | 45 %d | 55 %d | 3% | 45 %d | 54 %d |
| Score SALT ≤ 10 | 1% | 35 %d | 46 %d | 1% | 36 %d | 47 %d |
| Score SALT de 0 | 0 | 14 %d | 20 %d | 1% | 13 %d | 22 %d |
| Étude | AA-1 | AA-2 | ||||
|---|---|---|---|---|---|---|
| Score ClinRO de perte de sourcils de 0 ou 1a | 1% N = 87 | 41 %d N = 170 | 62 %d N = 178 | 3% N = 93 | 42 %d N = 192 | 59 %d N = 197 |
| Score ClinRO de perte de cils de 0 ou 1b | 6% N = 72 | 44 %d N = 151 | 59 % d N = 145 | 4% N = 82 | 43 %d N = 166 | 61 %d N = 158 |
| Score ClinRO de perte de poils de barbe (I- ALFA)c | 0 N = 34 | 27 %f N = 67 | 42 %f N = 73 | 2% N = 44 | 37 %f N = 76 | 42 %f N = 72 |
| Critère d'évaluation à la semaine 8 | ||||||
| Score SALT ≤ 20 | 1% | 7 %e | 11 %d | 2% | 9 %e | 12 %d |
| a Le score ClinRO d'évaluation de perte des poils de sourcils utilise une échelle de réponse à 4 points, allant de 0 à 3 où 0 = les sourcils sont remplis et ne comportent aucune lacune ; 1 = les lacunes sont minimes et la distribution des poils est régulière ; 2 = les sourcils présentent d'importantes lacunes ou la distribution des poils est irrégulière ; 3 = absence de poils visibles au niveau des sourcils. Le critère d'évaluation mesurait la proportion de patients obtenant un score de 0 ou 1 avec une amélioration ≥ 2 points par rapport à l'inclusion chez ceux dont le score à l'inclusion était ≥ 2 b Le score ClinRO d'évaluation de perte des cils utilise une échelle de réponse à 4 points, allant de 0 à 3 où 0 = les cils forment une ligne continue le long des paupières des deux yeux ; 1 = les lacunes sont minimes et les cils sont distribués régulièrement le long des paupières des deux yeux ; 2 = il existe des lacunes importantes le long des paupières ou les cils ne sont pas distribués régulièrement le long des paupières ; 3 = absence de cils visibles. Le critère d'évaluation mesurait la proportion de patient obtenant un score de 0 ou 1 avec une amélioration ≥ 2 points par rapport à l'inclusion chez ceux dont le score à l'inclusion était ≥ 2 c Le score ClinRO d'évaluation de la perte de poils de barbe (I-ALFA) utilise une échelle à 4 points où 0 = aucune pousse de poils, 1 = principalement zones imberbes, quelques zones de pousse de poils ; 2 = principalement pousse normale des poils, quelques zones imberbes ; 3 = pousse normale des poils. Ce score mesurait la proportion de patient obtenant un score de 2 ou 3 avec une amélioration ≥ 2 points par rapport à l'inclusion chez ceux dont le score à l'inclusion était inférieur à 2. d multiplicité contrôlée p < 0,001 comparaison de l’upadacitinib par rapport au placebo e multiplicité contrôlée p < 0,01 comparaison de l’upadacitinib par rapport au placebo f p nominal < 0,001 comparaison de l’upadacitinib par rapport au placebo | ||||||
Figure 2. Score SALT ≤ 20 de la réponse jusqu'à la semaine 24
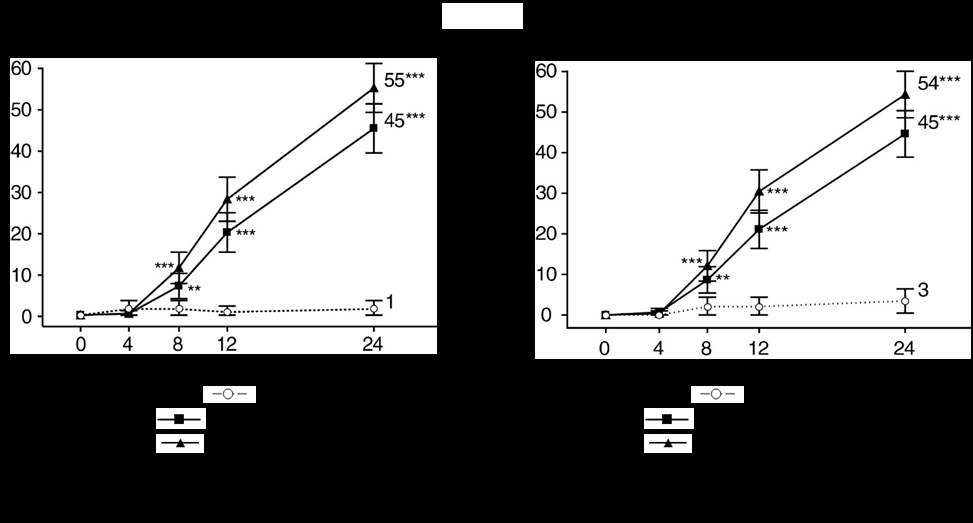
Les effets du traitement dans les sous-groupes (sexe, poids, origine ethnique, région géographique, durée de l'épisode actuel, sévérité de la maladie et traitement pharmacologique antérieur) des deux études étaient conformes aux résultats dans la population globale de l'étude. Les effets du traitement à la semaine 24 chez les adolescents âgés de 12 à moins de 18 ans étaient conformes aux résultats observés dans la population globale de l'étude.
Les résultats à la semaine 24 ont été maintenus ou améliorés chez les patients qui ont poursuivi le traitement par l'upadacitinib 15 mg ou 30 mg après la semaine 24. Tableau 17. Résultats rapportés par le patient des études sur l'upadacitinib à la semaine 24
| Étude | AA-1 | AA-2 | ||||
|---|---|---|---|---|---|---|
| PBO N = 135 | UPA 15 mg N = 270 | UPA 30 mg N = 271 | PBO N = 145 | UPA 15 mg N = 289 | UPA 30 mg N = 289 | |
| CPI des scores du domaine des émotions sur l'échelle Skindex-16 AAa | -15 | -30b | -36b | -10 | -31b | -34b |
| CPI des scores du domaine du fonctionnement sur l'échelle Skindex-16 AAa | -9 | -22b | -25b | -7 | -23b | -23b |
| Les valeurs seuils spécifiées correspondent aux changements cliniquement significatifs et ont été utilisées pour déterminer la réponse. CPI = changement par rapport à l'inclusion a L'échelle Skindex-16 AA mesure l'effet de la pelade sur la qualité de vie liée à la santé du patient, avec 3 domaines incluant émotions, symptômes et fonctionnement. Les scores totaux vont de 0 à 100, des scores plus élevés indiquant une qualité de vie liée à la santé moindre. b multiplicité contrôlée p < 0,001 comparaison de l’upadacitinib par rapport au placebo | ||||||
Vitiligo
L’efficacité et la tolérance de l’upadacitinib 15 mg une fois par jour ont été évaluées dans deux études de phase 3 multicentriques randomisées, en double aveugle, contrôlées par placebo (VITI-UP-1 et VITI-UP-2) chez un total de 614 patients âgés de 12 ans et plus (561 adultes et 53 adolescents) atteints
de vitiligo présentant un score initial F-VASI (Facial Vitiligo Area Scoring Index, score d’évaluation de l’atteinte faciale par le vitiligo) ≥ 0,5 et un score initial T-VASI (Total Vitiligo Area Scoring Index, score d’évaluation de l’atteinte corporelle totale par le vitiligo) ≥ 5.
Dans les deux études, l'étendue de la maladie à l'inclusion variait avec des scores F-VASI allant de 0,5 à 3 et des scores T-VASI allant de 5 à 57,5. L'âge moyen était de 44,5 ans (8,6 % des patients avaient entre 12 et 17 ans et 9,0 % avaient 65 ans ou plus), 50,0 % des patients étaient des femmes, 79,1 % avaient la peau blanche, 3,8 % avaient la peau noire et 16,0 % étaient d’origine asiatique. Les phototypes de peau selon la classification de Fitzpatrick étaient représentés comme suit : I (2,9 %), II (25,9 %), III (39,3 %), IV (24,6 %), V (5,9 %), VI (1,5 %). Un vitiligo actif (défini par l’apparition ou l’extension de lésions au cours des 6 mois précédant l'inclusion ou par au moins une lésion de dépigmentation en confetti, un aspect trichrome et/ou un phénomène de Koebner de type 2B) était présent chez 62,2 % des patients. Le délai moyen depuis le diagnostic du vitiligo était de 16,2 ans avant le recrutement des patients dans les études.
Dans les deux études, les patients ont reçu l'upadacitinib 15 mg une fois par jour ou un placebo. Les deux études comprenaient une période de traitement de 48 semaines en double aveugle contrôlée par placebo (période A) et une période d’extension en ouvert de 112 semaines (période B).
Réponse clinique
Les co-critères d'évaluation principaux étaient l'obtention de ≥ 75 % de repigmentation du vitiligo facial (F-VASI 75) et de ≥ 50 % de repigmentation du vitiligo corporel total (T-VASI 50) à la semaine 48 par rapport à l'inclusion. Les principaux critères secondaires à multiplicité contrôlée évaluaient différents seuils de repigmentation sur la base des scores T-VASI et F-VASI, et la stabilisation de l’étendue de la maladie, définie comme une absence d'augmentation par rapport à l'inclusion du score T-VASI, aux semaines 8 et 12 chez les patients atteints d'un vitiligo actif à l'inclusion.
Dans les études VITI-UP-1 et VITI-UP-2, une proportion significativement plus élevée de patients traités avec l’upadacitinib 15 mg a atteint les scores F-VASI 75 et T-VASI 50 à la semaine 48 par rapport au groupe placebo (Tableau 18). Dans les études VITI-UP-1 et VITI-UP-2, des différences statistiquement significatives ont été observées dès la semaine 24 concernant l'obtention du score F- VASI 75 par rapport au placebo (Figure 3).
Une proportion significativement plus élevée de patients traités avec l'upadacitinib 15 mg a obtenu une repigmentation faciale complète ou quasi-complète telle qu'évaluée par le score F-VASI 90 à la semaine 48 par rapport au groupe placebo (Tableau 18).
Dans les études VITI-UP-1 et VITI-UP-2, les effets du traitement dans les sous-groupes (âge, poids, sexe, origine ethnique, phototype de peau de Fitzpatrick, étendue de la maladie à l'inclusion, activité de la maladie à l'inclusion, durée de la maladie et traitement antérieur) étaient généralement conformes aux résultats globaux. Les effets du traitement à la semaine 48 chez les adolescents âgés de 12 à 17 ans étaient conformes aux résultats observés dans la population globale de l'étude.
Chez les patients atteints d'une maladie en phase active à l'inclusion, la stabilisation de la maladie a été évaluée selon le score T-VASI. Dans les études VITI-UP-1 et VITI-UP-2, une proportion significativement plus élevée de patients traités avec l'upadacitinib 15 mg par rapport au placebo n'a présenté aucune augmentation de l'étendue de la maladie basée sur une absence d'augmentation du score T-VASI aux semaines 8 et 12 par rapport à l’inclusion (Tableau 18).
Résultats rapportés par le patient
Une proportion significativement plus élevée de patients traités par l'upadacitinib 15 mg a obtenu une amélioration significative du score PaGIC-V (Patient’s Global Impression of Change Vitiligo, score d’impression globale du changement par le patient – vitiligo « nettement amélioré ») et du score VNS (Vitiligo Noticeability Scale, échelle de visibilité du vitiligo « beaucoup moins visible » ou « invisible »).
Tableau 18 Résultats d'efficacité chez les patients atteints de vitiligo non-segmentaire (VITI-UP- 1 et VITI-UP-2)
| VITI-UP-1 | VITI-UP-2 | |||||
|---|---|---|---|---|---|---|
| Groupe de traitement | PBO N = 102 | UPA 15 mg N = 206 | Différence entre les traitements (IC à 95 %) | PBO N = 101 | UPA 15 mg N = 205 | Différence entre les traitements (IC à 95 %) |
| Co-critères d'évaluation principaux (semaine 48) | ||||||
| F-VASI 75 | 6 % | 25 %e | 19 % (12; 26) | 7 % | 23 %e | 17 % (9; 24) |
| T-VASI 50 | 6 % | 19 %e | 13 % (6; 20) | 6 % | 21 %e | 15 % (7; 22) |
| Critères d'évaluation à la semaine 48 | ||||||
| F-VASI 50 | 13 % | 48 %e | 34 % (25; 43) | 13 % | 43 %e | 30 % (21; 39) |
| F-VASI 90 | 2 % | 16 %e | 13 % (8; 18) | 3 % | 12 %f | 9 % (4; 15) |
| Changement en pourcentage par rapport à l'inclusion du score T- VASI, MMC (ET) | -9,1 (4,67) | -28,6 (4,03)e | -19,4 (-27,6 ; - 11,2) | -12,5 (4,23) | -33,0 (3,20)e | -20,4 (-28,7 ; - 12,1) |
| Score PhGIC-V (Physician's Global Impression of Change Vitiligo) de 1a | 6 % | 20 %e | 13 % (6; 19) | 1 % | 17 %e | 15 % (10; 21) |
| Critères d'évaluation précoces | ||||||
| F-VASI 75 à la semaine 24 | 2 % | 15 %e | 13 % (8; 18) | 1 % | 11 %e | 11 % (6; 15) |
| Changement en pourcentage par rapport à l'inclusion du score F-VASI à la semaine 24, MMC (ET) | -13,0 (5,09) | -42,4 (4,42)e | -29,4 (-38,1 ; - 20,8) | -1,7 (4,46) | -27,9 (3,48)e | -26,2 (-34,4 ; - 18,0) |
| Absence d'augmentation par rapport à l'inclusion du score T-VASI aux semaines 8 et 12b | N = 63 60 % | N = 141 76 %g | 16 % (2; 30) | N = 59 61 % | N = 119 76 %g | 15 % (1; 29) |
| Résultats rapportés par le patient à la semaine 48 | ||||||
| Score PaGIC-V de 1c | 4 % | 16 %e | 11 % (5; 17) | 1 % | 18 %e | 17 % (11; 22) |
| Score VNS de 4 ou 5d | 2 % | 13 %e | 11 % (5; 16) | 1 % | 15 %e | 14 % (9; 19) |
| Le score F-VASI 50/75/90 correspond à ≥ 50 %, ≥ 75 % ou ≥ 90 % de repigmentation du vitiligo facial par rapport à l'inclusion. Le score T-VASI 50 correspond à ≥ 50 % de repigmentation du vitiligo corporel total par rapport à l'inclusion. MMC = moyenne des moindres carrés ; ET = erreur-type a Le PhGIC-V est un questionnaire à item unique qui permet à l'investigateur d'évaluer la modification globale du vitiligo du patient en comparant sa sévérité actuelle avec la sévérité qui avait été observée au moment où le patient a démarré le traitement de l'étude. Les réponses vont de 1 = « nettement mieux » à 5 = « nettement pire ». b Parmi les patients présentant un vitiligo en progression active à l'inclusion c Le PaGIC-V est un questionnaire à item unique qui permet aux patients d'évaluer la modification globale de leur vitiligo en comparant sa sévérité actuelle avec la sévérité de la maladie au moment où ils ont démarré le traitement de l'étude. Les réponses vont de 1 = « nettement mieux » à 5 = « nettement pire ». d Le VNS est un questionnaire à item unique qui évalue la visibilité des lésions de vitiligo du point de vue du patient après le traitement. L'item est noté sur une échelle à 5 points : 1 = plus visible ; 2 = aussi visible ; 3 = légèrement moins visible ; 4 = beaucoup moins visible et 5 = invisible. Un score de 4 ou 5 représente la réussite du traitement. e Multiplicité contrôlée p ≤ 0,001 comparaison de l’upadacitinib par rapport au placebo f Multiplicité contrôlée p ≤ 0,01 comparaison de l’upadacitinib par rapport au placebo g Multiplicité contrôlée p ≤ 0,05 comparaison de l’upadacitinib par rapport au placebo | ||||||
La Figure 3 montre la proportion de patients obtenant un score F-VASI 75 et T-VASI 50 jusqu’à la semaine 48.
Figure 3 Proportion de patients obtenant un score F-VASI 75 et T-VASI 50 jusqu’à la semaine 48 dans les études VITI-UP-1 et VITI-UP-2 combinées
F-VASI 75 T-VASI 50
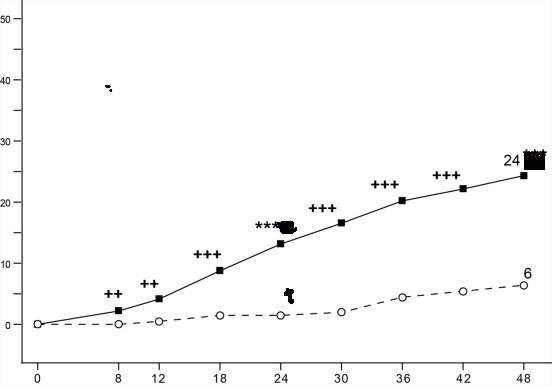
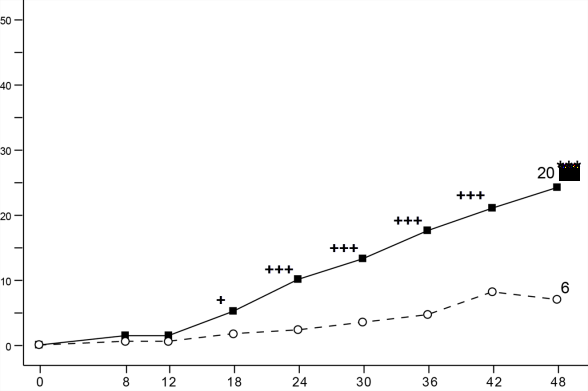
Taux de réponse (%) Taux de réponse (%)
Semaines
Semaines
Placebo RINVOQ 15 mg 1x/j
+ valeur p ≤ 0,05 vs placebo ++ valeur p ≤ 0,01 vs placebo +++ valeur p ≤ 0,001 vs placebo *** statistiquement significatif vs placebo avec p ≤ 0,001
La Figure 4 montre le changement en pourcentage par rapport à l'inclusion du score F-VASI et T- VASI jusqu'à la semaine 48.
Figure 4 Changement en pourcentage par rapport à l'inclusion du score F-VASI et T-VASI jusqu'à la semaine 48 dans les études VITI-UP-1 et VITI-UP-2 combinées
Changement en pourcentage par rapport à l'inclusion Changement en pourcentage par rapport à l'inclusion du score F-VASI du score T-VASI
Changement en pourcentage par Changement en pourcentage par
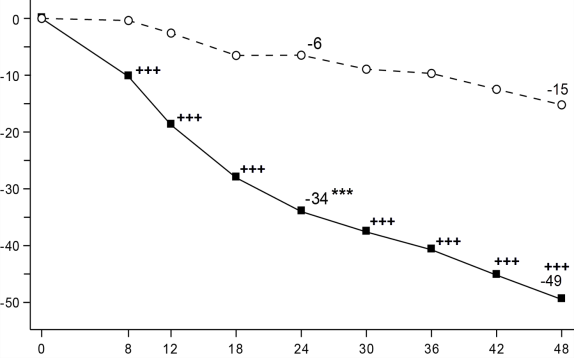
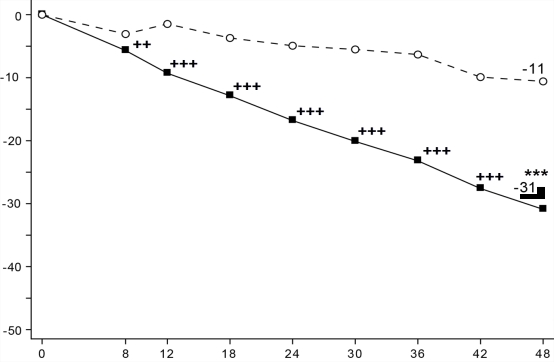
rapport à l'inclusion (%) rapport à l'inclusion (%)
Semaines Semaines
Placebo RINVOQ 15 mg 1x/j ++ valeur p ≤ 0,01 vs placebo +++ valeur p ≤ 0,001 vs placebo *** statistiquement significatif vs placebo avec p ≤ 0,001
Rectocolite hémorragique
L'efficacité et la tolérance de l'upadacitinib ont été évaluées dans trois études cliniques de phase 3 multicentriques, en double aveugle, contrôlées par placebo : deux études d'induction, l'étude UC-1 (U-ACHIEVE Induction) et l'étude UC-2 (U-ACCOMPLISH), et une étude d'entretien UC-3 (U-ACHIEVE Maintenance). De plus, l’efficacité et la tolérance de l’upadacitinib ont été évaluées dans une étude d’extension à long terme, UC-4 (U-ACTIVATE).
L'évaluation de l’activité de la maladie était basée sur le score Mayo adapté (aMS, score Mayo excluant l'évaluation globale du médecin), sur une échelle de 0 à 9 et composé de trois sous-scores allant de 0 (normale) à 3 (la plus sévère) : le sous-score de fréquence des selles (SFS), le sous-score de rectorragie (RBS : rectal bleeding subscore) et un sous-score endoscopique (ES) faisant l'objet d'une relecture centralisée.
Études d'induction (UC-1 et UC-2)
Dans les études UC-1 et UC-2, 988 patients (473 et 515 patients, respectivement) ont été randomisés pour recevoir l'upadacitinib 45 mg une fois par jour ou un placebo pendant 8 semaines, avec une répartition de patients 2:1, et ont été inclus dans l’analyse de l'efficacité. Tous les patients recrutés étaient atteints d'une rectocolite hémorragique active modérée à sévère, définie par un score aMS de 5 à 9, avec un sous-score ES de 2 ou 3, et avaient présenté un échec au traitement antérieur incluant une réponse inadéquate, une perte de réponse ou une intolérance au traitement conventionnel et/ou biologique. L'échec à au moins un traitement biologique antérieur (échec d'un traitement biologique antérieur) a été observé chez 52 % (246/473) et 51 % (262/515) des patients, respectivement. L'échec d’un traitement conventionnel antérieur sans échec d’un traitement biologique (sans échec d’un traitement biologique antérieur) a été observé chez 48 % (227/473) et 49 % (253/515) des patients, respectivement.
À l'inclusion dans les études UC-1 et UC-2, 39 % et 37 % des patients ont reçu des corticoïdes, 1,1 % et 0,6 % ont reçu du méthotrexate et 68 % et 69 % ont reçu des aminosalicylés. L'utilisation concomitante de thiopurine n'était pas autorisée pendant les études. L’activité de la maladie était modérée (aMS ≥ 5; ≤ 7) chez 61 % et 60 % des patients et sévère (aMS > 7) chez 39 % et 40 % des patients.
Le critère d'évaluation principal était la rémission clinique évaluée par le score aMS à la semaine 8. Le tableau 19 indique le critère d’évaluation principal et les principaux critères secondaires comprenant la réponse clinique, la cicatrisation de la muqueuse, la cicatrisation histo-endoscopique de la muqueuse et la cicatrisation profonde de la muqueuse.
Tableau 19 Proportion de patients répondant au critère principal et aux principaux critères secondaires d’efficacité à la semaine 8 dans les études d’induction UC-1 et UC-2
| UC-1 (U-ACHIEVE) | UC-2 (U-ACCOMPLISH) | |||||
|---|---|---|---|---|---|---|
| Critère d'évaluation | PBO N=154 | UPA 45 mg N=319 | Différence entre les traitement s (IC à 95 %) | PBO N=174 | UPA 45 mg N=341 | Différence entre les traitement s (IC à 95 %) |
| Rémission cliniquea | 4,8% | 26,1% | 21,6%* (15,8; 27,4) | 4,1% | 33,5% | 29,0%* (23,2; 34,7) |
| Avec échec d’un traitement biologique antérieur+ | 0,4% | 17,9% | 17,5% | 2,4% | 29,6% | 27,1% |
| Sans échec d’un traitement biologique antérieur+ | 9,2% | 35,2% | 26,0% | 5,9% | 37,5% | 31,6% |
| Réponse cliniqueb | 27,3% | 72,6% | 46,3%* (38,4; 54,2) | 25,4% | 74,5% | 49,4%* (41,7; 57,1) |
|---|---|---|---|---|---|---|
| Avec échec d’un traitement biologique antérieur+ | 12,8% | 64,4% | 51,6% | 19,3% | 69,4% | 50,1% |
| Sans échec d’un traitement biologique antérieur+ | 42,1% | 81,8% | 39,7% | 31,8% | 79,8% | 48,0% |
| Cicatrisation de la muqueusec | 7,4% | 36,3% | 29,3%* (22,6; 35,9) | 8,3% | 44,0% | 35,1%* (28,6; 41,6) |
| Avec échec d’un traitement biologique antérieur+ | 1,7% | 27,0% | 25,3% | 4,8% | 37,1% | 32,3% |
| Sans échec d’un traitement biologique antérieur+ | 13,2% | 46,8% | 33,6% | 12,0% | 51,2% | 39,2% |
| Cicatrisation histo-endoscopique de la muqueused | 6,6% | 30,1% | 23,7%* (17,5; 30,0) | 5,9% | 36,7% | 30,1%* (24,1; 36,2) |
| Avec échec d’un traitement biologique antérieur+ | 1,4% | 22,7% | 21,3% | 4,6% | 30,7% | 26,1% |
| Sans échec d’un traitement biologique antérieur+ | 11,8% | 38,2% | 26,4% | 7,2% | 42,9% | 35,7% |
| Cicatrisation profonde de la muqueusee | 1,3% | 10,7% | 9,7%* (5,7; 13,7) | 1,7% | 13,5% | 11,3%* (7,2; 15,3) |
| Avec échec d’un traitement biologique antérieur+ | 0 | 6,5% | 6,5% | 1,1% | 9,2% | 8,1% |
| Sans échec d’un traitement biologique antérieur+ | 2,6% | 15,4% | 12,8% | 2,4% | 17,9% | 15,5% |
| Abréviations : PBO = placebo; UPA = upadacitinib; aMS = score Mayo adapté, basé sur le système de notation Mayo (excluant l'évaluation globale du médecin), sur une échelle de 0 à 9 et composé de trois sous-scores allant de 0 (normale) à 3 (la plus sévère) : le sous-score de fréquence des selles (SFS), le sous-score de rectorragie (RBS : rectal bleeding subscore) et un sous-score endoscopique (ES) faisant l'objet d'une relecture centralisée. +Le nombre de patients en « échec d’un traitement biologique antérieur » dans les études UC-1 et UC-2 est de 78 et 89 dans le groupe placebo, et de 168 et 173 dans le groupe upadacitinib 45 mg, respectivement; le nombre de patients « sans échec d’un traitement biologique antérieur » dans les études UC-1 et UC-2 est de 76 et 85 dans le groupe placebo, et de 151 et 168 dans le groupe upadacitinib 45 mg, respectivement. * p < 0,001, différence ajustée entre les traitements (IC à 95 %) a Selon le score aMS : sous-score SFS ≤ 1 et non supérieur au score à l’inclusion, sous-score RBS = 0, sous-score ES ≤ 1 sans friabilité b Selon le score aMS : diminution ≥ 2 points et ≥ 30 % par rapport à l'inclusion et diminution du sous-score RBS ≥ 1 par rapport à l'inclusion ou sous-score RBS absolu ≤ 1. cSous-score ES ≤ 1 sans friabilité d Sous-score ES ≤ 1 sans friabilité et score Geboes ≤ 3,1 (indiquant une infiltration neutrophile dans < 5 % des cryptes, l'absence de destruction des cryptes, d'érosion, d'ulcérations ou de granulation tissulaire.) e Sous-score ES = 0, score Geboes < 2 (indiquant l'absence de neutrophiles dans les cryptes ou la lamina propia et l'absence d'augmentation des éosinophiles, de destruction des cryptes, d'érosion, d'ulcérations ou de granulation tissulaire) | ||||||
Activité et symptômes de la maladie
Le score Mayo partiel adapté (paMS) se compose des sous-scores SFS et RBS. La réponse symptomatique, évaluée par le score paMS, est définie comme une diminution ≥ 1 point et ≥ 30 % par rapport à l'inclusion et une diminution du sous-score RBS ≥ 1 ou par un sous-score RBS absolu ≤ 1. Une amélioration statistiquement significative par rapport au placebo, évaluée par le score paMS, a été observée dès la semaine 2 (UC-1 : 60,1 % contre 27,3 % et UC-2 : 63,3 % contre 25,9 %).
Prolongation de l'induction
Au total, 125 patients des études UC-1 et UC-2 qui n'ont pas obtenu de réponse clinique après 8 semaines de traitement par l’upadacitinib 45 mg une fois par jour sont entrés dans une période d'induction prolongée en ouvert de 8 semaines. Après le traitement par l’upadacitinib 45 mg une fois par jour pendant 8 semaines supplémentaires (16 semaines au total), 48,3 % des patients avaient obtenu une réponse clinique, selon le score aMS. Parmi les patients ayant répondu au traitement de 16 semaines par l’upadacitinib 45 mg une fois par jour, 35,7 % et 66,7 % d'entre eux ont maintenu une réponse clinique, évaluée par le score aMS, et 19,0 % et 33,3 % sont parvenus à une rémission clinique, évaluée par le score aMS à la semaine 52, avec un traitement d'entretien par l’upadacitinib 15 mg et 30 mg une fois par jour, respectivement.
Étude d'entretien (UC-3)
Une analyse de l'efficacité a été conduite dans l'étude UC-3 chez 451 patients ayant obtenu une réponse clinique évaluée par le score aMS, avec un traitement d'induction par l’upadacitinib 45 mg une fois par jour pendant 8 semaines. Les patients ont été randomisés pour recevoir l'upadacitinib à la dose de 15 mg, de 30 mg ou un placebo une fois par jour jusqu’à 52 semaines.
Le critère d'évaluation principal était la rémission clinique évaluée par le score aMS à la semaine 52. Le tableau 20 indique les principaux critères secondaires comprenant le maintien de la rémission clinique, la rémission clinique sans corticoïdes, la cicatrisation de la muqueuse, la cicatrisation histo-endoscopique de la muqueuse et la cicatrisation profonde de la muqueuse.
Tableau 20 Proportion de patients répondant au critère principal et aux principaux critères secondaires d’efficacité à la semaine 52 dans l’étude d’entretien UC-3
| PBO N=149 | UPA 15 mg N=148 | UPA 30 mg N=154 | Différence entre les traitements 15 mg vs PBO (IC à 95 %) | Différence entre les traitements 30 mg vs PBO (IC à 95 %) | |
|---|---|---|---|---|---|
| Rémission cliniquea | 12,1% | 42,3% | 51,7% | 30,7%* (21,7; 39,8) | 39,0%* (29,7; 48,2) |
| Avec échec d’un traitement biologique antérieur+ | 7,5% | 40,5% | 49,1% | 33,0% | 41,6% |
| Sans échec d’un traitement biologique antérieur+ | 17,6% | 43,9% | 54,0% | 26,3% | 36,3% |
| Maintien de la rémission cliniqueb | N = 54 22,2% | N = 47 59,2% | N = 58 69,7% | 37,4%* (20,3; 54,6) | 47,0%* (30,7; 63,3) |
| Avec échec d’un traitement biologique antérieur | N = 22 13,6% | N = 17 76,5% | N = 20 73,0% | 62,8% | 59,4% |
| Sans échec d’un traitement biologique antérieur | N = 32 28,1% | N = 30 49,4% | N = 38 68,0% | 21,3% | 39,9% |
| Rémission clinique sans corticoïdesc | N = 54 22,2% | N = 47 57,1% | N = 58 68,0% | 35,4%* (18,2; 52,7) | 45,1%* (28,7; 61,6) |
| Avec échec d’un traitement biologique antérieur | N = 22 13,6% | N = 17 70,6% | N = 20 73,0% | 57,0% | 59,4% |
| Sans échec d’un traitement biologique antérieur | N = 32 28,1% | N = 30 49,4% | N = 38 65,4% | 21,3% | 37,2% |
|---|---|---|---|---|---|
| Cicatrisation de la muqueused | 14,5% | 48,7% | 61,6% | 34,4%* (25,1; 43,7) | 46,3%* (36,7; 55,8) |
| Avec échec d’un traitement biologique antérieur+ | 7,8% | 43,3% | 56,1% | 35,5% | 48,3% |
| Sans échec d’un traitement biologique antérieur+ | 22,5% | 53,6% | 66,6% | 31,1% | 44,1% |
| Cicatrisation histo-endoscopique de la muqueusee | 11,9% | 35,0% | 49,8% | 23,8%* (14,8; 32,8) | 37,3%* (27,8; 46,8) |
| Avec échec d’un traitement biologique antérieur+ | 5,2% | 32,9% | 47,6% | 27,7% | 42,4% |
| Sans échec d’un traitement biologique antérieur+ | 20,0% | 36,9% | 51,8% | 16,9% | 31,8% |
| Cicatrisation profonde de la muqueusef | 4,7% | 17,6% | 19,0% | 13,0%* (6,0; 20,0) | 13,6%* (6,6; 20,6) |
| Avec échec d’un traitement biologique antérieur+ | 2,5% | 17,2% | 16,1% | 14,7% | 13,6% |
| Sans échec d’un traitement biologique antérieur+ | 7,5% | 18,0% | 21,6% | 10,6% | 14,2% |
| Abréviations : PBO = placebo; UPA = upadacitinib; aMS = score Mayo adapté, basé sur le système de notation Mayo (excluant l'évaluation globale du médecin), sur une échelle de 0 à 9 et composé de trois sous-scores allant de 0 (normale) à 3 (la plus sévère) : le sous-score de fréquence des selles (SFS), le sous-score de rectorragie (RBS : rectal bleeding subscore) et un sous-score endoscopique (ES) faisant l'objet d'une relecture centralisée. +Le nombre de patients ayant présenté un « échec d’un traitement biologique antérieur » est de 81, 71 et 73, respectivement dans les groupes placebo, upadacitinib 15 mg et upadacitinib 30 mg. Le nombre de patients « sans échec d’un traitement biologique antérieur » est de 68, 77 et 81, respectivement dans les groupes placebo, upadacitinib 15 mg et upadacitinib 30 mg. * p < 0,001, différence ajustée entre les traitements (IC à 95 %) a Selon le score aMS : sous-score SFS ≤ 1 et non supérieur au score d'inclusion, sous-score RBS = 0, sous-score ES ≤ 1 sans friabilité b Rémission clinique évaluée par le score aMS à la semaine 52 parmi les patients ayant atteint une rémission clinique à la fin du traitement d'induction. c Rémission clinique évaluée par le score aMS à la semaine 52 et sans corticothérapie pendant au moins 90 jours précédant la semaine 52 parmi les patients ayant atteint une rémission clinique à la fin du traitement d'induction. d Sous-score ES ≤ 1 sans friabilité e Sous-score ES ≤ 1 sans friabilité et score Geboes ≤ 3,1 (indiquant une infiltration neutrophile dans < 5 % des cryptes, l'absence de destruction des cryptes, d'érosion, d'ulcérations ou de granulation tissulaire). f Sous-score ES = 0, score Geboes < 2 (indiquant l'absence de neutrophiles dans les cryptes ou la lamina propia et l'absence d'augmentation des éosinophiles, de destruction des cryptes, d'érosion, d'ulcérations ou de granulation tissulaire). | |||||
Symptômes de la maladie
Une rémission symptomatique, évaluée par le score paMS, défini comme un sous-score SFS ≤ 1 et un sous-score RBS = 0, a été obtenue au cours du temps jusqu'à la semaine 52 par une proportion plus importante de patients traités par l’upadacitinib 15 mg ou 30 mg une fois par jour comparativement à ceux ayant reçu le placebo (Figure 5).
Figure 5 Proportion de patients présentant une rémission symptomatique évaluée par le score Mayo adapté partiel au cours du temps dans l'étude d’entretien UC-3
Pourcentage de répondeurs et intervalle de confiance à 95 %
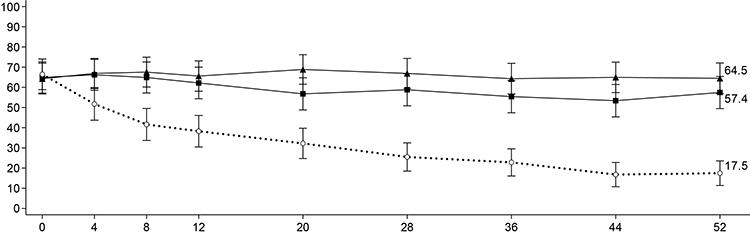
| Semain | ||
|---|---|---|
| es Placebo (N = 149) UPA 15 mg 1xj (N = 148) UPA 30 mg 1xj (N = 154) | es UPA 15 mg |

Évaluation endoscopique
La rémission endoscopique (normalisation de l'aspect endoscopique de la muqueuse) était définie comme un sous-score ES de 0. À la semaine 8, une proportion significativement plus élevée de patients traités par l’upadacitinib 45 mg une fois par jour ont atteint une rémission endoscopique par rapport à ceux recevant le placebo (étude UC-1 : 13,7 % contre 1,3 %; étude UC-2 : 18,2 % contre 1,7 %). Dans l'étude UC-3, une proportion significativement plus élevée de patients traités par l’upadacitinib 15 mg et 30 mg une fois par jour ont présenté une rémission endoscopique à la semaine 52 par rapport au placebo (24,2 % et 25,9 % contre 5,6 %). Le maintien de la cicatrisation de la muqueuse à la semaine 52 (sous-score ES ≤ 1 sans friabilité) a été observé dans une proportion significativement plus élevée de patients traités par l’upadacitinib 15 mg et 30 mg une fois par jour que chez ceux recevant le placebo (61,6 % et 69,5 % contre 19,2 %), parmi les patients ayant obtenu une cicatrisation de la muqueuse à la fin du traitement d'induction.
Qualité de vie
Comparativement aux patients ayant reçu le placebo, ceux traités par l’upadacitinib ont présenté une amélioration significativement plus importante et cliniquement significative de leur qualité de vie liée à la santé, mesurée par le score total du questionnaire sur les maladies inflammatoires de l’intestin (IBDQ). Les améliorations ont été observées dans les 4 domaines du score : symptômes systémiques (dont la fatigue), fonction sociale, troubles émotionnels et symptômes intestinaux (dont les douleurs abdominales et le besoin impérieux). Les variations du score IBDQ total à la semaine 8 par rapport à l'inclusion étaient de 55,3 et 21,7 dans l’étude UC-1 et de 52,2 et 21,1 dans l’étude UC-2, pour les patients traités par l’upadacitinib 45 mg une fois par jour ou par le placebo, respectivement. Les variations du score IBDQ total à la semaine 52 par rapport à l'inclusion étaient de 49,2, 58,9 et 17,9 chez les patients traités par l’upadacitinib 15 mg, 30 mg une fois par jour ou le placebo, respectivement.
Eude d’extension à long terme (UC-4)
Les patients qui ont atteint la rémission clinique selon le score aMS à 1 an dans UC-3 étaient éligibles pour continuer avec la même dose dans l’étude d’extension (UC-4). A l’entrée dans UC-4, 96 et 146 patients étaient en rémission clinique et 49 et 82 patients étaient en rémission endoscopique avec upadacitinib 15 mg et 30 mg, respectivement. La population de l’étude est partiellement, mais pas complètement, superposable à celle présentée dans le tableau ci-dessus indiquant la proportion de patients atteignant les critères d’évaluation à la semaine 52 dans l’étude d’entretien UC-3. Parmi les patients qui ont atteint la rémission selon le score aMS à 1 an dans
UC-3 et qui avaient des données disponibles à 96 semaines, 55/70 (78,6 %) et 75/89 (84,3 %) ont maintenu la rémission clinique et 22/34 (64,7 %) et 40/54 (74,1 %) ont maintenu la rémission endoscopique après 96 semaines de traitement supplémentaire avec upadacitinib 15 mg et 30 mg, respectivement.
Chez les patients qui sont entrés dans l’étude d’extension à la fin de l’étude UC-3 (1 an) et qui avaient des données disponibles à 96 semaines, les améliorations des scores de l’IBDQ total et des scores des domaines de l’IBDQ ont été maintenues jusqu’à la semaine 96 d’UC-4.
Le profil de tolérance de l’upadacitinib lors du traitement à long terme était similaire à celui observé lors de la période contrôlée par placebo.
Maladie de Crohn
L’efficacité et la tolérance de l’upadacitinib ont été évaluées dans trois études cliniques de Phase 3 multicentriques, en double aveugle, contrôlées par placebo : deux études d’induction, les études CD-1 (U-EXCEED) et CD-2 (U-EXCEL), suivies d’une étude d’entretien et d’extension à long terme d’une durée de 52 semaines, l’étude CD-3 (U-ENDURE). Les co-critères principaux d’évaluation étaient la rémission clinique et la réponse endoscopique à la semaine 12 dans les études CD-1 et CD-2 et à la semaine 52 dans l’étude CD-3.
Les patients inclus étaient âgés de 18 à 75 ans et étaient atteints de maladie de Crohn (MC) active modérée à sévère, définie comme une fréquence quotidienne moyenne des selles (FS) très molles ou liquides ≥ 4 et/ou un score de douleurs abdominales (SDA) quotidiennes moyen ≥ 2, et un score SES-CD (Simple Endoscopic Score for CD) ≥ 6 ou ≥ 4 en cas d’atteinte iléale isolée, à l’exclusion de la composante de sténose, déterminé par revue centralisée. Les patients présentant des sténoses intestinales symptomatiques étaient exclus des études menées dans la MC.
Études d’induction (CD-1 et CD-2)
Dans les études CD-1 et CD-2, 1 021 patients (495 et 526 patients, respectivement) ont été randomisés pour recevoir l’upadacitinib 45 mg une fois par jour ou un placebo pendant 12 semaines, avec une répartition de patients 2:1.
Dans l’étude CD-1, tous les patients avaient présenté une réponse inadéquate ou une intolérance à au moins un traitement biologique (échec d’un traitement biologique antérieur). Parmi ces patients, 61 % (301/495) avaient présenté une réponse inadéquate ou une intolérance à au moins deux traitements biologiques.
Dans l’étude CD-2, 45 % des patients (239/526) avaient présenté une réponse inadéquate ou une intolérance à au moins un traitement biologique (échec d’un traitement biologique antérieur) et 55 % (287/526) avaient présenté une réponse inadéquate ou une intolérance au traitement conventionnel mais pas à un traitement biologique (sans échec d’un traitement biologique antérieur).
Lors de l’inclusion dans les études CD-1 et CD-2, 34 % et 36 % des patients recevaient des corticoïdes, 7 % et 3 % recevaient des immunomodulateurs et 15 % et 25 % recevaient des aminosalicylés.
Dans les deux études, un schéma de réduction progressive de la corticothérapie était instauré à la semaine 4 chez les patients qui recevaient des corticoïdes lors de l’inclusion.
Les deux études comportaient une période de 12 semaines de prolongation du traitement par l’upadacitinib 30 mg une fois par jour pour les patients qui recevaient l’upadacitinib 45 mg une fois par jour et n’avaient pas obtenu de réponse clinique selon la FS/le SDA (diminution ≥ 30 % de la fréquence quotidienne moyenne des selles très molles ou liquides et/ou diminution ≥ 30 % du score de douleurs abdominales quotidiennes moyen, sans jamais d’augmentation par rapport à l’inclusion) à la semaine 12.
Activité clinique et symptômes de la maladie
Dans les études CD-1 et CD-2, le co-critère principal de rémission clinique à la semaine 12 a été atteint chez une proportion significativement plus élevée de patients traités par l’upadacitinib 45 mg par rapport aux patients recevant le placebo (tableau 21). L’efficacité est apparue rapidement et a été obtenue dès la semaine 2 (tableau 21).
Dans les deux études, comparativement aux patients recevant le placebo, les patients traités par l’upadacitinib 45 mg ont présenté une amélioration significativement plus importante de la fatigue, mesurée par le score FACIT-F à la semaine 12, par rapport à l’inclusion.
Évaluation endoscopique
Dans les études CD-1 et CD-2, le co-critère principal de réponse endoscopique à la semaine 12 a été atteint chez une proportion significativement plus élevée de patients traités par l’upadacitinib 45 mg par rapport aux patients recevant le placebo (tableau 21). Dans les études CD-1 et CD-2, la proportion de patients ayant obtenu un score SES-CD de 0 à 2 était plus élevée dans le groupe traité par l’upadacitinib 45 mg (14 % et 19 % respectivement) que dans le groupe recevant le placebo (0 % et 5 % respectivement).
Tableau 21 Proportion de patients répondant aux critères principaux et supplémentaires d’évaluation de l’efficacité dans les études d’induction CD-1 et CD-2
| Étude | CD-1 (U-EXCEED) | CD-2 (U-EXCEL) | ||||
|---|---|---|---|---|---|---|
| Groupe de traitement | PBO N=171 | UPA 45 mg N=324 | Différence entre les traitements (IC à 95 %) | PBO N=176 | UPA 45 mg N=350 | Différence entre les traitements (IC à 95 %) |
| Co-critères principaux à la semaine 12 | ||||||
| Rémission cliniquea | 14% | 40% | 26% (19; 33)* | 22% | 51% | 29% (21; 36)* |
| Avec échec d’un traitement biologique antérieur | N=78 14% | N=161 47% | 33% (22; 44) | |||
| Sans échec d’un traitement biologique antérieur | N=98 29% | N=189 54% | 26% (14; 37) | |||
| Réponse endoscopiqueb | 4% | 35% | 31% (25; 37)* | 13% | 46% | 33% (26; 40)* |
| Avec échec d’un traitement biologique antérieur | N=78 9% | N=161 38% | 29% (19; 39) | |||
| Sans échec d’un traitement biologique antérieur | N=98 16% | N=189 52% | 36% (25; 46) | |||
| Critères d’évaluation supplémentaires à la semaine 12 | ||||||
| Rémission clinique selon le score CDAIc | 21% | 39% | 18% (10; 26)* | 29% | 49% | 21% (13; 29)* |
| Réponse clinique (CR-100)d | 27% | 51% | 23% (14; 31)* | 37% | 57% | 20% (11; 28)* |
| Rémission clinique sans corticoïdesa,e | N=60 7% | N=108 37% | 30% (19; 41)* | N=64 13% | N=126 44% | 33% (22; 44)* |
| Rémission endoscopiquef | 2% | 19% | 17% (12; 22)* | 7% | 29% | 22% (16; 28)* | ||
|---|---|---|---|---|---|---|---|---|
| Cicatrisation de la muqueuseg | N=171 0% | N= 322 17% | 17% (13; 21)*** | N=174 5% | N=349 25% | 20% (14; 25)*** | ||
| Critères d’évaluation précoces | ||||||||
| Rémission clinique à la semaine 4a | 9% | 32% | 23% (17; 30)* | 15% | 36% | 21% (14; 28)* | ||
| Score CR-100 à la semaine 2d | 12% | 33% | 21% (14; 28)* | 20% | 32% | 12% (4; 19)** | ||
| Abréviations : PBO = placebo, UPA = upadacitinib. | ||||||||
| * p < 0,001, différence ajustée entre les traitements (IC à 95 %). | ||||||||
| ** p < 0,01, différence ajustée entre les traitements (IC à 95 %). | ||||||||
| *** Valeur p nominale < 0,001, comparaison UPA versus PBO, différence ajustée entre les | ||||||||
| traitements (IC à 95 %). | ||||||||
| a FS quotidienne moyenne ≤ 2,8 et SDA ≤ 1,0 et sans jamais d’augmentation par rapport à | ||||||||
| l’inclusion. | ||||||||
| b Diminution > 50 % du score SES-CD par rapport à l’inclusion dans l’étude d’induction (ou, pour | ||||||||
| les patients ayant un score SES-CD de 4 lors de l’inclusion dans l’étude d’induction, réduction d’au | ||||||||
| moins 2 points par rapport au score à l’inclusion). | ||||||||
| c Score CDAI < 150. | ||||||||
| d Diminution d’au moins 100 points du score CDAI par rapport à l’inclusion. | ||||||||
| e Arrêt de la corticothérapie et obtention d’une rémission clinique chez les patients qui recevaient | ||||||||
| des corticoïdes lors de l’inclusion. | ||||||||
| f Score SES-CD ≤ 4 et réduction d’au moins 2 points par rapport à l’inclusion, sans sous-score | ||||||||
| > 1 pour l’une des variables. | ||||||||
| g Sous-score de surface ulcérée de l’échelle SES-CD de 0 chez les patients ayant un sous-score ≥ 1 à | ||||||||
| l’inclusion. | ||||||||
Étude d’entretien (CD-3)
L’analyse de l’efficacité dans l’étude CD-3 a été effectuée sur 502 patients qui avaient obtenu une réponse clinique selon la FS/le SDA avec le traitement d’induction par l’upadacitinib 45 mg une fois par jour pendant 12 semaines. Les patients ont été randomisés à nouveau pour recevoir un traitement d’entretien par l’upadacitinib 15 mg ou 30 mg une fois par jour ou un placebo pendant 52 semaines.
Activité clinique et symptômes de la maladie
Le co-critère principal de rémission clinique à la semaine 52 a été atteint chez une proportion significativement plus élevée de patients traités par l’upadacitinib 15 mg ou 30 mg par rapport aux patients recevant le placebo (figure 6, tableau 22).
Figure 6 Proportion de patients présentant une rémission clinique dans l’étude d’entretien CD-3
Comparativement aux patients recevant le placebo, les patients traités par l’upadacitinib 30 mg ont
intervalle de confiance à 95 %
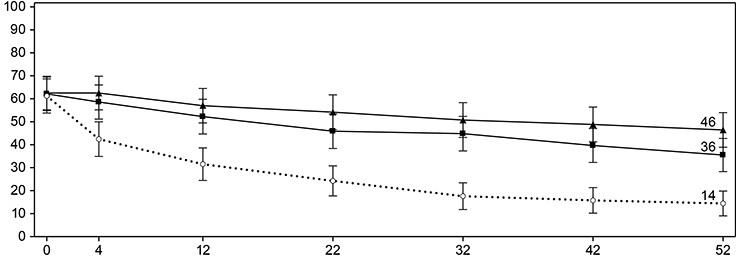
Pourcentage de répondeurs et
| Semaines | ||
|---|---|---|
| Placebo (N = 165) UPA 15 mg 1xj (N = 169) UPA 30 mg 1xj (N =1 68) |

présenté une amélioration significativement plus importante de la fatigue, mesurée par le score FACIT-F à la semaine 52, par rapport à l’inclusion.
Tableau 22 Proportion de patients répondant aux critères principaux et supplémentaires d’évaluation de l’efficacité à la semaine 52 dans l’étude d’entretien CD-3
| Groupe de traitement | PBO+ N=165 | UPA 15 mg N=169 | UPA 30 mg N=168 | Différence entre les traitements 15 mg versus PBO (IC à 95 %) | Différence entre les traitements 30 mg versus PBO (IC à 95 %) |
|---|---|---|---|---|---|
| Co-critères d’évaluation principaux | |||||
| Rémission cliniquea | 14% | 36% | 46% | 22% (14; 30)* | 32% (23; 40)* |
| Avec échec d’un traitement biologique antérieur | N=126 9% | N=124 32% | N=127 43% | 24% (14; 33) | 34% (24; 44) |
| Sans échec d’un traitement biologique antérieur | N=39 33% | N=45 44% | N=41 59% | 12% (-9; 33) | 26% (5; 47) |
| Réponse endoscopiqueb | 7% | 28% | 40% | 21% (14; 28)* | 34% (26; 41)* |
| Avec échec d’un traitement biologique antérieur | N=126 4% | N=124 23% | N=127 39% | 19% (11; 27) | 35% (26; 44) |
| Sans échec d’un traitement biologique antérieur | N=39 18% | N=45 40% | N=41 44% | 22% (3; 41) | 26% (7; 45) |
| Critères d’évaluation supplémentaires | |||||
| Rémission clinique selon le score CDAIc | 15% | 37% | 48% | 24% (15; 32)* | 33% (24; 42)* |
| Réponse clinique (CR-100)d | 15% | 41% | 51% | 27% (18; 36)* | 36% (28; 45)* |
| Rémission clinique sans corticoïdesa,e | 14% | 35% | 45% | 21% (13; 30)* | 30% (21; 39)* |
| Maintien de la rémission cliniquea,f | N=101 20% | N=105 50% | N=105 60% | 32% (20; 44)* | 40% (28; 52)* |
| Rémission endoscopiqueg | 5% | 19% | 29% | 14% (8; 21)* | 24% (16; 31)* |
| Cicatrisation de la muqueuseh | N=164 4% | N=167 13% | N=168 24% | 10% (4; 16)*** | 21% (14; 27)*** |
|---|---|---|---|---|---|
| Rémission profondea,i | 4% | 14% | 23% | 10% (4; 16)** | 18% (11; 25)* |
| Abréviations : PBO = placebo, UPA = upadacitinib. + Le groupe placebo était composé des patients qui avaient obtenu une réponse clinique selon la FS/le SDA à la fin de l’étude d’induction avec l’upadacitinib 45 mg et qui avaient été randomisés pour recevoir le placebo au début de l’étude d’entretien. * p < 0,001, différence ajustée entre les traitements (IC à 95 %). ** p < 0,01, différence ajustée entre les traitements (IC à 95 %). *** Valeur p nominale < 0,001, comparaison UPA versus PBO, différence ajustée entre les traitements (IC à 95 %). a FS quotidienne moyenne ≤ 2,8 et SDA ≤ 1,0 et sans jamais d’augmentation par rapport à l’inclusion. b Diminution > 50 % du score SES-CD par rapport à l’inclusion dans l’étude d’induction (ou pour les patients ayant un score SES-CD de 4 lors de l’inclusion dans l’étude d’induction, réduction d’au moins 2 points par rapport au score à l’inclusion). c Score CDAI < 150. d Diminution d’au moins 100 points du score CDAI par rapport à l’inclusion. e Sans corticothérapie pendant les 90 jours précédant la semaine 52 et obtention d’une rémission clinique. Dans le sous-groupe de patients qui recevaient des corticoïdes lors de l’inclusion dans l’étude d’induction, 38 % (N = 63) des patients du groupe upadacitinib 15 mg, 38 % (N = 63) du groupe upadacitinib 30 mg et 5 % (N = 61) du groupe placebo étaient en rémission clinique sans corticothérapie pendant les 90 jours précédant la semaine 52. f Défini comme l’observation d’une rémission clinique à la semaine 52 chez les patients qui présentaient une rémission clinique lors de l’inclusion dans l’étude d’entretien. g Score SES-CD ≤ 4 et réduction d’au moins 2 points par rapport à l’inclusion, sans sous-score > 1 pour l’une des variables. h Sous-score de surface ulcérée de l’échelle SES-CD de 0 chez les patients ayant un sous-score ≥ 1 à l’inclusion. i Rémission clinique et rémission endoscopique. | |||||
Les patients qui ne présentaient pas à la semaine 12 de réponse clinique selon la FS/le SDA au traitement d’induction par l’upadacitinib dans les études CD-1 et CD-2 (122 patients) ont reçu l’upadacitinib 30 mg une fois par jour pendant 12 semaines supplémentaires. Parmi ces patients, 53 % avaient obtenu une réponse clinique à la semaine 24. Parmi les patients qui avaient répondu au traitement prolongé et qui continuaient à recevoir un traitement d’entretien par l’upadacitinib 30 mg, 25 % avaient obtenu une rémission clinique et 22 % une réponse endoscopique à la semaine 52.
Évaluation endoscopique
Dans l’étude CD-3, le co-critère principal de réponse endoscopique à la semaine 52 a été atteint chez une proportion significativement plus élevée de patients traités par l’upadacitinib 15 mg ou 30 mg par rapport aux patients recevant le placebo (tableau 22). Outre les critères endoscopiques présentés dans le tableau 22, un score SEC-CD de 0 à 2 à la semaine 52 a été atteint chez une proportion plus élevée de patients traités par l’upadacitinib 15 mg ou 30 mg (11 % et 21 % respectivement) que de patients recevant le placebo (3 %). Chez les patients qui recevaient des corticoïdes lors de l’inclusion, une rémission endoscopique sans corticothérapie a été obtenue à la semaine 52 chez une proportion plus élevée de patients traités par l’upadacitinib 15 mg ou 30 mg (17 % et 25 % respectivement) par rapport aux patients recevant le placebo (3 %).
Résolution des manifestations extra-intestinales
Une résolution des manifestations extra-intestinales a été observée à la semaine 52 chez des proportions plus élevées de patients traités par l’upadacitinib 15 mg (25 %) ou l’upadacitinib 30 mg (36 %) que de patients recevant le placebo (15 %).
Traitement de secours
Dans l’étude CD-3, les patients qui avaient présenté une réponse inadéquate ou une perte de réponse pendant le traitement d’entretien étaient éligibles à un traitement de secours par l’upadacitinib 30 mg. Parmi les patients randomisés dans le groupe upadacitinib 15 mg et ayant reçu un traitement de secours par l’upadacitinib 30 mg pendant au moins 12 semaines, 84 % (76/90) avaient obtenu une réponse clinique selon la SF/le SDA et 48 % (43/90) une rémission clinique 12 semaines après l’instauration du traitement de secours.
Résultats en termes de qualité de vie liée à la santé
Comparativement aux patients ayant reçu le placebo, les patients traités par l’upadacitinib ont présenté une amélioration plus importante de leur qualité de vie liée à la santé, mesurée par le score total du questionnaire sur les maladies inflammatoires de l’intestin (IBDQ - Inflammatory Bowel Disease Questionnaire). Des améliorations ont été observées dans les quatre domaines du score : symptômes systémiques (dont la fatigue) et symptômes intestinaux (dont les douleurs abdominales et le besoin impérieux) ainsi que fonction sociale et troubles émotionnels. Les variations du score IBDQ total à la semaine 12 par rapport à l’inclusion étaient de 46,0 et 21,6 dans l’étude CD-1 et de 46,3 et 24,4 dans l’étude CD-2 chez les patients recevant l’upadacitinib 45 mg une fois par jour ou le placebo, respectivement. Les variations du score IBDQ total à la semaine 52 par rapport à l’inclusion étaient de 59,3, 64,5 et 46,4 chez les patients recevant l’upadacitinib 15 mg une fois par jour, l’upadacitinib 30 mg une fois par jour ou le placebo, respectivement.
Population pédiatrique
Arthrite juvénile idiopathique polyarticulaire
L’efficacité de l’upadacitinib chez les patients pédiatriques atteints d’arthrite juvénile idiopathique polyarticulaire repose sur une extrapolation proportionnelle à l’exposition de l’efficacité établie de l’upadacitinib chez les patients adultes atteints de polyarthrite rhumatoïde. Ces données sont étayées par l’efficacité et la tolérance de l’upadacitinib évaluées dans une étude multicentrique, en ouvert, avec un seul bras menée chez 122 patients pédiatriques (2 à < 18 ans) atteints d’arthrite juvénile idiopathique polyarticulaire. Les sous-types de patients atteints d’arthrite juvénile idiopathique polyarticulaire à l’inclusion englobaient la forme polyarticulaire à facteur rhumatoïde négatif (67,2 %), la forme polyarticulaire à facteur rhumatoïde positif (16,4 %), la forme oligoarthrite étendue (14,8 %) et l’arthrite juvénile idiopathique systémique sans manifestations systémiques (1,6 %). Un total de 22,1 % des patients avaient reçu un traitement antérieur avec des DMARDs biologiques. Un total de 36,9 % des patients recevaient un traitement concomitant par méthotrexate à l’inclusion. Des changements de dose de méthotrexate ou des autres traitements associés (par exemple corticoïdes, AINS) étaient autorisés pendant l’étude. Tous les patients ont reçu des comprimés d’upadacitinib 15 mg une fois par jour ou une dose équivalente de solution buvable d’upadacitinib en fonction de leur poids deux fois par jour jusqu’à 156 semaines.
Réponse clinique
La proportion de patients présentant une réponse aux semaines 12 et 48 est indiquée dans le Tableau 23. L’efficacité a été globalement conforme à la réponse chez les patients adultes atteints de polyarthrite rhumatoïde.
Tableau 23 Réponse clinique
| Semaine 12 N=122 | Semaine 48 N=122 |
|---|
| Réponse ACR 70 pédiatriquea | 66,4% | 79,5% |
|---|---|---|
| Rémission JADAS27-CRPb | 23,0% | 43,4% |
| Abréviations : a ACR 70 pédiatrique = amélioration selon l’American College of Rheumatology Paediatric ≥ 70 % b Rémission JADAS27-CRP = rémission selon le score Juvenile Arthritis Disease Activity Score 27 articulations, protéine C-réactive; définie par un score JADAS27-CRP ≤ 1 Les résultats de tous les critères d’évaluation sont rapportés à l’aide d’une imputation des non-répondeurs. | ||
Dermatite atopique
Un total de 542 adolescents âgés de 12 à 17 ans atteints de dermatite atopique modérée à sévère a été randomisé dans les trois études mondiales de phase 3, dont 344 ont été évalués pour l’analyse primaire. Les adolescents dans l’analyse primaire étaient randomisés pour recevoir soit 15 mg (N=114) d’upadacitinib, soit 30 mg (N=114) d’upadacitinib, soit l’équivalent placebo (N=116), en monothérapie ou en association avec des dermocorticoïdes topiques. L’efficacité s’est avérée comparable chez les adolescents et les adultes. Le profil de tolérance chez les adolescents a été, de manière générale, comparable à celui observé chez les adultes avec des augmentations dose-dépendantes du taux de certains effets indésirables, notamment la neutropénie et le zona. Avec les deux doses, le taux de neutropénie était légèrement plus élevé chez les adolescents que chez les adultes. Avec les deux doses, le taux de zona était plus élevé chez les adultes que chez les adolescents.
Tableau 24 Résultats d’efficacité de l’upadacitinib chez les adolescents à la semaine 16
| Étude | MEASURE UP 1 | MEASURE UP 2 | AD UP | ||||||
|---|---|---|---|---|---|---|---|---|---|
| Groupe de traitement | PBO | UPA 15 mg | UPA 30 mg | PBO | UPA 15 mg | UPA 3 0 mg | PBO + DCT | UPA 15 mg + DCT | UPA 30 mg + DCT |
| Nombre de sujets adolescents Randomisés | 40 | 42 | 42 | 36 | 33 | 35 | 40 | 39 | 37 |
| % de répondeurs (IC à 95 %) | |||||||||
| vIGA-AD 0/1a,b | 8 (0,16) | 38 (23,53) | 69 (55,83) | 3 (0,8) | 42 (26,59) | 62 (46,79) | 8 (0,16) | 31 (16,45) | 65 (50,80) |
| EASI 75a | 8 (0,17) | 71 (58,85) | 83 (72,95) | 14 (3,25) | 67 (51,83) | 74 (59,90) | 30 (16,44) | 56 (41,72) | 76 (62,90) |
| Score NRS de prurit maximalc (amélioration ≥ 4 points) | 15 (4,27) | 45 (30,60) | 55 (40,70) | 3 (0,8) | 33 (16,50) | 50 (33,67) | 13 (2,24) | 42 (26,58) | 55 (38,72) |
| Abréviations: UPA= upadacitinib (RINVOQ); PBO = placebo Les patients ayant reçu un traitement médicamenteux de secours ou avec des données manquantes ont été considérés comme non-répondeurs. a Sur la base du nombre de sujets randomisés. b Un répondeur a été défini comme un patient ayant un score vIGA-AD de 0 ou 1 (« blanchi » ou « presque blanchi ») avec une réduction ≥ 2 points sur une échelle ordinale de 0 à 4. c Résultats présentés dans un sous-groupe de patients éligibles pour l’évaluation (patients ayant un score ≥ 4 sur l’échelle NRS de prurit maximal à l’inclusion). | |||||||||
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats des études réalisées avec RINVOQ dans un ou plusieurs sous-groupes de la population pédiatrique souffrant d’arthrite idiopathique chronique (notamment la polyarthrite rhumatoïde, le rhumatisme psoriasique, la spondyloarthrite et l’arthrite juvénile idiopathique), de dermatite atopique, de pelade, de vitiligo, de
rectocolite hémorragique ou de la maladie de Crohn (voir rubrique 4.2 pour plus d’informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Les expositions plasmatiques à l’upadacitinib sont proportionnelles à la dose dans l’intervalle de doses thérapeutiques. Les concentrations plasmatiques à l’équilibre sont atteintes en 4 jours avec une accumulation minimale après plusieurs administrations quotidiennes du comprimé.
RINVOQ comprimés et RINVOQ solution buvable ne sont pas bioéquivalents. Par conséquent, les deux formes pharmaceutiques ne sont donc pas interchangeables milligramme par milligramme (voir rubrique 4.2).
Absorption
Après administration orale de la formulation à libération prolongée de l’upadacitinib, celui-ci est absorbé avec un Tmax médian de 2 à 4 heures. La co-administration de l’upadacitinib avec un repas riche en graisse n’a eu aucun effet cliniquement significatif sur les expositions à l’upadacitinib (augmentation de l’ASC de 29 % et de la Cmax de 39 à 60 %). Lors des essais cliniques, l’upadacitinib a été administré sans tenir compte des repas (voir rubrique 4.2). In vitro, l’upadacitinib est un substrat pour les transporteurs d’efflux P-gp et BCRP.
Distribution
L’upadacitinib est lié à 52 % aux protéines plasmatiques. L’upadacitinib se partage de manière similaire entre les composants cellulaires plasmatiques et sanguins, comme l’indique le rapport sang/plasma de 1,0.
Biotransformation Le métabolisme de l’upadacitinib est médié par le CYP3A4 avec une contribution mineure potentielle du CYP2D6. L’activité pharmacologique de l’upadacitinib est attribuée à la molécule d’origine. Dans une étude avec radiomarqueur chez l’homme, la molécule d’upadacitinib d’origine représentait 79 % de la radioactivité totale dans le plasma, tandis que le principal métabolite (produit obtenu par monooxydation puis glucuronidation) représentait 13 % de la radioactivité plasmatique totale. Aucun métabolite actif n’a été identifié pour l’upadacitinib.
Élimination
Après l’administration d’une dose unique de solution à libération immédiate de [14C]-upadacitinib, l’upadacitinib a été éliminé principalement sous la forme de la substance d’origine non modifiée dans les urines (24 %) et les fèces (38 %). Environ 34 % de la dose d’upadacitinib a été excrété sous forme de métabolites. La demi-vie d’élimination terminale moyenne de l’upadacitinib est de 9 à 14 heures.
Populations particulières
Insuffisance rénale
L’ASC de l’upadacitinib était plus élevée de 18 %, 33 % et 44 % chez les sujets présentant respectivement une insuffisance rénale légère (débit de filtration glomérulaire estimé de 60 à 89 ml/min/1,73 m2), modérée (débit de filtration glomérulaire estimé de 30 à 59 ml/min/1,73 m2) et sévère (débit de filtration glomérulaire estimé de 15 à 29 ml/min/1,73 m2), par rapport aux sujets ayant une fonction rénale normale. La Cmax de l’upadacitinib était similaire chez les sujets ayant une fonction rénale normale ou altérée. L'insuffisance rénale légère ou modérée n'a pas d’effet cliniquement significatif sur l’exposition à l’upadacitinib (voir rubrique 4.2).
Insuffisance hépatique
Une insuffisance hépatique légère (grade A de Child Pugh) et modérée (grade B de Child Pugh) n’a pas d’effet cliniquement significatif sur l’exposition à l’upadacitinib. L’ASC de l’upadacitinib était plus élevée de 28 % et 24 % chez les sujets souffrant respectivement d’insuffisance hépatique légère et modérée, par rapport aux sujets ayant une fonction hépatique normale. La Cmax de l’upadacitinib était inchangée chez les sujets présentant une insuffisance hépatique légère et 43 % plus élevée chez les sujets présentant une insuffisance hépatique modérée par rapport aux sujets présentant une fonction hépatique normale. L’upadacitinib n’a pas été étudié chez les patients présentant une insuffisance hépatique sévère (grade C de Child Pugh).
Population pédiatrique
La pharmacocinétique et les concentrations à l’équilibre de l’upadacitinib sont similaires chez les adultes et les adolescents âgés de 12 à 17 ans atteints de dermatite atopique, de pelade et de vitiligo.
Chez les patients adolescents avec un poids compris entre 30 kg et < 40 kg et atteints de dermatite atopique, la posologie a été déterminée par modélisation de la pharmacocinétique de la population et en faisant des simulations. Aucune donnée d’exposition clinique n’est disponible chez les adolescents pesant moins de 40 kg et atteints de dermatite atopique.
Les expositions plasmatiques à l’upadacitinib (Cmax,ss et AUC24,ss) chez les patients pédiatriques atteints d’arthrite juvénile idiopathique polyarticulaire qui suivent le schéma posologique pédiatrique recommandé en fonction du poids devraient être similaires à l’exposition plasmatique cible chez les patients adultes atteints de polyarthrite rhumatoïde recevant la dose recommandée.
La pharmacocinétique de l’upadacitinib chez les patients pédiatriques âgés de moins de 2 ans ou pesant moins de 10 kg n’a pas été établie.
La pharmacocinétique de l’upadacitinib n’a pas encore été évaluée chez les patients pédiatriques atteints de rhumatisme psoriasique, de spondyloarthrite axiale, de rectocolite hémorragique et de la maladie de Crohn (voir rubrique 4.2).
La pharmacocinétique de l’upadacitinib chez les patients pédiatriques (âgés de moins de 12 ans) atteints de dermatite atopique, de pelade ou de vitiligo n’a pas été établie.
Facteurs intrinsèques
L’âge, le sexe, le poids, la race et l’appartenance ethnique n’ont pas eu d’effet cliniquement significatif sur l’exposition à l’upadacitinib chez les patients adultes. La pharmacocinétique de l’upadacitinib est cohérente entre les patients atteints de polyarthrite rhumatoïde, de rhumatisme psoriasique, de spondyloarthrite axiale, d’artérite à cellules géantes, de dermatite atopique, de pelade, de vitiligo de rectocolite hémorragique et de la maladie de Crohn.
Chez les patients pédiatriques atteints d’arthrite juvénile idiopathique polyarticulaire et ayant un poids corporel entre 11 kg et 114 kg, la clairance de l’upadacitinib a augmenté avec l’augmentation du poids corporel, ce qui soutient une posologie en fonction du poids (voir Tableau 1). L’âge (de 2 à < 18 ans) n’a aucun effet supplémentaire sur la pharmacocinétique de l’upadacitinib après avoir pris en compte de l’effet du poids corporel.
5.3 Données de sécurité préclinique
Les données non cliniques issues des études conventionnelles de pharmacologie de sécurité n’ont pas révélé de risque particulier pour l’homme. L’upadacitinib, à des expositions (sur la base de l’ASC) d’environ 4 et 10 fois la dose clinique de 15 mg, 2 et 5 fois la dose clinique de 30 mg et 1,7 et 4 fois la dose clinique de 45 mg chez des rats mâles et femelles Sprague-Dawley, respectivement, n’a pas été cancérogène lors d’une étude de 2 ans sur la cancérogénicité menée avec les rats Sprague-Dawley. L’upadacitinib n’a pas été cancérogène
dans le cadre d’une étude de cancérogénicité d’une durée de 26 semaines menée avec des souris transgéniques CByB6F1-Tg (HRAS)2Jic.
L’upadacitinib n’a été ni mutagène ni génotoxique d’après les résultats de tests in vitro et in vivo de mutations géniques et d’aberrations chromosomiques.
Dans une étude de fertilité et de développement embryonnaire précoce, l’upadacitinib n’a eu aucun effet sur la fertilité de rats mâles ou femelles à des expositions allant jusqu'à environ 17 fois (chez les mâles) et 34 fois (chez les femelles) la dose maximale recommandée chez l'homme (DMRH) de 45 mg en prenant en compte l'ASC. Les augmentations dose-dépendantes de résorptions fœtales associées à des pertes post-implantatoires dans cette étude sur la fertilité chez le rat, ont été attribuées aux effets tératogènes et aux effets sur le développement de l’upadacitinib. Aucun effet indésirable n’a été observé à des expositions en deçà de l’exposition clinique (basée sur l’ASC). Des pertes post-implantatoires ont été observées à des expositions représentant 9 fois l’exposition clinique à la DMRH de 45 mg (basée sur l’ASC).
Dans les études sur le développement embryo-fœtal chez l'animal, l'upadacitinib a été tératogène à la fois chez les rats et les lapins. À des expositions de 1,6, 0,8 et 0,6 fois l’exposition clinique (basée sur l’ASC) aux doses respectives de 15, 30 et 45 mg (DMRH), l’upadacitinib a entraîné des augmentations de malformations du squelette chez les rats. Chez les lapins, une augmentation de l’incidence des malformations cardiovasculaires a été observée à 15, 7,6 et 6 fois l’exposition clinique aux doses respectives de 15, 30 et 45 mg (basée sur l’ASC).
Après l’administration d’upadacitinib à des rates allaitantes, les concentrations en upadacitinib dans le lait au cours du temps étaient généralement similaires à celles du plasma, avec une exposition environ 30 fois supérieure dans le lait par rapport au plasma maternel. Environ 97 % des substances apparentées à l’upadacitinib se trouvant dans le lait étaient la molécule d’origine, l’upadacitinib.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Contenu du comprimé
Cellulose microcristalline Hypromellose Mannitol Acide tartrique Silice colloïdale anhydre Stéarate de magnésium
Pelliculage
Alcool polyvinylique Macrogol Talc Dioxyde de titane (E171) Oxyde de fer noir (E172) (dosage 15 mg uniquement) Oxyde de fer rouge (E172) Oxyde de fer jaune (E172) (dosage 45 mg uniquement)
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
RINVOQ 15 mg comprimés à libération prolongée
Comprimés à libération prolongée en plaquettes : 2 ans Comprimés à libération prolongée en flacons : 3 ans
RINVOQ 30 mg comprimés à libération prolongée
Comprimés à libération prolongée en plaquettes : 2 ans Comprimés à libération prolongée en flacons : 3 ans
RINVOQ 45 mg comprimés à libération prolongée
Comprimés à libération prolongée en plaquettes : 2 ans Comprimés à libération prolongée en flacons : 3 ans
6.4 Précautions particulières de conservation
Ce médicament ne nécessite pas de conditions particulières de conservation en ce qui concerne la température.
Conserver dans l’emballage ou le flacon d’origine afin de le protéger de l’humidité. Maintenir le flacon hermétiquement fermé.
6.5 Nature et contenu de l’emballage extérieur
RINVOQ 15 mg comprimés à libération prolongée
Plaquettes calendaires en chlorure de polyvinyle/polyéthylène/polychlorotrifluoroéthylène - aluminium dans des boîtes contenant 28 ou 98 comprimés à libération prolongée, ou des emballages multiples contenant 84 (3 boîtes de 28) comprimés à libération prolongée.
Flacons en PEHD avec absorbeur d’humidité et bouchon en polypropylène dans une boîte contenant 30 comprimés à libération prolongée. Boîte de 1 flacon (30 comprimés à libération prolongée) ou de 3 flacons (90 comprimés à libération prolongée).
Toutes les présentations peuvent ne pas être commercialisées.
RINVOQ 30 mg comprimés à libération prolongée
Plaquettes calendaires en chlorure de polyvinyle/polyéthylène/polychlorotrifluoroéthylène - aluminium dans des boîtes contenant 28 ou 98 comprimés à libération prolongée.
Flacons en PEHD avec absorbeur d’humidité et bouchon en polypropylène dans une boîte contenant 30 comprimés à libération prolongée. Boîte de 1 flacon (30 comprimés à libération prolongée) ou de 3 flacons (90 comprimés à libération prolongée).
Toutes les présentations peuvent ne pas être commercialisées.
RINVOQ 45 mg comprimés à libération prolongée
Plaquettes calendaires en chlorure de polyvinyle/polyéthylène/polychlorotrifluoroéthylène - aluminium dans des boîtes contenant 28 comprimés à libération prolongée.
Flacons en PEHD avec absorbeur d’humidité et bouchon en polypropylène dans une boîte contenant 28 comprimés à libération prolongée.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/19/1404/001 EU/1/19/1404/002 EU/1/19/1404/003 EU/1/19/1404/004 EU/1/19/1404/005 EU/1/19/1404/006 EU/1/19/1404/007 EU/1/19/1404/008 EU/1/19/1404/009 EU/1/19/1404/010 EU/1/19/1404/011
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE
L’AUTORISATION
Date de première autorisation : 16 décembre 2019 Date du dernier renouvellement : 19 septembre 2024
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
1. DÉNOMINATION DU MÉDICAMENT
RINVOQ 1 mg/mL solution buvable
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque mL de solution buvable contient de l’upadacitinib hémihydraté, équivalent à 1 mg d’upadacitinib.
Excipient(s) à effet notoire
Chaque mL de solution buvable contient 0,3 mg de benzoate de sodium.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution buvable
Solution limpide, incolore à jaune pâle, avec un pH de 3,0 à 3,8.
4. INFORMATIONS CLINIQUES
4.1 Indication thérapeutique
RINVOQ est indiqué dans le traitement de l’arthrite juvénile idiopathique polyarticulaire active (polyarthrite à facteur rhumatoïde positif [FR+] ou négatif [FR-], oligoarthrite étendue), chez les patients âgés de 2 ans et plus qui ont présenté une réponse inadéquate ou une intolérance à un ou plusieurs traitements de fond (DMARDs). RINVOQ peut être utilisé en monothérapie ou en association avec le méthotrexate.
4.2 Posologie et mode d’administration
Le traitement par l’upadacitinib doit être initié et supervisé par un médecin spécialisé dans le diagnostic et le traitement de pathologies pour lesquelles l’upadacitinib est indiqué.
Posologie
La dose recommandée dépend du poids corporel.
Tableau 1 Dose d’upadacitinib chez les patients atteints d’arthrite juvénile idiopathique polyarticulaire âgés de deux ans et plus
| Poids du patient | Schéma posologique |
|---|---|
| 10 à < 20 kg | 3 mg (3 mL de solution buvable) deux fois par jour |
| 20 à < 30 kg | 4 mg (4 mL de solution buvable) deux fois par jour |
| ≥ 30 kg | 6 mg (6 mL de solution buvable) deux fois par jour ou 15 mg (un comprimé de 15 mg) une fois par jour |
RINVOQ comprimés et RINVOQ solution buvable ne sont pas bioéquivalents. Par conséquent, les deux formes pharmaceutiques ne sont donc pas interchangeables milligramme par milligramme.
Instauration du traitement
Le traitement ne doit pas être instauré chez les patients présentant un nombre absolu de lymphocytes (NAL) < 0,5 x 10⁹ cellules/L, un nombre absolu de neutrophiles (NAN) < 1 x 10⁹ cellules/L ou dont le taux d’hémoglobine (Hb) est < 8 g/dL (voir rubriques 4.4 et 4.8).
Interruption du traitement
Le traitement doit être interrompu si un patient développe une infection grave et ce jusqu’à ce que l’infection soit contrôlée.
L’interruption du traitement peut être nécessaire pour la gestion des résultats d’analyse anormaux décrits dans le Tableau 2.
Tableau 2 Paramètres biologiques et recommandations de surveillance
| Paramètres biologiques | Action | Recommandations de surveillance |
|---|---|---|
| Nombre Absolu de Neutrophiles (NAN) | Le traitement doit être interrompu si le NAN est < 1 x 10⁹ cellules/L et peut être redémarré dès que le NAN repasse au-dessus de cette valeur | Évaluer au départ, puis au plus tard 12 semaines après l’instauration du traitement. Par la suite, évaluer selon la prise en charge individuelle du patient. |
| Nombre Absolu de Lymphocytes (NAL) | Le traitement doit être interrompu si le NAL est < 0,5 x 10⁹ cellules/L et peut être redémarré dès que le NAL repasse au-dessus de cette valeur | |
| Hémoglobine (Hb) | Le traitement doit être interrompu si le taux d’Hb est < 8 g/dl et peut être redémarré dès que le taux d’Hb repasse au-dessus de cette valeur | |
| Transaminases hépatiques | Le traitement doit être interrompu temporairement si une lésion hépatique liée au médicament est suspectée | Évaluer au départ et ensuite selon la prise en charge habituelle du patient. |
| Lipides | Les patients doivent être pris en charge conformément aux recommandations cliniques | Évaluer 12 semaines après le début du traitement et ensuite conformément aux recommandations cliniques internationales sur l’hyperlipidémie |
| internationales sur l’hyperlipidémie |
|---|
Populations particulières
Insuffisance rénale
Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère ou modérée. Les données disponibles sont limitées sur l’utilisation de l’upadacitinib chez les patients ayant une insuffisance rénale sévère (voir rubrique 5.2). L’upadacitinib doit être utilisé avec précaution chez les patients atteints d’insuffisance rénale sévère. L’utilisation de l’upadacitinib n’a pas été étudiée chez les patients atteints d’insuffisance rénale terminale et n’est donc pas recommandée chez ces patients.
Insuffisance hépatique
Aucun ajustement posologique n’est nécessaire chez les patients ayant une insuffisance hépatique légère (grade A de Child-Pugh) ou modérée (grade B de Child-Pugh) (voir rubrique 5.2). L’upadacitinib ne doit pas être utilisé chez les patients ayant une insuffisance hépatique sévère (grade C de Child-Pugh) (voir rubrique 4.3).
Population pédiatrique
La tolérance et l’efficacité de RINVOQ chez les enfants pesant moins de 10 kg ou âgés de moins de 2 ans n’ont pas été établies. Aucune donnée n’est disponible.
Mode d’administration
RINVOQ solution buvable doit être pris deux fois par jour par voie orale avec ou sans aliments. RINVOQ solution buvable doit être administré à l’aide de l’adaptateur de flacon à insérer et de la seringue-doseuse pour administration orale fournis. Après avoir fixé la seringue à l’adaptateur, le flacon est retourné et le volume exact est prélevé. L’adaptateur de flacon est placé au niveau du col du flacon à la première utilisation et ne doit pas être retiré après avoir été inséré.
Pour les informations sur la préparation et l’administration de RINVOQ solution buvable, renvoyer le patient ou l’aidant vers les instructions d’utilisation dans la notice (section 7).
4.3 Contre-indications
• Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
• Tuberculose (TB) active ou infections graves actives (voir rubrique 4.4).
• Insuffisance hépatique sévère (voir rubrique 4.2).
• Grossesse (voir rubrique 4.6).
4.4 Mises en garde spéciales et précautions d’emploi
L’upadacitinib ne doit être utilisé qu’en l’absence d’alternative thérapeutique appropriée chez les patients suivants :
- les patients âgés de 65 ans et plus;
- les patients ayant des antécédents de maladie cardiovasculaire athérosclérotique ou d’autres facteurs de risque cardiovasculaire (tels que patients fumeurs ou anciens fumeurs de longue durée);
- les patients avec des facteurs de risque de tumeur maligne (par exemple, une tumeur maligne actuelle ou des antécédents de tumeur maligne)
Utilisation chez les patients âgés de 65 ans et plus
Compte tenu du risque accru d’événements indésirables cardiovasculaires majeurs, de tumeurs malignes, d’infections graves et de mortalité toutes causes confondues chez les patients âgés de 65 ans et plus, comme observé dans une grande étude randomisée avec le tofacitinib (un autre inhibiteur de Janus Kinase (JAK)), l’upadacitinib ne doit être utilisé chez ces patients qu’en l’absence d’alternative thérapeutique appropriée.
Chez les patients âgés de 65 ans et plus, le risque d’effet indésirable est plus élevé avec l’upadacitinib 30 mg une fois par jour. Par conséquent, la dose recommandée à long terme dans cette population est de 15 mg une fois par jour (voir rubriques 4.2 et 4.8).
Médicaments immunosuppresseurs
L’association avec d’autres immunosuppresseurs puissants, tels que l’azathioprine, la 6-mercaptopurine, la ciclosporine, le tacrolimus, et les DMARDs biologiques ou d’autres inhibiteurs de JAK n’a pas été évaluée dans les études cliniques et n’est pas recommandée car un risque d’immunosuppression supplémentaire ne peut pas être exclu.
Infections graves
Des infections graves et parfois fatales ont été rapportées chez des patients recevant de l’upadacitinib. Les infections graves les plus fréquentes rapportées avec l’upadacitinib sont la pneumonie (voir rubrique 4.8) et la cellulite. Des cas de méningite bactérienne et de septicémie ont été rapportés chez des patients recevant de l’upadacitinib. Parmi les infections opportunistes, la tuberculose, le zona multimétamérique, les candidoses buccales/œsophagiennes et la cryptococcose ont été rapportés avec l’upadacitinib.
L’upadacitinib ne doit pas être instauré chez les patients ayant une infection grave active, y compris des infections localisées (voir rubrique 4.3).
Les risques et les bénéfices du traitement doivent être évalués avant d’initier le traitement par l’upadacitinib chez les patients :
• ayant une infection chronique ou récurrente;
• ayant été exposés à la tuberculose;
• ayant des antécédents d’infection grave ou opportuniste;
• qui ont résidé ou voyagé dans des zones de tuberculose endémique ou de mycoses endémiques; ou
• ayant des affections sous-jacentes pouvant les prédisposer à une infection.
Les patients doivent faire l’objet d’une surveillance étroite pour détecter l’apparition de signes et de symptômes d’infection pendant et après le traitement par l’upadacitinib. Le traitement par l’upadacitinib doit être interrompu si un patient développe une infection grave ou opportuniste. Le patient qui développe une nouvelle infection au cours d’un traitement avec l’upadacitinib doit être soumis rapidement à des tests de diagnostic complets appropriés pour un patient immunodéprimé; un traitement antimicrobien approprié doit être instauré, le patient doit faire l’objet d’une surveillance étroite et le traitement par l’upadacitinib doit être interrompu si le patient ne répond pas au traitement antimicrobien. Le traitement par l’upadacitinib peut être repris une fois l’infection contrôlée.
Un taux plus élevé d’infections graves a été observé avec l’upadacitinib 30 mg par rapport à l’upadacitinib 15 mg.
Compte tenu de l’incidence plus élevée d’infections dans les populations de patients âgés et de patients diabétiques en général, des précautions doivent être prises lors du traitement de ces patients.
Chez les patients âgés de 65 ans et plus, l’upadacitinib ne doit être utilisé qu’en l’absence d’alternative thérapeutique appropriée (voir rubrique 4.2).
Tuberculose
Un dépistage de la tuberculose (TB) doit être effectué chez les patients avant de commencer un traitement par l’upadacitinib. L’upadacitinib ne doit pas être utilisé chez les patients souffrant d’une TB active (voir rubrique 4.3). Un traitement anti-TB doit être envisagé avant le début d’un traitement avec l’upadacitinib chez les patients présentant une TB latente précédemment non traitée ou chez les patients présentant des facteurs de risque pour une TB.
Une consultation chez un médecin spécialisé dans le traitement de la TB est recommandée pour décider s’il est approprié d’initier un traitement anti-TB pour un patient donné.
Les patients doivent faire l’objet d’une surveillance pour détecter l’apparition de signes et de symptômes d’une TB, y compris les patients dont le test de dépistage de la TB latente était négatif avant de commencer le traitement.
Réactivation virale
Des réactivations virales, incluant des cas de réactivation du virus de l’herpès (par exemple, un zona), ont été rapportées dans des études cliniques (voir rubrique 4.8). Le risque de zona semble être plus élevé chez les patients japonais traités par l’upadacitinib. Si un patient développe un zona, l’interruption du traitement avec l’upadacitinib doit être envisagée jusqu’à la résolution de l’épisode.
Le dépistage d’une hépatite virale et la surveillance d’une réactivation doivent être effectués avant le début du traitement avec l’upadacitinib et pendant le traitement. Les patients positifs pour l’anticorps anti-hépatite C et pour l’ARN du virus de l’hépatite C ont été exclus des études cliniques. Les patients positifs pour l’antigène de surface de l’hépatite B ou pour l’ADN du virus de l’hépatite B ont été exclus des études cliniques. Si l’ADN du virus de l’hépatite B est détecté au cours d’un traitement avec l’upadacitinib, un spécialiste du foie doit être consulté.
Vaccination
Aucune donnée n’est disponible en ce qui concerne la réponse à une vaccination par des vaccins vivants chez les patients recevant de l’upadacitinib. L’utilisation de vaccins vivants atténués pendant ou immédiatement avant un traitement avec l’upadacitinib n’est pas recommandée. Avant de commencer un traitement avec l’upadacitinib, il est recommandé que les patients soient à jour sur leurs vaccins, y compris des vaccinations prophylactiques contre le zona, conformément aux recommandations vaccinales en vigueur (voir rubrique 5.1).
Tumeurs malignes
Des cas de lymphome et d’autres tumeurs malignes ont été rapportés chez des patients recevant des inhibiteurs de JAK, y compris l’upadacitinib.
Au cours d’une grande étude randomisée contrôlée par traitement actif réalisée avec le tofacitinib (un autre inhibiteur de JAK) dans la polyarthrite rhumatoïde chez des patients âgés de 50 ans et plus et présentant au moins un facteur de risque cardiovasculaire supplémentaire, un taux plus élevé de tumeurs malignes, en particulier de cancers du poumon, de lymphomes et de cancers cutanés non-mélanome (CCNM) a été observé avec le tofacitinib comparativement aux inhibiteurs du TNF.
Un taux plus élevé de tumeurs malignes a été observé avec l’upadacitinib 30 mg par rapport à l’upadacitinib 15 mg.
Chez les patients âgés de 65 ans et plus, les patients fumeurs ou anciens fumeurs de longue durée, ou les patients présentant d’autres facteurs de risque de développer une tumeur maligne (par exemple,
ayant ou ayant eu une tumeur maligne), l’upadacitinib ne doit être utilisé qu’en l’absence d’alternative thérapeutique appropriée.
Cancer cutané non-mélanome (CCNM)
Des cancers cutanés non-mélanome (CCNM) ont été rapportés chez des patients traités avec l’upadacitinib (voir rubrique 4.8). Un taux plus élevé de CCNM a été observé avec l’upadacitinib 30 mg par rapport à l’upadacitinib 15 mg. Un examen cutané périodique est recommandé pour tous les patients, notamment ceux présentant des facteurs de risque de cancer cutané.
Anomalies hématologiques
Un Nombre Absolu de Neutrophiles (NAN) < 1 x 10⁹ cellules/l, un Nombre Absolu de Lymphocytes (NAL) < 0,5 x 10⁹ cellules/l et un taux d’hémoglobine < 8 g/dl ont été rapportés chez ≤ 1 % des patients dans les essais cliniques (voir rubrique 4.8). Le traitement ne doit pas être commencé ou doit être interrompu temporairement chez les patients présentant un NAN < 1 x 10⁹ cellules/l, un NAL < 0,5 x 10⁹ cellules/l ou un taux d’hémoglobine < 8 g/dl observés au cours du suivi de routine du patient (voir rubrique 4.2).
Perforations gastro-intestinales
Des cas de diverticulites et de perforations gastro-intestinales ont été rapportés lors des études cliniques et depuis la commercialisation (voir rubrique 4.8).
L’upadacitinib doit être utilisé avec précaution chez les patients pouvant présenter un risque de perforation gastro-intestinale (par exemple les patients présentant une diverticulose, ayant des antécédents de diverticulite ou prenant des anti-inflammatoires non stéroïdiens (AINS), des corticoïdes ou des opioïdes). Les patients atteints de maladie de Crohn active présentent un risque accru de développement d’une perforation intestinale. Les signes et symptômes abdominaux d’apparition récente doivent être évalués rapidement pour identifier précocement une diverticulite ou une perforation gastro-intestinale.
Evénements indésirables cardiovasculaires majeurs
Des événements indésirables cardiovasculaires majeurs (EICM) ont été observés dans les études cliniques de l’upadacitinib.
Au cours d’une grande étude randomisée contrôlée par traitement actif réalisée avec le tofacitinib (un autre inhibiteur de JAK) dans la polyarthrite rhumatoïde chez des patients âgés de 50 ans et plus et présentant au moins un facteur de risque cardiovasculaire supplémentaire, un taux plus élevé d’EICM (décès d’origine cardiovasculaire, infarctus du myocarde non fatal (IM) et accident vasculaire cérébral non fatal) a été observé avec le tofacitinib, comparativement aux inhibiteurs du TNF.
Par conséquent, chez les patients âgés de 65 ans et plus, les patients fumeurs ou anciens fumeurs de longue durée, et les patients présentant des antécédents de maladie cardiovasculaire athérosclérotique ou d’autres facteurs de risque cardiovasculaire, l’upadacitinib ne doit être utilisé qu’en l’absence d’alternative thérapeutique appropriée.
Lipides
Le traitement par l’upadacitinib a été associé à une augmentation dose-dépendante des paramètres lipidiques, notamment du cholestérol total, du cholestérol des lipoprotéines de basse densité (LDL) et du cholestérol des lipoprotéines de haute densité (HDL) (voir rubrique 4.8). En réponse à un traitement par statine, les élévations du cholestérol LDL sont revenues aux taux avant la mise sous traitement, bien que les preuves soient limitées. L’impact de ces hausses des paramètres lipidiques sur
la morbidité et la mortalité cardiovasculaire n’a pas été déterminé (voir rubrique 4.2 pour les recommandations de surveillance).
Élévation des transaminases hépatiques
Le traitement par l’upadacitinib a été associé à une incidence accrue de l’élévation des enzymes hépatiques par rapport au placebo (voir rubrique 4.8).
Les transaminases hépatiques doivent être évaluées à l’initiation et ensuite suivies selon la prise en charge de routine du patient. Une recherche rapide de la cause de l’élévation des enzymes hépatiques est recommandée pour identifier les cas potentiels de lésion hépatique induite par le médicament.
Si des augmentations d’ALAT ou d’ASAT sont observées au cours de la prise en charge de routine du patient et qu’une lésion hépatique induite par le médicament est suspectée, le traitement par l’upadacitinib doit être interrompu jusqu’à ce que ce diagnostic soit exclu.
Maladie thromboembolique veineuse
Des cas de thrombose veineuse profonde (TVP) et d’embolie pulmonaire (EP) ont été observés dans les études cliniques de l’upadacitinib.
Au cours d’une grande étude randomisée contrôlée par traitement actif réalisée avec le tofacitinib (un autre inhibiteur de JAK) chez des patients atteints de polyarthrite rhumatoïde âgés de 50 ans et plus et présentant au moins un facteur de risque cardiovasculaire supplémentaire, un taux plus élevé et dose-dépendant de maladie thromboembolique veineuse (MTEV) incluant des TVP et des EP a été observé avec le tofacitinib comparativement aux inhibiteurs du TNF.
Pour les patients présentant des facteurs de risque cardiovasculaire ou de tumeur maligne (voir rubrique 4.4 « Événements indésirables cardiovasculaires majeurs » et « Tumeurs malignes »), l’upadacitinib ne doit être utilisé qu’en l’absence d’alternative thérapeutique appropriée.
Chez les patients présentant des facteurs de risque connus de MTEV autres que les facteurs de risque cardiovasculaire et de tumeur maligne, l’upadacitinib doit être utilisé avec précaution. Les facteurs de risque de MTEV autres que les facteurs de risque cardiovasculaire ou de tumeur maligne comprennent les antécédents d’événements thromboemboliques veineux, les patients devant subir une intervention chirurgicale majeure, une immobilisation, l’utilisation de contraceptifs hormonaux combinés ou de traitements hormonaux substitutifs, et les troubles héréditaires de la coagulation. Les patients doivent être réévalués régulièrement au cours du traitement par l’upadacitinib afin de déceler des changements du risque de MTEV. Les patients présentant des signes et symptômes de MTEV doivent être évalués au plus vite et le traitement par l’upadacitinib doit être interrompu lorsqu’une MTEV est soupçonnée, quelle que soit la dose.
Occlusion veineuse rétinienne
Des cas d’occlusion veineuse rétinienne ont été rapportés chez des patients traités par des inhibiteurs de JAK, y compris l’upadacitinib. Il doit être conseillé aux patients de consulter rapidement un médecin en cas de symptômes évoquant une occlusion veineuse rétinienne.
Réactions d’hypersensibilité
Des réactions d’hypersensibilité graves telles que réactions anaphylactiques et angioœdème ont été rapportées chez des patients traités par l’upadacitinib. En cas de réaction d’hypersensibilité cliniquement significative, le traitement par l’upadacitinib doit être interrompu et un traitement approprié doit être instauré (voir rubriques 4.3 et 4.8).
Hypoglycémie chez les patients traités pour un diabète
Des cas d’hypoglycémie ont été rapportés suite à l’initiation des inhibiteurs de JAK, y compris l’upadacitinib, chez des patients traités pour le diabète. Une adaptation de la dose du traitement antidiabétique peut être nécessaire en cas d’hypoglycémie.
Excipients à effet notoire
Benzoate de sodium Ce médicament contient 0,3 mg de benzoate de sodium par mL.
Sodium Ce médicament contient moins de 1 mmol (23 mg) de sodium par mL, c’est-à-dire qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Effet potentiel d’autres médicaments sur la pharmacocinétique de l’upadacitinib
L’upadacitinib est métabolisé principalement par le CYP3A4. Par conséquent, les expositions plasmatiques à l’upadacitinib peuvent être affectées par les médicaments inhibant ou induisant fortement le CYP3A4.
Co-administration avec des inhibiteurs du CYP3A4
L’exposition à l’upadacitinib est augmentée en cas de co-administration avec des inhibiteurs puissants du CYP3A4 (tels que le kétoconazole, l’itraconazole, le posaconazole, le voriconazole, la clarithromycine et le pamplemousse). Dans une étude clinique, la co-administration d’upadacitinib et de kétoconazole a entraîné des augmentations respectives de 70 % et 75 % de la Cmax et de l’ASC de l’upadacitinib. Les comprimés d’upadacitinib15 mg une fois par jour ou des doses de 3 mg, 4 mg ou 6 mg de solution buvable deux fois par jour doivent être utilisés avec prudence chez les patients recevant un traitement chronique avec des inhibiteurs puissants du CYP3A4. Des alternatives aux puissants inhibiteurs du CYP3A4 doivent être envisagées en cas d’utilisation sur le long terme. Les aliments ou boissons contenant du pamplemousse doivent être évités pendant le traitement par l’upadacitinib.
Co-administration avec des inducteurs du CYP3A4
L’exposition à l’upadacitinib est diminuée en cas de co-administration avec des inducteurs puissants du CYP3A4 (tels que la rifampicine et la phénytoïne), ce qui peut entraîner une réduction de l’effet thérapeutique de l’upadacitinib. Dans une étude clinique, la co-administration d’upadacitinib après l’administration de plusieurs doses de rifampicine (puissant inducteur du CYP3A) a entraîné une diminution d’environ 50 % et 60 % de la Cmax et de l’ASC de l’upadacitinib, respectivement. Des modifications de l’activité de la maladie doivent être surveillées chez les patients si l’upadacitinib est co-administré avec de puissants inducteurs du CYP3A4.
Le méthotrexate et les médicaments modifiant le pH (par exemple, les antiacides ou les inhibiteurs de pompe à protons) n’ont aucun effet sur les expositions plasmatiques à l’upadacitinib.
Effet potentiel de l’upadacitinib sur la pharmacocinétique d’autres médicaments
L’administration de plusieurs comprimés de 30 mg ou de 45 mg d’upadacitinib une fois par jour chez des sujets sains a eu un effet limité sur l’exposition plasmatique au midazolam (substrat sensible du CYP3A) (diminution de 24 à 26 % de l’ASC et de la Cmax du midazolam), ce qui indique qu’un comprimé de 30 mg ou 45 mg d’upadacitinib une fois par jour peut avoir un faible effet d’induction sur le CYP3A. Dans une étude clinique, les ASC de la rosuvastatine et de l’atorvastatine ont été réduites de 33 % et 23 %, respectivement, et la Cmax de la rosuvastatine a été réduite de 23 % après l’administration de plusieurs comprimés de 30 mg d’upadacitinib une fois par jour chez des sujets sains. L’upadacitinib n’a eu aucun effet significatif sur la Cmax de l’atorvastatine ni sur les expositions
plasmatiques à l’orthohydroxyatorvastatine (principal métabolite actif de l’atorvastatine). L’administration de plusieurs comprimés de 45 mg d’upadacitinib une fois par jour chez des sujets sains a conduit à une augmentation limitée de l’ASC et de la Cmax du dextrométhorphane (substrat sensible du CYP2D6), de 30 % et 35 %, respectivement, ce qui indique qu’un comprimé 45 mg d’upadacitinib une fois par jour a un faible effet inhibiteur sur le CYP2D6. Aucun ajustement de la posologie n’est recommandé pour les substrats du CYP3A ou du CYP2D6, ni pour la rosuvastatine ou l’atorvastatine en cas de co-administration avec l’upadacitinib.
L’upadacitinib n’a aucun effet significatif sur les expositions plasmatiques à l’éthinylestradiol, au lévonorgestrel, au méthotrexate ou à des médicaments qui sont des substrats pour une métabolisation par le CYP1A2, le CYP2B6, le CYP2C9 ou le CYP2C19.
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer
Les femmes en âge de procréer doivent utiliser une contraception efficace pendant le traitement et pendant 4 semaines suivant la dernière dose d’upadacitinib. Les patientes pédiatriques et/ou leurs parents/entourage doivent être informé(e)s de la nécessité de contacter leur médecin traitant dès la ménarche chez la patiente en cours de traitement avec l’upadacitinib.
Grossesse
Il n’existe pas ou peu de données sur l’utilisation de l’upadacitinib chez la femme enceinte. Les études effectuées chez l’animal ont mis en évidence une toxicité sur la reproduction (voir rubrique 5.3). L’upadacitinib est tératogène chez le rat et le lapin, avec des effets sur les os du fœtus de rat et sur le cœur du fœtus de lapin lors d’une exposition in utero.
L’upadacitinib est contre-indiqué pendant la grossesse (voir rubrique 4.3).
Si une patiente tombe enceinte alors qu’elle prend de l’upadacitinib, les parents doivent être informés du risque potentiel pour le fœtus.
Allaitement
On ignore si l’upadacitinib et/ou des métabolites sont excrétés dans le lait humain. Les données pharmacodynamiques/toxicologiques disponibles chez les animaux ont montré que l’upadacitinib est excrété dans le lait (voir rubrique 5.3).
Un risque pour les nouveau-nés/nourrissons ne peut être exclu.
L’upadacitinib ne doit pas être utilisé pendant l’allaitement. Une décision doit être prise : soit d’interrompre l’allaitement, soit d’interrompre le traitement avec l’upadacitinib, en tenant compte des avantages de l’allaitement pour l’enfant et du bénéfice du traitement pour la femme.
Fertilité
L’effet de l’upadacitinib sur la fertilité humaine n’a pas été évalué. Les études chez l’animal n’ont mis en évidence aucun effet sur la fertilité (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
L’upadacitinib peut avoir un effet mineur sur l’aptitude à conduire des véhicules et à utiliser des machines car des sensations vertigineuses et des vertiges peuvent survenir pendant le traitement par RINVOQ (voir rubrique 4.8).
4.8 Effets indésirables
Résumé du profil de tolérance
Dans les essais cliniques contrôlés par placebo pour la polyarthrite rhumatoïde, le rhumatisme psoriasique et la spondyloarthrite axiale, les effets indésirables les plus fréquemment rapportés (≥2 % des patients dans au moins une des indications avec le taux le plus élevé parmi les indications présentées) avec l’upadacitinib 15 mg ont été les infections des voies respiratoires supérieures (19,5 %), l’augmentation de la créatine phosphokinase (CPK) dans le sang (8,6 %), l’augmentation de l’alanine transaminase (4,3 %), les bronchites (3,9 %), les nausées (3,5 %), la neutropénie (2,8 %), la toux (2,2 %), l’augmentation de l’aspartate transaminase (2,2 %) et l’hypercholestérolémie (2,2 %).
Dans les essais cliniques contrôlés par placebo pour la dermatite atopique, les effets indésirables les plus fréquemment rapportés (≥2 % des patients) avec l’upadacitinib 15 mg ou 30 mg ont été les infections des voies respiratoires supérieures (25,4 %), l’acné (15,1 %), l’herpès (8,4 %), les céphalées (6,3 %), l’augmentation de la créatine phosphokinase (CPK) dans le sang (5,5 %), la toux (3,2 %), la folliculite (3,2 %), les douleurs abdominales (2,9 %), les nausées (2,7 %), la neutropénie (2,3 %), la pyrexie (2,1 %) et la grippe (2,1 %).
Dans les essais cliniques contrôlés par placebo dans la rectocolite hémorragique et la maladie de Crohn en traitement d'induction et d'entretien, les effets indésirables les plus fréquemment rapportés (≥ 3 % des patients) avec l’upadacitinib 45 mg, 30 mg ou 15 mg ont été les infections des voies respiratoires supérieures (19,9 %), la pyrexie (8,7 %), l’augmentation de la CPK dans le sang (7,6 %), l’anémie (7,4 %), les céphalées (6,6 %), l'acné (6,3 %), le zona (6,1 %), la neutropénie (6,0 %), le rash (5,2 %), la pneumonie (4,1 %), l'hypercholestérolémie (4,0 %), la bronchite (3,9 %), l’augmentation de l’aspartate aminotransférase (3,9 %), la fatigue (3,9 %), la folliculite (3,6 %), l’augmentation de l’alanine aminotransférase (3,5 %), l'herpès (3,2 %) et la grippe (3,2 %).
Les effets indésirables graves les plus fréquents ont été les infections graves (voir rubrique 4.4).
Le profil de tolérance de l’upadacitinib lors d’un traitement à long terme a été généralement similaire au profil de tolérance observé pendant la phase contrôlée par placebo dans l’ensemble des indications.
Liste tabulée des effets indésirables
La liste suivante d’effets indésirables repose sur des études cliniques et sur l’expérience après commercialisation chez les adultes et les adolescents avec les comprimés d’upadacitinib. La fréquence des effets indésirables listés ci-dessous est définie selon la convention suivante : très fréquent (≥ 1/10); fréquent (≥ 1/100 à < 1/10); peu fréquent (≥ 1/1 000 à < 1/100); rare (≥ 1/10 000 à < 1/1 000). Les fréquences indiquées dans le Tableau 3 reposent sur les taux d’effets indésirables les plus élevés signalés avec RINVOQ dans les essais cliniques sur les maladies rhumatismales (comprimés de 15 mg), la dermatite atopique (comprimés de 15 mg et 30 mg), la pelade (comprimés de 15 mg et 30 mg), le vitiligo (comprimés de 15 mg), (la rectocolite hémorragique (comprimés de 15 mg, 30 mg et 45 mg) ou la maladie de Crohn (comprimés de 15 mg, 30 mg et 45 mg). Lorsque des différences notables de fréquence ont été observées entre les indications, ces différences sont présentées dans les notes en dessous du tableau.
Tableau 3 Effets indésirables
| Classe de système d’organe | Très fréquent | Fréquent | Peu fréquent | Rare |
|---|---|---|---|---|
| Infections et infestations | Infections des voies respiratoires supérieuresa | Bronchitea,b Zonaa Herpèsa Folliculite Grippe Infection des voies urinaires Pneumoniea,h | Candidose buccale Diverticulite Septicémie | |
| Tumeurs bénignes, malignes et non précisées (incluant kystes et polypes) | Cancer cutané non mélanomef | |||
| Affections hématologiques et du système lymphatique | Anémiea Neutropéniea Lymphopénie | |||
| Affections du système immunitaire | Urticairec,g | Réactions d’hypersensibilit é gravesa,e | ||
| Troubles du métabolisme et de la nutrition | Hypercholestérolé miea,b Hyperlipidémiea,b | Hypertriglycérid émie | ||
| Affections du système nerveux | Céphaléesa,j Sensations vertigineuses | |||
| Affections de l’oreille et du labyrinthe | Vertigesa | |||
| Affections respiratoires, thoraciques et médiastinales | Toux | |||
| Affections gastro-intestinales | Douleurs abdominalesa Nausées | Perforation gastro-intestinal ei | ||
| Affections de la peau et du tissu sous-cutané | Acnéa,c,d,g | Rasha | ||
| Affections des organes de reproduction et du sein | Changement de couleur du liquide séminall | |||
| Troubles généraux et anomalies au site d’administration | Fatigue Pyrexie Œdème périphériquea,k | |||
| Investigations | Augmentation de la CPK dans le sang Augmentation de l’ALATb Augmentation de l’ASATb Augmentation du poidsg | |||
| a Présentées par terme groupé | ||||
| Classe de système d’organe | Très fréquent | Fréquent | Peu fréquent | Rare |
|---|---|---|---|---|
| b Dans les essais sur la dermatite atopique, le nombre de bronchite, d’hypercholestérolémie, d’hyperlipidémie, d’augmentation de l’ALAT et d’augmentation de l’ASAT a été « peu fréquent ». c Dans les essais sur les maladies rhumatismales, le nombre a été « fréquent » pour l’acné et « peu fréquent » pour l’urticaire. d Dans les essais sur la rectocolite hémorragique, la fréquence a été définie comme « fréquent » pour l’acné. e Réactions d’hypersensibilité graves comprenant réaction anaphylactique et angioœdème f La plupart des évènements rapportés sont des carcinomes basocellulaires et des carcinomes épidermoïdes cutanés g Dans la maladie de Crohn, la fréquence a été définie comme « fréquent » pour l’acné et « peu fréquent » pour l’urticaire et l’augmentation du poids. h La pneumonie était fréquente dans la maladie de Crohn et peu fréquente dans les autres indications. i La fréquence est basée sur les essais cliniques dans la maladie de Crohn. j Les céphalées étaient très fréquentes dans l’essai sur l’artérite à cellules géantes. k La fréquence est basée sur l’essai dans l’artérite à cellules géantes. l Des cas de changement de couleur du liquide séminal, majoritairement en bleu et moins fréquemment en vert sont survenus, principalement chez des patients prenant upadacitinib pour la rectocolite hémorragique ou la maladie de Crohn. La signification clinique du changement de couleur du liquide séminal est inconnue. | ||||
Description des effets indésirables sélectionnés
Polyarthrite rhumatoïde
Infections
Dans les études cliniques contrôlées par placebo en association avec des DMARDs, la fréquence des infections pendant 12/14 semaines dans le groupe upadacitinib 15 mg était de 27,4 % par rapport à 20,9 % dans le groupe placebo. Dans des études contrôlées par le méthotrexate (MTX), la fréquence des infections pendant 12/14 semaines dans le groupe monothérapie upadacitinib 15 mg était de 19,5 % par rapport à 24,0 % dans le groupe MTX. Le taux global d’infections à long terme pour le groupe upadacitinib 15 mg au cours des cinq études cliniques de phase 3 (2 630 patients) était de 93,7 évènements pour 100 patients-années.
Dans des études cliniques contrôlées par placebo en association avec des DMARDs, la fréquence des infections graves pendant 12/14 semaines dans le groupe upadacitinib 15 mg était de 1,2 %, par rapport à 0,6 % dans le groupe placebo. Dans des études contrôlées par MTX, la fréquence des infections graves pendant 12/14 semaines dans le groupe monothérapie upadacitinib 15 mg était de 0,6 % par rapport à 0,4 % dans le groupe MTX. Le taux global d’infections graves à long terme pour le groupe upadacitinib 15 mg au cours des cinq études cliniques de phase 3 était de 3,8 événements pour 100 patients-années. L’infection grave la plus fréquente était la pneumonie. Le taux d’infections graves est resté stable lors d’une exposition à long terme.
Infections opportunistes (à l’exclusion de la tuberculose)
Dans les études cliniques contrôlées par placebo en association avec des DMARDs, la fréquence des infections opportunistes pendant 12/14 semaines dans le groupe upadacitinib 15 mg était de 0,5 %, par rapport à 0,3 % dans le groupe placebo. Dans des études contrôlées par MTX, il n’y a pas eu de cas d’infection opportuniste pendant 12/14 semaines dans le groupe monothérapie upadacitinib 15 mg et 0,2 % dans le groupe MTX. Le taux global d’infections opportunistes à long terme pour le groupe
upadacitinib 15 mg au cours des cinq études cliniques de phase 3 était de 0,6 événements pour 100 patients-années.
Le taux à long terme de zona pour le groupe upadacitinib 15 mg au cours des cinq études cliniques de phase 3 a été de 3,7 événements pour 100 patients-années. La plupart des cas de zona impliquaient un seul dermatome et étaient non graves.
Augmentation des transaminases hépatiques
Dans des études contrôlées par placebo en association avec des DMARDs, pendant 12/14 semaines, une augmentation de l’alanine transaminase (ALAT) et de l’aspartate transaminase (ASAT) ≥ 3 x la limite supérieure de la normale (LSN) dans au moins une mesure a été observée chez 2,1 % et 1,5 % des patients traités avec l’upadacitinib 15 mg, par rapport à 1,5 % et 0,7 %, respectivement, des patients traités avec le placebo. Sur les 22 cas d’augmentation des transaminases hépatiques, la plupart étaient asymptomatiques et transitoires.
Dans des études contrôlées par MTX, pendant 12/14 semaines, une augmentation d’ALAT et d’ASAT ≥ 3 x LSN dans au moins une mesure a été observée chez 0,8 % et 0,4 % des patients traités avec l’upadacitinib 15 mg, par rapport à 1,9 % et 0,9 %, respectivement, chez des patients traités au MTX.
La tendance et l’incidence de l’augmentation de l’ALAT/ASAT sont restées stables au cours du temps, y compris dans les études d’extension à long terme.
Augmentations des lipides
Le traitement avec l’upadacitinib 15 mg a été associé à des augmentations des paramètres lipidiques, incluant le cholestérol total, les triglycérides, le LDL- cholestérol et le HDL-cholestérol. Le rapport LDL/HDL n’a pas changé. Des augmentations ont été observées après 2 à 4 semaines de traitement et sont restées stables avec un traitement à long terme. Parmi les patients des études contrôlées dont les valeurs initiales étaient inférieures aux limites définies, un dépassement des limites définies a été observé au moins une fois pendant 12/14 semaines aux fréquences suivantes (y compris les patients qui ont une valeur élevée isolée) :
• Cholestérol total ≥ 5,17 mmol/l (200 mg/dl) : 62 % par rapport à 31 %, dans les groupes upadacitinib 15 mg et placebo, respectivement
• Cholestérol LDL≥ 3,36 mmol/l (130 mg/dl) : 42 % par rapport à 19 %, dans les groupes upadacitinib 15 mg et placebo, respectivement
• Cholestérol HDL ≥ 1,03 mmol/l (40 mg/dl) : 89 % par rapport à 61 %, dans les groupes upadacitinib 15 mg et placebo, respectivement
• Triglycérides ≥ 2,26 mmol/l (200 mg/dl) : 25 % par rapport à 15 %, dans les groupes upadacitinib 15 mg et placebo, respectivement
Créatine phosphokinase
Dans des études contrôlées par placebo en association avec des DMARDs, pendant 12/14 semaines, une augmentation des valeurs de CPK a été observée. Des augmentations de CPK > 5 x la limite supérieure de la normale (LSN) ont été rapportées chez 1,0 % et 0,3 % des patients pendant 12/14 semaines dans les groupes upadacitinib 15 mg et placebo, respectivement. La plupart des augmentations > 5 x LSN étaient transitoires et n’ont pas nécessité l’arrêt du traitement. Les valeurs moyennes de CPK ont augmenté après 4 semaines avec une augmentation moyenne de 60 U /l à 12 semaines, puis sont restées stables à des valeurs élevées par la suite, y compris avec un traitement prolongé.
Neutropénie
Dans les études contrôlées par placebo en association avec des DMARDs, pendant 12/14 semaines, une diminution du nombre de neutrophiles en dessous de 1 x 10⁹ cellules/L dans au moins une mesure est survenue chez 1,1 % et < 0,1 % des patients des groupes upadacitinib 15 mg et placebo, respectivement. Dans les études cliniques, le traitement a été interrompu en réponse à un NAN < 1 x 10⁹ cellules/L (voir rubrique 4.2). Le nombre moyen de neutrophiles a diminué en 4 à 8 semaines. La diminution du nombre de neutrophiles est restée stable à des valeurs inférieures à la valeur initiale au cours du temps, y compris avec un traitement prolongé.
Rhumatisme psoriasique
Globalement, le profil de tolérance observé chez les patients atteints de rhumatisme psoriasique actif traités avec l’upadacitinib 15 mg était similaire à celui observé chez les patients atteints de polyarthrite rhumatoïde. Un taux d’infections graves plus élevé (2,6 événements pour 100 patients-année et 1,3 événement pour 100 patients-année, respectivement) et une augmentation des transaminases hépatiques (élévations des ALAT de grade 3 et taux plus élevés 1,4 % et 0,4 %, respectivement) ont été observés chez les patients traités avec l’upadacitinib en association au MTX par rapport aux patients traités en monothérapie.
Spondyloarthrite axiale
Globalement, le profil de tolérance observé chez les patients atteints de spondyloarthrite axiale active traités avec l’upadacitinib 15 mg était similaire à celui observé chez les patients atteints de polyarthrite rhumatoïde.
Artérite à cellules géantes
Globalement, le profil de tolérance observé chez les patients atteints d’artérite à cellules géantes traités avec l’upadacitinib 15 mg était généralement similaire au profil de tolérance connu de l’upadacitinib.
Infections graves
Dans l’étude clinique contrôlée par placebo, la fréquence des infections graves sur 52 semaines était de 5,7 % dans le groupe upadacitinib 15 mg et de 10,7 % dans le groupe placebo. Le taux à long terme d’infections graves était de 5,9 événements pour 100 patients-années dans le groupe upadacitinib 15 mg et de 10,5 événements pour 100 patients-années dans le groupe placebo.
Infections opportunistes (à l’exclusion de la tuberculose)
Dans l’étude clinique contrôlée par placebo, la fréquence des infections opportunistes (à l’exclusion de la tuberculose et du zona) sur 52 semaines était de 1,9 % dans le groupe upadacitinib 15 mg et de 0,9 % dans le groupe placebo. Le taux à long terme d’infections opportunistes (à l’exclusion de la tuberculose et du zona) était de 1,8 événements pour 100 patients-années dans le groupe upadacitinib 15 mg et de 1,5 événements pour 100 patients-années dans le groupe.
Dans l’étude clinique contrôlée par placebo, la fréquence du zona sur 52 semaines était de 5,3 % dans le groupe upadacitinib 15 mg et de 2,7 % dans le groupe placebo. Le taux à long terme de zona dans le groupe upadacitinib 15 mg était de 5,9 événements pour 100 patients-années dans le groupe upadacitinib 15 mg et de 3,0 événements pour 100 patients-années dans le groupe placebo.
Dermatite atopique
Infections
Pendant la phase contrôlée par placebo des études cliniques, la fréquence des infections pendant 16 semaines dans les groupes upadacitinib 15 mg et 30 mg était, respectivement, de 39 %
et 43 %, contre 30 % dans le groupe placebo. Le taux à long terme d’infections dans les groupes upadacitinib 15 mg et 30 mg était, respectivement, de 98,5 et 109,6 événements pour 100 patients-années.
Dans les études cliniques contrôlées par placebo, la fréquence des infections graves pendant 16 semaines dans les groupes upadacitinib 15 mg et 30 mg était, respectivement, de 0,8 % et 0,4 %, contre 0,6 % dans le groupe placebo. Le taux à long terme d’infections graves dans les groupes upadacitinib 15 mg et 30 mg était, respectivement, de 2,3 et 2,8 événements pour 100 patients-années.
Infections opportunistes (à l’exclusion de la tuberculose)
Pendant la phase contrôlée par placebo des études cliniques, toutes les infections opportunistes signalées (à l’exclusion de la tuberculose et du zona) étaient des cas d’eczéma herpétiforme. La fréquence d’eczéma herpétiforme pendant 16 semaines dans les groupes upadacitinib 15 mg et 30 mg était respectivement de 0,7 % et 0,8 %, contre 0,4 % dans le groupe placebo. Le taux à long terme d’eczéma herpétiforme dans les groupes upadacitinib 15 mg et 30 mg était respectivement de 1,6 et 1,8 événement pour 100 patients-années. Un cas de candidose œsophagienne a été signalé avec l’upadacitinib 30 mg.
Le taux à long terme de zona dans les groupes upadacitinib 15 mg et 30 mg était respectivement de 3,5 et 5,2 événements pour 100 patients-années. La plupart des cas de zona impliquaient un seul dermatome et étaient non graves.
Anomalies biologiques
Les variations dose-dépendantes d’augmentation de l’ALAT et/ou d’augmentation de l’ASAT (≥ 3 x LSN), des paramètres lipidiques, des valeurs de la CPK (> 5 x LSN) et de la neutropénie (NAN < 1 x 10⁹ cellules/L) associées au traitement par l’upadacitinib ont été similaires à celles observées dans les études cliniques sur les maladies rhumatismales.
De faibles augmentations du LDL-cholestérol ont été observées après la semaine 16 dans les études sur la dermatite atopique. A la semaine 52, l’augmentation moyenne du LDL-cholestérol par rapport à l’inclusion était de 0,41 mmol/L pour upadacitinib 15 mg et de 0,56 mmol/L pour upadacitinib 30 mg.
Pelade
Le profil de tolérance de l’upadacitinib aux doses de 15 mg et de 30 mg observé chez les patients atteints de pelade était généralement similaire au profil de tolérance connu chez les patients atteints de dermatite atopique. Aucun nouveau signal de tolérance n’a été identifié.
Vitiligo
Le profil de tolérance de l’upadacitinib 15 mg observé chez les patients atteints de vitiligo était généralement similaire au profil de tolérance connu chez les patients atteints de dermatite atopique. Aucun nouveau signal de tolérance n’a été identifié. Une incidence accrue d’hypercholestérolémie a été observée chez les patients atteints de vitiligo traités avec l’upadacitinib 15 mg (3,4 %) comparativement au placebo (2,0 %).
Rectocolite hémorragique
Le profil de tolérance global observé chez les patients atteints de rectocolite hémorragique était généralement similaire à celui observé chez les patients atteints de polyarthrite rhumatoïde.
Un taux de zona plus élevé a été observé avec un traitement d’induction de 16 semaines qu’avec un traitement de 8 semaines.
Infections
Dans les études d’induction contrôlées par placebo, la fréquence des infections pendant 8 semaines dans le groupe upadacitinib 45 mg était de 20,7 %, contre 17,5 % dans le groupe placebo. Dans l'étude d’entretien contrôlée par placebo, la fréquence des infections pendant 52 semaines dans les groupes upadacitinib 15 mg et 30 mg était de 40,4 % et 44,2 %, respectivement, contre 38,8 % dans le groupe placebo. Le taux d’infections à long terme dans les groupes upadacitinib 15 mg et 30 mg était respectivement de 64,5 et 77,8 événements pour 100 patient-années.
Dans les études d’induction contrôlées par placebo, la fréquence des infections graves pendant 8 semaines était de 1,3 % dans le groupe upadacitinib 45 mg et dans le groupe placebo. Aucune infection grave supplémentaire n'a été observée pendant les 8 semaines supplémentaires de traitement par l’upadacitinib 45 mg. Dans l'étude d’entretien contrôlée par placebo, la fréquence des infections graves pendant 52 semaines dans les groupes upadacitinib 15 mg et 30 mg était de 3,6 % et 3,2 %, respectivement, contre 3,3 % dans le groupe placebo. Le taux d’infections graves à long terme dans les groupes upadacitinib 15 mg et 30 mg était, respectivement, de 3,0 et 4,6 événements pour 100 patient-années. L'infection grave la plus fréquemment rapportée dans les phases d'induction et d'entretien était la pneumonie à Covid-19.
Infections opportunistes (à l’exclusion de la tuberculose)
Dans les études d’induction contrôlées par placebo de 8 semaines, la fréquence des infections opportunistes (à l’exclusion de la tuberculose et du zona) dans le groupe upadacitinib 45 mg était de 0,4 %, contre 0,3 % dans le groupe placebo. Aucune infection opportuniste supplémentaire (à l’exclusion de la tuberculose et du zona) n'a été observée pendant les 8 semaines supplémentaires de traitement par l’upadacitinib 45 mg. Dans l'étude d’entretien contrôlée par placebo de 52 semaines, la fréquence des infections opportunistes (à l’exclusion de la tuberculose et du zona) dans les groupes upadacitinib 15 mg et 30 mg était de 0,8 % et 0,8 %, respectivement, contre 0,8 % dans le groupe placebo. Le taux d’infections opportunistes à long terme (à l’exclusion de la tuberculose et du zona) dans les groupes upadacitinib 15 mg et 30 mg était respectivement de 0,3 et 0,6 événement pour 100 patient-années.
Dans les études d’induction contrôlées par placebo de 8 semaines, la fréquence du zona dans le groupe upadacitinib 45 mg était de 0,6 %, contre 0 % dans le groupe placebo. La fréquence du zona était de 3,9 % pendant le traitement de 16 semaines par l’upadacitinib 45 mg. Dans l'étude d’entretien contrôlée par placebo de 52 semaines, la fréquence du zona dans les groupes upadacitinib 15 mg et 30 mg était de 4,8 % et 5,6 %, respectivement, contre 0 % dans le groupe placebo. Le taux de zona à long terme dans les groupes upadacitinib 15 mg et 30 mg était respectivement de 4,5 et 7,2 événements pour 100 patient-années.
Perforations gastro-intestinales
Au cours de la période d’entretien contrôlée par placebo, une perforation gastro-intestinale a été rapportée chez 1 patient recevant le placebo (1,5 pour 100 patients-années) et chez aucun patient traité par l’upadacitinib 15 mg ou 30 mg. Dans l’étude d’extension à long terme, 1 patient traité par l’upadacitinib 15 mg (0,1 pour 100 patients-années) et 1 patient traité par l’upadacitinib 30 mg (<0,1 pour 100 patients-années) ont rapporté des événements.
Anomalies biologiques
Dans les études cliniques d’induction et d’entretien, les variations des paramètres biologiques telles que l’augmentation de l’ALAT et/ou de l’ASAT (≥ 3 x LSN), des valeurs de la CPK (> 5 x LSN) et de la neutropénie (NAN < 1 x 10⁹ cellules/L) associées au traitement par l’upadacitinib ont été généralement similaires à celles observées dans les études cliniques sur les maladies rhumatismales et la dermatite atopique. Des variations dose-dépendantes de ces paramètres biologiques associées au traitement par l’upadacitinib 15 mg et 30 mg ont été observées.
Dans les études d’induction contrôlées par placebo jusqu’à 8 semaines, des diminutions du nombre de lymphocytes au-dessous de 0,5 x 10⁹ cellules/L lors d'au moins une mesure sont survenues chez 2,0 % et `0,8 % des patients des groupes upadacitinib 45 mg et placebo, respectivement. Dans l'étude d’entretien contrôlée par placebo jusqu’à 52 semaines, des diminutions du nombre de lymphocytes au-dessous de 0,5 x 10⁹ cellules/L lors d'au moins une mesure sont survenues chez 1,6 %, 1,2 % et 0,8 % des patients des groupes upadacitinib 15 mg, 30 mg et placebo, respectivement. Dans les études cliniques, le traitement a été interrompu suite à un NAL < 0,5 x 10⁹ cellules/L (voir rubrique 4.2). Aucune variation moyenne notable du nombre de lymphocytes n’a été observée au cours du temps pendant le traitement par l’upadacitinib.
Des élévations des paramètres lipidiques ont été observées à 8 semaines de traitement par l’upadacitinib 45 mg et sont généralement restées stables avec un traitement à plus long terme par l’upadacitinib 15 mg et 30 mg. Parmi les patients des études d’induction contrôlées par placebo dont les valeurs initiales étaient inférieures aux limites définies, un dépassement des limites définies a été observé au moins une fois pendant 8 semaines aux fréquences suivantes (y compris les patients qui ont une valeur élevée isolée) :
• Cholestérol total ≥ 5,17 mmol/l (200 mg/dl) : 49 % par rapport à 11 %, dans les groupes upadacitinib 45 mg et placebo, respectivement
• Cholestérol LDL ≥ 3,36 mmol/l (130 mg/dl) : 27 % par rapport à 9 %, dans les groupes upadacitinib 45 mg et placebo, respectivement
• Cholestérol HDL ≥ 1,03 mmol/l (40 mg/dl) : 79 % par rapport à 36 %, dans les groupes upadacitinib 45 mg et placebo, respectivement
• Triglycérides ≥ 2,26 mmol/l (200 mg/dl) : 6 % par rapport à 4 % dans les groupes upadacitinib 45 mg et placebo, respectivement
Maladie de Crohn
Globalement, le profil de tolérance observé chez les patients atteints de la maladie de Crohn traités par l’upadacitinib concordait avec le profil de tolérance connu du médicament.
Infections graves
Dans les études d’induction contrôlées par placebo, la fréquence des infections graves pendant 12 semaines dans le groupe upadacitinib 45 mg était de 1,9 % contre 1,7 % dans le groupe placebo. Dans l’étude d’entretien contrôlée par placebo, la fréquence des infections graves pendant 52 semaines dans les groupes upadacitinib 15 mg et 30 mg était de 3,2 % et 5,7 % respectivement, contre 4,5 % dans le groupe placebo. Chez les patients ayant répondu à l’upadacitinib 45 mg en traitement d’induction, le taux d’infections graves à long terme dans les groupes upadacitinib 15 mg et 30 mg était de 5,1 et 7,3 événements pour 100 patients-années respectivement. Les infections graves les plus fréquemment rapportées dans les études d’induction et d’entretien étaient les infections gastro-intestinales.
Perforations gastro-intestinales
Au cours de la période des études d’induction de phase 3 contrôlées par placebo, une perforation gastro-intestinale a été rapportée chez 1 patient (0,1%) traité par l’upadacitinib 45 mg et chez aucun patient recevant le placebo au terme des 12 semaines. Chez tous les patients traités par l’upadacitinib 45 mg (n=938) au cours des études d'induction, une perforation gastro-intestinale a été rapportée chez 4 patients (0,4%).
Au cours de la période à long terme contrôlée par placebo, une perforation gastro-intestinale a été rapportée chez 1 patient traité par placebo (0,7 pour 100 patients-années), 1 patient traité par l’upadacitinib 15 mg (0,4 pour 100 patients-années) et 1 patient traité par l’upadacitinib 30 mg (0,4 pour 100 patients-années). Parmi tous les patients recevant un traitement de secours par
l’upadacitinib 30 mg (n=336), une perforation gastro-intestinale a été rapportée chez 3 patients (0,8 pour 100 patients-années) au cours du traitement à long terme.
Anomalies biologiques
Dans les études cliniques d’induction et d’entretien, les variations des paramètres biologiques telles que l’augmentation de l’ASAT et/ou de l’ALAT (≥ 3 x LSN), des valeurs de la CPK (> 5 x LSN) et de la neutropénie (NAN < 1 x 10⁹ cellules/L) et des paramètres lipidiques associées au traitement par l’upadacitinib ont été généralement similaires à celles observées dans les études cliniques sur les maladies rhumatismales, la dermatite atopique et la rectocolite hémorragique. Des variations dose-dépendantes de ces paramètres biologiques associées au traitement par l’upadacitinib 15 mg et 30 mg ont été observées.
Dans les études d’induction contrôlées par placebo d’une durée allant jusqu’à 12 semaines, des diminutions du nombre de lymphocytes au-dessous de 0,5 x 10⁹ cellules/L lors d’au moins une mesure sont survenues chez 2,2 % et 2,0 % des patients des groupes upadacitinib 45 mg et placebo, respectivement. Dans l’étude d’entretien contrôlée par placebo d’une durée allant jusqu’à 52 semaines, des diminutions du nombre de lymphocytes au-dessous de 0,5 x 10⁹ cellules/L lors d’au moins une mesure sont survenues chez 4,6 %, 5,2 % et 1,8 % des patients des groupes upadacitinib 15 mg, 30 mg et placebo, respectivement. Dans les études cliniques, le traitement a été interrompu suite à un NAL < 0,5 x 10⁹ cellules/L (voir rubrique 4.2). Aucune variation moyenne notable du nombre de lymphocytes n’a été observée au cours du temps pendant le traitement par l’upadacitinib.
Dans les études d’induction contrôlées par placebo d’une durée allant jusqu’à 12 semaines, des diminutions du taux d’hémoglobine au-dessous de 8 g/dL lors d’au moins une mesure sont survenues chez 2,7 % et 1,4 % des patients des groupes upadacitinib 45 mg et placebo, respectivement. Dans l’étude d’entretien contrôlée par placebo d’une durée allant jusqu’à 52 semaines, des diminutions du taux d’hémoglobine au-dessous de 8 g/dL lors d’au moins une mesure sont survenues chez 1,4 %, 4,4 % et 2,8 % des patients des groupes upadacitinib 15 mg, 30 mg et placebo, respectivement. Dans les études cliniques, le traitement a été interrompu suite à un taux d’hémoglobine < 8 g/dL (voir rubrique 4.2). Aucune variation moyenne notable du taux d’hémoglobine n’a été observée au cours du temps pendant le traitement par l’upadacitinib.
Personnes âgées
D’après les données limitées chez des patients âgés de 65 ans et plus atteints de dermatite atopique, de rectocolite hémorragique ou de la maladie de Crohn, le taux global d’événements indésirables a été plus élevé avec la dose de 30 mg d’upadacitinib qu’avec la dose de 15 mg (voir rubrique 4.4).
Aucune donnée n’était disponible chez les patients âgés de 65 ans et plus atteints de pelade sévère.
Parmi les 612 patients traités dans les études cliniques de phase 3 sur le vitiligo, 55 étaient âgés de 65 ans ou plus, dont 36 ont été traités par l’upadacitinib 15 mg pendant la période contrôlée par placebo. Dans l’ensemble, les taux d’effets indésirables graves et sévères chez les patients âgés de 65 ans ou plus étaient comparables entre les groupes upadacitinib 15 mg et placebo.
Population pédiatrique
Arthrite juvénile idiopathique polyarticulaire
Au total, 122 patients pédiatriques (2 à < 18 ans) atteints d’arthrite juvénile idiopathique polyarticulaire ont été traités dans le cadre d’une étude en ouvert avec un seul bras représentant 254,6 patients-années d’exposition, parmi lesquels 113 ont été exposés à l’upadacitinib pendant au moins un an. Globalement, le profil de tolérance observé chez les patients pédiatriques atteints d’arthrite juvénile idiopathique polyarticulaire traités par l’upadacitinib concordait avec le profil de tolérance connu du médicament. Aucun nouveau signal de tolérance n’a été identifié.
Dermatite atopique
Au total, 541 adolescents âgés de 12 à 17 ans atteints de dermatite atopique ont été traités dans les études mondiales de phase 3 (n=343) et dans les sous-études complémentaires chez l’adolescent (n=198), parmi lesquels 264 ont été exposés à la dose de 15 mg et 265 ont été exposés à la dose de 30 mg. Le profil de tolérance de l’upadacitinib 15 mg et 30 mg chez les adolescents a été similaire à celui observé chez les adultes. Lors d’une exposition à long terme, l’effet indésirable papillome cutané a été rapporté chez 3,4 % et 6,8 % des patients adolescents atteints de dermatite atopique dans les groupes upadacitinib 15 mg et 30 mg, respectivement.
Pelade
Au total, 117 adolescents âgés de 12 à 17 ans atteints de pelade et pesant au moins 30 kg ont été traités par l’upadacitinib dans les études de phase 3 contrôlées par placebo, parmi lesquels 62 ont été exposés à la dose de 15 mg et 57 ont été exposés à la dose de 30 mg. Le profil de tolérance de l’upadacitinib 15 mg et 30 mg chez les adolescents a été similaire à celui observé chez les adultes.
Vitiligo
Au total, 52 adolescents âgés de 12 à 17 ans atteints de vitiligo pesant au moins 30 kg ont été traités avec l’upadacitinib 15 mg dans les études de phase 3, dont 37 ont reçu l’upadacitinib 15 mg pendant la période contrôlée par placebo. Le profil de tolérance de l’upadacitinib 15 mg observé chez les adolescents atteints de vitiligo était généralement similaire au profil de tolérance connu chez les adolescents atteints de dermatite atopique. Aucun nouveau signal de tolérance n’a été identifié. Aucun événement indésirable grave n’a été signalé dans la population adolescente traitée avec l’upadacitinib pendant la période contrôlée par placebo.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté viale système national de déclaration voir Annexe V.
4.9 Surdosage
L’upadacitinib a été administré dans le cadre d’études cliniques jusqu’à des doses correspondant à une ASC quotidienne équivalant à une libération prolongée de 60 mg une fois par jour. Les effets indésirables étaient comparables à ceux observés à des doses plus faibles et aucune toxicité spécifique n’a été identifiée. Environ 90 % d’upadacitinib dans la circulation systémique est éliminé dans les 24 heures suivant l’administration (dans la plage de doses évaluée dans les études cliniques). En cas de surdosage, il est recommandé de surveiller le patient pour détecter des signes et symptômes de réactions indésirables. Les patients qui présentent des effets indésirables doivent recevoir un traitement approprié.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Immunosuppresseurs, inhibiteurs des Janus Kinases (JAK), Code ATC : L04AF03
Mécanisme d’action
L’upadacitinib est un inhibiteur sélectif et réversible de Janus kinases (JAK). Les JAK sont des enzymes intracellulaires qui transmettent des signaux de cytokines ou de facteurs de croissance
impliqués dans un grand éventail de processus cellulaires, notamment les réponses inflammatoires, l’hématopoïèse et la surveillance immunitaire. La famille des enzymes JAK contient quatre membres, JAK1, JAK2, JAK3 et TYK2, qui travaillent par paires pour phosphoryler et activer des transducteurs de signal et activateurs de transcription (STAT). Cette phosphorylation, à son tour, module l’expression de gènes et la fonction cellulaire. JAK1 est important dans la signalisation des cytokines inflammatoires, tandis que JAK2 est important pour la maturation des globules rouges et que la signalisation via JAK3 joue un rôle dans la surveillance immunitaire et la fonction des lymphocytes.
Dans des tests sur cellules humaines, l’upadacitinib inhibe préférentiellement la signalisation par JAK1 ou JAK1/3 avec une sélectivité fonctionnelle par rapport aux récepteurs de cytokine qui effectuent une signalisation via des paires de JAK2.
Effets pharmacodynamiques
Inhibition de la phosphorylation de STAT3 induite par IL-6 et de STAT5 induite par IL-7
Chez des volontaires sains, l’administration d’upadacitinib (formulation à libération immédiate) a entraîné une inhibition dose et concentration-dépendante de la phosphorylation de STAT3 induite par l’IL-6 (JAK1/JAK2) et de STAT5 induite par l’IL-7 (JAK1/JAK3) dans le sang total. L’inhibition maximale a été observée 1 heure après l’administration de la dose, qui revient pratiquement à la valeur initiale à la fin de l’intervalle entre les doses.
Lymphocytes
Chez les patients atteints de polyarthrite rhumatoïde, le traitement avec l’upadacitinib a été associé à une légère augmentation transitoire du NAL moyen par rapport à la valeur initiale jusqu’à la semaine 36, qui est revenue progressivement au niveau de base ou proche du niveau de base avec la poursuite du traitement.
hsCRP
Chez les patients atteints de polyarthrite rhumatoïde, le traitement avec l’upadacitinib a été associé à une diminution par rapport à la valeur initiale des taux moyens de hsCRP dès la première semaine, qui a été maintenue avec la poursuite du traitement.
Etudes sur des vaccins
L’influence de l’upadacitinib sur la réponse humorale suite à l’administration d’un vaccin recombinant avec adjuvant contenant une glycoprotéine E du virus varicelle zona a été évaluée chez 93 patients atteints de polyarthrite rhumatoïde traités par upadacitinib 15 mg à dose stable. 98 % des patients étaient traités en association au méthotrexate. 49 % des patients étaient sous corticoïdes par voie orale à l’inclusion. Le critère principal était la proportion de patients ayant une réponse humorale satisfaisante définie comme une augmentation des niveaux d’anti-glycoprotéine E supérieure ou égale à 4 fois la concentration avant vaccination, à la semaine 16 (4 semaines après la 2e dose de vaccination). La vaccination des patients traités par l’upadacitinib 15 mg entraînait une réponse humorale satisfaisante chez 79 patients sur 90 (88 % [IC 95 % : 81,0; 94,5]) à la semaine 16.
L’influence de l’upadacitinib sur la réponse humorale suite à l’administration d’un vaccin inactivé pneumococcique polyosidique conjugué (13-valent, adsorbé) a été évaluée chez 111 patients atteints de polyarthrite rhumatoïde traités par upadacitinib 15 mg (n=87) ou 30 mg (n=24), à dose stable. 97 % des patients (n=108) étaient traités en association au méthotrexate. Le critère principal était la proportion de patients ayant une réponse humorale satisfaisante définie comme une augmentation de la concentration en anticorps à la semaine4 supérieure ou égale à 2 fois la valeur initiale pour au moins 6 des 12 antigènes pneumococciques (1, 3, 4, 5, 6B, 7F, 9V, 14, 18C, 19A, 19F, et 23F). Les résultats à la semaine 4 ont montré une réponse humorale satisfaisante chez 67,5 % (IC 95% : 57,4; 77,5) et chez 56,5 % (IC95% : 36,3; 76,8) des patients traités par upadacitinib 15 mg et 30 mg respectivement.
Efficacité et sécurité cliniques
Arthrite juvénile idiopathique polyarticulaire
L’efficacité de l’upadacitinib chez les patients pédiatriques atteints d’arthrite juvénile idiopathique polyarticulaire repose sur une extrapolation proportionnelle à l’exposition de l’efficacité établie de l’upadacitinib chez les patients adultes atteints de polyarthrite rhumatoïde. Ces données sont étayées par l’efficacité et la tolérance de l’upadacitinib évaluées dans une étude multicentrique, en ouvert, avec un seul bras menée chez 122 patients pédiatriques (2 à < 18 ans) atteints d’arthrite juvénile idiopathique polyarticulaire. Les sous-types de patients atteints d’arthrite juvénile idiopathique polyarticulaire à l’inclusion englobaient la forme polyarticulaire à facteur rhumatoïde négatif (67,2 %), la forme polyarticulaire à facteur rhumatoïde positif (16,4 %), la forme oligoarthrite étendue (14,8 %) et l’arthrite juvénile idiopathique systémique sans manifestations systémiques (1,6 %). Un total de 22,1 % des patients avaient reçu un traitement antérieur avec des DMARDs biologiques. Un total de 36,9 % des patients recevaient un traitement concomitant par méthotrexate à l’inclusion. Des changements de dose de méthotrexate ou des autres traitements associés (par exemple corticoïdes, AINS) étaient autorisés pendant l’étude. Tous les patients ont reçu des comprimés d’upadacitinib 15 mg une fois par jour ou une dose équivalente de solution buvable d’upadacitinib en fonction de leur poids deux fois par jour (voir rubrique 4.2) jusqu’à 156 semaines.
Réponse clinique
La proportion de patients présentant une réponse aux semaines 12 et 48 est indiquée dans le Tableau 4. L’efficacité a été globalement conforme à la réponse chez les patients adultes atteints de polyarthrite rhumatoïde.
Tableau 4 Réponse clinique
| Semaine 12 N=122 | Semaine 48 N=122 | |
|---|---|---|
| Réponse ACR 70 pédiatriquea | 66,4% | 79,5% |
| Rémission JADAS27-CRP b | 23,0% | 43,4% |
| Abréviations : a ACR 70 pédiatrique = amélioration selon l’American College of Rheumatology Paediatric ≥ 70 % b Rémission JADAS27-CRP = rémission selon le score Juvenile Arthritis Disease Activity Score 27 articulations, protéine C-réactive; définie par un score JADAS27-CRP ≤ 1 Les résultats de tous les critères d’évaluation sont rapportés à l’aide d’une imputation des non-répondeurs. | ||
Polyarthrite rhumatoïde
L’efficacité et la sécurité d’upadacitinib 15 mg une fois par jour ont été évaluées dans cinq études multicentriques de phase 3 randomisées, en double aveugle, chez des patients souffrant de polyarthrite rhumatoïde active modérée à sévère et répondant aux critères de classification ACR/EULAR 2010 (voir Tableau 5). Les patients âgés de 18 ans et plus pouvaient participer. La présence d’au moins 6 articulations douloureuses et 6 articulations gonflées et une preuve d’inflammation systémique basée sur l’augmentation de la hsCRP étaient requises à l’inclusion. Quatre études comprenaient des périodes d’extension à long terme pouvant aller jusqu’à 5 ans et une étude (SELECT-COMPARE) comprenait une période d’extension à long terme pouvant aller jusqu’à 10 ans.
L’analyse primaire de chacune de ces études incluait tous les sujets randomisés ayant reçu au moins 1 dose d’upadacitinib ou de placebo, et l’imputation pour non-répondeur a été utilisée pour les critères qualitatifs.
Dans les études de phase 3, l’efficacité observée avec upadacitinib 15 mg par jour était généralement similaire à celle observée avec upadacitinib 30 mg par jour.
Tableau 5 Résumé des essais cliniques
| Nom de l’étude | Population (n) | Groupes de traitement | Principales mesures de résultats |
|---|---|---|---|
| SELECT-EARLY | Naïve de MTXa (947) | • Upadacitinib 15 mg • Upadacitinib 30 mg • MTX Monothérapie | • Critère d’évaluation principal : rémission clinique (DAS28-CRP) à la semaine 24 • Faible activité de la maladie (DAS28-CRP) • ACR50 • Progression radiographique (mTSS) • Capacité fonctionnelle (HAQ-DI) • SF36 PCS |
| SELECT-MONOT HERAPY | MTX-RIb (648) | • Upadacitinib 15 mg • Upadacitinib 30 mg • MTX Monothérapie | • Critère d’évaluation principal : faible activité de la maladie (DAS28-CRP) à la semaine 14 • Rémission clinique (DAS28-CRP) • ACR20 • Capacité fonctionnelle (HAQ-DI) • SF36 PCS • Raideur matinale |
| SELECT-NEXT | csDMARD-RIc (661) | • Upadacitinib 15 mg • Upadacitinib 30 mg • Placebo En association avec des csDMARDs | • Critère d’évaluation principal : faible activité de la maladie (DAS28-CRP) à la semaine 12 • Rémission clinique (DAS28-CRP) • ACR20 • Capacité fonctionnelle (HAQ-DI) • SF36 PCS • Faible activité de la maladie (CDAI) • Raideur matinale • FACIT-F |
| SELECT-COMPA RE | MTX-RId (1 629) | • Upadacitinib 15 mg • Placebo • Adalimumab 40 mg En association au MTX | • Critère d’évaluation principal : rémission clinique (DAS28-CRP) à la semaine 12 • Faible activité de la maladie (DAS28-CRP) • ACR20 • Faible activité de la maladie (DAS28-CRP) par rapport à l’adalimumab • Progression radiographique (mTSS) • Capacité fonctionnelle (HAQ-DI) • SF36 PCS • Faible activité de la maladie (CDAI) • Raideur matinale • FACIT-F |
| SELECT-BEYON D | bDMARD-RIe (499) | • Upadacitinib 15 mg • Upadacitinib 30 mg • Placebo En association avec des csDMARDs | • Critère d’évaluation principal : faible activité de la maladie (DAS28-CRP) à la semaine 12 • ACR20 • Capacité fonctionnelle (HAQ-DI) • SF36 PCS |
Abréviations : ACR20 (ou 50) = amélioration selon l’American College of Rheumatology ≥ 20 % (ou ≥ 50 %); bDMARDs=traitement de fond biologique, CRP = protéine C réactive, DAS28 = Mesure de l’activité de la maladie sur 28 articulations, mTSS = score total de Sharp modifié, csDMARDs = traitement de fond conventionnel synthétique, HAQ-DI = indice d’évaluation de la capacité fonctionnelle, SF-36 PCS = Score des Composantes Physiques du questionnaire d’état de santé SF-36, CDAI = indice de l’activité clinique de la maladie, FACIT-F = Score d’évaluation fonctionnelle de la fatigue, RI = réponse inadéquate, MTX = méthotrexate, n= nombre randomisé a Les patients étaient naïfs de MTX ou n’avaient pas reçu plus de 3 doses hebdomadaires de MTX b Les patients avaient une réponse inadéquate au MTX c Les patients ayant eu une réponse inadéquate aux csDMARDs; les patients ayant déjà été exposés à au plus un bDMARDs étaient éligibles (jusqu’à 20 % du nombre total de patients) s’ils présentaient une exposition limitée (moins de 3 mois) ou s’ils devaient arrêter le traitement par bDMARDs à cause d’une intolérance. d Les patients ayant eu une réponse inadéquate au MTX; les patients ayant déjà été exposés à au plus un bDMARDs (à l’exception de l’adalimumab) étaient éligibles (jusqu’à 20 % du nombre total de patients participant à l’étude) s’ils présentaient une exposition limitée (< 3 mois) ou s’ils devaient arrêter le traitement par bDMARDs à cause d’une intolérance. e Les patients ayant eu une réponse inadéquate ou une intolérance à au moins un bDMARDs
Réponse clinique
Rémission et faible activité de la maladie
Dans les études, une proportion significativement plus élevée de patients traités par upadacitinib 15 mg ont atteint une faible activité de la maladie (DAS28-CRP ≤ 3,2) et une rémission clinique (DAS28-CRP < 2,6) par rapport au placebo, au MTX ou à l’adalimumab (Tableau 6). Par rapport à l’adalimumab, des taux significativement plus élevés de faible activité de la maladie ont été obtenus à la semaine 12 dans SELECT-COMPARE. Globalement, à la fois les taux de faible activité de la maladie et de rémission clinique étaient cohérents pour toutes les populations de patients, avec ou sans MTX. A 3 ans dans l’étude SELECT-COMPARE, 297 patients sur 651 (45,6 %) et 111 patients sur 327 (33,9 %) sont restés sous le traitement initial reçu lors de la randomisation, respectivement upadacitinib 15 mg ou adalimumab et dans l’étude SELECT-EARLY, 216 patients sur 317 (68,1 %) et 149 patients sur 315 (47,3 %) sont restés sous le traitement initial reçu lors de la randomisation, respectivement upadacitinib 15 mg ou MTX en monothérapie. La faible activité de la maladie et la rémission clinique ont été maintenues jusqu’à 3 ans chez les patients qui sont restés sous leur traitement initial.
Réponse ACR
Dans toutes les études, un nombre plus important de patients traités avec upadacitinib 15 mg ont obtenu des réponses ACR20, ACR50 et ACR70 à 12 semaines par rapport au placebo, au MTX ou à l’adalimumab (Tableau 6). Le délai d’apparition de l’efficacité a été rapide pour toutes les mesures, avec des réponses plus importantes observées dès la première semaine pour l’ACR20. Des taux de réponse durable ont été observés (avec ou sans MTX), avec des réponses ACR20/50/70 maintenues jusqu’à 3 ans chez les patients qui sont restés sous leur traitement initial.
Le traitement avec upadacitinib 15 mg, seul ou en association avec des csDMARDs a permis d’améliorer chaque composant de l’ACR, notamment le nombre d’articulations douloureuses et gonflées, les évaluations globales par le patient et par le médecin, le HAQ-DI, l’évaluation de la douleur et la hsCRP.
Tableau 6 Réponse et rémission
| Étude | SELECT EARLY Naïfs de MTX | SELECT MONO MTX-RI | SELECT NEXT csDMARD-RI | SELECT COMPARE MTX-RI | SELECT BEYOND bDMARD-RI | ||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| MTX | UPA 15 mg | MTX | UPA 15 mg | PBO | UPA 15 mg | PBO | UPA 15 mg | ADA 40 m g | PBO | UPA 15 mg | |||||||||||||||||
| N | 314 | 317 | 216 | 217 | 221 | 221 | 651 | 651 | 327 | 169 | 164 | ||||||||||||||||
| Semain e | |||||||||||||||||||||||||||
| LDA DAS28-CRP ≤ 3,2 (% de patients) | |||||||||||||||||||||||||||
| 12a/14b | 28 | 53g | 19 | 45e | 17 | 48e | 14 | 45e,h | 29 | 14 | 43e | ||||||||||||||||
| 24c/26d | 32 | 60f | 18 | 55g,h | 39 | ||||||||||||||||||||||
| 48 | 39 | 59g | 50h | 35 | |||||||||||||||||||||||
| CR DAS28-CRP <2,6 (% de patients) | |||||||||||||||||||||||||||
| 12a/14b | 14 | 36g | 8 | 28e | 10 | 31e | 6 | 29e,h | 18 | 9 | 29g | ||||||||||||||||
| 24c/26d | 18 | 48e | 9 | 41g,h | 27 | ||||||||||||||||||||||
| 48 | 29 | 49g | 38i | 28 | |||||||||||||||||||||||
| ACR20 (% de patients) | |||||||||||||||||||||||||||
| 12a/14b | 54 | 76g | 41 | 68e | 36 | 64e | 36 | 71e,j | 63 | 28 | 65e | ||||||||||||||||
| 24c/26d | 59 | 79g | 36 | 67g,i | 57 | ||||||||||||||||||||||
| 48 | 57 | 74g | 65i | 54 | |||||||||||||||||||||||
| ACR50 (% de patients) | |||||||||||||||||||||||||||
| 12a/14b | 28 | 52g | 15 | 42g | 15 | 38g | 15 | 45g,h | 29 | 12 | 34g | ||||||||||||||||
| 24c/26d | 33 | 60e | 21 | 54g,h | 42 | ||||||||||||||||||||||
| 48 | 43 | 63g | 49i | 40 | |||||||||||||||||||||||
| ACR70 (% de patients) | |||||||||||||||||||||||||||
| 12a/14b | 14 | 32g | 3 | 23g | 6 | 21g | 5 | 25g,h | 13 | 7 | 12 | ||||||||||||||||
| 24c/26d | 18 | 44g | 10 | 35g,h | 23 | ||||||||||||||||||||||
| 48 | 29 | 51g | 36h | 23 | |||||||||||||||||||||||
| CDAI ≤10 (% de patients) | |||||||||||||||||||||||||||
| 12a/14b | 30 | 46g | 25 | 35l | 19 | 40e | 16 | 40e,h | 30 | 14 | 32g | ||||||||||||||||
| 24c/26d | 38 | 56g | 22 | 53g,h | 38 | ||||||||||||||||||||||
| 48 | 43 | 60g | 47h | 34 | |||||||||||||||||||||||
| Abréviations : ACR20 (ou 50 ou 70) = amélioration selon l’American College of Rheumatology ≥ 20 % (ou ≥ 50 % ou ≥ 70 %); ADA = adalimumab; CDAI = indice de l’activité clinique de la maladie; CR = rémission clinique; CRP = protéine C-réactive, DAS28 = mesure de l’activité de la maladie sur 28 articulations; RI = Réponse Inadéquate; LDA = faible activité de la maladie; MTX = méthotrexate; PBO = placebo; UPA = upadacitinib a SELECT-NEXT, SELECT-EARLY, SELECT-COMPARE, SELECT-BEYOND b SELECT-MONOTHERAPY c SELECT-EARLY d SELECT-COMPARE e multiplicité contrôlée p ≤ 0,001 comparaison de l’upadacitinib par rapport au placebo ou au MTX f multiplicité contrôlée p ≤ 0,01 comparaison de l’upadacitinib par rapport au placebo ou au MTX g qualitatif p ≤ 0,001 comparaison de l’upadacitinib par rapport au placebo ou au MTX h qualitatif p ≤ 0,001 comparaison de l’upadacitinib par rapport à l’adalimumab i qualitatif p ≤ 0,01 comparaison de l’upadacitinib par rapport à l’adalimumab j qualitatif p < 0,05 comparaison de l’upadacitinib par rapport à l’adalimumab k qualitatif p ≤ 0,01 comparaison de l’upadacitinib par rapport au placebo ou au MTX l qualitatif p < 0,05 comparaison de l’upadacitinib par rapport au MTX Note : Les données à 48 semaines proviennent de l’analyse complète par groupe randomisé utilisant | |||||||||||||||||||||||||||
l’Imputation des Non Répondeurs
Réponse radiographique
L’inhibition de la progression des lésions articulaires structurales a été évaluée à l’aide du score total de Sharp modifié (mTSS) et de ses composants, du score d’érosion et du score de pincement articulaire, aux semaines 24/26 et 48, dans SELECT-EARLY et SELECT-COMPARE.
Le traitement avec upadacitinib 15 mg a entraîné une inhibition significativement plus importante de la progression des lésions articulaires structurales par rapport au placebo en association avec le MTX dans SELECT-COMPARE et en monothérapie par rapport au MTX dans SELECT-EARLY (Tableau 7). Les analyses des scores d’érosion et de pincement articulaire étaient cohérentes avec l’ensemble des scores. La proportion de patients sans progression radiographique (modification de mTSS ≤ 0) était significativement plus élevée avec upadacitinib 15 mg dans les deux études. L’inhibition de la progression des lésions articulaires structurales s’est maintenue jusqu’à la semaine 96 dans les deux études chez les patients qui sont restés sous leur traitement initial par upadacitinib 15 mg (d’après les résultats disponibles sur 327 patients dans SELECT-COMPARE et sur 238 patients dans SELECT-EARLY).
Tableau 7 Changements radiographiques
| Étude | SELECT EARLY Naïfs de MTX | SELECT COMPARE MTX-RI | ||||
|---|---|---|---|---|---|---|
| Groupe de traitement | MTX | UPA 15 mg | PBOa | UPA 15 mg | ADA 40 m g | |
| Score total de Sharp modifié, variation moyenne par rapport à l’inclusion | ||||||
| Semaine 24b/26c | 0,7 | 0,1f | 0,9 | 0,2g | 0,1 | |
| Semaine 48 | 1,0 | 0,03e | 1,7 | 0,3e | 0,4 | |
| Proportion de patients sans progression radiographiqued | ||||||
| Semaine 24b/26c | 77,7 | 87,5f | 76,0 | 83,5f | 86,8 | |
| Semaine 48 | 74,3 | 89,9e | 74,1 | 86,4e | 87,9 | |
| Abréviations : ADA = adalimumab; RI = répondeur inadéquate; MTX = méthotrexate; PBO = placebo; UPA= upadacitinib a Toutes les données du placebo à la semaine 48 sont calculées par l’extrapolation linéaire b SELECT-EARLY c SELECT-COMPARE d Absence de progression définie par une variation du mTSS ≤ 0 e qualitatif p ≤ 0,001 comparaison de l’upadacitinib par rapport au placebo ou au MTX f multiplicité contrôlée p ≤ 0,01 comparaison de l’upadacitinib par rapport au placebo ou au MTX g multiplicité contrôlée p ≤ 0,001 comparaison de l’upadacitinib par rapport au placebo ou au MTX | ||||||
Réponse fonctionnelle et résultats associés à l’état de santé
Le traitement par upadacitinib 15 mg, seul ou en association avec des csDMARDs, a entraîné une amélioration significativement plus importante de la capacité fonctionnelle par rapport à tous les comparateurs, telle que mesurée par le HAQ-DI (voir le Tableau 8). L’amélioration du HAQ-DI s’est maintenue jusqu’à 3 ans chez les patients qui sont restés sous leur traitement initial par upadacitinib 15 mg, d’après les résultats disponibles des études SELECT-COMPARE et SELECT-EARLY.
Tableau 8 Variation moyenne du HAQ-DIa,b par rapport à l’inclusion
| Étude | SELECT EARLY Naïfs de MTX | SELECT MONO MTX-RI | SELECT NEXT csDMARD-RI | SELECT COMPARE MTX-RI | SELECT BEYOND BIO-RI | ||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Groupe de traitement | MTX | UPA 15 m g | MTX | UPA 15 mg | PBO | UPA 15 mg | PBO | UPA 15 mg | ADA 40 mg | PBO | UPA 15 m g |
| N | 313 | 317 | 216 | 216 | 220 | 216 | 648 | 644 | 324 | 165 | 163 |
| Score à l’inclusion , moyenne | 1,6 | 1,6 | 1,5 | 1,5 | 1,4 | 1,5 | 1,6 | 1,6 | 1,6 | 1,6 | 1,7 |
| Semaine 1 2c/14d | -0,5 | -0,8h | -0,3 | -0,7g | -0,3 | -0,6g | -0,3 | -0,6g,i | -0,5 | -0,2 | -0,4g |
| Semaine 2 4e/26f | -0,6 | -0,9g | -0,3 | -0,7h,i | -0,6 | ||||||
| Abréviations : ADA = adalimumab; HAQ-DI = indice d’invalidité selon le questionnaire d’évaluation de l’état de santé; RI = répondeur inadéquate; MTX = méthotrexate; PBO = placebo; UPA = upadacitinib a Les données présentées sont des moyennes b Indice d’invalidité selon le questionnaire d’évaluation de l’état de santé : 0 = le meilleur, 3 = le pire; 20 questions; 8 catégories : s’habiller et faire sa toilette, se lever, manger, marcher, l’hygiène, tendre les bras pour attraper, saisir et les activités. c SELECT-EARLY, SELECT-NEXT, SELECT-COMPARE, SELECT-BEYOND d SELECT-MONOTHERAPY e SELECT-EARLY f SELECT-COMPARE g multiplicité contrôlée p ≤ 0,001 comparaison de l’upadacitinib par rapport au placebo ou au MTX h qualitatif p ≤ 0,001 comparaison de l’upadacitinib par rapport au placebo ou au MTX i qualitatif p ≤ 0,01 comparaison de l’upadacitinib par rapport à l’adalimumab | |||||||||||
Dans les études SELECT-MONOTHERAPY, SELECT-NEXT, et SELECT-COMPARE, le traitement avec upadacitinib 15 mg a entraîné une amélioration significativement plus importante de la durée moyenne de la raideur matinale des articulations par rapport au placebo ou au MTX.
Dans les études cliniques, les patients traités avec l’upadacitinib ont signalé une amélioration significative de la qualité de vie rapportée par le patient, mesurée à l’aide du score des composantes physiques du questionnaire d’état de santé SF-36 (Short Form Health Survey-36) comparé au placebo et au MTX. De plus, les patients traités par l’upadacitinib ont rapporté des améliorations significatives de la fatigue, mesurée à l’aide du score d’évaluation fonctionnelle de la fatigue (FACIT-F, Functional Assessment of Chronic Illness Therapy-Fatigue), par rapport au placebo.
Population pédiatrique L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats des études réalisées avec RINVOQ dans un ou plusieurs sous-groupes de la population pédiatrique souffrant d’arthrite idiopathique chronique (notamment la polyarthrite rhumatoïde, le rhumatisme psoriasique, la spondyloarthrite et l’arthrite juvénile idiopathique), de dermatite atopique, de pelade, de vitiligo, de rectocolite hémorragique ou de la maladie de Crohn (voir rubrique 4.2 pour plus d’informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Les expositions plasmatiques à l’upadacitinib sont proportionnelles à la dose dans l’intervalle de doses thérapeutiques. Les concentrations plasmatiques à l’équilibre sont atteintes en 4 jours avec une accumulation minimale après plusieurs administrations quotidiennes du comprimé.
RINVOQ comprimés et RINVOQ solution buvable ne sont pas bioéquivalents. Par conséquent, les deux formes pharmaceutiques ne sont donc pas interchangeables milligramme par milligramme (voir rubrique 4.2).
Absorption
Après administration orale de la solution buvable d’upadacitinib 6 mg, celui-ci est absorbé avec un Tmax médian d’1 heure. La co-administration de la solution buvable d’upadacitinib avec des aliments ne devrait pas avoir d’effet cliniquement significatif sur l’exposition à l’upadacitinib. Dans les essais cliniques, l’upadacitinib a été administré sans tenir compte des repas (voir rubrique 4.2). In vitro, l’upadacitinib est un substrat pour les transporteurs d’efflux P-gp et BCRP.
Distribution
L’upadacitinib est lié à 52 % aux protéines plasmatiques. L’upadacitinib se partage de manière similaire entre les composants cellulaires plasmatiques et sanguins, comme l’indique le rapport sang/plasma de 1,0.
Biotransformation Le métabolisme de l’upadacitinib est médié par le CYP3A4 avec une contribution mineure potentielle du CYP2D6. L’activité pharmacologique de l’upadacitinib est attribuée à la molécule d’origine. Dans une étude avec radiomarqueur chez l’homme, la molécule d’upadacitinib d’origine représentait 79 % de la radioactivité totale dans le plasma, tandis que le principal métabolite (produit obtenu par monooxydation puis glucuronidation) représentait 13 % de la radioactivité plasmatique totale. Aucun métabolite actif n’a été identifié pour l’upadacitinib.
Élimination
Après l’administration d’une dose unique de solution à libération immédiate de [14C]-upadacitinib, l’upadacitinib a été éliminé principalement sous la forme de la substance d’origine non modifiée dans les urines (24 %) et les fèces (38 %). Environ 34 % de la dose d’upadacitinib a été excrété sous forme de métabolites. La demi-vie d’élimination terminale moyenne de l’upadacitinib est de 6 heures.
Populations particulières
Insuffisance rénale
L’ASC de l’upadacitinib était plus élevée de 18 %, 33 % et 44 % chez les sujets présentant respectivement une insuffisance rénale légère (débit de filtration glomérulaire estimé de 60 à 89 ml/min/1,73 m2), modérée (débit de filtration glomérulaire estimé de 30 à 59 mL/min/1,73 m2) et sévère (débit de filtration glomérulaire estimé de 15 à 29 mL/min/1,73 m2), par rapport aux sujets ayant une fonction rénale normale. La Cmax de l’upadacitinib était similaire chez les sujets ayant une fonction rénale normale ou altérée. L'insuffisance rénale légère ou modérée n'a pas d’effet cliniquement significatif sur l’exposition à l’upadacitinib (voir rubrique 4.2).
Insuffisance hépatique
Une insuffisance hépatique légère (grade A de Child Pugh) et modérée (grade B de Child Pugh) n’a pas d’effet cliniquement significatif sur l’exposition à l’upadacitinib. L’ASC de l’upadacitinib était plus élevée de 28 % et 24 % chez les sujets souffrant respectivement d’insuffisance hépatique légère et modérée, par rapport aux sujets ayant une fonction hépatique normale. La Cmax de l’upadacitinib était inchangée chez les sujets présentant une insuffisance hépatique légère et 43 % plus élevée chez les sujets présentant une insuffisance hépatique modérée par rapport aux sujets présentant une fonction hépatique normale. L’upadacitinib n’a pas été étudié chez les patients présentant une insuffisance hépatique sévère (grade C de Child Pugh).
Population pédiatrique
La pharmacocinétique et les concentrations à l’équilibre de l’upadacitinib sont similaires chez les adultes et les adolescents âgés de 12 à 17 ans atteints de dermatite atopique, de pelade ou de vitiligo. Chez les patients adolescents avec un poids compris entre 30 kg et < 40 kg et atteints de dermatite atopique, la posologie a été déterminée par modélisation de la pharmacocinétique de la population et en faisant des simulations. Aucune donnée d’exposition clinique n’est disponible chez les adolescents pesant moins de 40 kg et atteints de dermatite atopique.
Les expositions plasmatiques à l’upadacitinib (Cmax,ss et AUC24,ss) chez les patients pédiatriques atteints d’arthrite juvénile idiopathique polyarticulaire qui suivent le schéma posologique pédiatrique recommandé en fonction du poids devraient être similaires à l’exposition plasmatique cible chez les patients adultes atteints de polyarthrite rhumatoïde recevant la dose recommandée.
La pharmacocinétique de l’upadacitinib chez les patients pédiatriques âgés de moins de 2 ans ou pesant moins de 10 kg n’a pas été établie.
La pharmacocinétique de l’upadacitinib n’a pas encore été évaluée chez les patients pédiatriques atteints de rhumatisme psoriasique, de spondyloarthrite axiale, de rectocolite hémorragique et de la maladie de Crohn (voir rubrique 4.2).
La pharmacocinétique de l’upadacitinib chez les patients pédiatriques (âgés de moins de 12 ans) atteints de dermatite atopique, de pelade ou de vitiligo n’a pas été établie.
Facteurs intrinsèques
L’âge, le sexe, le poids, la race et l’appartenance ethnique n’ont pas eu d’effet cliniquement significatif sur l’exposition à l’upadacitinib chez les patients adultes.
Chez les patients pédiatriques atteints d’arthrite juvénile idiopathique polyarticulaire et ayant un poids corporel entre 11 kg et 114 kg, la clairance de l’upadacitinib a augmenté avec l’augmentation du poids corporel, ce qui soutient une posologie en fonction du poids (voir Tableau 1). L’âge (de 2 à < 18 ans) n’a aucun effet supplémentaire sur la pharmacocinétique de l’upadacitinib après avoir pris en compte l’effet du poids corporel.
5.3 Données de sécurité préclinique
Les données non cliniques issues des études conventionnelles de pharmacologie de sécurité n’ont pas révélé de risque particulier pour l’homme.
L’upadacitinib, à des expositions (sur la base de l’ASC) d’environ 4 et 10 fois la dose clinique du comprimé de 15 mg, 2 et 5 fois la dose clinique du comprimé de 30 mg et 1,7 et 4 fois la dose clinique du comprimé de 45 mg chez des rats mâles et femelles Sprague-Dawley, respectivement, n’a pas été cancérogène lors d’une étude de 2 ans sur la cancérogénicité menée avec les rats Sprague-Dawley. L’upadacitinib n’a pas été cancérogène dans le cadre d’une étude de cancérogénicité d’une durée de 26 semaines menée avec des souris transgéniques CByB6F1-Tg (HRAS)2Jic.
L’upadacitinib n’a été ni mutagène ni génotoxique d’après les résultats de tests in vitro et in vivo de mutations géniques et d’aberrations chromosomiques.
Dans une étude de fertilité et de développement embryonnaire précoce, l’upadacitinib n’a eu aucun effet sur la fertilité de rats mâles ou femelles à des expositions allant jusqu’à environ 17 fois (chez les mâles) et 34 fois (chez les femelles) la dose maximale recommandée chez l’homme (DMRH) du comprimé de 45 mg en prenant en compte l’ASC. Les augmentations dose-dépendantes de résorptions fœtales associées à des pertes post-implantatoires dans cette étude sur la fertilité chez le rat, ont été attribuées aux effets tératogènes et aux effets sur le développement de l’upadacitinib. Aucun effet indésirable n’a été observé à des expositions en deçà de l’exposition clinique (basée sur l’ASC). Des
pertes post-implantatoires ont été observées à des expositions représentant 9 fois l’exposition clinique à la DMRH du comprimé de 45 mg (basée sur l’ASC).
Dans les études sur le développement embryo-fœtal chez l'animal, l'upadacitinib a été tératogène à la fois chez les rats et les lapins. À des expositions de 1,6, 0,8 et 0,6 fois l’exposition clinique (basée sur l’ASC) aux doses respectives d’un comprimé de 15, 30 et 45 mg (DMRH), l’upadacitinib a entraîné des augmentations de malformations du squelette chez les rats. Chez les lapins, une augmentation de l’incidence des malformations cardiovasculaires a été observée à 15, 7, 6 et 6 fois l’exposition clinique aux doses respectives d’un comprimé de 15, 30 et 45 mg (basée sur l’ASC).
Après l’administration d’upadacitinib à des rates allaitantes, les concentrations en upadacitinib dans le lait au cours du temps étaient généralement similaires à celles du plasma, avec une exposition environ 30 fois supérieure dans le lait par rapport au plasma maternel. Environ 97 % des substances apparentées à l’upadacitinib se trouvant dans le lait étaient la molécule d’origine, l’upadacitinib.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
acide citrique, anhydre eau purifiée benzoate de sodium citrate de sodium, dihydraté sucralose
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
3 ans
Jeter la solution buvable restante 60 jours après ouverture du flacon.
6.4 Précautions particulières de conservation
Ce médicament ne nécessite pas de conditions particulières de conservation en ce qui concerne la température.
Conserver le flacon dans l’emballage extérieur, à l’abri de la lumière.
6.5 Nature et contenu de l’emballage extérieur
La solution buvable est fournie dans des flacons en PEHD munis d’un bouchon avec sécurité enfant.
Chaque flacon contient 180 mL de solution. Le flacon est dans une boîte contenant un adaptateur de flacon à insérer et une seringue-doseuse de 10 mL pour administration orale graduée en mL.
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/19/1404/012
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE
L’AUTORISATION
Date de première autorisation : 16 décembre 2019 Date du dernier renouvellement : 19 septembre 2024
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
ANNEXE II
A. FABRICANT(S) RESPONSABLE(S) DE LA LIBÉRATION DES LOTS
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET
D’UTILISATION
C. AUTRES CONDITIONS ET OBLIGATIONS DE L’AUTORISATION DE
MISE SUR LE MARCHÉ
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE UTILISATION SÛRE
ET EFFICACE DU MÉDICAMENT
A. FABRICANT(S) RESPONSABLE(S) DE LA LIBÉRATION DES LOTS
Nom et adresse des fabricants responsables de la libération des lots
AbbVie S.r.l. S.R. 148, Pontina, Km 52 SNC Aprilia (LT) 04011 ITALIE
AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen ALLEMAGNE
Le nom et l’adresse du fabricant responsable de la libération du lot concerné doivent figurer sur la notice du médicament.
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET D’UTILISATION
Médicament soumis à prescription médicale restreinte (voir annexe I : Résumé des Caractéristiques du Produit, rubrique 4.2).
C. AUTRES CONDITIONS ET OBLIGATIONS DE L’AUTORISATION DE MISE SUR
LE MARCHÉ
• Rapports périodiques actualisés de tolérance (PSUR)
Les exigences relatives à la soumission des PSURs pour ce médicament sont définies dans la liste des dates de référence pour l’Union (liste EURD) prévue à l’article 107 c, paragraphe 7, de la directive 2001/83/CE et ses actualisations publiées sur le portail web européen des médicaments.
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE UTILISATION SÛRE ET
EFFICACE DU MÉDICAMENT
• Plan de gestion des risques (PGR)
Le titulaire de l’autorisation de mise sur le marché réalise les activités de pharmacovigilance et interventions requises décrites dans le PGR adopté et présenté dans le Module 1.8.2 de l’autorisation de mise sur le marché, ainsi que toutes actualisations ultérieures adoptées du PGR.
De plus, un PGR actualisé doit être soumis :
• à la demande de l’Agence européenne des médicaments;
• dès lors que le système de gestion des risques est modifié, notamment en cas de réception de nouvelles informations pouvant entraîner un changement significatif du profil bénéfice/risque, ou lorsqu’une étape importante (pharmacovigilance ou réduction du risque) est franchie.
• Mesures additionnelles de réduction du risque Avant le lancement de RINVOQ dans chaque État membre, le titulaire de l’autorisation de mise sur le marché doit être d’accord sur le contenu et le format du programme éducatif, notamment les supports de communication, les modalités de distribution et tout autre aspect du programme, avec l’autorité compétente nationale.
L’objectif de ce programme est de sensibiliser les professionnels de santé et les patients sur les risques d’infections graves et opportunistes, y compris de tuberculose, de zona, de malformation fœtale (risque en cas de grossesse), d’évènements indésirables cardiovasculaires majeurs (EICM), de maladie thromboembolique veineuse (MTEV), de tumeur maligne et de perforation GI et sur la manière de gérer ces risques.
Le titulaire de l’autorisation de mise sur le marché veille à ce que, dans chaque État membre où RINVOQ est commercialisé, tous les professionnels de la santé et les patients/soignants susceptibles de prescrire, délivrer ou utiliser RINVOQ ont accès/reçoivent le matériel pédagogique suivant :
Le matériel pédagogique pour le médecin doit contenir :
• Le guide destiné aux professionnels de la santé.
• La carte patient.
La brochure destinée aux professionnels de santé doit contenir les éléments clés suivants : Texte introductif général indiquant que la mesure destinée aux professionnels de santé contient des informations importantes pour faciliter la discussion avec les patients lors de la prescription d’upadacitinib. La brochure indique également les mesures qui peuvent être prises pour réduire le risque pour un patient sur des aspects clés de la tolérance de l’upadacitinib :
• Libellé d’indication et posologie pour renforcer chez quel patient l’upadacitinib doit être utilisé
• Utilisation chez les patients de 65 ans et plus
• Information pour renforcer les risques chez ces patients et l’utilisation de la dose de 15 mg
o Texte pour les professionnels de santé pour informer les patients de l’importance de la carte patient.
• Risque d’infections graves et opportunistes, y compris de tuberculose
o Information sur le risque d’infections pendant le traitement par l’upadacitinib
o Information sur l’augmentation du risque d’infections graves chez les patients âgés de 65 ans et plus
o Détails sur la manière de réduire le risque d’infection par des mesures cliniques spécifiques (paramètres biologiques à utiliser lors de l’initiation du traitement par l’upadacitinib, dépistage de la tuberculose (TB), et vaccination conformément aux recommandations locales et interruption du traitement par l’upadacitinib en cas de développement d’une infection)
o Information sur la contre-indication chez les patients ayant une tuberculose active et la nécessité d’envisager un traitement anti-TB chez les patients ayant une tuberculose latente
o Information pour éviter les vaccins vivants (i.e. Zostavax) avant et pendant le traitement par l’upadacitinib
o Détails pour informer les patients des signes/symptômes d’infection à prendre en compte, afin que les patients puissent consulter un médecin rapidement.
• Risque de zona
o Information sur le risque de zona pendant le traitement par l’upadacitinib
o Détails pour informer les patients des signes/symptômes d’infection à prendre en compte, afin que les patients puissent consulter un médecin rapidement.
• Risque de malformation fœtale
o Information sur la tératogénicité de l’upadacitinib chez l’animal
o Détails sur la façon de réduire le risque d’exposition pendant la grossesse chez la femme en âge de procréer : l’upadacitinib est contre-indiqué pendant la grossesse; il est conseillé aux femmes en âge de procréer d’utiliser une contraception efficace pendant le traitement et pendant 4 semaines après la dernière dose d’upadacitinib et il est conseillé aux patientes d’informer immédiatement leurs médecins si elles pensent qu’elles pourraient être enceintes ou si la grossesse est confirmée.
• Risque d’évènements indésirables cardiovasculaires majeurs
o Rappel que chez les patients à risque élevé d’événement indésirable cardiovasculaire majeur, l’upadacitinib ne doit être utilisé qu’en l’absence d’alternative thérapeutique appropriée, avec des exemples de patients pouvant être à risque élevé.
o Information sur le risque d’hyperlipidémie pendant le traitement par l’upadacitinib
o Détails sur la surveillance des taux de lipides et la gestion de taux de lipides élevés en fonction des recommandations cliniques.
• Risque de thromboembolie veineuse (TEV)
o Exemples de facteurs de risque qui peuvent mettre un patient à un risque plus élevé d’évènements thromboemboliques veineux (TEV) et chez lesquels des précautions sont à prendre en cas d’utilisation d’upadacitinib
o Utilisation avec prudence chez les patients à risque élevé durant le traitement par l’upadacitinib
o Information sur la nécessité d’une réévaluation périodique des patients pour des changements de risque de TEV
o Information sur la nécessité de l’arrêt du traitement par l’upadacitinib, l’évaluation et le traitement approprié de la TEV en cas de caractéristiques cliniques de thrombose veineuse profonde ou d’embolie pulmonaire.
• Risque de tumeur maligne
o Chez les patients à risque élevé de tumeur maligne, l’upadacitinib ne doit être utilisé qu’en l’absence d’alternative thérapeutique appropriée, avec des exemples de patients pouvant être à risque élevé.
o Rappel de la nécessité d’examens périodiques de la peau pour les patients
• Risque de perforation gastro-intestinale
o L’upadacitinib doit être utilisé avec précaution chez les patients à risque de perforation gastro-intestinale, avec des exemples de patients pouvant être à risque.
o Rappel du fait que les patients présentant des signes et symptômes abdominaux d’apparition récente doivent être rapidement examinés afin d’identifier précocement une diverticulite ou une perforation gastro-intestinale.
o Information sur l’augmentation dose-dépendante d’infections graves et de zona avec l’upadacitinib.
o Information sur l’augmentation dose-dépendante des cancers cutanés non mélanome et des tumeurs malignes
o Information sur l’augmentation dose-dépendante des lipides plasmatiques avec l'upadacitinib.
o Information sur la dose de 30 mg non recommandée chez certaines populations (patients atteints d’insuffisance rénale sévère et patients traités par des inhibiteurs puissants du CYP3A4).
o Information pour renforcer le fait que la plus petite dose efficace d’upadacitinib doit être utilisée pour le traitement
La dose de 30 mg d’upadacitinib dans la pelade sévère
o Information sur l’augmentation dose-dépendante d’infections graves et de zona avec l’upadacitinib.
o Information sur l’augmentation dose-dépendante des lipides plasmatiques avec l'upadacitinib.
o Information sur la dose de 30 mg non recommandée chez certaines populations (patients atteints d’insuffisance rénale sévère et patients traités par des inhibiteurs puissants du CYP3A4).
o Information pour renforcer le fait que la plus petite dose efficace d’upadacitinib doit être utilisée pour le traitement
Information sur l’utilisation de l’upadacitinib dans la rectocolite hémorragique ou la maladie de Crohn modérées à sévères Rappel sur le fait que la posologie pour les phases d'induction et d'entretien doit être consulté dans l’information sur le produit. Information sur l’augmentation dose-dépendante des infections graves et des zona avec l’upadacitinib
o Information sur l’augmentation dose-dépendante des cancers cutanés non mélanome et des tumeurs malignes
o Rappel sur la dose d'induction et d'entretien dans certaines populations (patients traités par des inhibiteurs puissants du CYP3A4 et ceux atteints d'une insuffisance rénale sévère).
o Information pour renforcer le fait que la plus petite dose efficace d’upadacitinib doit être utilisée pour le traitement
Utilisation de l’upadacitinib chez les patients pédiatriques (enfants à partir de 2 ans et adolescents)
o Rappel du fait que les vaccins vivants et atténués (par exemple varicelle, ROR, BCG) peuvent être envisagés chez les patients pédiatriques, en fonction des recommandations locales. Information indiquant que ces vaccins ne doivent pas être administrés immédiatement avant ou pendant le traitement par l’upadacitinib.
o Information rappelant aux patients pédiatriques les risques potentiels en cas de grossesse et la nécessité d’utiliser de façon appropriée une contraception efficace.
o Information sur la nécessité de dire aux patientes pédiatriques n’ayant pas eu leurs premières règles, ou à leur entourage, d’informer leur médecin lorsque celles-ci surviendront.
Des instructions sur l’endroit où signaler les effets indésirables seront intégrées. Des instructions pour accéder aux informations numériques à destination des professionnels de santé seront intégrées, si applicable.
o L’information du patient doit contenir :
o La notice d’information du patient
o La carte patient
La carte patient doit contenir les messages clés suivants : Coordonnées du médecin prescripteur d’upadacitinib Texte indiquant que le patient doit porter à tout moment la carte patient et la partager avec les professionnels de santé impliqués dans ses soins (c’est-à-dire les médecins non-prescripteurs d’upadacitinib, les professionnels de santé de soins d’urgence, etc.) Description des signes/symptômes d’infections que le patient doit connaître afin de pouvoir alerter les professionnels de santé :
• Texte pour informer les patients et leurs professionnels de santé du risque des vaccins vivants lors d’un traitement par l’upadacitinib. Des exemples de vaccins vivants sont fournis.
• Texte pour indiquer aux patients d’informer les professionnels de santé s’ils ont des antécédents de tuberculose ou ont été en contact avec la tuberculose. Description de risques ciblés pour sensibiliser le patient et pour les professionnels de santé impliqués dans ses soins, notamment :
o Risque de maladie cardiaque - Description des signes/symptômes de maladie cardiaque que le patient doit connaître afin de pouvoir alerter le professionnel de santé
o Rappel qu’il faut utiliser un moyen de contraception, que l’upadacitinib est contre-indiqué pendant la grossesse et que le professionnel de santé doit être informé si elle tombe enceinte pendant le traitement avec l’upadacitinib
o Rappel d’informer leur professionnel de santé si l’enfant a ses premières règles pendant la prise de l’upadacitinib
o Description des signes/symptômes de thrombose veineuse profonde ou d’embolie pulmonaire que le patient doit connaître afin de pouvoir alerter le professionnel de santé
• Rappel du risque de tumeur maligne. Concernant le cancer cutané, rappel qu’il faut informer son médecin en cas de nouvelles lésions sur la peau.
• Risque de perforation de l’intestin – description des signes/symptômes dont le patient doit avoir connaissance, afin qu’il puisse alerter un professionnel de santé.
ANNEXE III - ÉTIQUETAGE ET NOTICE
A. ÉTIQUETAGE
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
Emballage des plaquettes (Emballage individuel)
1. DÉNOMINATION DU MÉDICAMENT
RINVOQ 15 mg comprimés à libération prolongée upadacitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé à libération prolongée contient de l’upadacitinib hémihydraté, équivalent à 15 mg d’upadacitinib.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
28 comprimés à libération prolongée
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Voie orale
Ne pas mâcher, écraser ou casser le comprimé. Avaler entier.
Code QR à inclure Pour plus d’informations sur RINVOQ, consultez le site www.rinvoq.eu
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver dans la plaquette d’origine à l’abri de l’humidité.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/19/1404/001
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
rinvoq 15 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
Emballage extérieur pour emballage multiple de 84 comprimés (avec le cadre bleu)
1. DÉNOMINATION DU MÉDICAMENT
RINVOQ 15 mg comprimés à libération prolongée upadacitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé à libération prolongée contient de l’upadacitinib hémihydraté, équivalent à 15 mg d’upadacitinib.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
Emballage multiple : 84 (3 boîtes de 28) comprimés à libération prolongée
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Voie orale
Ne pas mâcher, écraser ou casser le comprimé. Avaler entier.
Code QR à inclure Pour plus d’informations sur RINVOQ, consultez le site www.rinvoq.eu
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver dans la plaquette d’origine à l’abri de l’humidité.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/19/1404/003
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
rinvoq 15 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
Emballage intermédiaire d’emballage multiple de 84 comprimés (sans le cadre bleu)
1. DÉNOMINATION DU MÉDICAMENT
RINVOQ 15 mg comprimés à libération prolongée upadacitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé à libération prolongée contient de l’upadacitinib hémihydraté, équivalent à 15 mg d’upadacitinib.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
28 comprimés à libération prolongée. Composant d’un emballage multiple, ne peut être vendu séparément.
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Voie orale
Ne pas mâcher, écraser ou casser le comprimé. Avaler entier.
Code QR à inclure Pour plus d’informations sur RINVOQ, consultez le site www.rinvoq.eu
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver dans la plaquette d’origine à l’abri de l’humidité.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/19/1404/003
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
rinvoq 15 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
Emballage extérieur de 98 comprimés
1. DÉNOMINATION DU MÉDICAMENT
RINVOQ 15 mg comprimés à libération prolongée upadacitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé à libération prolongée contient de l’upadacitinib hémihydraté, équivalent à 15 mg d’upadacitinib.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
98 comprimés à libération prolongée.
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Voie orale
Ne pas mâcher, écraser ou casser le comprimé. Avaler entier.
Code QR à inclure Pour plus d’informations sur RINVOQ, consultez le site www.rinvoq.eu
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver dans la plaquette d’origine à l’abri de l’humidité.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/19/1404/005
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
rinvoq 15 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
Emballage interne de 49 comprimés (pour les boîtes de 98)
1. DÉNOMINATION DU MÉDICAMENT
RINVOQ 15 mg comprimés à libération prolongée upadacitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé à libération prolongée contient de l’upadacitinib hémihydraté, équivalent à 15 mg d’upadacitinib.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
49 comprimés à libération prolongée.
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Voie orale
Ne pas mâcher, écraser ou casser le comprimé. Avaler entier.
Code QR à inclure Pour plus d’informations sur RINVOQ, consultez le site www.rinvoq.eu
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver dans la plaquette d’origine à l’abri de l’humidité.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/19/1404/005
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
rinvoq 15 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
MENTIONS MINIMALES DEVANT FIGURER SUR LES PLAQUETTES OU LES FILMS THERMOSOUDÉS
Plaquette
1. DÉNOMINATION DU MÉDICAMENT
RINVOQ 15 mg comprimés à libération prolongée upadacitinib
2. NOM DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
AbbVie (logo)
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. AUTRE
Lu Ma Me Je Ve Sa Di
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
Emballage de flacons (emballage de 30 et 90)
1. DÉNOMINATION DU MÉDICAMENT
RINVOQ 15 mg comprimés à libération prolongée upadacitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé à libération prolongée contient de l’upadacitinib hémihydraté, équivalent à 15 mg d’upadacitinib.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
30 comprimés à libération prolongée 90 comprimés à libération prolongée
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Voie orale
Ne pas mâcher, écraser ou casser le comprimé. Avaler entier.
Ne pas avaler l’absorbeur d’humidité.
Code QR à inclure Pour plus d’informations sur RINVOQ, consultez le site www.rinvoq.eu
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver dans le flacon d’origine et maintenir le flacon hermétiquement fermé à l’abri de l’humidité.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/19/1404/002 EU/1/19/1404/004
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
rinvoq 15 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE INTERMÉDIAIRE
Étiquette du flacon
1. DÉNOMINATION DU MÉDICAMENT
RINVOQ 15 mg comprimés à libération prolongée upadacitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé à libération prolongée contient de l’upadacitinib hémihydraté, équivalent à 15 mg d’upadacitinib
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
30 comprimés à libération prolongée
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Voie orale
Ne pas mâcher, écraser ou casser le comprimé. Avaler entier.
Ne pas avaler l’absorbeur d’humidité.
Important à ouvrir
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver dans le flacon d’origine et maintenir le flacon hermétiquement fermé à l’abri de l’humidité.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
AbbVie (logo)
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
Emballage des plaquettes (Emballage individuel)
1. DÉNOMINATION DU MÉDICAMENT
RINVOQ 30 mg comprimés à libération prolongée upadacitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé à libération prolongée contient de l’upadacitinib hémihydraté, équivalent à 30 mg d’upadacitinib.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
28 comprimés à libération prolongée
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Voie orale
Ne pas mâcher, écraser ou casser le comprimé. Avaler entier.
Code QR à inclure Pour plus d’informations sur RINVOQ, consultez le site www.rinvoq.eu
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver dans la plaquette d’origine à l’abri de l’humidité.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/19/1404/006
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
rinvoq 30 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
Emballage extérieur de 98 comprimés
1. DÉNOMINATION DU MÉDICAMENT
RINVOQ 30 mg comprimés à libération prolongée upadacitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé à libération prolongée contient de l’upadacitinib hémihydraté, équivalent à 30 mg d’upadacitinib.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
98 comprimés à libération prolongée.
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Voie orale
Ne pas mâcher, écraser ou casser le comprimé. Avaler entier.
Code QR à inclure Pour plus d’informations sur RINVOQ, consultez le site www.rinvoq.eu
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver dans la plaquette d’origine à l’abri de l’humidité.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/19/1404/009
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
rinvoq 30 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
Emballage interne de 49 comprimés (pour les boîtes de 98)
1. DÉNOMINATION DU MÉDICAMENT
RINVOQ 30 mg comprimés à libération prolongée upadacitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé à libération prolongée contient de l’upadacitinib hémihydraté, équivalent à 30 mg d’upadacitinib.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
49 comprimés à libération prolongée.
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Voie orale
Ne pas mâcher, écraser ou casser le comprimé. Avaler entier.
Code QR à inclure Pour plus d’informations sur RINVOQ, consultez le site www.rinvoq.eu
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver dans la plaquette d’origine à l’abri de l’humidité.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/19/1404/009
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
rinvoq 30 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
MENTIONS MINIMALES DEVANT FIGURER SUR LES PLAQUETTES OU LES FILMS THERMOSOUDÉS
Plaquette
1. DÉNOMINATION DU MÉDICAMENT
RINVOQ 30 mg comprimés à libération prolongée upadacitinib
2. NOM DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
AbbVie (logo)
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. AUTRE
Lu Ma Me Je Ve Sa Di
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
Emballage de flacons (emballage de 30 et 90)
1. DÉNOMINATION DU MÉDICAMENT
RINVOQ 30 mg comprimés à libération prolongée upadacitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé à libération prolongée contient de l’upadacitinib hémihydraté, équivalent à 30 mg d’upadacitinib.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
30 comprimés à libération prolongée 90 comprimés à libération prolongée
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Voie orale
Ne pas mâcher, écraser ou casser le comprimé. Avaler entier.
Ne pas avaler l’absorbeur d’humidité.
Code QR à inclure Pour plus d’informations sur RINVOQ, consultez le site www.rinvoq.eu
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver dans le flacon d’origine et maintenir le flacon hermétiquement fermé à l’abri de l’humidité.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/19/1404/007 EU/1/19/1404/008
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
rinvoq 30 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE INTERMÉDIAIRE
Étiquette du flacon
1. DÉNOMINATION DU MÉDICAMENT
RINVOQ 30 mg comprimés à libération prolongée upadacitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé à libération prolongée contient de l’upadacitinib hémihydraté, équivalent à 30 mg d’upadacitinib
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
30 comprimés à libération prolongée
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Voie orale
Ne pas mâcher, écraser ou casser le comprimé. Avaler entier.
Ne pas avaler l’absorbeur d’humidité.
Important à ouvrir
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver dans le flacon d’origine et maintenir le flacon hermétiquement fermé à l’abri de l’humidité.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
AbbVie (logo)
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
Emballage des plaquettes/flacons
1. DÉNOMINATION DU MÉDICAMENT
RINVOQ 45 mg comprimés à libération prolongée upadacitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé à libération prolongée contient de l’upadacitinib hémihydraté, équivalent à 45 mg d’upadacitinib.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
28 comprimés à libération prolongée
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Voie orale
Ne pas mâcher, écraser ou casser le comprimé. Avaler entier.
Ne pas avaler l’absorbeur d’humidité.
Code QR à inclure Pour plus d’informations sur RINVOQ, consultez le site www.rinvoq.eu
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver dans la plaquette d’origine à l’abri de l’humidité. À conserver dans le flacon d’origine et conserver le flacon soigneusement fermé à l’abri de l’humidité.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/19/1404/010 EU/1/19/1404/011
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
rinvoq 45 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS MINIMALES DEVANT FIGURER SUR LES PLAQUETTES OU LES FILMS THERMOSOUDÉS
Plaquette
1. DÉNOMINATION DU MÉDICAMENT
RINVOQ 45 mg comprimés à libération prolongée upadacitinib
2. NOM DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
AbbVie (logo)
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. AUTRE
Lu Ma Me Je Ve Sa Di
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE INTERMÉDIAIRE
Étiquette du flacon
1. DÉNOMINATION DU MÉDICAMENT
RINVOQ 45 mg comprimés à libération prolongée upadacitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé à libération prolongée contient de l’upadacitinib hémihydraté, équivalent à 45 mg d’upadacitinib.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
28 comprimés à libération prolongée
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Voie orale
Ne pas mâcher, écraser ou casser le comprimé. Avaler entier.
Ne pas avaler l’absorbeur d’humidité.
Important à ouvrir
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver dans le flacon d’origine et conserver le flacon soigneusement fermé à l’abri de l’humidité.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
AbbVie (logo)
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
Emballage du flacon
1. DÉNOMINATION DU MÉDICAMENT
RINVOQ 1 mg/mL solution buvable upadacitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque mL de solution buvable contient 1 mg d’upadacitinib.
3. LISTE DES EXCIPIENTS
Contient du benzoate de sodium. Voir la notice pour plus d’information.
4. FORME PHARMACEUTIQUE ET CONTENU
solution buvable
1 flacon de 180 mL 1 adaptateur de flacon à insérer 1 seringue-doseuse de 10 mL pour administration orale
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Voie orale
Insérer l’adaptateur de flacon à la première utilisation. Ne pas enlever l’adaptateur après l’avoir inséré.
QR code à inclure Pour plus d’informations sur RINVOQ, consulter le site www.rinvoq.eu
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
Jeter 60 jours après la première ouverture. Date d’ouverture :
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
Conserver le flacon dans l’emballage extérieur à l’abri de la lumière.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/19/1404/012
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
rinvoq 1 mg/mL
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
| code-barres 2D portant l'identifiant unique inclus. | ||
|---|---|---|
| 18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS | ||
PC
SN NN
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE INTERMEDIAIRE
Étiquette du flacon
1. DÉNOMINATION DU MÉDICAMENT
RINVOQ 1 mg/mL solution buvable upadacitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque mL de solution buvable contient 1 mg d’upadacitinib.
3. LISTE DES EXCIPIENTS
Contient du benzoate de sodium. Voir la notice pour plus d’information.
4. FORME PHARMACEUTIQUE ET CONTENU
solution buvable
180 mL
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Voie orale
Insérer l’adaptateur de flacon à la première utilisation. Ne pas enlever l’adaptateur après l’avoir inséré.
Important à décoller
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
Jeter 60 jours après la première ouverture
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
Conserver le flacon dans l’emballage extérieur à l’abri de la lumière.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
AbbVie (logo)
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC
B. NOTICE
Notice : Information du patient
RINVOQ 15 mg comprimés à libération prolongée RINVOQ 30 mg comprimés à libération prolongée RINVOQ 45 mg comprimés à libération prolongée
upadacitinib
Veuillez lire attentivement cette notice avant de prendre ce médicament car elle contient des informations importantes pour vous.
- Gardez cette notice. Vous pourriez avoir besoin de la relire.
- Si vous avez d’autres questions, interrogez votre médecin, pharmacien ou infirmier/ère.
- Ce médicament vous a été personnellement prescrit. Ne le donnez pas à d’autres personnes. Il pourrait leur être nocif, même si les signes de leur maladie sont identiques aux vôtres.
- Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin, pharmacien ou infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
Que contient cette notice ?
1. Qu’est-ce que RINVOQ et dans quels cas est-il utilisé 2. Quelles sont les informations à connaître avant de prendre RINVOQ 3. Comment prendre RINVOQ 4. Quels sont les effets indésirables éventuels ? 5. Comment conserver RINVOQ 6. Contenu de l’emballage et autres informations
1. Qu’est-ce que RINVOQ et dans quels cas est-il utilisé
RINVOQ contient le principe actif upadacitinib. Il appartient à un groupe de médicaments appelés inhibiteurs de Janus kinases. En réduisant l’activité d’une enzyme appelée « Janus kinase » dans le corps, RINVOQ réduit l’inflammation dans les maladies suivantes :
• Polyarthrite rhumatoïde
• Rhumatisme psoriasique
• Arthrite juvénile idiopathique polyarticulaire
• Spondyloarthrite axiale
• Spondyloarthrite axiale non radiographique
• Spondylarthrite ankylosante (SA, spondyloarthrite axiale radiographique)
• Artérite à cellules géantes
• Dermatite atopique
• Pelade
• Vitiligo
• Rectocolite hémorragique
• Maladie de Crohn
Polyarthrite rhumatoïde RINVOQ est utilisé pour traiter les adultes ayant une polyarthrite rhumatoïde. La polyarthrite rhumatoïde est une maladie qui provoque une inflammation des articulations. Si vous avez une polyarthrite rhumatoïde active modérée à sévère, vous pouvez d’abord recevoir d’autres médicaments. Un de ces médicaments est habituellement le méthotrexate. Si ces médicaments ne fonctionnent pas assez bien, vous recevrez RINVOQ seul ou en association avec le méthotrexate pour traiter votre polyarthrite rhumatoïde.
RINVOQ peut aider à réduire la douleur, la raideur et le gonflement de vos articulations, à réduire la fatigue et à ralentir les lésions osseuses et cartilagineuses de vos articulations. Ces effets peuvent faciliter vos activités quotidiennes et ainsi améliorer votre qualité de vie.
Rhumatisme psoriasique RINVOQ est utilisé pour traiter les adultes atteints de rhumatisme psoriasique. Le rhumatisme psoriasique est une maladie qui provoque une inflammation des articulations et du psoriasis. Si vous avez un rhumatisme psoriasique actif, vous pouvez d’abord recevoir d’autres médicaments. Si ces médicaments ne fonctionnent pas assez bien, vous recevrez RINVOQ seul ou en association avec le méthotrexate pour traiter votre rhumatisme psoriasique.
RINVOQ peut aider à réduire la douleur, la raideur et le gonflement autour ou dans vos articulations, la douleur et la raideur de votre colonne vertébrale, les atteintes cutanées du psoriasis et la fatigue, et il peut aider à ralentir les lésions de l’os et du cartilage de vos articulations. Ces effets peuvent faciliter vos activités quotidiennes et ainsi améliorer votre qualité de vie.
Arthrite juvénile idiopathique polyarticulaire RINVOQ est utilisé pour traiter l’arthrite juvénile idiopathique polyarticulaire active chez les patients âgés de 2 ans et plus. L’arthrite juvénile idiopathique polyarticulaire est une maladie qui entraîne une inflammation des articulations. Si vous avez une arthrite juvénile idiopathique polyarticulaire active, vous pouvez d’abord recevoir d’autres médicaments. Si ces médicaments ne fonctionnent pas assez bien, vous recevrez RINVOQ seul ou en association avec le méthotrexate pour traiter votre arthrite juvénile idiopathique polyarticulaire.
RINVOQ peut aider à réduire la douleur, la raideur et le gonflement de vos articulations et à ralentir les lésions osseuses et cartilagineuses de vos articulations. Ces effets peuvent faciliter vos activités quotidiennes et ainsi améliorer votre qualité de vie liée à la santé.
Spondyloarthrite axiale (spondyloarthrite axiale non radiographique et spondylarthrite ankylosante) RINVOQ est utilisé pour traiter les adultes atteints de spondyloarthrite axiale. La spondyloarthrite axiale est une maladie qui entraîne principalement une inflammation au niveau de la colonne vertébrale. Si vous avez une spondyloarthrite axiale active, vous pouvez d’abord recevoir d’autres médicaments. Si ces médicaments ne fonctionnent pas assez bien, vous recevrez RINVOQ pour traiter votre spondyloarthrite axiale.
RINVOQ peut aider à réduire les douleurs de dos, la raideur et l’inflammation de votre colonne vertébrale. Ces effets peuvent faciliter vos activités quotidiennes et ainsi améliorer votre qualité de vie.
Artérite à cellules géantes RINVOQ est utilisé pour traiter les adultes atteints d’artérite à cellules géantes. L’artérite à cellules géantes est une maladie qui provoque une inflammation des vaisseaux sanguins affectant généralement les grandes et moyennes artères de la tête, du cou et des bras.
RINVOQ peut aider à contrôler les signes et symptômes de l’artérite à cellules géantes tels que maux de tête, sensibilité du cuir chevelu, douleur de la mâchoire et fatigue. Ces effets peuvent faciliter vos activités quotidiennes et ainsi améliorer votre qualité de vie. L'artérite à cellules géantes est souvent traitée à l’aide de médicaments appelés corticoïdes. Ils sont généralement efficaces, mais peuvent présenter des effets indésirables s’ils sont utilisés à doses élevées ou s’ils sont utilisés pendant longtemps. La réduction de la dose de corticoïdes peut aussi entraîner une poussée d’artérite à cellules géantes. L’ajout de RINVOQ au traitement peut permettre de réduire la durée d’utilisation des corticoïdes, tout en continuant à contrôler l’artérite à cellules géantes.
Dermatite atopique RINVOQ est utilisé pour traiter les adultes et les adolescents âgés de 12 ans et plus atteints de dermatite atopique modérée à sévère, également appelée eczéma atopique. RINVOQ peut être utilisé avec des médicaments contre l’eczéma qui s’appliquent sur la peau ou peut aussi être utilisé seul.
La prise de RINVOQ peut améliorer l’état de votre peau et réduire les démangeaisons et les poussées. RINVOQ peut aider à réduire les symptômes de douleur, d’anxiété et de dépression que les personnes atteintes de dermatite atopique peuvent ressentir. RINVOQ peut également aider à réduire vos troubles du sommeil et à améliorer votre qualité de vie en général.
Pelade RINVOQ est utilisé pour traiter les adultes et les adolescents âgés de 12 ans et plus atteints de pelade sévère. La pelade est une maladie au cours de laquelle le système immunitaire du corps attaque la racine des cheveux, entraînant une inflammation qui provoque une perte de cheveux et de poils sans cicatrice (potentiellement réversible) au niveau du cuir chevelu, du visage et/ou d’autres parties du corps.
La prise de RINVOQ peut aider à réduire l’inflammation à la racine des cheveux et des poils pour permettre leur repousse au niveau du cuir chevelu, des sourcils, des cils, de la barbe chez les hommes et d’autres parties du corps touchées par la pelade. La repousse des cheveux peut améliorer votre qualité de vie en général.
Vitiligo RINVOQ est utilisé pour traiter les adultes et les adolescents âgés de 12 ans et plus atteints de vitiligo. Le vitiligo est une maladie dans laquelle le système immunitaire de l’organisme attaque et détruit les cellules responsables de la production du pigment de la peau (appelé mélanine), ce qui provoque des taches blanches ou plus claires sur la peau.
RINVOQ peut aider à réduire la décoloration de la peau due au vitiligo et permettre à la peau de retrouver sa couleur. Cela peut rendre le vitiligo moins visible.
Rectocolite hémorragique La rectocolite hémorragique est une inflammation du gros intestin. RINVOQ est utilisé pour traiter les adultes atteints de rectocolite hémorragique qui n’ont pas suffisamment bien répondu à un traitement antérieur ou ne l’ont pas toléré.
RINVOQ peut aider à réduire les signes et les symptômes de la maladie tels que selles sanguinolentes, douleur abdominale, nécessité d’aller rapidement aux toilettes et nombre de fois où vous devez y aller. Ces effets peuvent vous permettre de mener vos activités quotidiennes normales et réduire votre fatigue.
Maladie de Crohn La maladie de Crohn est une maladie inflammatoire qui peut toucher toute partie de l’appareil digestif, mais qui touche le plus fréquemment l’intestin. RINVOQ est utilisé pour traiter les adultes atteints de la maladie de Crohn qui n’ont pas suffisamment bien répondu à un traitement antérieur ou ne l’ont pas toléré.
RINVOQ peut aider à réduire les signes et les symptômes de la maladie tels que la nécessité d’aller rapidement aux toilettes et le nombre de fois où vous devez y aller, les douleurs abdominales et l’inflammation de la muqueuse intestinale. Ces effets peuvent vous permettre de mener vos activités quotidiennes normales et réduire votre fatigue.
2. Quelles sont les informations à connaître avant de prendre RINVOQ
Ne prenez jamais RINVOQ
• si vous êtes allergique à l’upadacitinib ou à l’un des autres composants contenus dans ce médicament (mentionnés dans la rubrique 6)
• si vous avez une infection grave (comme une pneumonie ou une infection bactérienne de la peau)
• si vous avez une tuberculose (TB) active
• si vous avez de graves problèmes de foie
• si vous êtes enceinte (voir les rubriques Grossesse, allaitement et contraception)
Avertissements et précautions Adressez-vous à votre médecin ou à votre pharmacien avant de prendre RINVOQ ou pendant le traitement si :
• vous avez une infection ou avez souvent des infections. Informez votre médecin si vous avez des symptômes tels que fièvre, plaies, fatigue inhabituelle ou problèmes dentaires car ce sont peut-être des signes d’infection. RINVOQ peut réduire la capacité de votre corps à combattre les infections et peut donc aggraver une infection que vous avez déjà ou augmenter les risques d’avoir une nouvelle infection. Si vous avez du diabète ou êtes âgés de 65 ans ou plus, vous avez un risque plus élevé d’avoir des infections
• vous avez eu la tuberculose ou avez été en contact étroit avec une personne atteinte de tuberculose. Votre médecin vous fera passer un test de dépistage de la tuberculose avant de commencer le traitement par RINVOQ et pourra refaire un test pendant le traitement
• vous avez eu une infection à Herpes zoster (zona), parce que RINVOQ risque de la réactiver. Informez votre médecin si vous présentez une éruption cutanée douloureuse avec des cloques, ceci pouvant être des signes de zona
• vous avez déjà eu l’hépatite B ou C
• vous vous êtes fait récemment vacciner ou prévoyez de vous faire vacciner (immunisation) – car les vaccins vivants ne sont pas recommandés pendant l’utilisation de RINVOQ
• vous avez ou avez eu un cancer dans le passé, si vous êtes fumeur ou ancien fumeur. Votre médecin évaluera avec vous si RINVOQ est approprié
• de nouvelles modifications au niveau de votre peau apparaissent pendant ou après la prise de RINVOQ. Votre médecin peut vous recommander des examens réguliers de la peau pendant le traitement par RINVOQ car des cancers de la peau non mélanome ont été observés chez des patients traités par RINVOQvous avez ou avez eu des problèmes de cœur. Votre médecin évaluera avec vous si RINVOQ est approprié
• votre foie ne fonctionne pas aussi bien qu’il le devrait
• vous avez déjà eu des caillots sanguins dans les veines de vos jambes (thrombose veineuse profonde) ou de vos poumons (embolie pulmonaire) ou avez un risque plus élevé d’en développer (par exemple, si vous avez eu une intervention chirurgicale majeure récente, si vous prenez une contraception hormonale ou un traitement hormonal substitutif, si vous ou un membre de votre famille présentez un trouble de la coagulation sanguine). Votre médecin évaluera avec vous si RINVOQ est approprié. Informez votre médecin en cas d’essoufflement soudain ou de difficulté à respirer, de douleur dans la poitrine ou dans le haut du dos, de gonflement de la jambe ou du bras, de douleur ou de sensibilité de la jambe, ou de rougeur ou de décoloration de la jambe ou du bras, car cela peut être le signe de la présence de caillots sanguins dans les veines
• vous avez une modification soudaine de votre vue. Consultez un médecin immédiatement si vous présentez subitement des symptômes tels qu’une vision floue, une perte partielle ou totale de la vision car cela peut être le signe d’une obstruction de la circulation sanguine dans les yeux
• vous avez des problèmes rénaux
• vous présentez des douleurs abdominales inexpliquées, vous avez ou avez eu une diverticulite (inflammation douloureuse de petites poches dans la paroi de l’intestin) ou des ulcères gastriques ou intestinaux, ou vous prenez des anti-inflammatoires non stéroïdiens
• vous voyez de façon répétée un comprimé ou des morceaux de comprimé dans vos selles.
Si vous remarquez un des effets indésirables graves suivants, informez immédiatement un médecin :
• Symptômes tels que rash (urticaire), difficulté à respirer, ou gonflement des lèvres, de la langue ou de la gorge, vous pourriez avoir une réaction allergique. Certains patients prenant RINVOQ ont eu des réactions allergiques graves. Si vous avez un de ces symptômes durant le traitement par RINVOQ, arrêtez de prendre RINVOQ et demandez immédiatement une aide médicale d’urgence
• Douleur sévère de l’estomac en particulier si elle est accompagnée de fièvre, nausées et vomissements.
Tests sanguins Vous aurez besoin de faire des tests sanguins avant de commencer le traitement par RINVOQ ou pendant le traitement. Ceci permet de contrôler si le nombre de globules rouges dans le sang est bas (anémie), si le nombre de globules blancs dans le sang est bas (neutropénie ou lymphopénie), si le taux de lipides dans le sang est élevé (cholestérol) ou si les taux d’enzymes hépatiques sont élevés. Les tests ont pour but de vérifier que le traitement par RINVOQ ne pose pas de problème.
Personnes âgées Le taux d’infections est plus élevé chez les patients âgés de 65 ans et plus. Informez votre médecin dès que vous remarquez des signes ou symptômes d’infection.
Les patients âgés de 65 ans et plus peuvent avoir un risque accru d’infections, de problèmes de cœur y compris de crises cardiaques, et de certains types de cancer. Votre médecin évaluera avec vous si RINVOQ est approprié.
Enfants et adolescents
RINVOQ n’est pas recommandé chez les enfants de moins de 2 ans ou pesant moins de 10 kg atteints d’arthrite juvénile idiopathique polyarticulaire. Cela s’explique par le fait qu’il n’a pas été étudié dans ce groupe de patients.
RINVOQ n’est pas recommandé chez les enfants de moins de 12 ans ou les adolescents pesant moins de 30 kg atteints de dermatite atopique, de pelade ou de vitiligo. Cela s’explique par le fait qu’il n’a pas été étudié dans ce groupe de patients.
RINVOQ n’est pas recommandé chez les enfants et les adolescents de moins de 18 ans atteints de rhumatisme psoriasique, de spondyloarthrite axiale (spondyloarthrite axiale non radiographique et spondylarthrite ankylosante), de rectocolite hémorragique ou de la maladie de Crohn. Ceci s’explique par le fait qu’il n’a pas été étudié dans ce groupe d’âge.
Autres médicaments et RINVOQ Informez votre médecin ou pharmacien si vous prenez, avez récemment pris ou pourriez prendre tout autre médicament. En effet, certains médicaments peuvent réduire l’efficacité de RINVOQ ou augmenter le risque d’effets indésirables. Il est très important d’informer votre médecin ou votre pharmacien si vous prenez l’un des médicaments suivants :
• médicaments pour traiter les infections fongiques (tels que l’itraconazole, le posaconazole ou le voriconazole)
• médicaments pour traiter les infections bactériennes (tels que la clarithromycine)
• médicaments pour traiter le syndrome de Cushing (tels que le kétoconazole)
• médicaments pour traiter la tuberculose (tels que la rifampicine)
• médicaments pour traiter les convulsions ou les crises (tels que la phénytoïne)
• médicaments qui affectent votre système immunitaire (tels que l’azathioprine, la 6-mercaptopurine, la ciclosporine et le tacrolimus)
• médicaments qui peuvent augmenter le risque de perforations gastro-intestinales ou de diverticulite tels qu’anti-inflammatoires non stéroïdiens (habituellement utilisés pour traiter les douleurs et/ou l’inflammation des muscles ou des articulations), et/ou opioïdes (utilisés pour traiter les douleurs sévères) et/ou corticoïdes (habituellement utilisés pour traiter l’inflammation)
• médicaments pour traiter le diabète ou si vous êtes diabétique. Votre médecin pourra décider si vous avez besoin de moins de médicament antidiabétique pendant que vous prenez de l’upadacitinib. Si l’un des cas ci-dessus vous concerne ou en cas de doute, parlez-en à votre médecin ou à votre pharmacien avant de prendre RINVOQ.
Grossesse, allaitement et contraception
Grossesse RINVOQ ne doit pas être utilisé pendant la grossesse.
Allaitement Si vous allaitez ou envisagez d’allaiter, parlez-en à votre médecin avant de prendre ce médicament. Vous ne devez pas utiliser RINVOQ pendant l’allaitement, car on ignore si ce médicament passe dans le lait maternel. Vous et votre médecin devez décider si vous allaitez ou si vous utilisez RINVOQ. Vous ne devez pas faire les deux.
Contraception Si vous êtes une femme en âge de procréer, vous devez utiliser une méthode de contraception efficace pour éviter de tomber enceinte pendant le traitement par RINVOQ et pendant au moins 4 semaines après votre dernière dose de RINVOQ. Si vous tombez enceinte pendant cette période, vous devez immédiatement consulter votre médecin.
Si votre enfant a ses premières règles alors qu’elle prend RINVOQ, vous devez en informer le médecin.
Conduite de véhicules et utilisation de machines Ne pas conduire de véhicules ni utiliser de machines si vous ressentez des sensations vertigineuses ou de « tête qui tourne » (vertiges) quand vous prenez RINVOQ jusqu’à ce que ce soit résolu.
3. Comment prendre RINVOQ
Veillez à toujours prendre ce médicament en suivant exactement les indications de votre médecin ou pharmacien. Vérifiez auprès de votre médecin ou pharmacien en cas de doute.
Quelle quantité prendre
Si vous avez une polyarthrite rhumatoïde, un rhumatisme psoriasique, une spondyloarthrite axiale (spondyloarthrite axiale non radiographique et spondylarthrite ankylosante), une artérite à cellules géantes ou un vitiligo
La dose recommandée est d’un comprimé de 15 mg une fois par jour.
Si vous avez une arthrite juvénile idiopathique polyarticulaire
La dose recommandée est d’un comprimé de 15 mg une fois par jour pour les patients pesant au moins 30 kg.
Si vous avez une dermatite atopique
Adultes (de 18 à 64 ans): La dose recommandée est de 15 mg ou 30 mg, selon la prescription de votre médecin, sous la forme d’un comprimé une fois par jour. Votre médecin pourra augmenter ou diminuer votre dose en fonction de la façon dont vous répondez au médicament.
Adolescents (de 12 à 17 ans) pesant au moins 30 kg : La dose recommandée est d’un comprimé de 15 mg une fois par jour. Votre médecin pourra augmenter votre dose à un comprimé de 30 mg une fois par jour en fonction de la façon dont vous répondez au médicament.
Personnes âgées : Si vous êtes âgé(e) de 65 ans ou plus, la dose recommandée est de 15 mg une fois par jour.
Si vous avez une pelade
Adultes (de 18 à 64 ans) et adolescents (de 12 à 17 ans) pesant au moins 30 kg : La dose recommandée est d’un comprimé de 15 mg ou 30 mg une fois par jour, selon la prescription de votre médecin. Votre médecin pourra augmenter ou diminuer votre dose en fonction de la façon dont vous répondez au médicament.
Personnes âgées : Si vous êtes âgé(e) de 65 ans ou plus, la dose recommandée est de 15 mg une fois par jour.
Si vous avez une rectocolite hémorragique
La dose recommandée est d’un comprimé de 45 mg une fois par jour pendant 8 semaines. Votre médecin peut décider de prolonger la dose initiale de 45 mg pendant 8 semaines supplémentaires (pour un total de 16 semaines). Ceci sera suivi par un comprimé de 15 mg ou de 30 mg une fois par jour pour votre traitement d’entretien. Votre médecin pourra augmenter ou diminuer votre dose en fonction de la façon dont vous répondez au médicament.
Personnes âgées : Si vous êtes âgé(e) de 65 ans ou plus, la dose recommandée est de 15 mg une fois par jour pour votre traitement d’entretien.
Votre médecin pourra réduire votre dose si vous avez des problèmes rénaux ou si vous prenez certains médicaments.
Si vous avez la maladie de Crohn
La dose recommandée est d’un comprimé de 45 mg une fois par jour pendant 12 semaines. Ceci sera suivi par un comprimé de 15 mg ou de 30 mg une fois par jour pour votre traitement d’entretien. Votre médecin pourra augmenter ou diminuer votre dose en fonction de la façon dont vous répondez au médicament.
Personnes âgées : Si vous êtes âgé(e) de 65 ans ou plus, la dose recommandée est de 15 mg une fois par jour pour votre traitement d’entretien.
Votre médecin pourra réduire votre dose si vous avez des problèmes rénaux ou si vous prenez certains médicaments.
Comment prendre ce médicament
• Avalez le comprimé en entier avec de l’eau. Ne pas diviser, écraser, mâcher ou casser le comprimé avant de l’avaler, car cela pourrait modifier la quantité de médicament absorbée dans votre corps.
• Pour ne pas oublier de prendre RINVOQ, prenez-le à la même heure chaque jour.
• Les comprimés peuvent être pris avec ou sans nourriture.
• Ne pas avaler l’absorbeur d’humidité.
• Évitez les aliments ou les boissons contenant du pamplemousse pendant que vous prenez (ou êtes traité par) RINVOQ, car ils peuvent accroître le risque d’effets indésirables en augmentant la quantité de médicament dans votre organisme.
Si vous avez pris plus de RINVOQ que vous n’auriez dû Si vous avez pris plus de RINVOQ que vous n’auriez dû, contactez votre médecin. Vous pourriez ressentir certains des effets indésirables énumérés à la rubrique 4.
Si vous oubliez de prendre RINVOQ
• Si vous avez oublié une dose, prenez-la dès que vous vous en rendez compte.
• Si vous avez oublié de prendre votre dose pendant une journée entière, ne prenez pas la dose oubliée et ne prenez qu’une seule dose, comme d’habitude, le lendemain.
• Ne prenez pas une double dose pour compenser l’oubli d’un comprimé.
Si vous arrêtez de prendre RINVOQ N’arrêtez pas de prendre RINVOQ sauf si votre médecin vous dit de cesser de le prendre.
Comment ouvrir le flacon
Outil de coupe de feuille - sur le bouchon du
flacon
| 1. Comment percer la feuille | |
|---|---|
| 1a. Retirez le bouchon du flacon en appuyan | |
| dessus et tout en poussant, tournez le | |
1a. Retirez le bouchon du flacon en appuyant
bouchon dans le sens contraire des aiguilles
| d’une montre. | |
|---|---|
| 1b. Retournez le bouchon et placez l’outil de | |
| coupe près du bord du joint de la feuille. | |
1b. Retournez le bouchon et placez l’outil de
2. Appuyez pour faire un trou dans la feuille
et déplacez l’outil de coupe sur le bord de la
feuille pour continuer à couper la feuille.
3. Lorsque vous avez pris votre comprimé,
remettez le bouchon et fermez le flacon.
Si vous avez d’autres questions sur l’utilisation de ce médicament, demandez plus d’informations à votre médecin ou à votre pharmacien.
4. Quels sont les effets indésirables éventuels ?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
Effets indésirables graves Consultez votre médecin ou demandez immédiatement une aide médicale si vous présentez des signes de :
• infection telle qu’un zona ou une éruption cutanée douloureuse avec des cloques (Herpes zoster) – fréquent (peut affecter jusqu’à 1 personne sur 10)
• infection pulmonaire (pneumonie) pouvant provoquer un essoufflement, de la fièvre et une toux avec du mucus – fréquent (peut affecter jusqu’à 1 personne sur 10)
• infection dans le sang (septicémie) – peu fréquent (peut affecter jusqu’à 1 personne sur 100)
• réaction allergique (oppression thoracique, respiration sifflante, gonflement des lèvres, de la langue ou de la gorge, urticaire) – peu fréquent (peut affecter jusqu’à 1 personne sur 100)
Autres effets secondaires Consultez votre médecin si vous remarquez l’un des effets secondaires suivants :
Très fréquent (peut affecter plus de 1 personne sur 10)
• infections de la gorge et du nez
• acné
Fréquent (peut affecter jusqu’à 1 personne sur 10)
• cancer de la peau non mélanome
• toux
• fièvre
• boutons de fièvre (Herpes simplex)
• maux de ventre (nausées)
• augmentation d’une enzyme appelée créatine kinase, révélée par des tests sanguins
• nombre faible de globules blancs dans les analyses de sang
• augmentation des taux de cholestérol (un type de graisse dans le sang), révélée par des tests
• augmentation des taux d’enzymes hépatiques, révélée par des tests sanguins (signe de problèmes du foie)
• prise de poids
• inflammation (gonflement) des follicules pileux
• grippe
• anémie
• douleur au ventre (abdomen)
• fatigue (sensation de lassitude et de faiblesse inhabituelle)
• maux de tête (les maux de tête sont très fréquents dans l’artérite à cellules géantes)
• urticaire
• infection des voies urinaires
• éruption cutanée
• sensation de « tête qui tourne » (vertiges)
• sensations vertigineuses
• infection des poumons (bronchite)
• gonflement des pieds et des mains (œdème périphérique)
Peu fréquent (peut affecter jusqu’à 1 personne sur 100)
• mycose dans la bouche (plaques blanches dans la bouche)
• augmentation des taux de triglycérides (un type de graisse) dans le sang, révélée par des tests
• diverticulite (inflammation douloureuse de petites poches au niveau de la paroi de l’intestin)
• perforation gastro-intestinale (un trou dans l’intestin)
Rare (peut affecter jusqu’à 1 personne sur 1 000)
• changements de couleur du sperme (principalement en bleu et moins fréquemment en vert)
Effets secondaires supplémentaires chez les adolescents atteints de dermatite atopique
Fréquent
• verrues (papillome cutané)
Déclaration des effets secondaires Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin, pharmacien ou infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit enAnnexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver RINVOQ
Tenir ce médicament hors de la vue et de la portée des enfants.
N’utilisez pas ce médicament après la date de péremption indiquée sur la plaquette, l’étiquette et la boîte après EXP.
Ce médicament ne nécessite pas de conditions particulières de conservation en ce qui concerne la température.
À conserver dans l’emballage ou le flacon d’origine avec le bouchon hermétiquement fermé à l’abri de l’humidité.
Ne jetez aucun médicament au tout-à-l’égout ou avec les ordures ménagères. Demandez à votre pharmacien d’éliminer les médicaments que vous n’utilisez plus. Ces mesures contribueront à protéger l’environnement.
6. Contenu de l’emballage et autres informations
Ce que contient RINVOQ
La substance active est l’upadacitinib.
RINVOQ 15 mg comprimés à libération prolongée
• Chaque comprimé à libération prolongée contient de l’upadacitinib hémihydraté, équivalent à 15 mg d’upadacitinib.
• Les autres composants sont :
• Noyau du comprimé : cellulose microcristalline, mannitol, acide tartrique, hypromellose, silice colloïdale anhydre, stéarate de magnésium.
• Pelliculage : alcool polyvinylique, macrogol, talc, dioxyde de titane (E171), oxyde de fer rouge (E172), oxyde de fer noir (E172).
RINVOQ 30 mg comprimés à libération prolongée
• Chaque comprimé à libération prolongée contient de l’upadacitinib hémihydraté, équivalent à 30 mg d’upadacitinib.
• Les autres composants sont :
• Noyau du comprimé : cellulose microcristalline, mannitol, acide tartrique, hypromellose, silice colloïdale anhydre, stéarate de magnésium.
• Pelliculage : alcool polyvinylique, macrogol, talc, dioxyde de titane (E171), oxyde de fer rouge (E172).
RINVOQ 45 mg comprimés à libération prolongée
• Chaque comprimé à libération prolongée contient de l’upadacitinib hémihydraté, équivalent à 45 mg d’upadacitinib.
• Les autres composants sont :
• Noyau du comprimé : cellulose microcristalline, mannitol, acide tartrique, hypromellose, silice colloïdale anhydre, stéarate de magnésium.
• Pelliculage : alcool polyvinylique, macrogol, talc, dioxyde de titane (E171), oxyde de fer jaune (E172) et oxyde de fer rouge (E172).
Comment se présente RINVOQ et contenu de l’emballage extérieur
RINVOQ 15 mg comprimés à libération prolongée
Les comprimés à libération prolongée RINVOQ 15 mg sont des comprimés violets, de forme oblongue, biconvexe, portant l’inscription « a15 » sur un côté.
Les comprimés sont fournis dans des plaquettes ou des flacons. RINVOQ est disponible en boîtes contenant 28 ou 98 comprimés à libération prolongée ou dans des emballages multiples de 84 comprenant 3 boîtes, chacune contenant 28 comprimés à libération prolongée. Chaque plaquette calendaire contient 7 comprimés.
RINVOQ est disponible en flacons avec absorbeur d’humidité contenant 30 comprimés à libération prolongée, chaque boîte contient 1 flacon (boîte de 30 comprimés) ou 3 flacons (boîte de 90 comprimés).
RINVOQ 30 mg comprimés à libération prolongée
Les comprimés à libération prolongée RINVOQ 30 mg sont des comprimés rouges, de forme oblongue, biconvexe, portant l’inscription « a30 » sur un côté.
Les comprimés sont fournis dans des plaquettes ou des flacons.
RINVOQ est disponible en boîtes contenant 28 ou 98 comprimés à libération prolongée. Chaque plaquette calendaire contient 7 comprimés.
RINVOQ est disponible en flacons avec absorbeur d’humidité contenant 30 comprimés à libération prolongée, chaque boîte contient 1 flacon (boîte de 30 comprimés) ou 3 flacons (boîte de 90 comprimés).
RINVOQ 45 mg comprimés à libération prolongée
Les comprimés à libération prolongée RINVOQ 45 mg sont des comprimés jaunes à jaunes mouchetés, de forme oblongue, biconvexe, portant l’inscription « a45 » sur un côté.
Les comprimés sont fournis dans des plaquettes ou des flacons.
RINVOQ est disponible en boîtes contenant 28 comprimés à libération prolongée. Chaque plaquette calendaire contient 7 comprimés.
RINVOQ est disponible en flacons avec absorbeur d’humidité contenant 28 comprimés à libération prolongée, chaque boîte contient 1 flacon.
Toutes les présentations peuvent ne pas être commercialisées.
Titulaire de l’Autorisation de mise sur le marché AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
Fabricant AbbVie S.r.l. S.R. 148 Pontina, km 52 SNC Aprilia (LT) 04011 Italie
Pour toute information complémentaire concernant ce médicament, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché :
België/Belgique/Belgien Lietuva AbbVie SA AbbVie UAB Tél/Tel : +32 10 477811 Tel : +370 5 205 3023
България Luxembourg/Luxemburg АбВи ЕООД AbbVie SA Тел.:+359 2 90 30 430 Belgique/Belgien Tél/Tel : +32 10 477811
Česká republika Magyarország AbbVie s.r.o. AbbVie Kft. Tel : +420 233 098 111 Tel.:+36 1 455 8600
Danmark Malta AbbVie A/S V.J.Salomone Pharma Limited Tlf.: +45 72 30-20-28 Tel : +356 21220174
Deutschland Nederland AbbVie Deutschland GmbH & Co. KG AbbVie B.V. Tel : 00800 222843 33 (gebührenfrei) Tel : +31 (0)88 322 2843 Tel : +49 (0) 611 / 1720-0
Eesti Norge AbbVie OÜ AbbVie AS Tel : +372 623 1011 Tlf: +47 67 81 80 00
Ελλάδα Österreich AbbVie ΦΑΡΜΑΚΕΥΤΙΚΗ Α.Ε. AbbVie GmbH Τηλ: +30 214 4165 555 Tel : +43 1 20589-0
España Polska AbbVie Spain, S.L.U. AbbVie Sp. z o.o. Tel : +34 91 384 09 10 Tél.: +48 22 372 78 00
France Portugal AbbVie AbbVie, Lda. Tél : +33 (0) 1 45 60 13 00 Tel : +351 (0)21 1908400
Hrvatska România AbbVie d.o.o. AbbVie S.R.L. Tel + 385 (0)1 5625 501 Tel : +40 21 529 30 35
Ireland Slovenija AbbVie Limited AbbVie Biofarmacevtska družba d.o.o. Tel : +353 (0)1 4287900 Tel : +386 (1)32 08 060
Ísland Slovenská republika Vistor AbbVie s.r.o. Simi : +354 535 7000 Tel : +421 2 5050 0777
Italia Suomi/Finland AbbVie S.r.l. AbbVie Oy Tel : +39 06 928921 Puh/Tél. : +358 (0)10 2411 200
Κύπρος Sverige Lifepharma (Z.A.M.) Ltd AbbVie AB Τηλ.: +357 22 34 74 40 Tel : +46 (0)8 684 44 600
Latvija
AbbVie SIA Tel : +371 67605000
La dernière date à laquelle cette notice a été révisée est
Autres sources d’information
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
Des informations détaillées sur ce produit sont également disponibles en scannant le code QR inclus ci-dessous ou sur l’emballage externe avec un téléphone portable. Les mêmes informations sont disponibles à l’URL suivante : www.rinvoq.eu.
Code QR à inclure
Pour écouter ou demander une copie de cette notice en <braille>, <gros caractères> ou <audio>, veuillez contacter le représentant local du titulaire de l'autorisation de mise sur le marché.
Notice : Information du patient
RINVOQ 1 mg/mL solution buvable
upadacitinib
Veuillez lire attentivement cette notice avant de prendre ce médicament car elle contient des informations importantes pour vous.
Cette notice a été rédigée pour la personne prenant le médicament. Si vous êtes le parent ou l’aidant qui administre RINVOQ à un enfant ou adolescent, veuillez lire attentivement ces informations.
- Gardez cette notice. Vous pourriez avoir besoin de la relire.
- Si vous avez d’autres questions, interrogez votre médecin, pharmacien ou infirmier/ère.
- Ce médicament vous a été personnellement prescrit. Ne le donnez pas à d’autres personnes. Il pourrait leur être nocif, même si les signes de leur maladie sont identiques aux vôtres.
- Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin, pharmacien ou infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
Que contient cette notice ?
1. Qu’est-ce que RINVOQ et dans quels cas est-il utilisé 2. Quelles sont les informations à connaître avant de prendre RINVOQ 3. Comment prendre RINVOQ 4. Quels sont les effets indésirables éventuels ? 5. Comment conserver RINVOQ 6. Contenu de l’emballage et autres informations 7. Instructions d’utilisation
1. Qu’est-ce que RINVOQ et dans quels cas est-il utilisé
RINVOQ est utilisé pour traiter l’arthrite juvénile idiopathique polyarticulaire active chez les patients âgés de 2 ans et plus. L’arthrite juvénile idiopathique polyarticulaire est une maladie qui entraîne une inflammation des articulations. Si vous avez une arthrite juvénile idiopathique polyarticulaire active, vous pouvez d’abord recevoir d’autres médicaments. Si ces médicaments ne fonctionnent pas assez bien, vous recevrez RINVOQ seul ou en association avec le méthotrexate pour traiter votre arthrite juvénile idiopathique polyarticulaire.
RINVOQ peut aider à réduire la douleur, la raideur et le gonflement de vos articulations et à ralentir les lésions osseuses et cartilagineuses de vos articulations. Ces effets peuvent faciliter vos activités quotidiennes et ainsi améliorer votre qualité de vie liée à la santé.
Comment agit RINVOQ
RINVOQ contient le principe actif upadacitinib. Il appartient à un groupe de médicaments appelés inhibiteurs de Janus kinases. En réduisant l’activité d’une enzyme appelée « Janus kinase » dans le corps, RINVOQ réduit l’inflammation dans l’arthrite juvénile idiopathique polyarticulaire.
2. Quelles sont les informations à connaître avant de prendre RINVOQ
Ne prenez jamais RINVOQ
• si vous êtes allergique à l’upadacitinib ou à l’un des autres composants contenus dans ce médicament (mentionnés dans la rubrique 6)
• si vous avez une infection grave (comme une pneumonie ou une infection bactérienne de la peau)
• si vous avez une tuberculose (TB) active
• si vous avez de graves problèmes de foie
• si vous êtes enceinte (voir les rubriques Grossesse, allaitement et contraception)
Avertissements et précautions Adressez-vous à votre médecin ou à votre pharmacien avant de prendre RINVOQ ou pendant le traitement si :
• vous avez une infection ou avez souvent des infections. Informez votre médecin si vous avez des symptômes tels que fièvre, plaies, fatigue inhabituelle ou problèmes dentaires car ce sont peut-être des signes d’infection. RINVOQ peut réduire la capacité de votre corps à combattre les infections et peut donc aggraver une infection que vous avez déjà ou augmenter les risques d’avoir une nouvelle infection. Si vous avez du diabète ou êtes âgés de 65 ans ou plus, vous avez un risque plus élevé d’avoir des infections
• vous avez eu la tuberculose ou avez été en contact étroit avec une personne atteinte de tuberculose. Votre médecin vous fera passer un test de dépistage de la tuberculose avant de commencer le traitement par RINVOQ et pourra refaire un test pendant le traitement
• vous avez eu une infection à Herpes zoster (zona), parce que RINVOQ risque de la réactiver. Informez votre médecin si vous présentez une éruption cutanée douloureuse avec des cloques, ceci pouvant être des signes de zona
• vous avez déjà eu l’hépatite B ou C
• vous vous êtes fait récemment vacciner ou prévoyez de vous faire vacciner (immunisation) – car les vaccins vivants ne sont pas recommandés pendant l’utilisation de RINVOQ
• vous avez ou avez eu un cancer dans le passé, si vous êtes fumeur ou ancien fumeur. Votre médecin évaluera avec vous si RINVOQ est approprié
• de nouvelles modifications au niveau de votre peau apparaissent pendant ou après la prise de RINVOQ. Votre médecin peut vous recommander des examens réguliers de la peau pendant le traitement par RINVOQ car des cancers de la peau non mélanome ont été observés chez des patients traités par RINVOQ
• vous avez ou avez eu des problèmes de cœur. Votre médecin évaluera avec vous si RINVOQ est approprié
• votre foie ne fonctionne pas aussi bien qu’il le devrait
• vous avez déjà eu des caillots sanguins dans les veines de vos jambes (thrombose veineuse profonde) ou de vos poumons (embolie pulmonaire) ou avez un risque plus élevé d’en développer (par exemple, si vous avez eu une intervention chirurgicale majeure récente, si vous prenez une contraception hormonale ou un traitement hormonal substitutif, si vous ou un membre de votre famille présentez un trouble de la coagulation sanguine). Votre médecin évaluera avec vous si RINVOQ est approprié. Informez votre médecin en cas d’essoufflement soudain ou de difficulté à respirer, de douleur dans la poitrine ou dans le haut du dos, de gonflement de la jambe ou du bras, de douleur ou de sensibilité de la jambe, ou de rougeur ou de décoloration de la jambe ou du bras, car cela peut être le signe de la présence de caillots sanguins dans les veines
• vous avez une modification soudaine de votre vue. Consultez un médecin immédiatement si vous présentez subitement des symptômes tels qu’une vision floue, une perte partielle ou totale de la vision car cela peut être le signe d’une obstruction de la circulation sanguine dans les yeux
• vous avez des problèmes rénaux
• vous présentez des douleurs abdominales inexpliquées, vous avez ou avez eu une diverticulite (inflammation douloureuse de petites poches dans la paroi de l’intestin) ou des ulcères gastriques ou intestinaux, ou vous prenez des anti-inflammatoires non stéroïdiens
Si vous remarquez un des effets indésirables graves suivants, informez immédiatement un médecin :
• Symptômes tels que rash (urticaire), difficulté à respirer, ou gonflement des lèvres, de la langue ou de la gorge, vous pourriez avoir une réaction allergique. Certains patients prenant RINVOQ ont eu des réactions allergiques graves. Si vous avez un de ces symptômes durant le traitement par RINVOQ, arrêtez de prendre RINVOQ et demandez immédiatement une aide médicale d’urgence
• Douleur sévère de l’estomac en particulier si elle est accompagnée de fièvre, nausées et vomissements.
Tests sanguins Vous aurez besoin de faire des tests sanguins avant de commencer le traitement par RINVOQ ou pendant le traitement. Ceci permet de contrôler si le nombre de globules rouges dans le sang est bas (anémie), si le nombre de globules blancs dans le sang est bas (neutropénie ou lymphopénie), si le taux de lipides dans le sang est élevé (cholestérol) ou si les taux d’enzymes hépatiques sont élevés. Les tests ont pour but de vérifier que le traitement par RINVOQ ne pose pas de problème.
Personnes âgées Le taux d’infections est plus élevé chez les patients âgés de 65 ans et plus. Informez votre médecin dès que vous remarquez des signes ou symptômes d’infection.
Les patients âgés de 65 ans et plus peuvent avoir un risque accru d’infections, de problèmes de cœur y compris de crises cardiaques, et de certains types de cancer. Votre médecin évaluera avec vous si RINVOQ est approprié.
Enfants et adolescents
RINVOQ n’est pas recommandé chez les enfants de moins de 2 ans ou pesant moins de 10 kg atteints de polyarthrite juvénile idiopathique polyarticulaire. Cela s’explique par le fait qu’il n’a pas été étudié dans ce groupe de patients.
Autres médicaments et RINVOQ Informez votre médecin ou pharmacien si vous prenez, avez récemment pris ou pourriez prendre tout autre médicament. En effet, certains médicaments peuvent réduire l’efficacité de RINVOQ ou augmenter le risque d’effets indésirables. Il est très important d’informer votre médecin ou votre pharmacien si vous prenez l’un des médicaments suivants :
• médicaments pour traiter les infections fongiques (tels que l’itraconazole, le posaconazole ou le voriconazole)
• médicaments pour traiter les infections bactériennes (tels que la clarithromycine)
• médicaments pour traiter le syndrome de Cushing (tels que le kétoconazole)
• médicaments pour traiter la tuberculose (tels que la rifampicine)
• médicaments pour traiter les convulsions ou les crises (tels que la phénytoïne)
• médicaments qui affectent votre système immunitaire (tels que l’azathioprine, la 6-mercaptopurine, la ciclosporine et le tacrolimus)
• médicaments qui peuvent augmenter le risque de perforations gastro-intestinales ou de diverticulite tels qu’anti-inflammatoires non stéroïdiens (habituellement utilisés pour traiter les douleurs et/ou l’inflammation des muscles ou des articulations), et/ou opioïdes (utilisés pour traiter les douleurs sévères) et/ou corticoïdes (habituellement utilisés pour traiter l’inflammation)
• médicaments pour traiter le diabète ou si vous êtes diabétique. Votre médecin pourra décider si vous avez besoin de moins de médicament antidiabétique pendant que vous prenez de l’upadacitinib.
Si l’un des cas ci-dessus vous concerne ou en cas de doute, parlez-en à votre médecin ou à votre pharmacien avant de prendre RINVOQ.
Grossesse, allaitement et contraception
Grossesse RINVOQ ne doit pas être utilisé pendant la grossesse.
Allaitement Si vous allaitez ou envisagez d’allaiter, parlez-en à votre médecin avant de prendre ce médicament. Vous ne devez pas utiliser RINVOQ pendant l’allaitement, car on ignore si ce médicament passe dans le lait maternel. Vous et votre médecin devez décider si vous allaitez ou si vous utilisez RINVOQ. Vous ne devez pas faire les deux.
Contraception Si vous êtes une femme en âge de procréer, vous devez utiliser une méthode de contraception efficace pour éviter de tomber enceinte pendant le traitement par RINVOQ et pendant au moins 4 semaines après votre dernière dose de RINVOQ. Si vous tombez enceinte pendant cette période, vous devez immédiatement consulter votre médecin.
Si votre enfant a ses premières règles alors qu’elle prend RINVOQ, vous devez en informer le médecin.
Conduite de véhicules et utilisation de machines Ne pas conduire de véhicules ni utiliser de machines si vous ressentez des sensations vertigineuses ou de « tête qui tourne » (vertiges) quand vous prenez RINVOQ jusqu’à ce que ce soit résolu.
RINVOQ contient du benzoate de sodium Ce médicament contient 0,3 mg de benzoate de sodium par mL de solution buvable.
RINVOQ contient du sodium Ce médicament contient moins de 1 mmol (23 mg) de sodium par mL, c’est-à-dire qu’il est essentiellement « sans sodium ».
3. Comment prendre RINVOQ
Veillez à toujours prendre ce médicament en suivant exactement les indications de votre médecin ou pharmacien. Vérifiez auprès de votre médecin ou pharmacien en cas de doute.
Quelle quantité de RINVOQ prendre
La dose recommandée dépend du poids corporel.
| Poids du patient | Dose et posologie |
|---|---|
| 10 à < 20 kg | 3 mg (3 mL de solution buvable) deux fois par jour |
| 20 à < 30 kg | 4 mg (4 mL de solution buvable) deux fois par jour |
| ≥ 30 kg | 6 mg (6 mL de solution buvable) deux fois par jour |
Comment prendre ce médicament
• Prenez la solution buvable deux fois par jour par voie orale (voir rubrique 7 Instructions d’utilisation)
• Pour ne pas oublier de prendre RINVOQ, prenez-le à la même heure chaque jour.
• La solution buvable peut être prise avec ou sans aliments.
• Évitez les aliments ou les boissons contenant du pamplemousse pendant que vous prenez (ou êtes traité par) RINVOQ, car ils peuvent accroître le risque d’effets indésirables en augmentant la quantité de médicament dans votre organisme.
Si vous avez pris plus de RINVOQ que vous n’auriez dû Si vous avez pris plus de RINVOQ que vous n’auriez dû, contactez votre médecin. Vous pourriez ressentir certains des effets indésirables énumérés à la rubrique 4.
Si vous oubliez de prendre RINVOQ
• Si vous manquez une dose, prenez-la dès que vous y pensez et prenez la dose suivante à l’heure habituelle.
• S’il est presque l’heure de prendre la dose suivante, ne prenez pas la dose manquée. Prenez la dose suivante à l’heure prévue.
• Ne prenez pas une double dose pour compenser l’oubli d’une dose.
Si vous arrêtez de prendre RINVOQ N’arrêtez pas de prendre RINVOQ sauf si votre médecin vous dit de cesser de le prendre.
Si vous avez d’autres questions sur l’utilisation de ce médicament, demandez plus d’informations à votre médecin ou à votre pharmacien.
4. Quels sont les effets indésirables éventuels ?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
Effets indésirables graves Consultez votre médecin ou demandez immédiatement une aide médicale si vous présentez des signes de :
• infection telle qu’un zona ou une éruption cutanée douloureuse avec des cloques (Herpes zoster) – fréquent (peut affecter jusqu’à 1 personne sur 10)
• infection pulmonaire (pneumonie) pouvant provoquer un essoufflement, de la fièvre et une toux avec du mucus – fréquent (peut affecter jusqu’à 1 personne sur 10)
• infection dans le sang (septicémie) – peu fréquent (peut affecter jusqu’à 1 personne sur 100)
• réaction allergique (oppression thoracique, respiration sifflante, gonflement des lèvres, de la langue ou de la gorge, urticaire) – peu fréquent (peut affecter jusqu’à 1 personne sur 100)
Autres effets secondaires Consultez votre médecin si vous remarquez l’un des effets secondaires suivants :
Très fréquent (peut affecter plus de 1 personne sur 10)
• infections de la gorge et du nez
• acné
Fréquent (peut affecter jusqu’à 1 personne sur 10)
• cancer de la peau non mélanome
• toux
• fièvre
• boutons de fièvre (Herpes simplex)
• maux de ventre (nausées)
• augmentation d’une enzyme appelée créatine kinase, révélée par des tests sanguins
• nombre faible de globules blancs dans les analyses de sang
• augmentation des taux de cholestérol (un type de graisse dans le sang), révélée par des tests
• augmentation des taux d’enzymes hépatiques, révélée par des tests sanguins (signe de problèmes du foie)
• prise de poids
• inflammation (gonflement) des follicules pileux
• grippe
• anémie
• douleur au ventre (abdomen)
• fatigue (sensation de lassitude et de faiblesse inhabituelle)
• maux de tête (les maux de tête sont très fréquents dans l’artérite à cellules géantes)
• urticaire
• infection des voies urinaires
• éruption cutanée
• sensation de « tête qui tourne » (vertiges)
• sensations vertigineuses
• infection des poumons (bronchite)
• gonflement des pieds et des mains (œdème périphérique)
Peu fréquent (peut affecter jusqu’à 1 personne sur 100)
• mycose dans la bouche (plaques blanches dans la bouche)
• augmentation des taux de triglycérides (un type de graisse) dans le sang, révélée par des tests
• diverticulite (inflammation douloureuse de petites poches au niveau de la paroi de l’intestin)
• perforation gastro-intestinale (un trou dans l’intestin)
Rare (peut affecter jusqu’à 1 personne sur 1 000)
• changements de couleur du sperme (principalement en bleu et moins fréquemment en vert)
Déclaration des effets secondaires Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin, pharmacien ou infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver RINVOQ
Tenir ce médicament hors de la vue et de la portée des enfants.
N’utilisez pas ce médicament après la date de péremption indiquée sur l’étiquette et la boîte après EXP.
Ce médicament ne nécessite pas de conditions particulières de conservation en ce qui concerne la température.
Conserver le flacon dans l'emballage extérieur, à l'abri de la lumière.
Jeter toute solution buvable restante 60 jours après ouverture du flacon.
Ne jetez aucun médicament au tout-à-l’égout ou avec les ordures ménagères. Demandez à votre pharmacien d’éliminer les médicaments que vous n’utilisez plus. Ces mesures contribueront à protéger l’environnement.
6. Contenu de l’emballage et autres informations
Ce que contient RINVOQ
La substance active est l’upadacitinib.
• Chaque mL de solution buvable contient de l’upadacitinib hémihydraté, équivalent à 1 mg d’upadacitinib.
• Les autres composants sont :
• acide citrique anhydre, eau purifiée, benzoate de sodium (voir rubrique 2), citrate de sodium dihydraté et sucralose.
Comment se présente RINVOQ et contenu de l’emballage extérieur
RINVOQ 1 mg/mL solution buvable est une solution limpide, incolore à jaune pâle.
La solution buvable est fournie dans des flacons en PEHD munis d’un bouchon à sécurité enfants.
Chaque flacon contient 180 mL de solution. Le flacon est dans une boîte contenant un adaptateur de flacon à insérer et une seringue-doseuse de 10 mL pour administration orale graduée en mL.
Titulaire de l’Autorisation de mise sur le marché AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
Fabricant AbbVie S.r.l. S.R. 148 Pontina, km 52 SNC Aprilia (LT) 04011 Italie
AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
Pour toute information complémentaire concernant ce médicament, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché :
België/Belgique/Belgien Lietuva AbbVie SA AbbVie UAB Tél/Tel : +32 10 477811 Tel : +370 5 205 3023
България Luxembourg/Luxemburg АбВи ЕООД AbbVie SA Тел.:+359 2 90 30 430 Belgique/Belgien Tél/Tel : +32 10 477811
Česká republika Magyarország AbbVie s.r.o. AbbVie Kft. Tel : +420 233 098 111 Tel.:+36 1 455 8600
Danmark Malta AbbVie A/S V.J.Salomone Pharma Limited Tlf.: +45 72 30-20-28 Tel : +356 21220174
Deutschland Nederland
AbbVie Deutschland GmbH & Co. KG AbbVie B.V. Tel : 00800 222843 33 (gebührenfrei) Tel : +31 (0)88 322 2843 Tel : +49 (0) 611 / 1720-0
Eesti Norge AbbVie OÜ AbbVie AS Tel : +372 623 1011 Tlf: +47 67 81 80 00
Ελλάδα Österreich AbbVie ΦΑΡΜΑΚΕΥΤΙΚΗ Α.Ε. AbbVie GmbH Τηλ: +30 214 4165 555 Tel : +43 1 20589-0
España Polska AbbVie Spain, S.L.U. AbbVie Sp. z o.o. Tel : +34 91 384 09 10 Tél.: +48 22 372 78 00
France Portugal AbbVie AbbVie, Lda. Tél : +33 (0) 1 45 60 13 00 Tel : +351 (0)21 1908400
Hrvatska România AbbVie d.o.o. AbbVie S.R.L. Tel + 385 (0)1 5625 501 Tel : +40 21 529 30 35
Ireland Slovenija AbbVie Limited AbbVie Biofarmacevtska družba d.o.o. Tel : +353 (0)1 4287900 Tel : +386 (1)32 08 060
Ísland Slovenská republika Vistor AbbVie s.r.o. Simi : +354 535 7000 Tel : +421 2 5050 0777
Italia Suomi/Finland AbbVie S.r.l. AbbVie Oy Tel : +39 06 928921 Puh/Tél. : +358 (0)10 2411 200
Κύπρος Sverige Lifepharma (Z.A.M.) Ltd AbbVie AB Τηλ.: +357 22 34 74 40 Tel : +46 (0)8 684 44 600
Latvija
AbbVie SIA Tel : +371 67605000
La dernière date à laquelle cette notice a été révisée est
Autres sources d’information
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
Des informations détaillées sur ce produit sont également disponibles en scannant le code QR inclus ci-dessous ou sur l’emballage externe avec un téléphone portable. Les mêmes informations sont disponibles à l’URL suivante : www.rinvoq.eu.
Code QR à inclure
Pour écouter ou demander une copie de cette notice en <braille>, <gros caractères> ou <audio>, veuillez contacter le représentant local du titulaire de l'autorisation de mise sur le marché.
7. Instructions d’utilisation
Veuillez lire intégralement la rubrique 7 avant de donner la solution buvable RINVOQ à votre enfant et à chaque nouvelle prescription. En effet, la notice peut comporter de nouvelles informations.
Matériel : chaque boîte de solution buvable RINVOQ contient
• 1 flacon de solution buvable RINVOQ
• 1 adaptateur de flacon à insérer
• 1 seringue-doseuse de 10 mL pour administration orale réutilisable graduée en mL
Adaptateur (de flacon à insérer
Piston
Flacon
Seringue-doseuse réutilisable (contient la solution buvable) (dose orale de 10 mL)
Informations importantes à connaître avant de prendre la solution buvable RINVOQ
N’utilisez que la seringue fournie. Ne partagez pas la seringue avec d’autres personnes ou ne l’utilisez pas avec d’autres médicaments.
• Utilisez la solution buvable RINVOQ dans les 60 jours suivant l’ouverture du flacon. Pour vous aider à vous rappeler, notez la date d’ouverture du flacon sur la boîte.
• Conservez ces instructions et la boîte de solution buvable RINVOQ et le matériel à des fins d’utilisation future.
Procédez comme suit à chaque administration de la solution buvable RINVOQ.
Préparation de la solution buvable RINVOQ
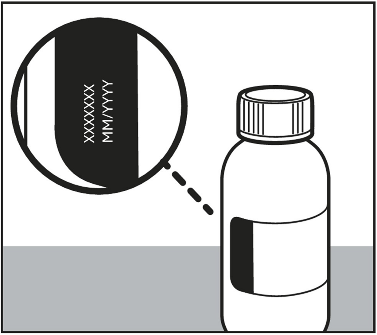
Étape 1 Vérifiez la date de péremption
Vérifiez le flacon et assurez-vous que la date de péremption mentionnée après « EXP » n’est pas dépassée
N’utilisez pas la solution buvable RINVOQ après la date de
péremption indiquée sur l’étiquette
du flacon et sur la boîte après « EXP ». Étape 2 Vérifiez le matériel
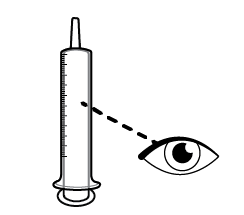
a. Vérifiez le matériel (voir début de la rubrique 7) et assurez-vous qu’il n’est pas endommagé. b. N’utilisez la seringue que si elle est propre et sèche. c. Assurez-vous que le piston est
entièrement enfoncé dans la
seringue.
N’utilisez pas le matériel s’il est humide, endommagé ou s’il n’est pas intacte.
Étape 3 Ouvrez le flacon
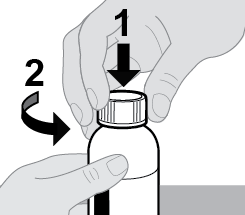
a. Enfoncez et tournez le bouchon pour le retirer du flacon. Ne jetez pas le bouchon.
Étape 4 Insérez l’adaptateur (la première fois
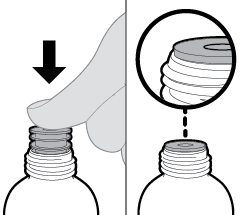
seulement)
a. En tenant fermement le flacon, utilisez le pouce pour pousser l’adaptateur à fond sur le goulot du flacon.
Remarque. Vous pourrez avoir besoin
d’appuyer fermement sur l’adaptateur.
Ne retirez pas l’adaptateur après son insertion.
Mesure de la dose
Étape 5 Insérez la seringue dans le flacon puis
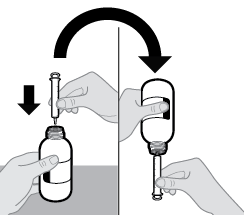
retournez-le
a. Insérez la pointe de la seringue dans l’adaptateur. b. Avec la seringue fixée à l’adaptateur dans le flacon, retournez ce dernier.
Étape 6 Prélevez la solution buvable avec la
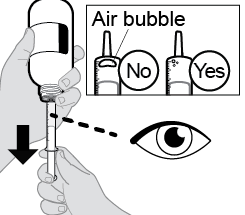
Bulle d'air seringue
Non Oui a. Tirez lentement sur le piston. Cela aspire la solution dans la seringue. b. Vérifiez que la seringue ne contient pas de bulles d’air.
Remarque. Vous pouvez ressentir une pression
lorsque vous tirez sur le piston.
Étape 7 Éliminez les bulles d’air
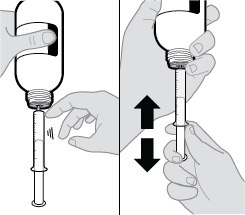
a. En tenant le flacon, tapotez sur les côtés de la seringue avec le doigt. Cela fait remonter les bulles d’air au bout de la seringue. b. Avec la seringue fixée au flacon, faites monter et descendre le piston
pour ramener les bulles d’air dans
le flacon. c. Répétez l’étape 7 jusqu’à l’élimination des grosses bulles d’air
Remarque. Les petites bulles d’air sont normales.
Étape 8 Mesurez la dose
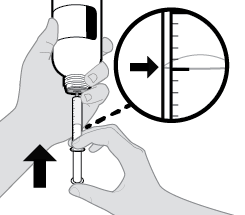
a. Une fois les grosses bulles d’air éliminées, déplacez le piston jusqu’à ce qu’il se trouve en face du repère de la dose.
Étape 9 Remettez le flacon à l’endroit et
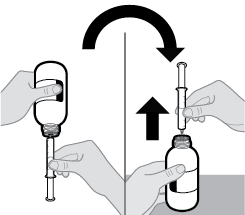
retirez la seringue
a. Avec la seringue fixée au flacon, remettez ce dernier à l’endroit. b. Tenez la seringue par le milieu et retirez-la délicatement du flacon.
Ne touchez pas le piston pour éviter de faire sortir accidentellement la solution buvable de la seringue avant que vous soyez prêt à l’administrer.
Administration de la solution buvable RINVOQ
Étape 10 Vérifiez la dose
a. Vérifiez que la seringue contient la dose correcte de solution buvable. b. Vérifiez que la seringue ne contient pas de grosses bulles d’air. c. Si la dose n’est pas correcte ou si vous voyez de grosses bulles d’air,
revenez à l’étape 5.
Étape 11 Administrez la solution buvable
a. Placez la seringue contre l’intérieur de la joue de l’enfant. b. Poussez sur le piston pour administrer la dose complète dans la bouche de l’enfant. c. Donnez de l’eau à boire à l’enfant.
Conservation de la solution buvable RINVOQ
Étape 12 Fermez et rangez le flacon
a. En laissant l’adaptateur inséré dans le flacon, revissez le bouchon sur le flacon pour le refermer. b. Conservez le flacon, le matériel et tous les médicaments hors de la vue et de la portée des enfants.
Étape 13 Rincez et rangez la seringue
a. Retirez le piston de la seringue et rincez les deux parties à l’eau.
N’utilisez pas de savon et ne placez pas la seringue au lave-vaisselle pour la nettoyer.
b. Laissez le piston et la seringue sécher séparément à l’air libre sur une surface propre. c. Conservez la seringue de nouveau assemblée dans un endroit propre et sec.
En savoir plus