LITFULO 50 mg, gélule
CIS 62624259
Informations à jour au 17 août 2026.Version vérifiée par justelesRCP le 30 septembre 2026.
En savoir plus
Sommaire
Ce médicament bénéficie d'une autorisation de mise sur le marché européenne centralisée. Le texte ci-dessous est le résumé des caractéristiques du produit (et sa notice) publié par l'Agence européenne des médicaments (EMA), converti par justelesRCP depuis le PDF officiel. En cas de doute, reportez-vous au PDF ci-dessus.
ANNEXE I - RÉSUMÉ DES CARACTÉRISTIQUES DU PRODUIT
Ce médicament fait l’objet d’une surveillance supplémentaire qui permettra l’identification rapide de nouvelles informations relatives à la sécurité. Les professionnels de la santé déclarent tout effet indésirable suspecté. Voir rubrique 4.8 pour les modalités de déclaration des effets indésirables.
1. DÉNOMINATION DU MÉDICAMENT
Litfulo 50 mg, gélules
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque gélule contient du tosylate de ritlécitinib équivalant à 50 mg de ritlécitinib.
Excipient(s) à effet notoire
Chaque gélule contient 21,27 mg de lactose monohydraté.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Gélule
Gélules opaques avec corps jaune et tête bleue d’environ 16 mm de long et 6 mm de large, comportant la mention « RCB 50 » imprimée sur le corps et la mention « Pfizer » imprimée en noir sur la tête.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Litfulo est indiqué dans le traitement de la pelade sévère chez les adultes et les adolescents âgés de 12 ans et plus (voir rubrique 5.1).
4.2 Posologie et mode d’administration
Le traitement doit être instauré et supervisé par un professionnel de santé expérimenté dans le diagnostic et le traitement de la pelade.
Posologie
La dose recommandée est de 50 mg une fois par jour.
Le rapport bénéfice/risque du traitement doit être réévalué à intervalles réguliers, au cas par cas.
Il convient d’envisager d’interrompre le traitement des patients qui ne présentent aucun signe de bénéfice thérapeutique après 36 semaines.
Surveillance biologique
Tableau 1. Analyses biologiques et conseils de surveillance
| Analyses biologiques | Conseils de surveillance | Action |
|---|---|---|
| Numération plaquettaire | Avant l’instauration du traitement, 4 semaines après l’instauration du traitement et, par la suite, selon la prise en charge habituelle du patient. | Le traitement doit être interrompu si la numération plaquettaire est < 50 × 103/mm3. |
| Lymphocytes | Le traitement doit être interrompu si la NAL est < 0,5 × 10³/mm3 et peut être repris lorsque la NAL redevient supérieure à cette valeur. | |
| Abréviation : NAL = numération absolue des lymphocytes | ||
Instauration du traitement Le traitement par ritlécitinib ne doit pas être instauré chez les patients présentant une numération absolue des lymphocytes (NAL) < 0,5 × 10³/mm3 ou une numération plaquettaire < 100 × 103/mm3 (voir rubrique 4.4).
Interruption ou arrêt du traitement Si un patient développe une infection grave ou une infection opportuniste, le ritlécitinib doit être interrompu jusqu’à ce que l’infection soit maîtrisée (voir rubrique 4.4).
L’interruption ou l’arrêt du traitement peut être nécessaire pour la prise en charge d’anomalies hématologiques comme décrit dans le tableau 1.
Si une interruption du traitement est nécessaire, le risque de chute significative des cheveux ayant repoussé est faible lorsque l’interruption temporaire du traitement est inférieure à 6 semaines.
Oubli d’une dose En cas d’oubli d’une dose, il convient de conseiller aux patients de la prendre dès que possible, sauf s’il reste moins de 8 heures avant la prise de la dose suivante, auquel cas le patient ne doit pas prendre la dose oubliée. Par la suite, le traitement doit être repris au moment prévu.
Populations particulières
Insuffisance rénale Aucune adaptation posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère, modérée ou sévère (voir rubrique 5.2).
Le ritlécitinib n’a pas été étudié chez les patients présentant une insuffisance rénale terminale (IRT) ou chez les patients transplantés rénaux et son utilisation n’est donc pas recommandée chez ces patients.
Insuffisance hépatique Aucune adaptation posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh) (voir rubrique 5.2). Le ritlécitinib est contre-indiqué chez les patients présentant une insuffisance hépatique sévère (classe C de Child-Pugh) (voir rubrique 4.3).
Personnes âgées Aucune adaptation posologique n’est nécessaire chez les patients âgés de ≥ 65 ans. Les données sont limitées chez les patients âgés de ≥ 65 ans.
Population pédiatrique Aucune adaptation posologique n’est nécessaire chez les adolescents âgés de 12 à < 18 ans.
La sécurité et l’efficacité de Litfulo chez les enfants âgés de moins de 12 ans n’ont pas encore été établies. Aucune donnée n’est disponible.
Mode d’administration
Voie orale.
Litfulo doit être pris une fois par jour, au cours ou en dehors des repas.
Les gélules doivent être avalées entières et ne doivent pas être écrasées, fractionnées ou mâchées, car ces modes d’administration n’ont pas été étudiés dans le cadre d’essais cliniques.
4.3 Contre-indications
• Hypersensibilité à la/aux substance(s) active(s) ou à l’un des excipients mentionnés à la rubrique 6.1.
• Infections graves actives, notamment tuberculose (TB) (voir rubrique 4.4).
• Insuffisance hépatique sévère (voir rubrique 4.2).
• Grossesse et allaitement (voir rubrique 4.6).
4.4 Mises en garde spéciales et précautions d’emploi
Le ritlécitinib ne doit être utilisé qu’en l’absence d’alternative thérapeutique appropriée chez les patients suivants : - les patients âgés de 65 ans et plus ; - les patients ayant des antécédents de maladie cardiovasculaire athérosclérotique ou d’autres facteurs de risque cardiovasculaire (tels que patients fumeurs ou anciens fumeurs de longue durée) ; - les patients présentant des facteurs de risque de tumeur maligne (par exemple, une tumeur maligne actuelle ou des antécédents de tumeur maligne).
Infections graves
Des infections graves ont été rapportées chez des patients recevant le ritlécitinib. Les infections graves les plus fréquentes ont été l’appendicite, l’infection par la COVID-19 (notamment pneumonie) et le sepsis. Le traitement par ritlécitinib ne doit pas être instauré chez les patients présentant une infection grave, active (voir rubrique 4.3).
Les risques et bénéfices du traitement doivent être évalués chez les patients :
• présentant une infection chronique ou récurrente ;
• ayant été exposés à la tuberculose (TB) ;
• présentant des antécédents d’infection grave ou opportuniste ;
• ayant résidé ou voyagé dans des régions où la TB ou les mycoses sont endémiques ; ou
• souffrant d’affections sous-jacentes pouvant les prédisposer à une infection.
Les patients doivent faire l’objet d’une surveillance étroite afin de déceler d’éventuels signes et symptômes d’infection pendant et après le traitement par ritlécitinib. Le traitement doit être interrompu si un patient développe une infection grave ou opportuniste. Un patient qui développe une nouvelle infection pendant un traitement par ritlécitinib doit faire l’objet de tests diagnostiques rapides et complets comparables à ceux requis pour un patient immunodéprimé ; un traitement antimicrobien adapté doit être instauré et le patient doit être étroitement surveillé. En cas d’interruption, le ritlécitinib peut être repris une fois l’infection maîtrisée.
L’incidence des infections étant plus élevée chez les personnes âgées et dans la population diabétique en général, la prudence est de mise en cas de traitement des personnes âgées et des patients diabétiques, et une attention particulière doit être portée vis-à-vis de la survenue des infections. Chez les patients âgés de 65 ans et plus, le ritlécitinib ne doit être utilisé qu’en l’absence d’alternative thérapeutique appropriée (voir rubrique 4.2).
Tuberculose Les patients doivent faire l’objet d’un dépistage de la TB avant de débuter un traitement par ritlécitinib. Le ritlécitinib ne doit pas être administré aux patients présentant une TB active (voir rubrique 4.3). Un traitement anti-TB doit être débuté avant l’instauration du traitement par ritlécitinib chez les patients ayant fait l’objet d’un nouveau diagnostic de TB latente ou de TB latente non traitée antérieurement. Chez les patients dont le test de TB latente est négatif, un traitement anti-TB doit toujours être envisagé avant d’instaurer le traitement par ritlécitinib chez les patients à haut risque, et un dépistage des patients à haut risque de TB pendant le traitement par ritlécitinib doit être envisagé.
Réactivation virale Des cas de réactivation virale, notamment des cas de réactivation du virus de l’herpès (par exemple, zona), ont été rapportés (voir rubrique 4.8). Si un patient développe un zona, une interruption temporaire du traitement peut être envisagée jusqu’à la résolution de l’épisode.
Un dépistage des hépatites virales doit être pratiqué conformément aux recommandations cliniques avant l’instauration du traitement par ritlécitinib. Les patients présentant des signes d’infection par l’hépatite B ou C ont été exclus des études portant sur le ritlécitinib. Une surveillance de la réactivation d’une hépatite virale conformément aux recommandations cliniques est recommandée pendant le traitement par ritlécitinib. En cas de preuve de réactivation, un hépatologue doit être consulté.
Tumeurs malignes (dont cancers cutanés non mélanomateux)
Des tumeurs malignes, notamment des cancers cutanés non mélanomateux (CCNM), ont été rapportés chez les patients recevant le ritlécitinib.
Au cours d’une vaste étude randomisée contrôlée contre comparateur actif portant sur le tofacitinib (un autre inhibiteur de JAK) chez des patients atteints de polyarthrite rhumatoïde (PR) âgés de 50 ans et plus et présentant au moins un facteur de risque cardiovasculaire supplémentaire, un taux plus élevé de tumeurs malignes, en particulier de cancer du poumon, de lymphome et de CCNM a été observé avec le tofacitinib par rapport aux inhibiteurs du facteur de nécrose tumorale (TNF).
Chez les patients âgés de 65 ans et plus, les patients fumeurs ou anciens fumeurs de longue durée, ou les patients présentant des facteurs de risque de cancer (par exemple, tumeur maligne active ou antécédents de tumeur maligne), le ritlécitinib ne doit être utilisé qu’en l’absence d’alternative thérapeutique appropriée.
Un examen régulier de la peau est recommandé chez tous les patients, en particulier ceux qui présentent des facteurs de risque de cancer cutané.
Événements indésirables cardiovasculaires majeurs (MACE)
Des cas de MACE ont été rapportés chez les patients recevant le ritlécitinib.
Au cours d’une vaste étude randomisée contrôlée contre comparateur actif, portant sur le tofacitinib (un autre inhibiteur de JAK) chez des patients atteints de PR âgés de 50 ans et plus et présentant au moins un facteur de risque cardiovasculaire supplémentaire, un taux plus élevé de MACE, définis comme un décès cardiovasculaire, un infarctus du myocarde non fatal et un accident vasculaire cérébral non fatal, a été observé avec le tofacitinib comparativement aux inhibiteurs du TNF.
Par conséquent, chez les patients âgés de 65 ans et plus, les patients fumeurs ou anciens fumeurs de longue durée, ou les patients présentant des antécédents de maladie cardiovasculaire athéroscléreuse ou d’autres facteurs de risque cardiovasculaire, le ritlécitinib ne doit être utilisé qu’en l’absence d’alternative thérapeutique appropriée.
Maladie thromboembolique veineuse (MTEV)
Des événements de thrombose veineuse profonde (TVP) et d’embolie pulmonaire (EP) ont été rapportés chez les patients recevant du ritlécitinib.
Au cours d’une vaste étude randomisée, contrôlée contre comparateur actif, portant sur le tofacitinib (un autre inhibiteur de JAK) chez des patients atteints de PR âgés de 50 ans et plus et présentant au moins un facteur de risque cardiovasculaire supplémentaire, un taux plus élevé d’événements thromboemboliques veineux dose-dépendants, dont des TVP et des EP, a été observé avec le tofacitinib comparativement aux inhibiteurs du TNF.
Chez les patients présentant des facteurs de risque cardiovasculaire ou de cancer (voir également rubrique 4.4 « Événements indésirables cardiovasculaires majeurs (MACE) » et « Tumeurs malignes »), le ritlécitinib ne doit être utilisé qu’en l’absence d’alternative thérapeutique appropriée.
Chez les patients présentant des facteurs de risque connus de MTEV, autres que des facteurs de risque cardiovasculaire ou de cancer, le ritlécitinib doit être utilisé avec prudence. Ces facteurs de risque de MTEV, autres que des facteurs de risque cardiovasculaire ou de cancer, comprennent notamment des antécédents de MTEV, une intervention chirurgicale majeure, une immobilisation, l’utilisation d’une association de contraceptifs hormonaux ou d’un traitement hormonal substitutif, ainsi qu’un trouble héréditaire de la coagulation.
Les patients doivent être régulièrement réévalués au cours du traitement par ritlécitinib afin d’identifier toute modification du risque de MTEV.
Les patients présentant des signes et symptômes de MTEV doivent être rapidement évalués et le traitement par ritlécitinib, quelle qu’en soit la dose, doit être arrêté chez les patients présentant une suspicion de MTEV.
Événements neurologiques
Une dystrophie axonale associée au ritlécitinib a été observée au cours des études de toxicité chronique chez le chien Beagle (voir rubrique 5.3). Le traitement par ritlécitinib doit être interrompu en cas de symptômes neurologiques inexpliqués.
Anomalies hématologiques
Le traitement par ritlécitinib a été associé à des diminutions des lymphocytes et des plaquettes (voir rubrique 4.8). Avant d’instaurer un traitement par ritlécitinib, une NAL et une numération plaquettaire doivent être effectuées. Le traitement par ritlécitinib ne doit pas être instauré chez les patients présentant une NAL < 0,5 × 10³/mm3 ou une numération plaquettaire < 100 × 103/mm3. Après l’instauration du traitement par ritlécitinib, il est recommandé d’interrompre ou d’arrêter le traitement en fonction des anomalies de la NAL et de la numération plaquettaire (voir rubrique 4.2). Il est recommandé d’effectuer une NAL et une numération plaquettaire 4 semaines après l’instauration du traitement par ritlécitinib et, par la suite, selon la prise en charge habituelle du patient.
Vaccinations
Aucune donnée n’est disponible sur la réponse à la vaccination chez les patients recevant le ritlécitinib. L’utilisation de vaccins vivants atténués doit être évitée pendant ou immédiatement avant le traitement par ritlécitinib. Avant d’instaurer le traitement par ritlécitinib, il est recommandé que les patients soient à jour de toutes leurs vaccinations, notamment les vaccinations prophylactiques contre le zona, conformément aux directives de vaccination actuelles.
Utilisation chez les patients de 65 ans et plus
Les données sont limitées chez les patients âgés de ≥ 65 ans. L’âge semble être un facteur de risque de NAL plus faible chez les patients âgés de ≥ 65 ans.
Compte tenu du risque accru de MACE, de tumeurs malignes, d’infections graves et de mortalité toutes causes confondues chez les patients âgés de 65 ans et plus, tel qu’observé au cours d’une vaste étude randomisée portant sur le tofacitinib (un autre inhibiteur de JAK), le ritlécitinib ne doit être utilisé chez ces patients qu’en l’absence d’alternative thérapeutique appropriée.
Excipient à effet notoire
Lactose Les patients présentant une intolérance au galactose, un déficit total en lactase ou un syndrome de malabsorption du glucose et du galactose (maladies héréditaires rares) ne doivent pas prendre ce médicament.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Effets potentiels d’autres médicaments sur la pharmacocinétique du ritlécitinib
La co-administration de doses multiples de 200 mg d’itraconazole, un puissant inhibiteur du CYP3A, a augmenté l’aire sous la courbe (ASC)inf du ritlécitinib d’environ 15 %. Cette augmentation n’étant pas considérée comme cliniquement significative, aucune adaptation posologique n’est nécessaire lorsque le ritlécitinib est co-administré avec des inhibiteurs du CYP3A.
La co-administration de doses multiples de 600 mg de rifampicine, un puissant inducteur des enzymes CYP, a diminué l’ASCinf du ritlécitinib d’environ 44 %. Cette diminution n’étant pas considérée comme cliniquement significative, aucune adaptation posologique n’est donc nécessaire lorsque le ritlécitinib est co-administré avec des inducteurs des enzymes CYP.
Effets potentiels du ritlécitinib sur la pharmacocinétique d’autres médicaments
Des doses multiples de 200 mg de ritlécitinib une fois par jour ont augmenté l’ASCinf et la Cmax du midazolam, un substrat du CYP3A4, d’environ 2,7 fois et 1,8 fois, respectivement. Le ritlécitinib est un inhibiteur modéré du CYP3A ; la prudence est de mise en cas d’utilisation concomitante du ritlécitinib avec des substrats du CYP3A (par exemple, quinidine, ciclosporine, dihydroergotamine, ergotamine, pimozide), où des variations de concentration modérées peuvent entraîner des effets indésirables graves. Les recommandations d’adaptation posologique pour le substrat du CYP3A (par exemple, colchicine, évérolimus, tacrolimus, sirolimus) doivent être prises en compte.
Des doses multiples de 200 mg de ritlécitinib une fois par jour ont augmenté l’ASCinf et la Cmax de la caféine, un substrat du CYP1A2, d’environ 2,7 fois et 1,1 fois, respectivement. Le ritlécitinib est un inhibiteur modéré du CYP1A2 ; la prudence est de mise en cas d’utilisation concomitante du ritlécitinib avec d’autres substrats du CYP1A2 (par exemple, tizanidine), où des variations de concentration modérées peuvent entraîner des effets indésirables graves. Les recommandations d’adaptation posologique pour le substrat du CYP1A2 (par exemple, théophylline, pirfénidone) doivent être prises en compte.
La co-administration d’une dose unique de 400 mg de ritlécitinib a augmenté l’ASCinf du sumatriptan (un substrat du transporteur de cations organiques [OCT]1) d’environ 1,3 à 1,5 fois par rapport à la dose de sumatriptan administrée seule. L’augmentation de l’exposition au sumatriptan n’est pas considérée comme cliniquement pertinente. La prudence est de mise en cas d’utilisation concomitante du ritlécitinib avec des substrats de l’OCT1, où de faibles variations de concentration peuvent entraîner des effets indésirables graves.
Le ritlécitinib n’a pas entraîné de variations cliniquement significatives de l’exposition aux contraceptifs oraux (par exemple, éthinylestradiol ou lévonorgestrel), aux substrats du CYP2B6 (par exemple, éfavirenz), aux substrats du CYP2C (par exemple, tolbutamide) ou aux substrats du transporteur d’anions organiques (OAT)P1B1, de la protéine résistante au cancer du sein (BCRP) et de l’OAT3 (par exemple, rosuvastatine).
Population pédiatrique
Les études d’interaction n’ont été réalisées que chez l’adulte.
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer
Le ritlécitinib n’est pas recommandé chez les femmes en âge de procréer n’utilisant pas de contraception. Les femmes en âge de procréer doivent utiliser une contraception efficace pendant le traitement et pendant 1 mois après l’administration de la dernière dose de Litfulo.
Grossesse
Il n’existe pas de données ou il existe des données limitées sur l’utilisation du ritlécitinib chez la femme enceinte. Les études effectuées chez l’animal ont mis en évidence une toxicité sur la reproduction (voir rubrique 5.3). Le ritlécitinib s’est révélé tératogène chez les rats et les lapins à des doses élevées (voir rubrique 5.3). Litfulo est contre-indiqué pendant la grossesse (voir rubrique 4.3).
Allaitement
Les données pharmacodynamiques/toxicologiques disponibles chez l’animal ont démontré une excrétion du ritlécitinib dans le lait maternel (voir rubrique 5.3). Un risque pour les nouveau- nés/nourrissons ne peut être exclu. Litfulo est contre-indiqué pendant l’allaitement (voir rubrique 4.3).
Fertilité
L’effet du ritlécitinib sur la fertilité humaine n’a pas été évalué. Il n’y a pas eu d’effets sur la fertilité des rats à des expositions cliniquement pertinentes (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Litfulo n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquemment rapportés sont : diarrhée (9,2 %), acné (6,2 %), infections des voies aériennes supérieures (6,2%), urticaire (4,6 %), rash (3,8 %), folliculite (3,1 %) et sensations vertigineuses (2,3 %).
Tableau listant les effets indésirables
Au total, 1 630 patients ont été traités par ritlécitinib, ce qui représente 3 751 années-patients d’exposition. Trois études contrôlées contre placebo ont été agrégées (130 participants sous 50 mg par jour et 213 participants sous placebo) afin d’évaluer la sécurité du ritlécitinib par rapport au placebo jusqu’à 24 semaines après l’instauration du traitement.
Le tableau 2 répertorie tous les effets indésirables observés dans les études contrôlées contre placebo dans la pelade, présentés par classe de systèmes d’organes et par fréquence, selon les catégories suivantes : très fréquent (≥ 1/10) ; fréquent (≥ 1/100, < 1/10) ; peu fréquent (≥ 1/1 000, < 1/100) ; rare (≥ 1/10 000, < 1/1 000) ; très rare (< 1/10 000). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés suivant un ordre décroissant de gravité.
Tableau 2. Effets indésirables
| Classe de systèmes d’organes | Fréquent | Peu fréquent |
|---|---|---|
| Infections et infestations | Zona Folliculite Infections des voies aériennes supérieures | |
| Affections du système nerveux | Sensations vertigineuses | |
| Affections gastro-intestinales | Diarrhée | |
| Affections de la peau et du tissu sous-cutané | Acné Urticaire Rash | |
| Investigations | Créatine phosphokinase sanguine augmentée | Numération plaquettaire diminuée Numération des lymphocytes diminuée Alanine aminotransférase augmentée de ˃ 3 × LSNa Aspartate aminotransférase augmentée de ˃ 3 × LSNa |
a. Inclut les variations détectées lors de la surveillance biologique
Description de certains effets indésirables
Infections Au cours des études contrôlées contre placebo, jusqu’à 24 semaines, des infections ont été rapportées chez 31 % des patients (80,35 pour 100 années-patients) traités par placebo et 33 % des patients (74,53 pour 100 années-patients) traités par 50 mg de ritlécitinib. Au cours de l’étude AA-I, jusqu’à 48 semaines, des infections ont été rapportées chez 51 % des patients (89,32 pour 100 années-patients) traités par 50 mg ou plus de ritlécitinib.
Parmi tous les patients traités par ritlécitinib dans l’analyse des données agrégées de tolérance, incluant l’étude à long terme et une étude dans le vitiligo, des infections ont été rapportées chez 56,3 % des patients (45,3 pour 100 années-patients) traités par 50 mg ou plus de ritlécitinib. La plupart des infections étaient de sévérité légère ou modérée.
Au cours des études contrôlées contre placebo, le pourcentage de patients ayant signalé un effet indésirable lié à un zona était de 1,5 % dans le groupe traité par 50 mg de ritlécitinib, contre 0 dans le groupe sous placebo. Tous les cas de zona ont été sans gravité ; un patient recevant 200/50 mg de ritlécitinib (200 mg une fois par jour pendant 4 semaines suivis de 50 mg une fois par jour) a présenté une infection par le virus varicelle-zona qui répondait aux critères d’une infection opportuniste (zona multimétamérique). Au cours de l’étude AA-I, jusqu’à 48 semaines, 2,3 % des patients (2,61 pour 100 années-patients) traités par 50 mg ou plus de ritlécitinib ont signalé un zona. Parmi tous les patients traités par ritlécitinib dans l’analyse des données agrégées de tolérance, incluant notamment l’étude à long terme et une étude sur le vitiligo, le taux de zona était de 1,05 pour 100 années-patients chez les patients traités par 50 mg ou plus de ritlécitinib.
Au cours des études contrôlées contre placebo, jusqu’à 24 semaines, aucune infection grave n’a été rapportée chez les patients sous placebo ou traités par 50 mg de ritlécitinib. La proportion et le taux d’infections graves chez les patients traités par 200/50 mg de ritlécitinib étaient de 0,9 % (2,66 pour 100 années-patients). Au cours de l’étude AA-I, jusqu’à 48 semaines, des infections graves ont été rapportées chez 0,8 % des patients (0,86 pour 100 années-patients) traités par 50 mg ou plus de ritlécitinib. Parmi tous les patients traités par ritlécitinib dans l’analyse des données agrégées de tolérance, incluant notamment l’étude à long terme et une étude sur le vitiligo, la proportion et le taux d’infections graves chez les patients traités par 50 mg ou plus de ritlécitinib étaient de 1,3 % (0,57 pour 100 années-patients).
Infections opportunistes Des infections opportunistes de zona multimétamérique ont été rapportées chez 1 patient (0,50 pour 100 années-patients) traité par 200/50 mg de ritlécitinib au cours des études contrôlées contre placebo, chez aucun patient au cours de l’étude AA-I, jusqu’à 48 semaines, et chez 4 patients (0,12 pour 100 années-patients) traités par 50 mg ou plus de ritlécitinib dans l’analyse des données agrégées de tolérance, incluant notamment l’étude à long terme et une étude sur le vitiligo. Les cas de zona opportuniste étaient de sévérité légère ou modérée.
Numération des lymphocytes diminuée Au cours des études contrôlées contre placebo, jusqu’à 24 semaines, et au cours de l’étude AA-I, jusqu’à 48 semaines, le traitement par ritlécitinib a été associé à une diminution du nombre de lymphocytes. L’impact maximal sur les lymphocytes a été observé au bout de 4 semaines, après quoi la numération des lymphocytes s’est stabilisée à un taux abaissé durant la suite du traitement. Parmi tous les patients traités par ritlécitinib dans l’analyse des données agrégées de tolérance, incluant notamment l’étude à long terme et une étude sur le vitiligo, une NAL < 0,5 × 10³/mm3 a été observée et confirmée chez 3 participants ( 0,2 %) traités par 50 mg de ritlécitinib.
Numération plaquettaire diminuée Au cours des études contrôlées contre placebo, jusqu’à 24 semaines, et au cours de l’étude AA-I, jusqu’à 48 semaines, le traitement par ritlécitinib a été associé à une diminution de la numération plaquettaire. L’impact maximal sur les plaquettes a été observé au bout de 4 semaines, après quoi la numération plaquettaire s’est stabilisée à un taux abaissé avec la poursuite du traitement. Parmi tous les patients traités par ritlécitinib dans l’analyse des données agrégées de tolérance, incluant notamment l’étude à long terme et une étude sur le vitiligo, 2 patients (0,1 %) traité par 50 mg ou plus de ritlécitinib a présenté une numération plaquettaire confirmée < 100 × 103/mm3.
Augmentations de la créatine phosphokinase (CPK) Au cours des études contrôlées contre placebo, jusqu’à 24 semaines, des cas de CPK sanguine augmentée ont été rapportés chez 2 patients (1,5 %) traités par 50 mg de ritlécitinib. Au cours de l’étude AA-I, jusqu’à 48 semaines, des cas de CPK sanguine augmentée ont été rapportés chez 3,8 % des patients traités par 50 mg ou plus de ritlécitinib. Des élévations de la CPK > 5 fois la limite supérieure de la normale (LSN) ont été rapportées chez 2 (0,9 %) des patients traités par placebo et 5 (3,9 %) des patients traités par 50 mg de ritlécitinib. Au cours de l’étude AA-I, jusqu’à 48 semaines, des élévations de la CPK > 5 fois la LSN ont été rapportées chez 6,6 % des patients traités par 50 mg ou plus de ritlécitinib. La plupart des élévations ont été transitoires et aucune n’a entraîné l’arrêt du traitement.
Transaminases augmentées Au cours des études contrôlées contre placebo, jusqu’à 24 semaines, des augmentations des taux d’ALAT et d’ASAT (> 3 × LSN) ont été rapportées chez 3 patients (0,9 %) et 2 patients (0,6 %) traités respectivement par 50 mg ou plus de ritlécitinib. La plupart des augmentations ont été transitoires et aucune n’a entraîné l’arrêt du traitement.
Population pédiatrique
Au total, 181 adolescents (âgés de 12 à < 18 ans) ont été recrutés dans des études portant sur le ritlécitinib dans le traitement de la pelade.
Le profil de sécurité observé chez les adolescents a été similaire à celui de la population adulte.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Le ritlécitinib a été administré au cours d’études contrôlées contre placebo jusqu’à une dose orale unique de 800 mg et des doses orales multiples de 400 mg par jour pendant 14 jours. Aucune toxicité spécifique n’a été identifiée.
En cas de surdosage, il est recommandé de surveiller le patient afin de détecter tout signe et symptôme d’effets indésirables (voir rubrique 4.8). Il n’existe pas d’antidote spécifique en cas de surdosage avec le ritlécitinib. Le traitement doit être symptomatique et à base de soins de support.
Les données pharmacocinétiques (PK) jusqu’à une dose orale unique de 800 mg administrée à des volontaires adultes sains indiquent que plus de 90 % de la dose administrée devrait être éliminée dans les 48 heures.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : immunosuppresseurs, inhibiteurs des Janus Kinases (JAK), Code ATC : L04AF08
Mécanisme d’action
Le ritlécitinib inhibe de manière irréversible et sélective la Janus Kinase (JAK) 3 et la tyrosine kinase exprimée dans la famille des carcinomes hépatocellulaires (TEC) en bloquant le site de liaison de l’adénosine triphosphate (ATP).
En culture cellulaire, le ritlécitinib inhibe spécifiquement la signalisation des cytokines communes γ (IL-2, IL-4, IL-7, IL-15 et IL-21) par l’intermédiaire des récepteurs de la chaîne commune γ dépendant de JAK3.
Par ailleurs, le ritlécitinib inhibe les kinases de la famille TEC, ce qui entraîne une réduction de l’activité cytolytique des lymphocytes NK et des lymphocytes T CD8+.
Les voies de signalisation médiées par les familles JAK3 et TEC sont toutes deux impliquées dans la pathogenèse de la pelade, bien que la physiopathologie complète ne soit pas encore comprise.
Effets pharmacodynamiques
Sous-populations lymphocytaires Chez les patients atteints de pelade, le traitement par ritlécitinib a été associé à une diminution précoce, dose-dépendante, des numérations absolues des lymphocytes, des lymphocytes T (CD3) et des sous populations de lymphocytes T (CD4 et CD8). Après la diminution initiale, les taux se sont partiellement rétablis et sont restés stables jusqu’à 48 semaines. Aucune variation n’a été observée au niveau des lymphocytes B (CD19), quel que soit le groupe de traitement. Une diminution précoce, dose-dépendante, des lymphocytes NK (CD16/56) a été observée. Celle-ci est restée stable au niveau le plus bas jusqu’à la semaine 48.
Immunoglobulines Chez les patients atteints de pelade, le traitement par ritlécitinib n’a pas été associé à des variations cliniquement significatives des immunoglobulines (Ig)G, IgM ou IgA jusqu’à la semaine 48, ce qui indique l’absence d’immunosuppression humorale systémique.
Efficacité et sécurité cliniques
L’efficacité et la sécurité du ritlécitinib ont été évaluées au cours d’une étude pivot, randomisée, en double aveugle, contrôlée contre placebo (étude AA-I) menée chez des patients atteints de pelade âgés de 12 ans et plus et présentant une perte de cheveux ≥ 50 %, incluant pelades totales pelades universelles. La relation dose-réponse du ritlécitinib a également été évaluée au cours de cette étude. La période de traitement de l’étude comprenait une période de 24 semaines contrôlée contre placebo et une période d’extension de 24 semaines. L’étude AA-I a permis d’évaluer un total de 718 patients qui ont été randomisés pour recevoir l’un des schémas thérapeutiques suivants pendant 48 semaines : 1) 200 mg une fois par jour pendant 4 semaines suivis de 50 mg une fois par jour pendant 44 semaines ; 2) 200 mg une fois par jour pendant 4 semaines suivis de 30 mg une fois par jour pendant 44 semaines ; 3) 50 mg une fois par jour pendant 48 semaines ; 4) 30 mg une fois par jour pendant 48 semaines ; 5) 10 mg une fois par jour pendant 48 semaines ; 6) placebo pendant 24 semaines suivi de 200 mg une fois par jour pendant 4 semaines et de 50 mg une fois par jour pendant 20 semaines ; ou 7) placebo pendant 24 semaines suivi de 50 mg pendant 24 semaines.
Cette étude a évalué, comme critère principal, la proportion de sujets ayant obtenu un score SALT (Severity of Alopecia Tool, Outil de mesure de la sévérité de la pelade) ≤ 10 (90 % ou plus de couverture capillaire du cuir chevelu) à la semaine 24. En outre, cette étude a évalué, comme critère secondaire clé, la réponse PGI-C (Patient’s Global Impression of Change, Perception globale de l’évolution par le patient) à la semaine 24 et a également évalué, comme critères secondaires, un score SALT ≤ 20 (80 % ou plus de couverture capillaire du cuir chevelu) à la semaine 24 et des améliorations de la repousse des sourcils et/ou des cils à la semaine 24.
Caractéristiques initiales Les patients évalués dans le cadre de l’étude AA-I étaient des hommes ou des femmes, âgés de 12 ans et plus. Tous les patients présentaient une pelade avec une perte de cheveux ≥ 50 % (score SALT [outil de mesure de la gravité de la pelade] ≥ 50) sans signe de repousse terminale des cheveux au cours des 6 mois précédents et avec un épisode actuel de perte de cheveux ≤ 10 ans et sans autre cause connue de perte de cheveux (par exemple, alopécie androgénétique).
Tous groupes de traitements confondus, 62,1 % des patients étaient des femmes, 68,0 % étaient caucasiens, 25,9 % étaient asiatiques et 3,8 % étaient noirs ou afro-américains. L’âge moyen des patients était de 33,7 ans et la majorité (85,4 %) étaient des adultes (≥ 18 ans). Au total, 105 (14,6 %) patients âgés de 12 à < 18 ans et 20 (2,8 %) patients âgés de 65 ans et plus ont été recrutés. Le score SALT absolu moyen (ET) à l’inclusion variait de 88,3 (16,87) à 93,0 (11,50) tous groupes de traitements confondus; parmi les patients sans pelade totale/pelade universelle à l’inclusion, le score SALT moyen variait de 78,3 à 87,0. La majorité des patients présentaient des sourcils (83,0 %) et des cils (74,7 %) anormaux à l’inclusion, tous groupes de traitements confondus. La durée médiane depuis le diagnostic de pelade était de 6,9 ans et la durée médiane de l’épisode actuel de pelade était de 2,5 ans. La randomisation a été stratifiée en fonction du statut pelade totale/pelade universelle, 46 % des patients étant classés comme pelade totale/pelade universelle sur la base d’un score SALT à l’inclusion de 100.
Réponse clinique Une proportion significativement plus importante de patients a obtenu une réponse SALT ≤ 10 avec 50 mg de ritlécitinib par rapport au placebo à la semaine 24 (tableau 3). Le taux de réponse SALT ≤ 10 pour 50 mg de ritlécitinib a continué à augmenter jusqu’à la semaine 48 (figure 1).
Une proportion significativement plus importante de patients a obtenu une réponse PGI-C avec 50 mg de ritlécitinib par rapport au placebo à la semaine 24 (tableau 3), les taux de réponse continuant d’augmenter jusqu’à la semaine 48 (figure 1).
Une proportion significativement plus importante de patients a obtenu une réponse SALT ≤ 20 avec 50 mg de ritlécitinib par rapport au placebo à la semaine 24 (tableau 3). Le taux de réponse SALT ≤ 20 a continué à augmenter jusqu'à la semaine 48.
Des améliorations de la repousse des sourcils et/ou des cils ont été observées à la semaine 24 (tableau 3) avec 50 mg de ritlécitinib chez les patients ayant des sourcils et/ou des cils anormaux à l’inclusion, et des augmentations supplémentaires des repousses ont été observées à la semaine 48.
Les effets du traitement à la semaine 24 dans les sous-groupes (âge, sexe, origine ethnique, région, poids, durée de la maladie depuis le diagnostic, durée de l’épisode actuel, traitement pharmacologique antérieur) correspondaient aux résultats obtenus dans la population globale de l’étude. Les effets du traitement à la semaine 24 dans le sous-groupe pelade totale/pelade universelle étaient plus faibles que dans le sous-groupe non pelade totale/non pelade universelle. Les effets du traitement à la semaine 24 chez les adolescents âgés de 12 à moins de 18 ans étaient cohérents avec les résultats de la population globale de l’étude.
Tableau 3. Résultats d’efficacité du ritlécitinib à la semaine 24
| Critère d’évaluation | Ritlécitinib 50 mg une fois par jour (N = 130) % de répondeurs | Placebo (N = 131) % de répondeurs | Différence par rapport au placebo (IC à 95 %) | ||
|---|---|---|---|---|---|
| Réponse SALT ≤ 10a,b | 13,4 | 1,5 | 11,9 (5,4 ; 18,3) | ||
| Réponse PGI-Cb,c | 49,2 | 9,2 | 40,0 | ||
| (28,9 ; 51,1) | |||||
| Réponse SALT ≤ 20d,e | 23,0 | 1,6 | 21,4 | ||
| (13,4 ; 29,5) | |||||
| Réponse EBAf | 29,0 | 4,7 | 24,3 | ||
| (14,8 ; 34,5) | |||||
| Réponse ELAg | 28,9 | 5,2 | 23,7 | ||
| (13,6 ; 34,5) |
Abréviations : EBA = eyebrow assessment (évaluation des sourcils) ; ELA = eyelash assessment (évaluation des cils) ; ; IC = intervalle de confiance ; N = nombre total de patients ; PGI-C = Patient Global Impression of Change (Perception globale de l’évolution par le patient) ; SALT = Severity of Alopecia Tool (Outil de mesure de la sévérité de la pelade) a. Les répondeurs SALT ≤ 10 sont les patients dont la perte de cheveux est ≤ 10 %. Les scores SALT varient de 0 à 100 ; 0 = pas de perte de cheveux et 100 = perte totale de cheveux. b. Statistiquement significative après ajustement pour la multiplicité. c. Les répondeurs PGI-C sont les patients qui ont obtenu un score « modérément amélioré » ou « fortement amélioré » sur une échelle de 7 points allant de « fortement amélioré » à « fortement aggravé ». d. Les répondeurs SALT ≤ 20 sont les patients dont la perte de cheveux est ≤ 20%. Les scores SALT varient de 0 à 100 ; 0 = pas de perte de cheveux et 100 = perte totale de cheveux. e. Statistiquement significative. f. La réponse EBA est définie comme une amélioration d’au moins 2 points par rapport à l’inclusion ou un score EBA normal sur une échelle de 4 points chez les patients présentant des sourcils anormaux à l’inclusion. g. La réponse ELA est définie comme une amélioration d’au moins 2 points par rapport à l’inclusion ou un score ELA normal sur une échelle de 4 points chez les patients présentant des cils anormaux à l’inclusion.
Figure 1. Réponse SALT ≤ 10 et PGI-C jusqu’à la semaine 48
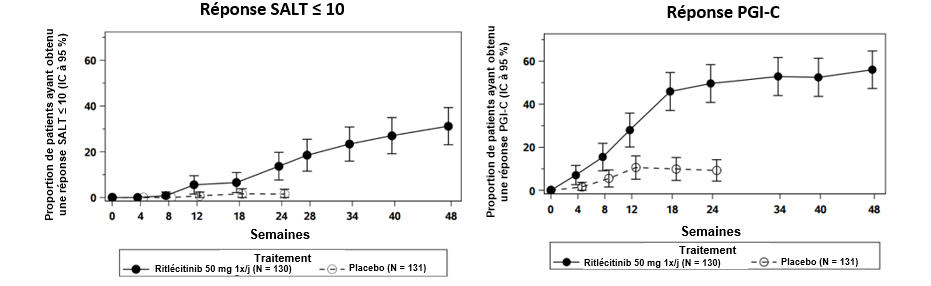
Abréviations : IC = intervalle de confiance ; N = nombre total de patients ; PGI-C = Patient Global Impression of Change (Perception globale de l’évolution par le patient) ; SALT = Severity of Alopecia Tool (Outil de mesure de la sévérité de la pelade) ; 1x/j = une fois par jour
Population pédiatrique
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec le ritlécitinib dans un ou plusieurs sous-groupes de la population pédiatrique dans le traitement de la pelade (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Absorption
La biodisponibilité orale absolue du ritlécitinib est d’environ 64 %. En se basant sur l’administration orale et intraveineuse de la substance active marquée, la récupération urinaire relative (orale/intraveineuse) des composés médicamenteux marqués était d’environ 89 %, ce qui indique une fraction absorbée élevée (fa). Les concentrations plasmatiques maximales sont atteintes dans l’heure qui suit l’administration de doses multiples par voie orale. L’alimentation n’a pas d’impact cliniquement significatif sur le degré d’absorption du ritlécitinib, puisqu’un repas riche en graisses a diminué la Cmax du ritlécitinib d’environ 32 % et augmenté l’ASCinf d’environ 11 %. Au cours des études contrôlées contre placebo, le ritlécitinib a été administré sans tenir compte des repas (voir rubrique 4.2).
In vitro, le ritlécitinib est un substrat de la glycoprotéine P (P-gp) et de la BCRP. Cependant, étant donné que le ritlécitinib a une fraction absorbée élevée (fa) et que la Cmax et l’ASC augmentent de manière proportionnelle à la dose (intervalle de doses uniques de 20 à 200 mg), la P-gp et la BCRP ne devraient pas avoir d’impact significatif sur l’absorption du ritlécitinib.
Distribution
Après administration intraveineuse, le volume de distribution du ritlécitinib est d’environ 74 L. Environ 14 % du ritlécitinib circulant est lié aux protéines plasmatiques, principalement à l’albumine. Le rapport de distribution sang/plasma du ritlécitinib est de 1,62. Le ritlécitinib est un inhibiteur covalent dont la liaison à des protéines non ciblées telles que MAP2K7, DOCK10, albumine, CYP1A2, CYP3A, UGT1A1 et UGT1A4 a été démontrée ; certaines de ces protéines pouvant avoir une pertinence clinique dans les interactions médicamenteuses (voir rubrique 4.5).
Biotransformation
Le métabolisme du ritlécitinib est médié par de multiples isoformes de la glutathion S-transférase (GST : GST cytosolique A1/3, M1/3/5, P1, S1, T2, Z1 et protéines associées à la membrane microsomale impliquées dans le métabolisme des eicosanoïdes et du glutathion [MAPEG]1/2/3) et des enzymes CYP (CYP3A, CYP2C8, CYP1A2 et CYP2C9), aucune voie de clairance ne contribuant à elle seule à plus de 25 % du métabolisme. Il est donc peu probable que des médicaments inhibant une voie métabolique sélective aient un impact sur l’exposition systémique au ritlécitinib. Il est peu probable que les inhibiteurs spécifiques des transporteurs entraînent des modifications cliniquement pertinentes de la biodisponibilité du ritlécitinib.
Dans une étude radiomarquée chez l’être humain, le ritlécitinib était l’espèce circulante la plus répandue (30,4 % de la radioactivité circulante) après administration orale, avec un métabolite M2 conjugué à la cystéine (16,5 %), qui est pharmacologiquement inactif.
Élimination
Le ritlécitinib est principalement éliminé par les mécanismes de clairance métabolique, avec environ 4 % de la dose excrétée sous forme de substance active inchangée dans les urines. Environ 66 % de la dose de ritlécitinib radiomarqué est excrétée dans les urines et 20 % dans les fèces. Après l’administration de doses orales multiples, l’état d’équilibre a été atteint approximativement au jour 4 en raison d’une pharmacocinétique non stationnaire. Les paramètres pharmacocinétiques de l’état d’équilibre, à savoir l’ASCtau et la Cmax, semblent augmenter de manière approximativement proportionnelle à la dose jusqu’à 200 mg, la demi-vie terminale moyenne étant comprise entre 1,3 et 2,3 heures.
Populations particulières
Poids corporel, sexe, génotype, origine ethnique et âge Le poids corporel, le sexe, le génotype GST P1, M1 et T1, l’origine ethnique et l’âge n’ont pas eu d’effet cliniquement significatif sur l’exposition au ritlécitinib.
Adolescents (âgés de ≥ 12 à < 18 ans) D’après l’analyse de la population PK, il n’existe pas de différence cliniquement pertinente en termes d’exposition au ritlécitinib chez les adolescents par rapport aux adultes.
Enfants (< 12 ans) La pharmacocinétique du ritlécitinib chez les enfants âgés de moins de 12 ans n’a pas encore été établie.
Insuffisance rénale
L’ASC24 et la Cmax chez les patients présentant une insuffisance rénale sévère (débit de filtration glomérulaire estimé [DFGe] < 30 mL/min) étaient respectivement supérieures d’environ 55 % et 44 % par rapport aux participants appariés présentant une fonction rénale normale. Ces résultats ont été confirmés par l’analyse de la population PK. Ces différences ne sont pas considérées comme cliniquement significatives. Le ritlécitinib n’a pas été étudié chez les patients présentant une insuffisance rénale légère (DFGe de 60 à < 90 mL/min) ou modérée (DFGe de 30 à < 60 mL/min). Cependant, d’après les résultats obtenus chez les patients présentant une insuffisance rénale sévère, une augmentation cliniquement significative de l’exposition au ritlécitinib n’est pas attendue chez ces patients. Le DFGe et la classification du statut de la fonction rénale des participants ont été effectués à l’aide de la formule MDRD (Modification of Diet in Renal Disease).
Compte tenu des considérations susmentionnées, aucune adaptation posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère, modérée ou sévère. Le ritlécitinib n’a pas été étudié chez les patients présentant une IRT ou chez les transplantés rénaux (voir rubrique 4.2).
Insuffisance hépatique
Chez les patients présentant une insuffisance hépatique modérée (classe B de Child-Pugh), l’ASC24 du ritlécitinib a augmenté de 18,5 % par rapport aux participants dont la fonction hépatique était normale. Le ritlécitinib n’a pas été étudié chez les patients présentant une insuffisance hépatique légère (classe A de Child-Pugh). Cependant, d’après les résultats obtenus chez les patients présentant une insuffisance hépatique modérée, une augmentation cliniquement significative de l’exposition au ritlécitinib n’est pas attendue chez ces patients. Aucune adaptation posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère ou modérée (voir rubrique 4.2). Le ritlécitinib n’a pas été étudié chez les patients présentant une insuffisance hépatique sévère (classe C de Child- Pugh) (voir rubrique 4.3).
5.3 Données de sécurité préclinique
Toxicité générale
Une diminution du nombre de lymphocytes et une diminution des populations cellulaires lymphoïdes des organes et des tissus des systèmes immunitaire et hématolymphopoïétique ont été observées dans des études de toxicité non cliniques et ont été attribuées aux propriétés pharmacologiques (inhibition de JAK3/TEC) du ritlécitinib.
L’administration chronique de ritlécitinib à des chiens Beagle a entraîné la survenue d’une dystrophie axonale à des expositions systémiques au moins 7,4 fois supérieures à l’exposition attendue chez les patients traités par 50 mg par jour (sur la base de l’ASC24 non liée). La dystrophie axonale est vraisemblablement associée à la liaison aux protéines neuronales non ciblées. On ne sait pas si la dystrophie axonale s’est produite chez les chiens à des expositions systémiques plus faibles. À une exposition systémique 33 fois supérieure à l’exposition attendue chez les patients traités à 50 mg par jour (sur la base de l’ASC24 non liée), la dystrophie axonale a été associée à une perte auditive neurologique. Bien que ces effets aient été réversibles chez les chiens après l’arrêt du ritlécitinib, un risque pour les patients traités de manière chronique ne peut être totalement exclu (voir rubrique 4.4).
Génotoxicité
Le ritlécitinib n’était pas mutagène dans le test de mutagénicité bactérienne (test d’Ames). D’après les résultats du test in vivo du micronoyau sur moelle osseuse de rat, le ritlécitinib n’est pas aneugène ou clastogène à des expositions égales à 130 fois la dose maximale recommandée chez l’Homme (DMRH) sur la base de l’ASC non liée.
Cancérogénicité
Aucun signe de tumorigénicité n’a été observé chez les souris Tg.ras H2 de 6 mois auxquelles le ritlécitinib a été administré à des expositions égales à 11 fois la DMRH sur la base de l’ASC non liée. Dans une étude de cancérogénicité de 2 ans chez le rat, une incidence plus élevée de thymomes bénins chez les rats femelles et d’adénomes folliculaires thyroïdiens bénins chez les rats mâles a été observée après l’administration de ritlécitinib à des expositions égales à 29 fois la DMRH sur la base de l’ASC non liée. À cette exposition au ritlécitinib, une incidence plus élevée de thymomes malins chez les rats femelles ne peut être exclue. Aucun thymome ou adénome folliculaire thyroïdien lié au ritlécitinib n’a été observé à des expositions égales à 6,3 fois la DMRH sur la base de l’ASC non liée.
Toxicité sur la reproduction et le développement
Le ritlécitinib n’a pas eu d’effets sur la fertilité des rats femelles à des expositions égales à 55 fois la DMRH sur la base de l’ASC non liée. Des effets sur la fertilité des rats mâles ont été observés (perte préimplantatoire plus importante entraînant un nombre plus faible de sites d’implantation et une taille de portée plus faible chez les femelles naïves accouplées avec des mâles ayant reçu du ritlécitinib) à une exposition égale à 55 fois la DMRH sur la base de l’ASC non liée. Aucun effet sur la fertilité mâle n’a été observé à des expositions égales à 14 fois la DMRH sur la base de l’ASC non liée. Aucun effet sur la spermatogenèse (nombre de spermatozoïdes, taux de production de spermatozoïdes, motilité et morphologie) n’a été observé, quelle que soit la dose, dans l’étude sur la fertilité des rats.
Au cours d’une étude sur le développement embryo-fœtal chez des rates gravides, l’administration orale de ritlécitinib du 6e au 17e jour de gestation a entraîné des malformations et des variations du squelette fœtal ainsi qu’une diminution du poids corporel des fœtus à des expositions supérieures ou égales à 49 fois l’ASC non liée à la DMRH (voir rubrique 4.3). Il n’y a pas eu d’effets sur le développement embryo-fœtal à des expositions égales à 16 fois l’ASC non liée à la DMRH.
Au cours d’une étude sur le développement embryo-fœtal chez des lapines gravides, l’administration orale de ritlécitinib du 7e au 19e jour de gestation a entraîné une diminution du poids corporel moyen des fœtus et une augmentation de l’incidence des malformations viscérales, des malformations squelettiques et des variations squelettiques à des expositions égales à 55 fois l’ASC non liée à la DMRH (voir rubrique 4.3). Il n’y a pas eu d’effets sur le développement embryo-fœtal à des expositions égales à 12 fois l’ASC non liée à la DMRH.
Au cours d’une étude sur le développement pré- et postnatal chez le rat, l’administration orale de ritlécitinib du 6e jour de la gestation au 20e jour de la lactation a entraîné une toxicité sur le développement, notamment une diminution de la survie postnatale, une diminution du poids corporel de la progéniture et des retards de développement secondaires, à une exposition égale à 41 fois l’ASC non liée à la DMRH (voir rubrique 4.3). Les femelles de la génération F1 ont présenté un nombre moyen de corps jaunes inférieur à des expositions égales à 41 fois l’ASC non liée à la DMRH. Il n’y a pas eu d’effets sur le développement pré- et postnatal à des expositions égales à 14 fois l’ASC non liée à la DMRH.
Au cours d’une étude de toxicité chez le rat juvénile, l’administration orale de ritlécitinib du 10e au 60e jour postnatal (comparable à l’âge humain du nourrisson à l’adolescent) n’a pas été associée à des effets sur le système nerveux ou squelettique.
Allaitement
Après administration de ritlécitinib à des rates allaitantes, les concentrations de ritlécitinib dans le lait au cours du temps ont été plus élevées que celles dans le plasma, où le rapport ASC lait/plasma moyen a été déterminé comme étant de 2,2 (voir rubrique 4.3).
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Contenu de la gélule
Cellulose microcristalline Lactose monohydraté Crospovidone Dibéhénate de glycérol
Enveloppe de la gélule
Hypromellose (E464) Dioxyde de titane (E171) Oxyde de fer jaune (E172) Bleu brillant FCF (E133)
Encre d’impression
Gomme laque Propylène glycol Solution concentrée d’ammoniaque Oxyde de fer noir (E172) Hydroxyde de potassium
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
3 ans.
6.4 Précautions particulières de conservation
Ce médicament ne nécessite pas de précautions particulières de conservation concernant la température. À conserver dans l’emballage d’origine, à l’abri de la lumière.
6.5 Nature et contenu de l’emballage extérieur
Flacon en polyéthylène haute densité (PEHD) avec déshydratant (gel de silice) et bouchon en polypropylène contenant 28 gélules.
Plaquettes en OPA/Alu/PVC/Alu contenant 10 gélules. Chaque emballage contient 30 ou 90 gélules.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination et manipulation
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Pfizer Europe MA EEIG Boulevard de la Plaine 17 1050 Bruxelles Belgique
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/23/1755/001 EU/1/23/1755/002 EU/1/23/1755/003
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
Date de première autorisation : 15 Septembre 2023
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site Internet de l’Agence européenne des médicaments https://www.ema.europa.eu
ANNEXE II
A. FABRICANT RESPONSABLE DE LA LIBÉRATION DES
LOTS
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET
D’UTILISATION
C. AUTRES CONDITIONS ET OBLIGATIONS DE
L’AUTORISATION DE MISE SUR LE MARCHÉ
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE
UTILISATION SÛRE ET EFFICACE DU MÉDICAMENT
A. FABRICANT RESPONSABLE DE LA LIBÉRATION DES LOTS
Nom et adresse du fabricant responsable de la libération des lots
Pfizer Manufacturing Deutschland GmbH Mooswaldallee 1 79108 Freiburg Im Breisgau Allemagne
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET D’UTILISATION
Médicament soumis à prescription médicale restreinte (voir annexe I : Résumé des Caractéristiques du Produit, rubrique 4.2).
C. AUTRES CONDITIONS ET OBLIGATIONS DE L’AUTORISATION DE MISE SUR
LE MARCHÉ
• Rapports périodiques actualisés de sécurité (PSURs)
Les exigences relatives à la soumission des PSURs pour ce médicament sont définies dans la liste des dates de référence pour l’Union (liste EURD) prévue à l’article 107 quater, paragraphe 7, de la directive 2001/83/CE et ses actualisations publiées sur le portail web européen des médicaments.
Le titulaire soumet le premier PSUR pour ce médicament dans un délai de 6 mois suivant l’autorisation.
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE UTILISATION SÛRE ET
EFFICACE DU MÉDICAMENT
• Plan de gestion des risques (PGR)
Le titulaire de l’autorisation de mise sur le marché réalise les activités de pharmacovigilance et interventions requises décrites dans le PGR adopté et présenté dans le Module 1.8.2 de l’autorisation de mise sur le marché, ainsi que toutes actualisations ultérieures adoptées du PGR.
De plus, un PGR actualisé doit être soumis :
• à la demande de l’Agence européenne des médicaments ;
• dès lors que le système de gestion des risques est modifié, notamment en cas de réception de nouvelles informations pouvant entraîner un changement significatif du profil bénéfice/risque, ou lorsqu’une étape importante (pharmacovigilance ou réduction du risque) est franchie.
• Mesures additionnelles de réduction du risque
Avant le lancement du ritlécitinib dans chaque État membre, le titulaire de l’autorisation de mise sur le marché doit convenir avec l’autorité nationale compétente du contenu et du format du programme éducationnel, notamment les moyens de communication, les modalités de distribution et tout autre aspect du programme.
Le programme éducationnel vise à accroître la sensibilisation aux problèmes de sécurité du produit, notamment les infections (notamment le zona et les infections graves et opportunistes), la maladie thromboembolique veineuse (MTEV) (MTEV), les événements indésirables cardiovasculaires majeurs (MACE), les tumeurs malignes, la neurotoxicité et la toxicité embryo-fœtale à la suite d’une exposition in utero.
Le titulaire de l’autorisation de mise sur le marché veille à ce que, dans chaque État membre où le ritlécitinib est commercialisé, tous les professionnels de santé et les patients/aidants qui sont censés prescrire, délivrer ou utiliser le ritlécitinib ont accès au dossier éducatif suivant ou se le voient remettre :
Le dossier éducationnel destiné aux médecins doit contenir les éléments suivants :
• Résumé des Caractéristiques du Produit
• Notice
• Guide du professionnel de santé
• Carte patient (CP)
Le guide du professionnel de santé contient les éléments clés suivants :
• Texte permettant aux professionnels de santé (PdS) d’informer les patients de l’importance de la CP.
• Utilisation chez les patients de 65 ans et plus o Texte visant à souligner le risque accru chez ces patients.
• Infections (notamment zona et infections graves ou opportunistes) o Mention selon laquelle Litfulo ne doit pas être utilisé chez les patients souffrant d’une infection grave et active. o Texte sur le risque d’infections pendant le traitement par Litfulo. o Texte recommandant que les facteurs de risque d’infections soient pris en compte lors de la prescription de ritlécitinib, y compris l’âge avancé et le diabète. o Détails sur la façon de réduire le risque d’infection grâce à des mesures cliniques spécifiques (paramètres biologiques devant être utilisés pour instaurer Litfulo, dépistage de la TB, dépistage de l’hépatite virale et interruption temporaire de Litfulo si une infection ne répond pas au traitement approprié jusqu’à ce que l’infection soit maîtrisée). o Texte indiquant que l’utilisation de vaccins vivants atténués doit être évitée pendant ou immédiatement avant le traitement, et exemples de vaccins vivants atténués.
• MTEV o Texte décrivant le risque de MTEV lors du traitement par Litfulo. o Exemples de facteurs de risque susceptibles d’exposer les patients à un risque accru de MTEV et nécessitant une prudence particulière lors de l’utilisation du ritlécitinib. o Texte précisant que les patients doivent être régulièrement réévalués afin d’identifier toute modification du risque de MTEV. o Texte indiquant la marche à suivre en cas d’apparition de signes cliniques évocateurs d’une MTEV, notamment la nécessité de procéder rapidement à une évaluation et d’arrêter le traitement par Litfulo.
• MACE o Texte précisant que chez les patients à haut risque de MACE, le ritlécitinib ne doit être utilisé qu’en l’absence d’alternative thérapeutique appropriée, avec des exemples de patients potentiellement à risque.
• Tumeurs malignes o Texte précisant que chez les patients à haut risque de cancer, le ritlécitinib ne doit être utilisé qu’en l’absence d’alternative thérapeutique appropriée, avec des exemples de patients potentiellement à risque. o Rappel de la nécessité d’effectuer un examen régulier de la peau des patients.
• Neurotoxicité o Texte décrivant que la dystrophie axonale associée au ritlécitinib a été observée au cours d’études de toxicité chronique chez le chien Beagle à des expositions systémiques d’au moins 7,4 fois l’exposition attendue chez les patients traités par 50 mg par jour. À une exposition systémique 33 fois supérieure à l’exposition attendue chez les patients traités par 50 mg par jour, la dystrophie axonale a été associée à une perte auditive neurologique. Bien que ces effets aient été réversibles après l’arrêt du ritlécitinib chez les chiens, un risque pour les patients traités de manière chronique ne peut être totalement exclu. Les données cliniques disponibles n’ont pas indiqué d’effet sur les résultats neurologiques ou audiologiques. o Détails sur la manière de réduire le risque de neurotoxicité, le traitement par Litfulo doit être interrompu en cas d’apparition de symptômes neurologiques inexpliqués.
• Toxicité embryo-fœtale suite à une exposition in utero o Texte décrivant qu’il n’existe pas de données ou qu’il n’existe que des données limitées sur l’utilisation de Litfulo chez les femmes enceintes. o Détails sur la manière de réduire le risque d’exposition pendant la grossesse pour les femmes en âge de procréer, d’après les éléments suivants : Litfulo est contre-indiqué pendant la grossesse ; il faut conseiller aux femmes en âge de procréer d’utiliser une contraception efficace pendant le traitement et pendant encore 1 mois après l’arrêt de Litfulo, et conseiller aux patientes d’informer immédiatement leur PdS si elles pensent être enceintes ou si une grossesse est confirmée.
Le dossier d’information du patient doit contenir les éléments suivants :
• Notice
• Carte patient
• La carte patient doit contenir les messages clés suivants : o Texte décrivant Litfulo (c.-à-d., ce qu’il est et à quoi il sert). o Coordonnées du prescripteur de Litfulo. o Texte indiquant que le patient doit avoir la carte sur lui à tout moment et qu’il doit la partager avec les PdS impliqués dans ses soins (c’est-à-dire les non prescripteurs de Litfulo, les PdS du service des urgences, etc.) o Risque d’infections : ▪ Description des signes/symptômes d’infections que le patient doit connaître, afin qu’il puisse consulter son PdS. ▪ Texte visant à informer les patients et leurs PdS du risque lié aux vaccins vivants lorsqu’ils sont administrés immédiatement avant et pendant le traitement par Litfulo, avec des exemples de vaccins vivants. o Rappel du risque de cancer. En ce qui concerne le cancer de la peau, rappeler au patient d’informer son médecin s’il remarque une nouvelle excroissance sur sa peau. o Risque de caillots sanguins dans les veines ou les poumons : ▪ Description des signes/symptômes de la formation de caillots sanguins dans les veines (thrombose veineuse profonde) ou dans les poumons (embolie pulmonaire) dont le patient doit être conscient, afin qu’il puisse demander l’attention immédiate d’un PdS. o Risque de maladie cardiaque : ▪ Description des signes/symptômes de maladie cardiaque dont le patient doit être conscient afin qu’il puisse demander l’attention immédiate de son PdS. o Texte indiquant que le traitement par Litfulo doit être interrompu en cas d’apparition de symptômes neurologiques inexpliqués. o Texte indiquant qu’il n’existe pas de données ou des données limitées sur l’utilisation de Litfulo chez les femmes enceintes. o Texte décrivant comment réduire le risque d’exposition pendant la grossesse pour les femmes en âge de procréer, sur la base des éléments suivants : ▪ Litfulo est contre-indiqué pendant la grossesse, il faut conseiller aux femmes en âge de procréer d’utiliser une contraception efficace à la fois pendant le traitement et pendant encore un mois après l’arrêt de Litfulo, et conseiller aux patientes d’informer immédiatement leur PdS si elles pensent qu’elles pourraient être enceintes ou si la grossesse est confirmée. ▪ Un rappel d’utiliser une contraception, que Litfulo est contre-indiqué pendant la grossesse, et d’informer leurs professionnels de santé si elles tombent enceintes pendant qu’elles prennent Litfulo.
ANNEXE III - ÉTIQUETAGE ET NOTICE
A. ÉTIQUETAGE
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
EMBALLAGE DES PLAQUETTES DE GÉLULES DE 50 MG
1. DÉNOMINATION DU MÉDICAMENT
Litfulo 50 mg gélules ritlécitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque gélule contient du tosylate de ritlécitinib équivalant à 50 mg de ritlécitinib.
3. LISTE DES EXCIPIENTS
Contient du lactose monohydraté. (voir la notice pour plus d’informations).
4. FORME PHARMACEUTIQUE ET CONTENU
30 gélules. 90 gélules.
5. MODE ET VOIE(S) D’ADMINISTRATION
Voie orale. Ne pas couper, écraser ou mâcher les comprimés. Lire la notice avant utilisation.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver dans l’emballage extérieur, à l’abri de la lumière.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Pfizer Europe MA EEIG Boulevard de la Plaine 17 1050 Bruxelles Belgique
12. NUMÉROS D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/23/1755/002 30 gélules EU/1/23/1755/003 90 gélules
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Litfulo 50 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
Code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
ÉTIQUETTE DU FLACON POUR GÉLULES DE 50 MG
1. DÉNOMINATION DU MÉDICAMENT
Litfulo 50 mg gélules ritlécitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque gélule contient du tosylate de ritlécitinib équivalant à 50 mg de ritlécitinib.
3. LISTE DES EXCIPIENTS
Contient du lactose monohydraté. (voir la notice pour plus d’informations).
4. FORME PHARMACEUTIQUE ET CONTENU
28 gélules
5. MODE ET VOIE(S) D’ADMINISTRATION
Voie orale. Ne pas couper, écraser ou mâcher les comprimés. Lire la notice avant utilisation.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
Ne pas avaler le déshydratant.
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver dans l’emballage extérieur, à l’abri de la lumière.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Pfizer Europe MA EEIG Boulevard de la Plaine 17 1050 Bruxelles Belgique
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/23/1755/001 28 gélules
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Litfulo 50 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
Code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS MINIMALES DEVANT FIGURER SUR LES PLAQUETTES OU LES FILMS THERMOSOUDÉS
PLAQUETTES DE GÉLULES DE 50 MG
1. DÉNOMINATION DU MÉDICAMENT
Litfulo 50 mg gélules ritlécitinib
2. NOM DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Pfizer Europe MA EEIG (comme logo du titulaire de l’AMM)
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. AUTRE
B. NOTICE
Notice : Information du patient
Litfulo 50 mg, gélules ritlécitinib
Ce médicament fait l’objet d’une surveillance supplémentaire qui permettra l’identification rapide de nouvelles informations relatives à la sécurité. Vous pouvez y contribuer en signalant tout effet indésirable que vous observez. Voir en fin de rubrique 4 comment déclarer les effets indésirables.
Veuillez lire attentivement cette notice avant de prendre ce médicament car elle contient des informations importantes pour vous.
- Gardez cette notice. Vous pourriez avoir besoin de la relire.
- Si vous avez d’autres questions, interrogez votre médecin ou votre pharmacien.
- Ce médicament vous a été personnellement prescrit. Ne le donnez pas à d’autres personnes. Il pourrait leur être nocif, même si les signes de leur maladie sont identiques aux vôtres.
- Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou à votre pharmacien. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
En plus de cette notice, votre médecin vous remettra une carte patient contenant des informations importantes de sécurité que vous devez connaître. Conservez cette carte patient sur vous.
Que contient cette notice ?
1. Qu’est-ce que Litfulo et dans quels cas est-il utilisé 2. Quelles sont les informations à connaître avant de prendre Litfulo 3. Comment prendre Litfulo 4. Quels sont les effets indésirables éventuels 5. Comment conserver Litfulo 6. Contenu de l’emballage et autres informations
1. Qu’est-ce que Litfulo et dans quels cas est-il utilisé
Litfulo contient la substance active ritlécitinib. Il est utilisé pour traiter la pelade sévère chez les adultes et les adolescents âgés de 12 ans et plus. La pelade est une maladie dans laquelle le système immunitaire de l’organisme attaque les follicules pileux, provoquant une inflammation qui entraîne une perte de cheveux et une perte de poils sur le visage et/ou d’autres parties du corps.
Litfulo agit en réduisant l’activité des enzymes appelées JAK3 et TEC kinases qui sont impliquées dans l’inflammation du follicule pileux. Cela réduit l’inflammation et entraîne la repousse des cheveux chez les patients atteints de pelade.
2. Quelles sont les informations à connaître avant de prendre Litfulo
Ne prenez jamais Litfulo
- si vous êtes allergique au ritlécitinib ou à l’un des autres composants contenus dans ce médicament (mentionnés dans la rubrique 6) ;
- si vous avez une infection grave en cours, y compris la tuberculose ;
- si vous avez des problèmes hépatiques sévères ;
- si vous êtes enceinte ou si vous allaitez (voir rubrique « Grossesse, contraception, allaitement et fertilité »).
Avertissements et précautions Adressez-vous à votre médecin ou pharmacien avant et pendant le traitement par Litfulo si vous :
- souffrez d’une infection ou êtes sujet(te) à des infections fréquentes. Informez votre médecin si vous présentez des symptômes tels que de la fièvre, des plaies, une sensation de fatigue plus importante que d’habitude ou des problèmes dentaires, car ils peuvent être le signe d’une infection. Litfulo peut réduire la capacité de votre organisme à combattre les infections et aggraver une infection existante ou augmenter le risque de contracter une nouvelle infection. Si vous êtes diabétique ou avez 65 ans ou plus, votre risque de contracter des infections peut être plus important ;
- avez, ou avez eu, la tuberculose ou avez été en contact étroit avec une personne atteinte de tuberculose, ou si vous résidez ou voyagez dans des régions où la tuberculose est très fréquente. Votre médecin vous fera effectuer des tests de dépistage de la tuberculose avant de débuter le traitement par Litfulo et pourra répéter les tests au cours du traitement ;
- avez déjà eu une infection à l’herpès (telles que la varicelle ou le zona), car Litfulo peut favoriser sa réapparition. Prévenez votre médecin si vous présentez une éruption cutanée douloureuse avec des cloques, car cela peut être un signe de zona ;
- avez déjà eu une hépatite B ou une hépatite C. Votre médecin vous fera effectuer des tests de dépistage de l’hépatite avant de débuter le traitement par Litfulo et pourra répéter les tests au cours du traitement ;
- avez un cancer ou avez eu un cancer — on ne sait pas si Litfulo augmente le risque de cancer, et votre médecin discutera avec vous de l’opportunité d’un traitement par ce médicament et de la nécessité d’effectuer des contrôles, notamment des contrôles réguliers de la peau, au cours du traitement ;
- avez déjà eu des caillots sanguins dans les veines de vos jambes (thrombose veineuse profonde) ou de vos poumons (embolie pulmonaire) ou présentez un risque accru d’en avoir (par exemple, si vous venez de subir une intervention chirurgicale majeure, si vous utilisez des contraceptifs hormonaux/un traitement hormonal substitutif, si un trouble de la coagulation a été diagnostiqué chez vous ou chez un membre de votre famille proche). Votre médecin évaluera avec vous si Litfulo est approprié dans votre situation. Informez votre médecin en cas d’apparition soudaine d’un essoufflement ou de difficultés à respirer, de douleurs thoraciques ou de douleurs dans le haut du dos, de gonflement d’une jambe ou d’un bras, d’une douleur ou d’une sensibilité dans les jambes, ou d’une rougeur ou d’un changement de couleur sur une jambe ou un bras, car ces signes peuvent indiquer la présence de caillots sanguins dans les veines ;
- avez ou avez eu des problèmes cardiaques, car votre médecin évaluera avec vous si Litfulo est approprié dans votre situation ;
- avez ou avez eu un cancer, si vous fumez ou avez fumé par le passé, car votre médecin évaluera avec vous si Litfulo est approprié dans votre situation ;
- des cancers cutanés non mélanomateux ont été observés chez des patients prenant Litfulo. Votre médecin peut vous recommander de faire régulièrement examiner votre peau pendant le traitement par Litfulo. Si de nouvelles lésions cutanées apparaissent pendant ou après le traitement, ou si des lésions existantes changent d’aspect, informez-en votre médecin.
- avez récemment reçu ou prévoyez de recevoir une vaccination (immunisation), car certains vaccins (vaccins vivants) ne sont pas recommandés pendant l’utilisation de Litfulo. Vérifiez avec votre médecin si vos vaccins sont à jour et si vous avez besoin de vaccins supplémentaires, notamment le vaccin contre le zona, avant le traitement par Litfulo.
- présentez des symptômes inexpliqués dus à un problème du système nerveux pendant le traitement par Litfulo. Votre médecin discutera avec vous de l’opportunité d’interrompre le traitement.
Tests de surveillance supplémentaires
Votre médecin effectuera des analyses de sang pour vérifier si vous avez un faible nombre de globules blancs ou de plaquettes avant et environ 4 semaines après le début du traitement par Litfulo, et pourra adapter votre traitement si nécessaire.
Enfants L’utilisation de ce médicament chez les enfants âgés de moins de 12 ans n’est pas autorisée car la sécurité et les bénéfices de Litfulo n’ont pas été établis dans cette tranche d’âge.
Autres médicaments et Litfulo Informez votre médecin ou pharmacien si vous prenez, avez récemment pris ou pourriez prendre tout autre médicament.
En particulier, informez votre médecin ou votre pharmacien avant de prendre Litfulo si vous prenez certains des médicaments permettant de traiter :
- l’anxiété ou les troubles du sommeil (tels que le midazolam),
- les troubles du rythme cardiaque (tels que la quinidine),
- la goutte (tels que la colchicine),
- le rejet dans le cadre d’une greffe d’organe (tels que ciclosporine, évérolimus, tacrolimus et sirolimus),
- la migraine (tels que la dihydroergotamine et l’ergotamine),
- la schizophrénie et la psychose chronique (tels que le pimozide),
- l’asthme (tels que la théophylline),
- les spasmes musculaires (tels que la tizanidine),
- la fibrose pulmonaire idiopathique (tels que la pirfénidone).
Litfulo peut augmenter la quantité de ces médicaments dans votre sang.
Si l’un des cas ci-dessus vous concerne ou en cas de doute, adressez-vous à votre médecin ou à votre pharmacien avant de prendre Litfulo.
Grossesse, contraception, allaitement et fertilité Si vous êtes enceinte ou que vous allaitez, si vous pensez être enceinte ou planifiez une grossesse, demandez conseil à votre médecin ou pharmacien avant de prendre ce médicament.
Contraception chez la femme
Si vous êtes une femme en âge de procréer, vous devez utiliser une méthode de contraception efficace pendant le traitement par Litfulo, et pendant au moins un mois après l’administration de la dernière dose du traitement. Votre médecin pourra vous donner des conseils concernant les méthodes de contraception appropriées.
Grossesse
N’utilisez pas Litfulo si vous êtes enceinte, si vous pensez être enceinte ou planifiez une grossesse. Ce médicament peut nuire au développement du bébé. Informez immédiatement votre médecin si vous débutez une grossesse ou si vous pensez que c’est le cas pendant le traitement.
Allaitement
N’utilisez pas Litfulo pendant l’allaitement car on ne sait pas si ce médicament passe dans le lait maternel ou si les bébés allaités sont affectés. Vous devez décider avec votre médecin si vous allez allaiter ou utiliser ce médicament.
Fertilité
On ne sait pas si Litfulo réduit la fertilité des femmes ou des hommes en âge de procréer.
Conduite de véhicules et utilisation de machines Litfulo n’a pas ou peu d’effet sur l’aptitude à conduire des véhicules ou à utiliser des machines.
Litfulo contient du lactose Si votre médecin vous a informé(e) d’une intolérance à certains sucres, contactez-le avant de prendre ce médicament.
Personnes âgées Les patients âgés de 65 ans et plus peuvent présenter un risque accru d’infections, de crise cardiaque et de certains cancers. Votre médecin pourra déterminer que Litfulo n’est pas approprié dans votre situation.
3. Comment prendre Litfulo
Veillez à toujours prendre ce médicament en suivant exactement les indications de votre médecin. Vérifiez auprès de votre médecin ou pharmacien en cas de doute.
La dose recommandée est de 50 mg une fois par jour par voie orale (par la bouche).
Vous devez avaler votre gélule entière avec de l’eau. N’ouvrez pas, n’écrasez pas ou ne mâchez pas la gélule avant de l’avaler car cela pourrait modifier la quantité de médicament qui pénètre dans votre organisme.
Vous pouvez prendre la gélule au cours ou en dehors des repas.
Si vous avez pris plus de Litfulo que vous n’auriez dû Si vous avez pris plus de Litfulo que vous n’auriez dû, contactez votre médecin. Vous pouvez présenter certains des effets indésirables décrits dans la rubrique 4.
Si vous oubliez de prendre Litfulo
- Si vous oubliez une dose, prenez-la dès que vous vous en rendez compte, sauf s’il reste moins de 8 heures avant la prise de votre prochaine dose.
- S’il reste moins de 8 heures avant la prise de votre prochaine dose, ne prenez pas la dose oubliée et prenez votre prochaine dose comme d’habitude au moment prévu.
- Ne prenez pas de dose double pour compenser la gélule que vous avez oublié de prendre.
Si vous arrêtez de prendre Litfulo Vous ne devez pas arrêter de prendre Litfulo sans en avoir discuté avec votre médecin.
Si vous devez arrêter de prendre Litfulo pendant une courte période (pas plus de 6 semaines), le risque de perdre vos cheveux est faible.
Si vous avez d’autres questions sur l’utilisation de ce médicament, demandez plus d’informations à votre médecin ou à votre pharmacien.
4. Quels sont les effets indésirables éventuels ?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
Effets indésirables graves
Adressez-vous à votre médecin et demandez immédiatement une aide médicale si vous présentez des signes :
- de zona, une éruption cutanée douloureuse accompagnée de cloques, avec ou sans fièvre ;
- d’urticaire, une éruption cutanée accompagnée de démangeaisons.
Autres effets indésirables
Fréquent (pouvant toucher jusqu’à 1 personne sur 10)
- Infections du nez, de la gorge ou de la trachée
- Diarrhée
- Sensations vertigineuses
- Acné
- Éruption cutanée (autre que l’urticaire et le zona)
- Inflammation (gonflement) des follicules pileux pouvant provoquer des démangeaisons ou des douleurs (folliculite)
- Augmentation d’une enzyme appelée créatine phosphokinase, mise en évidence par une analyse de sang (augmentation de la créatine phosphokinase dans le sang)
Peu fréquent (pouvant toucher jusqu’à 1 personne sur 100)
- Faible nombre de plaquettes révélé par une analyse de sang (diminution de la numération plaquettaire)
- Faible nombre de globules blancs révélé par une analyse de sang (diminution du nombre de lymphocytes)
- Augmentation des enzymes hépatiques dans le sang (augmentation de l’ALAT et de l’ASAT)
Déclaration des effets indésirables Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou à votre pharmacien. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver Litfulo
Tenir ce médicament hors de la vue et de la portée des enfants.
N’utilisez pas ce médicament après la date de péremption indiquée sur la boîte, le flacon ou la plaquette après EXP. La date de péremption fait référence au dernier jour de ce mois.
Ce médicament ne nécessite pas de précautions particulières de conservation concernant la température. À conserver dans l’emballage d’origine, à l’abri de la lumière.
Ne jetez aucun médicament au tout-à-l’égout ou avec les ordures ménagères. Demandez à votre pharmacien d’éliminer les médicaments que vous n’utilisez plus. Ces mesures contribueront à protéger l’environnement.
6. Contenu de l’emballage et autres informations
Ce que contient Litfulo
- La substance active est le ritlécitinib. Chaque gélule contient du tosylate de ritlécitinib équivalant à 50 mg de ritlécitinib.
- Les autres composants sont : Contenu de la gélule : cellulose microcristalline, lactose monohydraté, crospovidone, dibéhénate de glycérol (voir rubrique 2 « Litfulo contient du lactose monohydraté »). Enveloppe de la gélule : hypromellose (E464), dioxyde de titane (E171), oxyde de fer jaune (E172), bleu brillant FCF (E133). Encre d’impression : gomme laque, propylène glycol, solution concentrée d’ammoniaque, oxyde de fer noir (E172), hydroxyde de potassium.
Comment se présente Litfulo et contenu de l’emballage extérieur Les gélules opaques de 50 mg Litfulo ont un corps jaune et une tête bleue, mesurent environ 16 mm de long et 6 mm de large, et comportent la mention « RCB 50 » imprimée sur le corps et la mention « Pfizer » imprimée en noir sur la tête.
Les gélules de 50 mg sont présentées en flacons en polyéthylène haute densité (PEHD) munis d’un bouchon en polypropylène contenant 28 gélules ou sous plaquettes en OPA/Alu/PVC/Alu contenant 30 ou 90 gélules. Le flacon contient un déshydratant (gel de silice) utilisé pour garder les gélules au sec. Ne pas avaler le déshydratant (gel de silice).
Toutes les présentations peuvent ne pas être commercialisées.
Titulaire de l’Autorisation de mise sur le marché
Pfizer Europe MA EEIG Boulevard de la Plaine 17 1050 Bruxelles Belgique
Fabricant
Pfizer Manufacturing Deutschland GmbH Mooswaldallee 1 79108 Freiburg Im Breisgau Allemagne
Pour toute information complémentaire concernant ce médicament, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché :
België/Belgique/Belgien Lietuva Luxembourg/Luxemburg Pfizer Luxembourg SARL filialas Lietuvoje Pfizer NV/SA Tel: +370 5 251 4000 Tél/Tel: +32 (0)2 554 62 11
България Magyarország Пфайзер Люксембург САРЛ, Клон България Pfizer Kft. Teл.: +359 2 970 4333 Tel.: + 36 1 488 37 00
Česká republika Malta Pfizer, spol. s r.o. Vivian Corporation Ltd. Tel: +420 283 004 111 Tel: +356 21344610
Danmark Nederland Pfizer ApS Pfizer bv Tlf: +45 44 20 11 00 Tel: +31 (0)800 63 34 636
Deutschland Norge PFIZER PHARMA GmbH Pfizer AS Tel: +49 (0)30 550055-51000 Tlf: +47 67 52 61 00
Eesti Österreich Pfizer Luxembourg SARL Eesti filiaal Pfizer Corporation Austria Ges.m.b.H. Tel: +372 666 7500 Tel: +43 (0)1 521 15-0
Ελλάδα Polska Pfizer Ελλάς A.E. Pfizer Polska Sp. z o.o. Τηλ: +30 210 6785800 Tel.: +48 22 335 61 00
España Portugal Pfizer, S.L. Laboratórios Pfizer, Lda. Tel: +34 91 490 99 00 Tel: +351 21 423 5500
France România Pfizer Pfizer Romania S.R.L. Tél: +33 (0)1 58 07 34 40 Tel: +40 (0) 21 207 28 00
Hrvatska Slovenija Pfizer Croatia d.o.o. Pfizer Luxembourg SARL Tel: +385 1 3908 777 Pfizer, podružnica za svetovanje s področja
farmacevtske dejavnosti, Ljubljana Tel: +386 (0)1 52 11 400
Ireland Slovenská republika Pfizer Healthcare Ireland Unlimited Company Pfizer Luxembourg SARL, organizačná zložka Tel: +1800 633 363 (toll free) Tel: + 421 2 3355 5500 Tel: +44 (0)1304 616161
Ísland Suomi/Finland Icepharma hf. Pfizer Oy Sími: +354 540 8000 Puh/Tel: +358 (0)9 430 040
Italia Sverige Pfizer S.r.l. Pfizer AB Tel: +39 06 33 18 21 Tel: +46 (0)8 550 520 00
Κύπρος
Pfizer Ελλάς Α.Ε. (Cyprus Branch) Τηλ: +357 22817690
Latvija
Pfizer Luxembourg SARL filiāle Latvijā Tel: + 371 670 35 775
La dernière date à laquelle cette notice a été révisée est
Autres sources d’informations
Des informations détaillées sur ce médicament sont disponibles sur le site Internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
ANNEXE IV
CONCLUSIONS SCIENTIFIQUES ET MOTIFS DE LA MODIFICATION DES TERMES DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Conclusions scientifiques
Compte tenu du rapport d’évaluation du PRAC sur les PSUR concernant le ritlécitinib, les conclusions scientifiques du PRAC sont les suivantes :
Au vu des données disponibles sur les événements indésirables cardiovasculaires majeurs, la maladie thromboembolique veineuse, les infections graves et les tumeurs malignes provenant des essais cliniques, de la littérature scientifique, des déclarations spontanées incluant, dans certains cas, une relation temporelle étroite, et en tenant compte d’un mécanisme d’action plausible, le PRAC a conclu que les informations sur les produits contenant du ritlécitinib devaient être modifiées de manière à intégrer l’ensemble des recommandations et des mises en garde issues de la procédure de saisine au titre de l’article 20 concernant les inhibiteurs de JAK.
À la suite de l’adoption de la recommandation du PRAC, le titulaire de l’AMM n’a pas donné son accord avec la recommandation adoptée par le PRAC visant à modifier l’information produit de Litfulo afin d’y inclure l’ensemble des recommandations et mises en garde issues de la procédure de saisine au titre de l’article 20 concernant les inhibiteurs de JAK (procédure EMEA/H-A20/1517).
Après examen de la recommandation du PRAC, ainsi que des informations fournies par le titulaire de l’AMM, par écrit et lors d’une explication orale devant le CHMP, le CHMP a estimé que, sur la base des données disponibles et, en particulier, compte tenu de l’absence de données définitives établissant que la sélectivité JAK3/TEC supprime les risques associés aux inhibiteurs de JAK utilisés dans les maladies inflammatoires chroniques, les mesures de précaution recommandées dans le cadre de la saisine au titre de l’article 20 concernant les inhibiteurs de JAK sont également pertinentes pour Litfulo. Le CHMP approuve donc les conclusions générales du PRAC et les motifs de sa recommandation.
Motifs de la modification des termes de l’autorisation de mise sur le marché
Sur la base des conclusions scientifiques relatives au ritlécitinib, le CHMP estime que le rapport bénéfice-risque du/des médicament(s) contenant du ritlécitinib demeure inchangé, sous réserve des modifications proposées des informations sur le produit.
Le CHMP recommande que les termes de l’autorisation de mise sur le marché soient modifiés.
En savoir plus