WELIREG 40 mg, comprimé pelliculé
CIS 63869763
Informations à jour au 1 décembre 2025.Version vérifiée par justelesRCP le 30 septembre 2026.
En savoir plus
Sommaire
Ce médicament bénéficie d'une autorisation de mise sur le marché européenne centralisée. Le texte ci-dessous est le résumé des caractéristiques du produit (et sa notice) publié par l'Agence européenne des médicaments (EMA), converti par justelesRCP depuis le PDF officiel. En cas de doute, reportez-vous au PDF ci-dessus.
ANNEXE I - RÉSUMÉ DES CARACTÉRISTIQUES DU PRODUIT
Ce médicament fait l'objet d'une surveillance supplémentaire qui permettra l'identification rapide de nouvelles informations relatives à la sécurité. Les professionnels de la santé déclarent tout effet indésirable suspecté. Voir rubrique 4.8 pour les modalités de déclaration des effets indésirables.
1. DÉNOMINATION DU MÉDICAMENT
WELIREG 40 mg comprimés pelliculés
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque comprimé pelliculé contient 40 mg de belzutifan. Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Comprimé pelliculé (comprimé). Comprimé ovale, bleu, d’approximativement 13 x 8 mm, portant la mention « 177 » gravé sur une face.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Carcinome à cellules rénales (CCR)
WELIREG est indiqué en monothérapie pour le traitement des patients adultes atteints d’un carcinome rénal à cellules claires avancé ayant progressé après au moins deux lignes de traitement comprenant un inhibiteur de PD-(L)1 et au moins deux thérapies ciblées du VEGF.
Tumeurs associées à la maladie de von Hippel-Lindau (VHL)
WELIREG est indiqué en monothérapie pour le traitement des patients adultes qui nécessitent un traitement pour un carcinome à cellules rénales (CCR), des hémangioblastomes du système nerveux central (SNC) ou des tumeurs neuroendocrines pancréatiques (TNEp), localisés et associés à la maladie de von Hippel-Lindau et pour qui les interventions localisées ne sont pas adaptées.
4.2 Posologie et mode d’administration
Le traitement doit être initié et supervisé par des médecins spécialistes expérimentés dans le traitement du cancer.
Posologie
La dose recommandée de WELIREG est de 120 mg de belzutifan (trois comprimés de 40 mg) administrée une fois par jour, à la même heure chaque jour.
Le traitement doit être poursuivi jusqu'à progression de la maladie ou survenue de toxicité inacceptable.
Dose oubliée Si une dose de WELIREG est oubliée, elle peut être prise dès que possible le même jour. La dose quotidienne habituelle doit être reprise le lendemain. Aucun comprimé supplémentaire ne doit être pris pour compenser la dose oubliée.
Si des vomissements surviennent à tout moment après la prise de WELIREG, une autre dose ne doit pas être prise. La dose suivante doit être prise le lendemain. Modifications posologiques Les modifications posologiques de WELIREG en cas d'effets indésirables sont résumées dans le Tableau 1. Tableau 1 : Modifications posologiques recommandées
| Effets indésirables | Gravité* | Modification posologique |
|---|---|---|
| Anémie (voir rubrique 4.4) | Grade 3 (hémoglobine < 8 g/dL ; < 4,9 mmol/L ; < 80 g/L ; transfusion indiquée) | • Suspendre jusqu'à résolution à ≤ Grade 2 • Reprendre à la même dose ou à une dose réduite (réduire de 40 mg) ; envisager l’arrêt en fonction de la gravité et de la persistance de l'anémie |
| Grade 4 (Mise en jeu du pronostic vital ou intervention urgente indiquée) | • Suspendre jusqu'à résolution à ≤ Grade 2 • Reprendre à dose réduite (réduire de 40 mg) ou arrêter définitivement en cas de récidive de Grade 4 | |
| Hypoxie (voir rubrique 4.4) | Grade 3 Asymptomatique (diminution de la saturation en oxygène au repos (par exemple, oxymètre de pouls < 88 % ou Pa O ≤ 55 mm Hg)) 2 | • Possibilité de poursuivre ou de suspendre jusqu'à résolution à ≤ Grade 2 • Reprendre à dose réduite (réduire de 40 mg) ou arrêter en fonction de la gravité et de la persistance de l'hypoxie |
| Grade 3 Symptomatique (diminution de la saturation en oxygène au repos (par exemple, oxymètre de pouls < 88 % ou Pa O ≤ 55 mm Hg)) 2 | • Suspendre jusqu'à résolution à ≤ Grade 2 • Reprendre à dose réduite (réduire de 40 mg) ou arrêter en fonction de la gravité et de la persistance de l'hypoxie. | |
| Grade 4 (Atteinte des voies respiratoires mettant en jeu le pronostic vital ; intervention urgente nécessaire (par exemple trachéotomie ou intubation)) | • Arrêt définitif | |
| Autres Effets Indésirables (voir rubrique 4.8) | Grade 3 | • Suspendre le traitement jusqu'à résolution à ≤ Grade 2 • Envisager de reprendre à une dose réduite (réduire de 40 mg) en fonction de la gravité et de la persistance • Arrêt définitif en cas de récidive du Grade 3. |
| Grade 4 | • Arrêt définitif |
*Basé sur les Critères de Terminologie Communs pour les Effets Indésirables du National Cancer Institute (NCI CTCAE), version 5.0 Populations particulières
Personnes âgées Aucun ajustement posologique n'est recommandé pour les patients âgés (voir rubrique 5.2).
Insuffisance rénale Aucun ajustement posologique n'est recommandé chez les patients présentant une insuffisance rénale, y compris une maladie rénale terminale (voir rubrique 5.2).
Insuffisance hépatique Aucun ajustement posologique n'est recommandé chez les patients présentant une insuffisance hépatique légère (bilirubine totale ≤ à la limite supérieure de la normale (LSN) et aspartate aminotransférase (ASAT) > LSN ou bilirubine totale > 1 à 1,5 x LSN et toute ASAT) ou modérée (bilirubine totale dans l’intervalle > 1,5 x LSN et ≤ 3 x LSN et toute ASAT ou Child-Pugh B). Belzutifan n'a pas été étudié chez les patients présentant une insuffisance hépatique sévère (voir rubrique 5.2).
Population pédiatrique
La sécurité et l'efficacité chez les enfants de moins de 18 ans n'ont pas été établies (voir rubrique 5.1). Aucune donnée n'est disponible.
Mode d'administration
WELIREG est destiné à un usage oral.
Les comprimés doivent être avalés entiers et peuvent être pris avec ou sans nourriture. Les comprimés ne doivent pas être coupés, écrasés ou mâchés, car on ne sait pas si cela impacte l'absorption du belzutifan.
4.3 Contre-indications
• Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1. Grossesse chez les patientes atteintes de tumeurs associées à la maladie de VHL (voir rubrique 4.6).
•
4.4 Mises en garde spéciales et précautions d’emploi
Anémie
Une anémie a été rapportée chez des patients recevant du belzutifan dans les études cliniques (voir rubrique 4.8). Les patients doivent faire l'objet d'une surveillance pour une anémie avant l’initiation et régulièrement tout au long du traitement par belzutifan. Pour les patients qui développent une anémie de Grade 3, belzutifan doit être suspendu et les patients doivent être traités conformément à la pratique médicale courante, incluant l'administration d'agent stimulant l'érythropoïèse (ASE) jusqu'à résolution à un Grade ≤ 2 (pour plus d'informations, voir les informations de prescription des ASE). En cas d'anémie récurrente de Grade 3, belzutifan doit être arrêté. Chez les patients développant une anémie de Grade 4, belzutifan doit être suspendu et arrêté définitivement en cas d’anémie récurrente de Grade 4 (voir rubrique 4.2).
Hypoxie
Une hypoxie a été rapportée chez des patients recevant du belzutifan dans les études cliniques (voir rubrique 4.8). La saturation en oxygène des patients doit être surveillée par oxymétrie de pouls avant l’initiation du traitement par belzutifan et régulièrement tout au long du traitement. Pour une hypoxie asymptomatique de Grade 3, une oxygénothérapie et la poursuite ou la suspension du traitement doivent être envisagées. En cas d’interruption, belzutifan doit être repris à une dose réduite. Pour les patients présentant une hypoxie symptomatique de Grade 3, belzutifan doit être suspendu, l'hypoxie doit être traitée et belzutifan doit être repris à une dose réduite. Si l'hypoxie symptomatique se reproduit, le traitement doit être arrêté. En cas d'hypoxie de Grade 4, le traitement doit être définitivement arrêté (voir rubrique 4.2).
Toxicité embryo-fœtale : Femmes en âge de procréer
Belzutifan peut provoquer des lésions embryo-fœtales, y compris la perte du foetus, chez l'Homme (voir rubriques 4.6 et 5.3). Le statut de grossesse des femmes en âge de procréer doit être vérifié avant l'initiation du traitement par belzutifan.
Les femmes en âge de procréer doivent utiliser des méthodes contraceptives hautement efficaces pendant le traitement par belzutifan et pendant au moins 1 semaine après la dernière dose en raison du risque potentiel pour le fœtus (voir rubriques 4.5 et 4.6).
Hémorragie du SNC chez des patients atteints d’hémangioblastomes du SNC associés à la maladie de VHL (HB-SNC)
Une hémorragie du SNC, y compris d’issue fatale, a été observée chez des patients atteints d’HB-SNC associés à la maladie de VHL. Les médecins doivent être attentifs aux symptômes ou signes d'hémorragie du SNC chez les patients atteints d’HB-SNC associés à la maladie de VHL traités par belzutifan.
Informations sur les excipients
Ce médicament contient moins de 1 mmol de sodium (23 mg) par comprimé, c'est-à-dire essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Des études in vitro et pharmacogénomiques indiquent que belzutifan est métabolisé par l'UGT2B17 et par le CYP2C19, et que le belzutifan induit le CYP3A4 de manière dépendante à la concentration.
Effets du belzutifan sur d'autres médicaments
La co-administration de belzutifan avec des substrats du CYP3A4, y compris des contraceptifs hormonaux, diminue les concentrations des substrats du CYP3A4, ce qui peut réduire l'efficacité de ces substrats. L'ampleur de cette réduction peut être plus prononcée chez les patients double métaboliseurs lents de l'UGT2B17 et du CYP2C19 (voir rubrique 5.2). La co-administration de belzutifan avec des substrats sensibles du CYP3A4, pour lesquels une diminution minime de la concentration peut conduire à des échecs thérapeutiques du substrat doit être évitée. Si la co-administration ne peut être évitée, augmentez la dose du substrat sensible du CYP3A4 conformément à son résumé des caractéristiques produit.
La co-administration de belzutifan avec des contraceptifs hormonaux peut entraîner un échec contraceptif (voir rubrique 4.4 et 4.6) ou une augmentation des saignements intermenstruels. Il convient de conseiller aux patientes utilisant des contraceptifs hormonaux d’utiliser une méthode contraceptive alternative non hormonale ou d’utiliser un préservatif avec leur partenaire masculin pendant le traitement par belzutifan.
Dans une étude clinique, l'administration quotidienne répétée de belzutifan 120 mg a entraîné une réduction de 40 % de l'aire sous la courbe (ASC) du midazolam, un effet compatible avec un faible inducteur du CYP3A4. L’administration de belzutifan peut entraîner une induction modérée du CYP3A4 chez les patients qui ont des expositions plasmatiques plus élevées de belzutifan (voir rubrique 5.2). Sur la base des données in vitro, une inhibition de MATE2-K par belzutifan est attendue à des expositions cliniquement pertinentes, et une inhibition de MATE1 ne peut être exclue.
Belzutifan est un inducteur du CYP2B6 et du CYP2C8 in vitro. Aucune étude in vivo n'a été réalisée. La co-administration avec belzutifan peut entraîner une diminution cliniquement significative de la concentration plasmatique des substrats sensibles du CYP2B6 et/ou du CYP2C8.
Effets d'autres médicaments sur belzutifan
La co-administration de belzutifan avec des inhibiteurs de l'UGT2B17 ou du CYP2C19 augmente les expositions plasmatiques du belzutifan, ce qui peut augmenter l'incidence et la gravité des effets indésirables du belzutifan. Les patients doivent être surveillés pour une anémie et une hypoxie et la dose de belzutifan doit être réduite comme recommandé.
Les effets des inducteurs puissants du CYP2C19 sur l’exposition au belzutifan n’ont pas encore été étudiés.
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer/contraception chez les hommes et les femmes
Le statut de grossesse des femmes en âge de procréer doit être vérifié avant d’initier le traitement par belzutifan.
Belzutifan peut provoquer des lésions embryo-fœtales, y compris la perte du foetus, lorsqu'il est administré à une femme enceinte (voir rubriques 4.4 et 5.3). Les femmes en âge de procréer doivent être informées du risque potentiel pour le fœtus.
Les femmes en âge de procréer doivent utiliser une méthode contraceptive hautement efficace pendant le traitement par belzutifan et pendant au moins 1 semaine après la dernière dose. L'utilisation de belzutifan peut réduire l'efficacité des contraceptifs hormonaux. Il convient de conseiller aux patientes utilisant des contraceptifs hormonaux d'utiliser une méthode contraceptive alternative non hormonale ou d'utiliser un préservatif avec leur partenaire masculin pendant le traitement par belzutifan (voir rubrique 4.5).
Grossesse
Les données sur l'utilisation du belzutifan chez la femme enceinte sont inexistantes ou limitées. Les études chez les animaux ont mis en évidence une toxicité sur la reproduction (voir rubrique 5.3).
Carcinome à cellules rénales Belzutifan ne doit pas être utilisé pendant la grossesse à moins que l’état clinique de la femme nécessite un traitement par belzutifan.
Tumeurs associées à la maladie de von Hippel-Lindau (VHL) Belzutifan est contre-indiqué pendant la grossesse (voir rubrique 4.3). Si une grossesse survient pendant le traitement par belzutifan, le traitement doit être interrompu.
Allaitement
Il n'existe pas de données sur la présence de belzutifan ou de ses métabolites dans le lait maternel, leurs effets sur l'enfant allaité ou sur la production de lait. En raison du risque d'effets indésirables graves chez les enfants allaités, il est conseillé aux femmes de ne pas allaiter pendant le traitement par belzutifan et pendant au moins 1 semaine après la dernière dose. Fertilité
D'après les résultats obtenus chez les animaux, belzutifan peut altérer la fertilité des hommes et des femmes en âge de procréer (voir rubrique 5.3). Les patients doivent être informés de ce risque potentiel. La réversibilité de l’effet sur la fertilité est inconnue.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Belzutifan a une influence mineure sur l'aptitude à conduire des véhicules et à utiliser des machines. Des étourdissements et de la fatigue peuvent survenir suite à l'administration de belzutifan (voir rubrique 4.8).
Il doit être conseillé aux patients de ne pas conduire de véhicules ni d'utiliser de machines jusqu'à ce qu'ils soient raisonnablement certains que le traitement par belzutifan ne les affecte pas négativement.
4.8 Effets indésirables
Résumé du profil de sécurité
La sécurité du belzutifan a été évaluée chez 576 patients atteints de tumeurs solides avancées et de tumeurs localisées associées à la maladie de VHL traités par 120 mg de belzutifan une fois par jour dans des études cliniques. La durée médiane d'exposition au belzutifan était de 9,2 mois (intervalle : 0,1 à 55,4 mois).
Les effets indésirables les plus fréquents lors du traitement par belzutifan étaient l'anémie (84,2 %), la fatigue (42,7 %), les nausées (24,1 %), la dyspnée (21,4 %), les étourdissements (17,9 %) et l'hypoxie (16,3 %).
Les effets indésirables de Grade 3 ou 4 les plus fréquents étaient l'anémie (28,8 %) et l'hypoxie (12,2 %). Les effets indésirables graves les plus fréquents étaient l'hypoxie (7,1 %), l'anémie (4,7 %) et la dyspnée (1,2 %).
Les effets indésirables les plus fréquents ayant entraîné une interruption de traitement par belzutifan étaient l'anémie (7,1 %), l'hypoxie (5,4 %), la fatigue (2,6 %), les nausées (2,4 %), la dyspnée (1,7 %) et les étourdissements (1,6 %). Les effets indésirables les plus fréquents ayant entraîné une réduction de la dose de belzutifan étaient l'hypoxie (6,3 %), l'anémie (3,8 %) et la fatigue (1,7 %). L'effet indésirable le plus fréquent ayant entraîné un arrêt du belzutifan était l'hypoxie (1,4 %).
Résumé tabulé des effets indésirables
Les effets indésirables rapportés dans l'ensemble des données groupées pour les patients traités par belzutifan (n = 576) ou rapportés depuis la commercialisation sont répertoriés dans le tableau 2. Ces effets sont présentés par classe de systèmes d'organes et par fréquence. Les fréquences sont définies comme suit : très fréquent (≥ 1/10), fréquent (≥ 1/100 à < 1/10), peu fréquent (≥ 1/1 000 à < 1/100), rare (≥ 1/10 000 à < 1/1 000), et très rare (< 1/10 000). Tableau 2 : Effets indésirables chez les patients traités avec belzutifan*
| Classe de systèmes d’organes | Tous les Grades | Grade 3 – 4 |
|---|---|---|
| Affections hématologiques et du système lymphatique | ||
| Anémie† | Très fréquent | Très fréquent |
| Affections du système nerveux | ||
| Etourdissements | Très fréquent | - |
| Affections vasculaires | ||
|---|---|---|
| Hémorragie‡# | Très fréquent | Fréquent |
| Affections respiratoires, thoraciques et médiastinales | ||
| Dyspnée | Très fréquent | Fréquent |
| Hypoxie | Très fréquent | Très fréquent |
| Affections gastro-intestinales | ||
| Nausées | Très fréquent | Peu fréquent |
| Troubles généraux et anomalies au site d'administration | ||
| Fatigue | Très fréquent | Fréquent |
| Investigations | ||
| Prise de poids | Fréquent | Fréquent |
* Les fréquences des effets indésirables présentées dans le Tableau 2 peuvent contenir des contributions de la maladie sous- jacente. † Anémie comprend l'anémie et la diminution de l'hémoglobine. ‡Inclut différents évènements hémorragiques provenant de différentes localisations non répertoriées individuellement. Les termes d'hémorragie survenues chez 5 patients ou plus traités par belzutifan étaient : hématurie, hémoptysie, contusion et épistaxis (tout grade) ; et hématurie (grades 3-4). # Inclut une hémorragie du SNC (un cas d’issue fatale a été observé) (voir rubrique 4.4).
Description des effets indésirables sélectionnés
Anémie (voir rubrique 4.4) Une anémie est survenue chez 83 % des patients atteints de CCR avancé recevant belzutifan, 32 % présentaient une anémie de Grade 3 et 0,5% présentaient une anémie de Grade 4. Le délai médian d’apparition de l’anémie était de 29 jours (intervalle : 1 jour à 27 mois). Parmi les patients avec une anémie, 22 % ont reçu uniquement des transfusions, 20 % des patients ont reçu uniquement des ASE et 14 % ont reçu à la fois une transfusion et des ASE. Le nombre médian de doses d’ASE administrées aux patients était de 6,5 (intervalle : 1 – 87). Les patients ont reçu une ASE en fonction de leur taux d’hémoglobine et à la discrétion du médecin (voir rubrique 5.1).
Une anémie est survenue chez 90,2 % des patients atteints de tumeurs associées à la maladie de VHL recevant belzutifan, 11,5 % des patients présentaient une anémie de Grade 3. Le délai médian d’apparition des événements d’anémie de tout grade était de 30 jours (intervalle : 1 jour à 8 mois). Parmi les patients avec une anémie, 1,8 % ont reçu uniquement des transfusions, 16,4 % ont reçu uniquement des ASE et 9,1 % des patients ont reçu à la fois une transfusion et des ASE. Le nombre médian de doses d’ASE administrées aux patients était de 5 (intervalle : 1 – 35). Les patients ont reçu une ASE en fonction de leur taux d’hémoglobine et à la discrétion du médecin (voir rubrique 5.1).
L’incidence d’une anémie de Grade 3 a augmenté avec l’exposition plus élevée au belzutifan chez les patients ayant des taux d’hémoglobine de base < 12 g/dL (voir rubrique 4.4). Hypoxie (voir rubrique 4.4) Une hypoxie est survenue chez 15 % des patients atteints de CCR avancé recevant belzutifan et 10% des patients présentaient une hypoxie de Grade 3 et 0,3 % des patients présentaient une hypoxie de Grade 4. Parmi les patients avec une hypoxie, 70 % ont été traités par oxygénothérapie. Le délai médian d’apparition d’une hypoxie était de 31 jours (intervalle : 1 jour à 21 mois).
Une hypoxie (Grade 3) a été rapportée chez 1,6 % des patients atteints de tumeurs associées à la maladie de VHL recevant belzutifan. Le délai d’apparition d’une hypoxie était de 56 jours.
Déclaration des effets indésirables suspectés La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Il n’existe pas de traitement spécifique en cas de surdosage par belzutifan. En cas de suspicion de surdosage, si nécessaire, suspendre belzutifan et instaurer des soins de support. La dose la plus élevée de belzutifan étudiée cliniquement était de 240 mg par jour au total (120 mg deux fois par jour ou 240 mg une fois par jour). Une hypoxie de Grade 3 est survenue à 120 mg deux fois par jour et une thrombocytopénie de Grade 4 est survenue à 240 mg une fois par jour.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Agent antinéoplasique, autres agents antinéoplasiques, Code ATC : L01XX74
Mécanisme d’action
Belzutifan est un inhibiteur du facteur de transcription du facteur 2 alpha inductible par l’hypoxie (HIF- 2α). Dans des conditions de niveaux normaux d’oxygène, HIF-2α est la cible de la dégradation par la protéine VHL. L’altération de la fonction de la protéine VHL entraîne l’accumulation de HIF-2α. Par conséquent, HIF-2α se transloque dans le noyau et régule l’expression de gènes associés à la prolifération cellulaire, à l’angiogenèse et à la croissance tumorale. Belzutifan se lie à HIF-2α et, dans des conditions d’hypoxie ou d’altération de la fonction de la protéine VHL, belzutifan bloque l’interaction HIF-2α-HIF-1β, entraînant une réduction de la transcription et de l’expression des gènes cibles de HIF-2α.
Effets pharmacodynamiques
Les taux plasmatiques circulants d’érythropoïétine (EPO) ont été surveillés chez les patients en tant que marqueur pharmacodynamique de l’inhibition de HIF-2α. Il a été observé que les réductions de l’EPO dépendent de la dose/exposition et ont montré un effet de plateau sur la réduction à des expositions obtenues avec des doses supérieures à 120 mg une fois par jour. La suppression maximale de l’EPO s’est produite après 2 semaines de traitement consécutif de belzutifan (diminution moyenne en pourcentage par rapport à la valeur initiale d’environ 60 %). Les taux moyens d’EPO sont progressivement revenus aux valeurs initiales après 12 semaines de traitement.
A la dose recommandée (120 mg une fois par jour) de belzutifan, aucun effet cliniquement pertinent n’a été observé sur l’intervalle QTc.
Efficacité clinique
Etude clinique chez des patients adultes atteints d’un carcinome à cellules rénales avancé (CCR) L’efficacité de belzutifan a été évaluée dans LITESPARK-005, une étude clinique ouverte de Phase 3 randomisée et contrôlée par traitement actif comparant belzutifan à évérolimus chez 746 patients atteints d’un CCR à cellules claires non résécable, localement avancé ou métastatique, qui a progressé après des inhibiteurs de point de contrôle PD-1/L1 et des thérapies ciblées du récepteur du VEGF, soit en séquence soit en association. Les patients pouvaient avoir reçu jusqu’à 3 schémas thérapeutiques antérieurs et devaient présenter une maladie mesurable selon RECIST v1.1. L’étude excluait les patients avec une hypoxie, des métastases actives du SNC et une maladie cardiaque cliniquement significative. Les patients ont été randomisés selon un rapport 1:1 pour recevoir 120 mg de belzutifan ou 10 mg d’évérolimus par voie orale une fois par jour. La randomisation a été stratifiée selon les catégories de risque (favorable versus intermédiaire versus défavorable) de l’International Metastatic Database Consortium (IMDC) pour le CCR métastatique et le nombre de thérapies antérieures ciblées du récepteur du VEGF (1 versus 2-3).
Les patients ont été évalués radiologiquement à la Semaine 9 à compter de la date de randomisation, puis toutes les 8 semaines jusqu’à la Semaine 49, et toutes les 12 semaines par la suite.
Parmi les 746 patients de LITESPARK-005, 369 patients ont reçu deux lignes de traitement ou plus comprenant un inhibiteur de PD-(L)1 et au moins deux thérapies ciblées du VEGF. Les caractéristiques à l’inclusion de ces patients étaient : âge médian de 63 ans (intervalle : 33 à 82 ans), 40 % âgés de 65 ans ou plus ; 11 % âgés de 75 ans ou plus ; 79 % d’hommes ; 78 % de type Caucasien ; 12 % de type Asiatique ; 1 % de type Noir ou Afro-Américain ; 42 % avec un statut de performance ECOG de 0 et 56 % avec un statut de performance ECOG de 1. Lignes de traitement antérieures : 17 % des patients en avaient reçu 2, 81 % en avaient reçu 3 et 2 % avaient reçu 4 lignes de traitement antérieures. La répartition des patients par catégories de risque IMDC était de 22 % favorable, 66 % intermédiaire et 12 % faible.
Les critères principaux d’évaluation de l’efficacité étaient la survie sans progression (PFS) telle qu’évaluée en aveugle par une revue centralisée indépendante (BICR) utilisant RECIST v1.1 et la survie globale (OS). Les critères secondaires d’évaluation de l’efficacité comprenaient le taux de réponse objective (ORR) et la durée de réponse (DOR) par BICR selon RECIST v1.1. Dans la population globale, l’étude a démontré des améliorations statistiquement significatives de la PFS (HR : 0,75 [IC à 95 % 0,63 – 0,90], valeur de p 0,00077) et de l’ORR (21,9 % versus 3,5 %, valeur de p < 0,00001) chez les patients randomisés dans le bras belzutifan par rapport au bras évérolimus lors de l’analyse intermédiaire prédéfinie (durée médiane de suivi de 13,5 mois [intervalle : 0,2 à 31,8 mois]).
Le tableau 3 résume les critère clés d’efficacité dans le sous-groupe de patients qui avaient reçu deux lignes de traitement ou plus comprenant un inhibiteur de PD-(L)1 et au moins deux thérapies ciblées du VEGF dans LITESPARK-005. Les courbes KM pour la PFS et l’OS sont présentées dans les Figures 1 et 2. Tableau 3 : Résultats d’efficacité dans LITESPARK-005 pour les patients qui avaient reçu deux lignes de traitement ou plus comprenant un inhibiteur de PD-(L)1 et au moins deux thérapies ciblées du VEGF
| Critère d’évaluation | Belzutifan n = 187 | Evérolimus n = 182 | |
|---|---|---|---|
| PFS* | |||
| Nombre d’évènements, n (%) | 127 (67,9 %) | 130 (71,4 %) | |
| PFS médiane† en mois (IC 95 %) | 4,6 (3,5 – 7,3) | 5,4 (3,8 – 6,5) | |
| Hazard ratio‡ (IC 95 %) | 0,73 (0,57 – 0,94) | ||
| OS¶ | |||
| Nombre d’évènements, n (%) | 128 (68,1 %) | 125 (68,7 %) | |
| OS médiane† en mois (IC 95 %) | 21,8 (17,4 – 25,8) | 18,1 (14,2 – 23,9) | |
| Hazard ratio‡ (IC 95 %) | 0,94 (0,74 – 1,21) | ||
| ORR* % (IC 95 %) | 24,1 % (18,1 – 30,8) | 3,3 % (1,2 – 7,0) | |
| Réponse complète, n (%) | 5 (2,7 %) | 0 (0 %) | |
| Réponse partielle, n (%) | 40 (21,4 %) | 6 (3,3 %) | |
| Durée de Réponse* | |||
| Médiane en mois (intervalle) | NA (1,9+ – 23,1+) | 17,2 (3,8 – 17,2) | |
* Sur la base de la première analyse intermédiaire pré-définie (durée médiane de suivi de 13,2 mois), telle qu’évaluée en aveugle par une revue centralisée indépendante (BICR) † A partir de la méthode du produit limite (Kaplan-Meier) pour les données censurées ‡ Sur la base du modèle de régression de Cox ¶ Sur la base de l’analyse finale (durée médiane de suivi de 18,9 mois) + Indique une réponse en cours NA = Non atteint
Le délai médian de réponse (TTR) était de 3,7 mois (intervalle : 1,7 – 16,6) dans le bras belzutifan et de 3,0 mois (intervalle : 1,8 – 5,4) dans le bras évérolimus (durée médiane de suivi de 13,5 mois), dans le sous-groupe de patients qui avaient reçu deux lignes de traitement ou plus comprenant un inhibiteur de PD-L(1) et au moins deux thérapies ciblées du VEGF dans l’étude LITESPARK-005. Figure 1 : Courbe de Kaplan-Meier pour la survie sans progression par bras de traitement dans LITESPARK- 005 pour les patients qui avaient reçu deux lignes de traitement ou plus comprenant un inhibiteur de PD-(L)1 et au moins deux thérapies ciblées du VEGF*
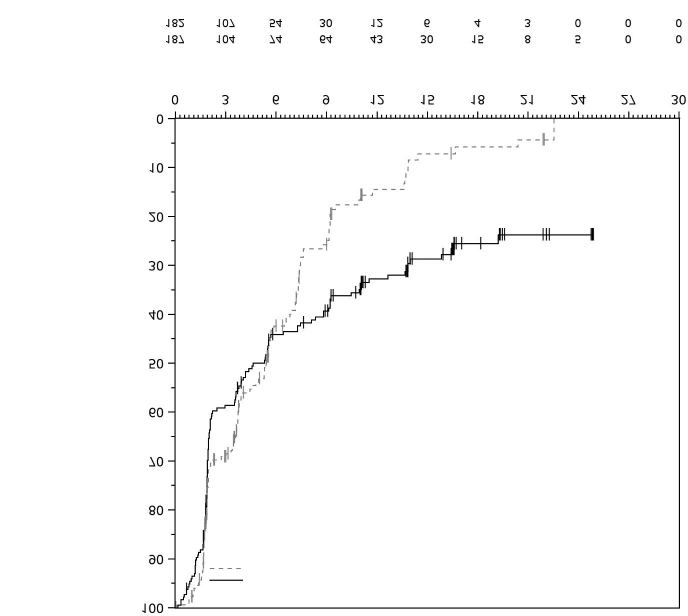
Bras de traitement PFS à 6 mois PFS à 12 mois HR (IC 95 %) Belzutifan 44 % 33 % 0,73 (0,57 – 0,94) Evérolimus 43 % 15 % Survie Sans Progression (%)
Temps en mois Nombre à risque Belzutifan Evérolimus
* Durée médiane de suivi de 13,2 mois Figure 2 : Courbe de Kaplan Meier pour la survie globale par bras de traitement dans LITESPARK-005 pour les patients qui avaient reçu deux lignes de traitement ou plus comprenant un inhibiteur de PD-(L)1 et au moins deux thérapies ciblées du VEGF*
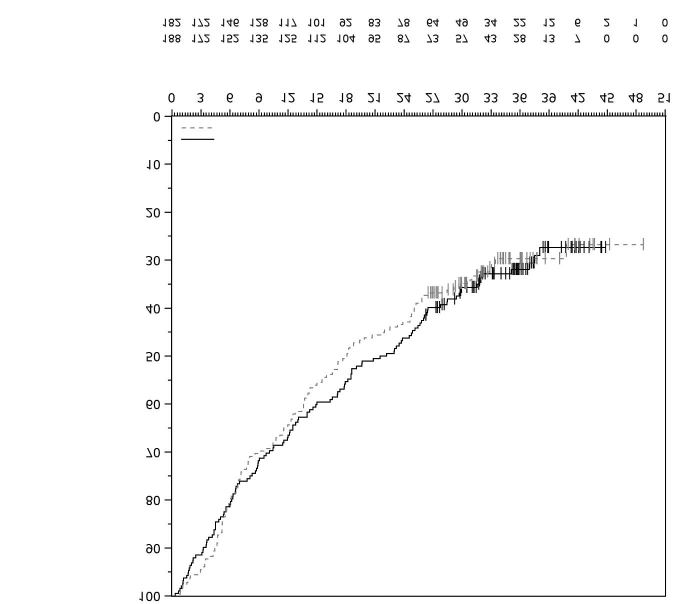
Survie Globale (%)
Bras de traitement OS à 12 mois OS à 24 mois HR (IC 95 %) Belzutifan 67 % 46 % 0,94 (0,74 – 1,21) Evérolimus 64 % 43 %
Temps en mois Nombre à risque Belzutifan Evérolimus
* Durée médiane de suivi de 18,9 mois
Etude clinique chez des patients adultes atteints de tumeurs associées à la maladie de von Hippel-Lindau (VHL) L’efficacité de belzutifan a été étudiée dans LITESPARK-004, une étude clinique ouverte de Phase 2 menée auprès de 61 patients atteints d’une maladie de VHL, qui présentaient au moins une tumeur solide mesurable (telle que définie par RECIST v1.1) localisée au rein et qui ne nécessitaient pas de chirurgie immédiate. Les patients pouvaient également avoir d’autres tumeurs associées à la maladie de VHL, telles que des hémangioblastomes du SNC et des TNEp. Les patients ont reçu belzutifan à la dose de 120 mg une fois par jour. Les patients ont été évalués radiologiquement environ 12 semaines après l’initiation du traitement et toutes les 12 semaines par la suite. Le traitement a été poursuivi jusqu’à progression de la maladie ou toxicité inacceptable. Les patients devaient avoir un statut de performance ECOG de 0 ou 1. L’étude excluait les patients présentant tout signe de maladie métastatique, qu’il s’agisse d’un CCR ou d’autres tumeurs associées à la maladie de VHL, la nécessité immédiate d’une intervention chirurgicale pour le traitement de la tumeur, toute intervention chirurgicale majeure effectuée dans les 4 semaines précédant l’inclusion dans l’étude, tout événement cardiovasculaire majeur dans les 6 mois précédant l’administration du médicament à l’étude, ou des traitements systémiques antérieurs pour le CCR associé à la maladie de VHL.
Parmi les 61 patients inclus dans LITESPARK-004, les caractéristiques de la population étaient : âge médian de 41 ans, 3,3 % âgés de 65 ans ou plus ; 52,5 % d’hommes ; 90,2 % de type Caucasien ; et 82,0 % avaient un statut de performance ECOG de 0 et 16,4 % avaient un statut de performance ECOG de 1. Soixante-dix-sept pour cent des patients avaient déjà subi une intervention chirurgicale liées au CCR. Les autres tumeurs associées à la maladie de VHL chez les patients comprenaient des lésions pancréatiques (100,0 %), dont 36,1 % étaient des tumeurs neuroendocrines pancréatiques, des hémangioblastomes du SNC (82,0 %) et des angiomes rétiniens (19,7 %).
Le critère principal d’évaluation de l’efficacité pour le traitement du CCR associé à la maladie VHL était l’ORR, mesuré par évaluation radiologique à l’aide de RECIST v1.1, tel qu’évalué par un comité de revue indépendante (CRI). Les critères supplémentaires d’évaluation de l’efficacité comprenaient la DOR et le TTR. L’ORR et la DOR dans d’autres tumeurs associées à la maladie de VHL ont été évalués comme critères d’évaluation secondaires de l’efficacité.
Le tableau 4 résume les résultats d’efficacité pour les tumeurs CCR associées à la maladie de VHL dans LITESPARK-004, sur la base d’une analyse intermédiaire avec une durée de suivi médiane de 49,7 mois.
Tableau 4 : Résultats d’efficacité dans les tumeurs CCR associées à la maladie de VHL dans LITESPARK-004
| Critère d’évaluation | Belzutifan N = 61 |
|---|---|
| ORR* % (IC 95%) | 67,2 % (54,0 – 78,7) |
| Réponse complète | 11,5 % |
| Réponse partielle | 55,7 % |
| Durée de réponse† | |
| Médiane en mois (intervalle) | NA (8,6+ - 44,4+) |
| % avec une durée ≥ 12 mois | 100,0 % |
| Délai de réponse | |
| Médiane en mois (intervalle) | 11,1 (2,7 – 41,2) |
Données d’efficacité avec un suivi médian de 49,7 mois (cut-off des données 3 avril 2023) * Réponse : meilleure réponse objective sous forme de réponse complète ou de réponse partielle confirmée † Basée sur les estimations de Kaplan-Meier + Indique une réponse en cours NA = Non atteint
Les critères d’évaluation de l’efficacité pour le traitement d’autres tumeurs associées à la maladie de VHL comprenaient l’ORR et la DOR, tel qu’évalués par le CRI à l’aide de RECIST v1.1. Ces résultats sont présentés dans le tableau 5.
Tableau 5 : Résultats d’efficacité de belzutifan pour d’autres tumeurs associées à la maladie de VHL
| Belzutifan n = 61 | ||
|---|---|---|
| Critère d’évaluation | Patients atteints d’hémangioblastomes du SNC évaluables n = 50 | Patients atteints de tumeurs neuroendocrines pancréatiques évaluables n = 22 |
| ORR* % (IC 95%) | 48 % (33,7 – 62,6) | 90,9 % (70,8 – 98,9) |
| Réponse complète | 8,0 % | 50,0 % |
| Réponse partielle | 40,0 % | 40,9 % |
| Durée de réponse † |
| Médiane en mois (intervalle) | NA (0,0+ - 47,5+) | NA (11,0+ - 48,3+) |
|---|---|---|
| % avec une durée ≥ 12 mois | 95,5 % | 100,0 % |
Données d’efficacité avec un suivi médian de 49,7 mois (cut-off des données 3 avril 2023) * Réponse : meilleure réponse objective sous forme de réponse complète ou de réponse partielle confirmée † Basée sur les estimations de Kaplan-Meier + Indique une réponse en cours NA = Non atteint
Population pédiatrique L’Agence Européenne des Médicaments a levé l’obligation de soumettre les résultats des études réalisées avec WELIREG dans tous les sous-groupes de la population pédiatrique dans les tumeurs rénales et de la maladie de VHL (voir rubrique 4.2 pour les informations sur l’utilisation pédiatrique).
Autorisation conditionnelle
Une autorisation de mise sur le marché « conditionnelle » a été délivrée pour ce médicament. Cela signifie que des preuves supplémentaires concernant ce médicament sont attendues. L’Agence européenne des médicaments réévaluera toute nouvelle information sur ce médicament au moins chaque année et, si nécessaire, ce RCP sera mis à jour.
5.2 Propriétés pharmacocinétiques
La pharmacocinétique de belzutifan est similaire chez les sujets sains et les patients atteints de tumeurs solides, y compris de CCR avancé. Sur la base d’une analyse pharmacocinétique de population, la moyenne géométrique simulée de la Cmax à l’état d’équilibre (CV %) est de 1,5 mcg/mL (46 %) et l’ASC0-24 h est de 20,8 mcg•h/mL (64 %) chez les patients traités avec 120 mg de belzutifan. L’état d’équilibre est atteint après environ 3 jours.
Absorption
Après l’administration orale d’une dose unique de 120 mg de belzutifan, les concentrations plasmatiques maximales (Tmax médian) de belzutifan sont survenues 1 à 2 heure après la dose.
Effet de la nourriture Un repas riche en graisses et en calories a retardé la concentration maximale de belzutifan d’environ 2 heures, mais n’a eu aucun effet sur l’exposition (ASC). Il y a eu une diminution modeste de la Cmax de 24 % après la consommation d’un repas riche en graisses et en calories, mais cela n’était pas cliniquement significatif. Par conséquent, belzutifan peut être pris sans tenir compte de la nourriture.
Distribution
D'après l'analyse pharmacocinétique de population, le volume de distribution moyen (CV %) est de 120 L (28,2 %). La liaison de belzutifan aux protéines plasmatiques est de 45 %. Le rapport des concentrations sanguines/plasmatiques de belzutifan est de 0,88.
Biotransformation
Belzutifan est principalement métabolisé par l'UGT2B17 et le CYP2C19 et, dans une moindre mesure, par le CYP3A4. L'UGT2B17 et le CYP2C19 présentent tous deux des polymorphismes génétiques (voir « Populations particulières - Doubles métaboliseurs lents de l'UGT2B17 et du CYP2C19 »).
Évaluation in vitro des interactions médicamenteuses Belzutifan est un substrat de l'UGT2B17, du CYP2C19 et du CYP3A4. Le transport actif n'est pas un déterminant important de la disposition de belzutifan. Belzutifan n'est pas un inhibiteur des enzymes CYP, des enzymes UGT ou des transporteurs à l'exception de MATE2-K et potentiellement de MATE1. Belzutifan n'induit pas le CYP1A2, cependant, belzutifan induit le CYP2B6, le CYP2C8 et le CYP3A4 d'une manière dépendante de la concentration (voir rubrique 4.5).
Élimination
D'après l'analyse pharmacocinétique de population, la clairance moyenne (CV %) est de 5,89 L/h (60,6 %) et la demi-vie d'élimination moyenne est d'environ 14 heures.
Après administration orale de belzutifan radiomarqué à des sujets sains, environ 49,6 % de la dose a été excrétée dans l'urine et 51,7 % dans les fèces (principalement sous forme de métabolites inactifs). Environ 6 % de la dose a été récupérée sous forme de médicament parent dans l'urine.
Linéarité
La Cmax plasmatique et l'ASC ont augmenté proportionnellement sur un intervalle de doses de 40 mg à 120 mg.
Populations particulières
Insuffisance rénale Sur la base d’une analyse pharmacocinétique de population du belzutifan chez des sujets sains et des patients atteints de cancer, aucune différence cliniquement significative de l’exposition moyenne au belzutifan n’a été observée entre les sujets ayant une fonction rénale normale et ceux présentant une insuffisance rénale légère ou modérée (tel qu’évaluée par le débit de filtration glomérulaire estimé (eDFG)). Dans une étude pharmacocinétique dédiée, l’exposition au belzutifan (ASC0-INF) a diminué de 6 % et a augmenté de 14 % chez les patients atteints d’une maladie rénale terminale avant et après hémodialyse, respectivement (voir rubrique 4.2).
Insuffisance hépatique Sur la base d’une analyse pharmacocinétique de population du belzutifan chez des sujets sains et des patients atteints de cancer, aucune différence cliniquement significative de l’exposition moyenne au belzutifan n’a été observée entre les sujets ayant une fonction hépatique normale (bilirubine totale et ASAT ≤ LSN), et ceux présentant une insuffisance hépatique légère (bilirubine totale ≤ LSN et ASAT > LSN ou bilirubine totale > 1 à 1,5 x LSN et toute ASAT). Dans une étude pharmacocinétique dédiée, l’exposition au belzutifan (ASC0-INF) a augmenté de 52 % chez les patients présentant une insuffisance hépatique modérée (Child-Pugh B). Les patients présentant une insuffisance hépatique sévère n’ont pas été étudiés (voir rubrique 4.2).
Doubles métaboliseurs lents de l'UGT2B17 et du CYP2C19 Les patients qui sont des doubles métaboliseurs lents de l'UGT2B17 et du CYP2C19 ont des expositions plus élevées au belzutifan, ce qui peut augmenter l'incidence et la gravité des effets indésirables de belzutifan et doivent être étroitement surveillés (voir rubriques 4.4 et 4.8).
Belzutifan est principalement métabolisé par l'UGT2B17 et le CYP2C19. L'activité de ces enzymes varie selon les individus porteurs de différents variants génétiques, ce qui peut avoir un impact sur les concentrations de belzutifan. Les métaboliseurs lents sont des individus considérés comme ayant peu ou aucune activité enzymatique. Chez les patients doubles métaboliseurs lents de l'UGT2B17 et du CYP2C19, le CYP3A4 peut être une voie d'élimination majeure.
Environ 15 % de type Caucasien, 11 % de type Latino-Américain, 6 % de type Afro-Américain, 38 % de type Sud-Asiatique et 69 % de type Est-Asiatique sont des métaboliseurs lents de l'UGT2B17. Environ 2 % de type Caucasien, 1 % de type Latino-Américain, 5 % de type Afro-Américain, 8 % de type Sud-Asiatique et 13 % de type Est-Asiatique sont des métaboliseurs lents du CYP2C19. Environ 0,4 % de type Caucasien, 0,1 % de type Latino-Américain, 0,3 % de type Afro-Américain, 3 % de type Sud-Asiatique et 9 % de type Est-Asiatique sont des doubles métaboliseurs lents de l'UGT2B17 et du CYP2C19. Les fréquences attendues dans la population Japonaise pour les métaboliseurs lents de l'UGT2B17, du CYP2C19 et des doubles métaboliseurs lents de l'UGT2B17 et du CYP2C19 sont respectivement d'environ 77 %, 19 % et 15 %. Les fréquences attendues dans la population Américaine pour les métaboliseurs lents de l'UGT2B17, du CYP2C19 et des doubles métaboliseurs lents de l'UGT2B17 et du CYP2C19 sont respectivement d'environ 16 %, 3 % et 0,5 %, sur la base de la proportion rapportée de la population américaine représentée par les principaux groupes raciaux/ethniques.
L'impact des métaboliseurs lents du CYP2C19 et de l'UGT2B17 sur l'exposition au belzutifan a été évalué dans une analyse pharmacocinétique de population. Sur la base du modèle pharmacocinétique de population, les patients métaboliseurs lents du CYP2C19, de l'UGT2B17 ou double métaboliseurs lents de l’UGT2B17 et CYP2C19 devraient avoir des expositions 1,3, 2,7 ou 3,3 fois supérieures (ASC0-24 h à l'état d'équilibre), respectivement, par rapport à un patient de référence type (métaboliseur rapide de l'UGT2B17, métaboliseur rapide/intermédiaire du CYP2C19) pour la dose recommandée. Aucun ajustement de dose n'est recommandé sur la base des analyses exposition-réponse pour l'efficacité et la sécurité et du profil bénéfice-risque.
Effets de l'âge, du sexe, de l'origine ethnique, de la race et du poids corporel D'après une analyse pharmacocinétique de population, l'âge (intervalle : 19 à 90 ans), le sexe, l'origine ethnique, la race et le poids corporel (intervalle : 42,1 à 166 kg) n'ont pas d'effet cliniquement significatif sur la pharmacocinétique de belzutifan. Des différences potentielles d'exposition selon les races sont possibles en raison des différentes fréquences des enzymes métabolisantes (voir « Populations particulières - Doubles métaboliseurs lents de l'UGT2B17 et du CYP2C19 »).
5.3 Données de sécurité préclinique
Toxicité à doses répétées
Des études de toxicité orale à doses répétées chez les rats et les chiens pendant une durée allant jusqu'à 3 mois ont révélé une anémie à toutes les doses, y compris à des niveaux d'exposition inférieurs aux niveaux d'exposition humaine. Bien que l'anémie soit réversible, cela est pertinent pour les humains.
Carcinogenèse
Une étude de carcinogénicité sur une souris transgénique rasH2 de 26 semaines a été menée avec belzutifan à des doses allant jusqu'à 600 mg/kg/jour, ce qui correspond à des expositions jusqu'à 28 fois supérieures à l'exposition humaine à la dose approuvée. Aucun résultat néoplasique lié au belzutifan n'a été observée à aucun niveau de dose et aucun risque carcinogène n'a été identifié dans l'étude.
Mutagenèse
Belzutifan n'était pas génotoxique dans les essais de mutagenèse bactérienne et de micronoyaux in vitro, et dans un essai de micronoyaux de rat in vivo à une exposition 1,7 fois supérieure à l’exposition humaine.
Toxicité pour la reproduction
Aucune étude sur la fertilité avec belzutifan n'a été menée. Dans l'étude de toxicité à doses répétées de 3 mois chez les rats, une atrophie/dégénérescence testiculaire irréversible et une oligospermie a été observée à des expositions inférieures à l'exposition humaine à la dose recommandée de 120 mg par jour. Aucune toxicité testiculaire n'a été observée chez les chiens jusqu'à une exposition similaire à l’exposition humaine. Aucun résultat n’a été observé sur les organes reproducteurs femelles dans les études de toxicité de 3 mois chez le rat ou le chien, mais le HIF-2α à un rôle fonctionnel dans l'utérus pendant l'implantation de l'embryon et l'établissement de la grossesse chez la souris. L'inhibition de HIF- 2α par l’exposition au belzutifan a le potentiel d’interférer avec l'implantation de l'embryon, entraînant une altération de la fertilité féminine. Dans une étude sur le développement embryo-fœtal chez le rat, l'administration de belzutifan pendant l'organogenèse a provoqué une létalité embryo-fœtale allant jusqu'à 100 %, une réduction du poids corporel du fœtus et des anomalies squelettiques fœtales à des expositions similaires ou inférieures à l'exposition humaine à la dose recommandée de 120 mg par jour.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Noyau du comprimé
Acétate de succinate d'hypromellose Cellulose microcristalline (E460) Mannitol (E421) Croscarmellose sodique (E468) Silice colloïdale anhydre (E551) Stéarate de magnésium (E470b)
Pelliculage
Alcool polyvinylique (E1203) Dioxyde de titane (E171) Macrogol (E1521) Talc (E553b) Laque d'aluminium carmin d'indigo (E132)
6.2 Incompatibilités
Non applicable.
6.3 Durée de conservation
4 ans
6.4 Précautions particulières de conservation
Ce médicament ne nécessite pas de conditions particulières de conservation.
6.5 Nature et contenu de l’emballage extérieur
Plaquettes aluminium/aluminium. Emballage contenant 90 (3 boîtes de 30 comprimés) comprimés pelliculés.
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Merck Sharp & Dohme B.V. Waarderweg 39 2031 BN Haarlem Pays-Bas
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/24/1893/002
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE
L’AUTORISATION
Date de première autorisation : 12 Février 2025
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu
ANNEXE II
A. FABRICANT(S) RESPONSABLE(S) DE LA LIBÉRATION
DES LOTS
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET
D’UTILISATION
C. AUTRES CONDITIONS ET OBLIGATIONS DE
L’AUTORISATION DE MISE SUR LE MARCHÉ
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE
UTILISATION SÛRE ET EFFICACE DU MÉDICAMENT
E. OBLIGATION SPÉCIFIQUE RELATIVE AUX MESURES
POST-AUTORISATION CONCERNANT L’AUTORISATION DE MISE SUR LE MARCHÉ CONDITIONNELLE
A. FABRICANT(S) RESPONSABLE(S) DE LA LIBÉRATION DES LOTS
Nom et adresse du (des) fabricant(s) responsable(s) de la libération des lots
Merck Sharp & Dohme B.V. Waarderweg 39 2031 BN Haarlem Pays-Bas
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET D’UTILISATION
Médicament soumis à prescription médicale restreinte (voir Annexe I: Résumé des Caractéristiques du Produit, rubrique 4.2).
C. AUTRES CONDITIONS ET OBLIGATIONS DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Rapports périodiques actualisés de sécurité (PSURs)
•
Les exigences relatives à la soumission des PSURs pour ce médicament sont définies dans l’article 9 du Règlement (CE) No 507/2006 et, par conséquent, le titulaire doit soumettre les PSURs tous les 6 mois.
Les exigences relatives à la soumission des PSURs pour ce médicament sont définies dans la liste des dates de référence pour l’Union (liste EURD) prévue à l’article 107 quater, paragraphe 7, de la directive 2001/83/CE et ses actualisations publiées sur le portail web européen des médicaments.
Le titulaire soumet le premier PSUR pour ce médicament dans un délai de 6 mois suivant l’autorisation.
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE UTILISATION SÛRE ET
EFFICACE DU MÉDICAMENT
Plan de gestion des risques (PGR)
•
Le titulaire de l’autorisation de mise sur le marché réalise les activités de pharmacovigilance et interventions requises décrites dans le PGR adopté et présenté dans le Module 1.8.2 de l’autorisation de mise sur le marché, ainsi que toutes actualisations ultérieures adoptées du PGR.
De plus, un PGR actualisé doit être soumis:
• à la demande de l’Agence européenne des médicaments;
• dès lors que le système de gestion des risques est modifié, notamment en cas de réception de nouvelles informations pouvant entraîner un changement significatif du profil bénéfice/risque, ou lorsqu’une étape importante (pharmacovigilance ou réduction du risque) est franchie.
Mesures additionnelles de réduction du risque
•
Avant la commercialisation de WELIREG, le titulaire de l'autorisation de mise sur le marché doit obtenir dans chaque Etat Membre l’accord de l’Autorité Nationale Compétente sur le contenu et le format du guide destiné aux professionnels de santé, y compris le mode de communication, les modalités de distribution et de tout autre aspect de l’outil de conseil en sécurité. La carte patiente est incluse dans l’emballage. Les outils de conseil en sécurité visent à informer sur les mesures contraceptives appropriées pour prévenir les grossesses chez les patientes traitées par belzutifan.
Le titulaire de l’autorisation de mise sur le marché doit s'assurer dans chaque État Membre où WELIREG est commercialisé que tous les professionnels de santé et les patientes en âge de procréer, susceptibles de prescrire ou d'utiliser WELIREG respectivement ont accès/disposent du kit d’éducation suivant :
• Guide pour les professionnels de santé
• Carte patiente
Matériel d’éducation pour les professionnels de santé :
• Le résumé des caractéristiques du produit
• Guide pour les professionnels de santé
Guide pour les professionnels de santé :
• Belzutifan peut provoquer des lésions embryo-fœtales, y compris la perte du fœtus, lorsqu'il est administré à une femme enceinte.
• Belzutifan est contre-indiqué chez les femmes enceintes traitées pour des tumeurs associées à la maladie de von Hippel-Lindau (VHL).
• Belzutifan ne doit pas être utilisé pendant la grossesse chez les femmes traitées pour un carcinome à cellules rénales, à moins que l'état clinique nécessite un traitement par belzutifan.
• Détails sur la façon de réduire le risque potentiel d'exposition pendant la grossesse pour les femmes en âge de procréer, basés sur les éléments suivants :
o Un test de grossesse doit être effectué avant le début du traitement par belzutifan.
o Les femmes en âge de procréer doivent utiliser une méthode de contraception hautement efficace pendant le traitement par belzutifan et jusqu'à au moins 1 semaine après la dernière dose.
o Expliquez au patient que belzutifan peut réduire l'efficacité des contraceptifs hormonaux. Par conséquent, une méthode contraceptive non hormonale doit être utilisée ou un préservatif avec leur partenaire masculin doit être utilisé.
o Les patientes en âge de procréer doivent être informées du risque potentiel de lésions embryo-fœtales et des mesures contraceptives appropriées avant le début du traitement par belzutifan.
• Le besoin d’interrompre le traitement par belzutifan si une grossesse est prévue ou si une grossesse est détectée.
• Une carte patiente est incluse dans l’emballage. Les professionnels de santé doivent informer chaque patiente en âge de procréer avant le début du traitement de l'objectif de la carte patiente.
Carte patiente :
• Belzutifan ne doit pas être utilisé par les femmes enceintes car son utilisation peut provoquer des lésions fœtales, y compris la perte du foetus, lorsqu'il est utilisé pendant la grossesse.
• Communication décrivant comment réduire le risque potentiel d’exposition pendant la grossesse basée sur les éléments suivants :
o Un test de grossesse doit être effectué avant le début du traitement par belzutifan.
o Les femmes en âge de procréer doivent utiliser une méthode de contraception hautement efficace pendant le traitement par belzutifan et jusqu'à au moins 1 semaine après la dernière dose.
o Belzutifan peut réduire l'efficacité des contraceptifs hormonaux. Par conséquent, une méthode contraceptive non hormonale doit être utilisée ou un préservatif avec un partenaire masculin doit être utilisé.
o Si une grossesse survient pendant le traitement par belzutifan, contactez immédiatement votre médecin traitant.
• Les coordonnées du prescripteur de belzutifan.
• Les femmes en âge de procréer doivent recevoir la consigne de discuter de la contraception avec leur professionnel de santé pendant la prise de belzutifan.
• Le patient doit recevoir la consigne de se référer à la notice pour des informations supplémentaires sur la sécurité de belzutifan.
E. OBLIGATION SPÉCIFIQUE RELATIVE AUX MESURES POST-AUTORISATION
CONCERNANT L’AUTORISATION DE MISE SUR LE MARCHÉ CONDITIONNELLE
Une autorisation de mise sur le marché « conditionnelle » ayant été accordée, et conformément à l’article 14-a du règlement (CE) n° 726/2004, le titulaire de l’autorisation de mise sur le marché doit mener à son terme, selon le calendrier indiqué, les mesures suivantes :
| Description | Date |
|---|---|
| Afin de confirmer l'efficacité et la sécurité du belzutifan en monothérapie pour le traitement des patients adultes qui nécessitent un traitement pour un carcinome à cellules rénales (CCR), des hémangioblastomes du système nerveux central (SNC) ou des tumeurs neuroendocrines pancréatiques (TNEp), localisés et associés à la maladie de von Hippel-Lindau et pour qui les interventions localisées ne sont pas adaptées, le titulaire d'AMM doit soumettre les résultats finaux de l'étude en cours MK-6482-004, une étude ouverte de Phase II à un seul bras afin d’étudier davantage l’efficacité et la sécurité à long terme de belzutifan pour le traitement du Carcinome à Cellules Rénales associé à la maladie de von- Hippel-Lindau. | 1er trimestre 2027 |
| Afin de confirmer l'efficacité et la sécurité du belzutifan en monothérapie pour le traitement des patients adultes qui nécessitent un traitement pour un CCR, des hémangioblastomes du SNC ou des TNEp, localisés et associés à la maladie de von Hippel-Lindau et pour qui les interventions localisées ne sont pas adaptées, le titulaire d'AMM doit soumettre les données d'efficacité et de sécurité provenant d'au moins 64 patients avec un suivi d'au moins 24 mois de la cohorte B1 pour l'étude en cours MK-6482-015, une étude de phase II, non contrôlée visant à évaluer l'efficacité et la sécurité de belzutifan chez les patients atteints de tumeurs associées à la maladie de von Hippel-Lindau qui ont au moins 1 CCR mesurable, une TNEp ou une tumeur de phéochromocytome/paragangliome (PPGL). | 1er trimestre 2027 |
ANNEXE III - ÉTIQUETAGE ET NOTICE
A. ÉTIQUETAGE
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR CARTON EXTÉRIEUR – INCLUANT LA BLUE BOX
1. DÉNOMINATION DU MÉDICAMENT
WELIREG 40 mg comprimés pelliculés belzutifan
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé pelliculé contient 40 mg de belzutifan.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
Comprimés pelliculés 90 (3 x 30) comprimés pelliculés
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Merck Sharp & Dohme B.V. Waarderweg 39 2031 BN Haarlem Pays-Bas
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/24/1893/002
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
WELIREG 40 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l'identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR CARTON INTERIEUR – SANS LA BLUE BOX
1. DÉNOMINATION DU MÉDICAMENT
WELIREG 40 mg comprimés pelliculés belzutifan
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque comprimé pelliculé contient 40 mg de belzutifan.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
Comprimés pelliculés 30 comprimés pelliculés Ne peut pas être vendu séparément.
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Merck Sharp & Dohme B.V. Waarderweg 39 2031 BN Haarlem Pays-Bas
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/24/1893/002
13. NUMÉRO DU LOT<CODES DON ET PRODUIT>
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
WELIREG 40 mg
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
MENTIONS MINIMALES DEVANT FIGURER SUR LES PLAQUETTES
PLAQUETTES
1. DÉNOMINATION DU MÉDICAMENT
WELIREG 40 mg comprimés belzutifan
2. NOM DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
MSD
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. AUTRE
Carte Patiente
Information importante pour les patientes susceptibles de devenir enceinte
WELIREG (belzutifan) [Pictogramme]
Vous ne devez pas devenir enceinte pendant que vous prenez WELIREG. Si vous êtes enceinte :
o Ne prenez pas WELIREG pour la maladie de von Hippel-Lindau.
o Parlez à votre médecin de l’utilisation de WELIREG pour le traitement d’un Carcinome à Cellule Rénales. WELIREG peut nuire au bébé dans votre utérus et provoquer une fausse-couche.
• Informez immédiatement votre médecin si vous êtes enceinte, pensez être enceinte, devenez
• enceinte ou souhaitez devenir enceinte, avant et pendant le traitement par WELIREG. Votre médecin effectuera un test de grossesse avant que vous ne commenciez à prendre WELIREG.
•
Contraception (prévention de la grossesse) Les méthodes de contraception contenant des hormones - comme les pilules contraceptives, les
• injections ou les patchs transdermiques - peuvent ne pas fonctionner aussi bien pendant la prise de WELIREG. Utilisez une méthode de contraception fiable sans hormones ou veillez à ce que votre partenaire
• masculin utilise un préservatif pour prévenir toute grossesse. Faites-le pendant que vous prenez WELIREG et pendant au moins 1 semaine après la dernière prise de WELIREG. Parlez à votre médecin ou pharmacien des méthodes de contraception qui pourraient vous convenir.
•
Lisez attentivement la notice pour plus d’informations.
Coordonnées importantes Mon nom ___________ Nom de mon médecin _____________ Téléphone du bureau _____________
[Logo MSD]
B. NOTICE
Notice : Information de l’utilisateur
WELIREG 40 mg comprimés pelliculés belzutifan
Ce médicament fait l'objet d'une surveillance supplémentaire qui permettra l'identification rapide de nouvelles informations relatives à la sécurité. Vous pouvez y contribuer en signalant tout effet indésirable que vous observez. Voir en fin de rubrique 4 comment déclarer les effets indésirables.
Veuillez lire attentivement cette notice avant de prendre ce médicament car elle contient des informations importantes pour vous.
- Gardez cette notice. Vous pourriez avoir besoin de la relire.
- Si vous avez d’autres questions, interrogez votre médecin ou votre pharmacien.
- L’emballage contient également une carte patiente destinée aux femmes susceptibles de tomber enceintes. Veuillez la lire car elle contient des informations de sécurité importantes que vous devez connaître avant et pendant votre traitement par WELIREG.
- Ce médicament vous a été personnellement prescrit. Ne le donnez pas à d’autres personnes. Il pourrait leur être nocif, même si les signes de leur maladie sont identiques aux vôtres.
- Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou votre pharmacien. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
Que contient cette notice ?:
1. Qu’est-ce que WELIREG et dans quels cas est-il utilisé 2. Quelles sont les informations à connaître avant de prendre WELIREG 3. Comment prendre WELIREG 4. Quels sont les effets indésirables éventuels ? 5. Comment conserver WELIREG 6. Contenu de l’emballage et autres informations
1. Qu’est-ce que WELIREG et dans quels cas est-il utilisé
WELIREG est un médicament contre le cancer qui contient la substance active belzutifan. WELIREG est utilisé chez les adultes pour traiter :
• le carcinome à cellules rénales (CCR) avec une composante à cellules claires, un type de cancer du rein. Il est utilisé lorsque le cancer est avancé (s’est propagé) après des traitements ciblant le système immunitaire (inhibiteur PD-1 ou PD-L1) et les vaisseaux sanguins cancéreux (thérapie ciblée du VEGF). la maladie de von Hippel-Lindau (VHL) (une maladie génétique qui provoque la croissance de
• tumeurs et de kystes dans certaines parties du corps) qui ont besoin d'un traitement pour un carcinome à cellules rénales (CCR), des tumeurs du cerveau et de la moelle épinière appelées hémangioblastomes du système nerveux central, ou un type de cancer du pancréas appelé tumeur neuroendocrine pancréatique, et pour qui la chirurgie ou d'autres interventions locales ne sont pas adaptées.
La substance active de WELIREG, belzutifan, bloque une protéine appelée facteur 2 alpha inductible par l'hypoxie (HIF-2α). Cette protéine aide à contrôler la croissance des cellules et des vaisseaux sanguins, ce qui peut jouer un rôle dans le développement et la propagation des tumeurs dans le corps.
2. Quelles sont les informations à connaître avant de prendre WELIREG
Ne prenez pas WELIREG
- Si vous êtes allergique au belzutifan ou à l'un des autres composants de ce médicament (mentionnés dans la rubrique 6). Adressez-vous à votre médecin ou pharmacien si vous n'êtes pas sûr.
- Si vous êtes enceinte et devez être traitées pour la maladie de von Hippel-Lindau (voir la rubrique « Grossesse »). Avertissements et précautions Adressez-vous à votre médecin ou pharmacien avant de prendre WELIREG :
• si vous avez des problèmes respiratoires
• si vous avez un faible taux de globules rouges (anémie)
• si vous avez la maladie de von Hippel-Lindau et des tumeurs au cerveau et à la moelle épinière
Faible taux de globules rouges (anémie)
Le traitement par WELIREG peut provoquer une anémie (faible taux de globules rouges). Informez votre médecin si vous développez l’un de ces symptômes suivants : essoufflement
• sensation de fatigue (fatigue)
• étourdissements
• une peau pâle
•
Votre médecin surveillera votre anémie avant de commencer le traitement par WELIREG et pendant le traitement. Si vous développez une anémie sévère, votre médecin pourra commencer un traitement par des médicaments connus pour stimuler la production de globules rouges (agents stimulant l'érythropoïèse) et/ou une transfusion sanguine et interrompre le traitement par WELIREG jusqu'à ce que l'anémie se résolve ou il pourra arrêter définitivement le traitement par WELIREG.
Diminution du taux d'oxygène dans votre sang (hypoxie)
Le traitement par WELIREG peut provoquer une hypoxie. Informez immédiatement votre médecin si vous développez l'un des symptômes suivants :
• essoufflement
• rythme cardiaque rapide
• respiration rapide
• coloration bleutée de la peau autour de la bouche
• incapacité à prononcer des phrases complètes sans reprendre votre souffle
• fatigue inhabituelle
• confusion
Votre médecin surveillera votre hypoxie avant de commencer le traitement par WELIREG et pendant le traitement. Si vous développez une hypoxie sévère, votre médecin peut commencer un traitement par oxygénothérapie ou interrompre le traitement par WELIREG. Le traitement par WELIREG sera repris à une dose plus faible. En cas de récidive, votre médecin arrêtera le traitement par WELIREG. Dans certains cas, si vous développez une hypoxie très sévère, votre médecin peut arrêter définitivement le traitement par WELIREG.
Saignement dans votre cerveau et votre moelle épinière (hémorragie du système nerveux central)
Le traitement par WELIREG pour la maladie de von Hippel-Lindau peut provoquer un saignement dans votre cerveau et votre moelle épinière si vous avez des tumeurs dans le cerveau et/ou la moelle épinière. Informez immédiatement votre médecin si vous développez l'un des symptômes suivants :
• maux de tête sévères
• problèmes de vision
• somnolence sévère
• faiblesse sévère d'un côté de votre corps
• mouvements musculaires non coordonnés
• douleur sévère dans le cou ou le dos
• perte de sensation de douleur, de température et de toucher
Enfants et adolescents WELIREG n'est pas recommandé chez les enfants et les adolescents de moins de 18 ans. On ne sait pas si WELIREG est sûr et efficace chez ces patients.
Autres médicaments et WELIREG Informez votre médecin ou votre pharmacien si vous prenez, avez récemment pris ou pourriez prendre tout autre médicament. En effet, WELIREG peut affecter l’action d’autres médicaments. De même, d’autres médicaments peuvent affecter l’action de WELIREG. WELIREG peut affecter l'action des contraceptifs hormonaux. Pendant que vous prenez WELIREG et pendant au moins 1 semaine après la dernière dose, vous devez :
• utiliser une forme efficace de contraception non hormonale ou
• utiliser un préservatif masculin avec votre partenaire.
Grossesse Ne prenez pas WELIREG pour la maladie de von Hippel-Lindau si vous êtes enceinte. Si vous êtes enceinte et avez besoin d’un traitement pour un CCR, parlez à votre médecin de l’utilisation de WELIREG. WELIREG peut nuire au bébé et provoquer une fausse couche. Si vous êtes enceinte, si vous pensez être enceinte ou planifiez d’avoir un bébé, demandez conseil à votre médecin ou pharmacien avant de prendre ce médicament. Votre médecin effectuera un test de grossesse avant que vous ne commenciez à prendre WELIREG. Vous ne devez pas tomber enceinte pendant que vous prenez WELIREG.
Si vous êtes une femme susceptible de tomber enceinte :
• les méthodes de contraception contenant des hormones, comme les pilules contraceptives, les injections ou les patchs transdermiques, peuvent ne pas fonctionner aussi bien pendant que vous prenez WELIREG. pendant que vous prenez WELIREG et pendant au moins 1 semaine après votre dernière dose, vous
• devez
o utiliser une forme efficace de contraception non hormonale ou
o utiliser un préservatif masculin avec votre partenaire. Parlez à votre médecin ou pharmacien des méthodes de contraception qui pourraient vous convenir pendant que vous prenez WELIREG.
Fertilité WELIREG peut provoquer des problèmes de fertilité chez les hommes et les femmes, ce qui peut affecter votre capacité à avoir des enfants. Parlez à votre médecin ou pharmacien si cela vous préoccupe.
Allaitement Informez votre médecin ou pharmacien si vous allaitez ou prévoyez d’allaiter. On ne sait pas si WELIREG passe dans le lait maternel. La prise de ce médicament pendant l’allaitement peut nuire à votre bébé. Vous et votre médecin devez décider ensemble si vous prendrez WELIREG ou si vous allaiterez. Ne faites pas les deux en même temps. Si vous souhaitez commencer à allaiter, attendez au moins 1 semaine après votre dernière dose de WELIREG.
Conduite de véhicules et utilisation de machines Vous pouvez avoir des sensations d’étourdissement ou de fatigue pendant que vous prenez WELIREG. Si cela se produit, ne conduisez pas et n’utilisez pas de machines jusqu’à ce que vous ne vous sentiez plus étourdi ou fatigué. WELIREG contient du sodium Ce médicament contient moins de 1 mmol de sodium (23 mg) par comprimé pelliculé, c'est-à-dire essentiellement « sans sodium ».
3. Comment prendre WELIREG
Veillez à toujours prendre ce médicament en suivant exactement les indications de votre médecin ou pharmacien. Vérifiez auprès de votre médecin ou pharmacien en cas de doute.
Quelle est la dose à prendre La dose recommandée de WELIREG est de 120 mg une fois par jour. Prenez trois comprimés de
• 40 mg une fois par jour, à peu près à la même heure chaque jour. Votre médecin peut diminuer votre dose ou arrêter le traitement, soit pour une courte période, soit
• définitivement si vous ressentez certains effets indésirables pendant que vous prenez WELIREG (voir rubrique 4).
Comment prendre WELIREG Avalez les comprimés entiers - ne pas les casser. On ne sait pas si ce médicament fonctionne si les comprimés ne sont pas entiers. Vous pouvez prendre WELIREG avec ou sans nourriture.
Si vous avez pris plus de WELIREG que vous n’auriez dû Si vous avez pris trop de comprimés, contactez un médecin ou un hôpital pour obtenir des conseils.
Si vous oubliez de prendre WELIREG Si vous oubliez une dose de WELIREG, prenez la dose oubliée dès que possible le même jour. Prenez votre dose habituelle de WELIREG le lendemain.
Si vous vomissez après avoir pris WELIREG, ne prenez pas une autre dose. Prenez votre dose habituelle de WELIREG le lendemain.
4. Quels sont les effets indésirables éventuels?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
WELIREG peut provoquer les effets indésirables suivants, qui peuvent être graves (voir rubrique 2) :
• diminution des taux de globules rouges (anémie) (très fréquent, peut affecter plus de 1 personne sur 10)
• taux d’oxygène diminué dans votre sang (hypoxie) (très fréquent, peut affecter plus de 1 personne sur 10)
• difficultés à respirer (dyspnée) (très fréquent, peut affecter plus de 1 personne sur 10)
Informez votre médecin si vous ressentez l’un des symptômes suivants :
• sensation de fatigue (fatigue)
• peau pâle
• essoufflement
• difficultés à respirer
• douleur thoracique
• un rythme cardiaque rapide
• ou étourdissement
Vous pourriez avoir besoin d'une transfusion sanguine si votre nombre de globules rouges est trop bas. Vous pourriez avoir besoin d’une oxygénothérapie si votre taux d'oxygène dans le sang est trop bas. Votre médecin effectuera des analyses sanguines pour vérifier votre nombre de globules rouges et mesurer le taux d'oxygène dans le sang avant et pendant votre traitement par WELIREG.
Autres effets secondaires pouvant survenir :
Très fréquents (peuvent affecter plus de 1 personne sur 10) :
• sensation de fatigue (fatigue)
• sensation d'étourdissement
• sensation de malaise (nausées)
• saignement (hémorragie) (y compris des saignements dans votre cerveau et votre moelle épinière si vous avez des hémangioblastomes du système nerveux central associés à la maladie de von Hippel- Lindau)
Fréquent (peut affecter jusqu'à 1 personne sur 10) :
• prise de poids
Informez votre médecin ou pharmacien si vous remarquez l'un des effets indésirables mentionnés ci- dessus.
Déclaration des effets secondaires Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou votre pharmacien. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver WELIREG
Tenir ce médicament hors de la vue et de la portée des enfants.
N'utilisez pas ce médicament après la date de péremption indiquée sur la plaquette et sur l’emballage après « EXP ». La date de péremption fait référence au dernier jour de ce mois.
Ce médicament ne nécessite aucune condition particulière de conservation.
N'utilisez pas ce médicament si l'emballage est endommagé ou présente des signes d'altération.
Ne jetez aucun médicament au tout-à-l'égout ou avec les ordures ménagères. Demandez à votre pharmacien comment éliminer les médicaments que vous n'utilisez plus. Ces mesures contribueront à protéger l'environnement.
6. Contenu de l’emballage et autres informations
Ce que contient WELIREG * La substance active est belzutifan. Chaque comprimé pelliculé contient 40 mg de belzutifan. * Les autres composants sont croscarmellose sodique (E468) (voir « WELIREG contient du sodium » en rubrique 2), succinate d'acétate d'hypromellose, stéarate de magnesium (E470b), mannitol (E421), cellulose microcristalline (E460) et silice colloïdale anhydre (E551). La pellicule contient de la laque aluminique de carmin d'indigo (E132), macrogol (E1521), alcool polyvinylique (E1203), talc (E553b), dioxyde de titane (E171).
Comment se présente WELIREG et contenu de l’emballage extérieur WELIREG est un comprimé pelliculé bleu, ovale, gravé 177 sur une face et uni sur l'autre face. WELIREG est disponible en plaquettes aluminium/aluminium. Chaque conditionnement contient 90 (trois boîtes de 30) comprimés pelliculés.
Titulaire de l’Autorisation de mise sur le marché et fabricant Merck Sharp & Dohme B.V. Waarderweg 39 2031 BN Haarlem Pays-Bas
Pour toute information complémentaire concernant ce médicament, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché :
België/Belgique/Belgien Lietuva MSD Belgium UAB Merck Sharp & Dohme Tél/Tel: +32(0)27766211 Tel. +370 5 2780 247 dpoc_belux@msd.com dpoc_lithuania@msd.com
България Luxembourg/Luxemburg MSD Belgium Мерк Шарп и Доум България ЕООД Tél/Tel: +32(0)27766211 Тел.: +359 2 819 3737 info-msdbg@msd.com dpoc_belux@msd.com
Česká republika Magyarország Merck Sharp & Dohme s.r.o. MSD Pharma Hungary Kft. Tel.: +420 277 050 000 Tel.: +36 1 888 5300 dpoc_czechslovak@msd.com hungary_msd@msd.com
Danmark Malta MSD Danmark ApS Merck Sharp & Dohme Cyprus Limited Tlf.: +45 4482 4000 Tel: 8007 4433 (+356 99917558) dkmail@msd.com dpoccyprus@msd.com
Deutschland Nederland MSD Sharp & Dohme GmbH Merck Sharp & Dohme B.V. Tel.: +49 (0) 89 20 300 4500 Tel: 0800 9999000 medinfo@msd.de (+31 23 5153153) medicalinfo.nl@msd.com
Eesti Norge Merck Sharp & Dohme OÜ MSD (Norge) AS Tel: +372 6144 200 Tlf: +47 32 20 73 00 dpoc.estonia@msd.com medinfo.norway@msd.com
Ελλάδα Österreich MSD Α.Φ.Ε.Ε Merck Sharp & Dohme Ges.m.b.H. Tel: +43 (0) 1 26 044 Τηλ: +30 210 98 97 300 dpoc.greece@msd.com dpoc_austria@msd.com
España Polska Merck Sharp & Dohme de España, S.A. MSD Polska Sp. z o.o. Tel: +34 91 321 06 00 Tel.: +48 22 549 51 00 msd_info@msd.com msdpolska@msd.com France Portugal MSD France Merck Sharp & Dohme, Lda Tél: +33 (0) 1 80 46 40 40 Tel.: +351 21 4465700 inform_pt@msd.com
Hrvatska România Merck Sharp & Dohme d.o.o. Merck Sharp & Dohme Romania S.R.L. Tel: +385 1 6611 333 Tel.: +40 21 529 29 00 dpoc.croatia@msd.com msdromania@msd.com
Ireland Slovenija Merck Sharp & Dohme Ireland (Human Health) Merck Sharp & Dohme, inovativna zdravila d.o.o. Limited Tel: +386 1 520 4201 Tel: +353 (0)1 2998700 msd.slovenia@msd.com medinfo_ireland@msd.com
Ísland Slovenská republika Vistor ehf. Merck Sharp & Dohme, s. r. o. Sími: +354 535 7000 Tel.: +421 2 58282010 dpoc_czechslovak@msd.com
Italia Suomi/Finland MSD Italia S.r.l. MSD Finland Oy Tel: 800 23 99 89 (+39 06 361911) Puh/Tel: +358 (0)9 804 650 dpoc.italy@msd.com info@msd.fi
Κύπρος Sverige Merck Sharp & Dohme Cyprus Limited Merck Sharp & Dohme (Sweden) AB Τηλ: 800 00 673 (+357 22866700) Tel: +46 77 5700488 dpoccyprus@msd.com medicinskinfo@msd.com
Latvija SIA Merck Sharp & Dohme Latvija Tel.: +371 67025300 dpoc.latvia@msd.com
La dernière date à laquelle cette notice a été révisée est
Une autorisation de mise sur la marché « conditionnelle » a été délivrée pour ce médicament. Cela signifie que des données complémentaires concernant ce médicament devront être déposées. L'Agence européenne des médicaments réévaluera toute nouvelle information sur ce médicament au moins chaque année et si nécessaire cette notice sera mise à jour.
Autres sources d’informations
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
En savoir plus