HEPCLUDEX 2 mg, poudre pour solution injectable
CIS 65804084
Informations à jour au 13 mars 2026.Version vérifiée par justelesRCP le 30 septembre 2026.
En savoir plus
Sommaire
Ce médicament bénéficie d'une autorisation de mise sur le marché européenne centralisée. Le texte ci-dessous est le résumé des caractéristiques du produit (et sa notice) publié par l'Agence européenne des médicaments (EMA), converti par justelesRCP depuis le PDF officiel. En cas de doute, reportez-vous au PDF ci-dessus.
ANNEXE I - RÉSUMÉ DES CARACTÉRISTIQUES DU PRODUIT
Ce médicament fait l’objet d’une surveillance supplémentaire qui permettra l’identification rapide de nouvelles informations relatives à la sécurité. Les professionnels de la santé déclarent tout effet indésirable suspecté. Voir rubrique 4.8 pour les modalités de déclaration des effets indésirables.
1. DÉNOMINATION DU MÉDICAMENT
HEPCLUDEX 2 mg poudre pour solution injectable
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque flacon contient 2 mg de bulévirtide sous forme de bulévirtide acétate.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Poudre pour solution injectable.
La poudre est de couleur blanche à blanc cassé. Après reconstitution, le pH de la solution est de 9,0 environ et son osmolalité est de 300 mOsm/kg environ.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Hepcludex est indiqué dans le traitement de l’infection chronique par le virus de l’hépatite delta (VHD) chez les patients adultes et pédiatriques âgés de 3 ans et plus, pesant au moins 10 kg, présentant une maladie hépatique compensée testés positifs pour la présence d’ARN du VHD dans le plasma (ou le sérum).
4.2 Posologie et mode d’administration
Le traitement ne doit être initié que par un médecin expérimenté dans le traitement de patients présentant une infection par VHD.
Posologie
Le bulévirtide doit être administré une fois par jour (toutes les 24 heures ± 4 heures) par injection sous-cutanée, en monothérapie ou en co-administration avec un analogue nucléosidique/nucléotidique pour le traitement d’une infection sous-jacente par le virus de l’hépatite B (VHB).
La posologie recommandée du bulévirtide chez les patients adultes est de 2 mg une fois par jour.
La posologie recommandée du bulévirtide chez les patients pédiatriques est fonction du poids, comme décrit dans le tableau ci-dessous.
Posologie pour les patients pédiatriques utilisant bulévirtide 2 mg poudre pour solution injectable
| Poids corporel (kg) | Posologie du bulévirtide 2 mg poudre pour solution injectable reconstitué (mL) | Dose quotidienne de bulévirtide |
|---|---|---|
| 10 kg à < 25 kg | 0,5 mL | 1 mg |
| 25 kg à < 35 kg | 0,75 mL | 1,5 mg |
| 35 kg et plus | 1 mL | 2 mg |
Pour la co-administration avec des analogues nucléosidiques/nucléotidiques pour le traitement d’une infection par le VHB, reportez-vous à la rubrique 4.4.
Durée d’utilisation La durée optimale du traitement n’est pas connue. Tant que le traitement est associé à un bénéfice clinique, il doit être poursuivi.
L’interruption du traitement devrait être envisagée en cas de séroconversion AgHBs prolongée (6 mois) ou en cas de perte de réponse virologique et biochimique.
Doses oubliées Si une injection a été omise et que moins de 4 heures se sont écoulées depuis l’heure prévue, l’injection doit être réalisée au plus vite. L’heure de l’injection suivante ne sera pas calculée à partir de l’heure de l’injection « précédente », mais conformément au calendrier d’injection établi précédemment. Il convient donc de revenir au schéma habituel d’administration, à l’heure fixée le lendemain.
Si une injection a été omise et que plus de 4 heures se sont écoulées depuis l’heure prévue, ne pas administrer la dose omise.
L’injection suivante aura lieu selon le calendrier habituel (injection de la dose prescrite sans la doubler), à l’heure fixée le lendemain.
Si l’injection a été réalisée par erreur plus de 4 heures après l’heure programmée, l’administration suivante doit avoir lieu selon la manière habituelle (c’est-à-dire conformément au calendrier initial).
Populations spécifiques
Personnes âgées Aucune donnée n’est disponible chez les patients âgés de > 65 ans.
Insuffisance rénale Aucune étude n’a été conduite avec le bulévirtide chez les patients présentant une insuffisance rénale. La fonction rénale doit être attentivement surveillée. Une élévation des sels biliaires peut se produire sous traitement. Compte tenu de l’excrétion rénale des sels biliaires, l’élévation des sels biliaires peut être plus importante chez les patients présentant une insuffisance rénale.
Insuffisance hépatique Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère (classe A de Child-Pugh-Turcotte). La sécurité et l’efficacité du bulévirtide chez les patients ayant une cirrhose décompensée n’ont pas été établies (voir rubriques 4.4 et 5.2).
Population pédiatrique La sécurité et l’efficacité du bulévirtide chez les patients âgés de moins de 18 ans n’ont pas été établies dans les études cliniques. La posologie recommandée de bulévirtide pour les patients pédiatriques âgés de 3 ans et plus, pesant au moins 10 kg et présentant une maladie hépatique compensée, s’appuie sur une modélisation et une simulation de la pharmacocinétique/pharmacodynamique de population (voir rubrique 5.2).
Mode d’administration
Pour usage par voie sous-cutanée uniquement. Le bulévirtide peut par exemple être injecté dans la partie supérieure de la cuisse ou au niveau de l’abdomen.
Une formation appropriée doit être délivrée au patient qui s’administre lui-même le produit, ou à l’aidant qui administre le produit, afin de minimiser le risque de réactions au site d’injection.
Le patient ou l’aidant doit suivre scrupuleusement le « Guide d’injection étape par étape » fourni dans l’emballage.
Pour les instructions concernant la reconstitution du médicament avant administration, voir la rubrique 6.6.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Génotype du VHD et du VHB
Le VHD de génotype 1 était prédominant dans la population incluse dans les essais cliniques. On ne sait pas si le génotype du VHD ou du VHB influe sur l’efficacité clinique du bulévirtide.
Maladie hépatique décompensée
La pharmacocinétique, la sécurité et l’efficacité du bulévirtide chez les patients ayant une cirrhose décompensée n’ont pas été établies. L’utilisation chez les patients atteints de maladie hépatique décompensée n’est pas recommandée.
Co-infection par le VHB
L’infection sous-jacente par le VHB doit être simultanément prise en charge, conformément aux recommandations thérapeutiques en vigueur. Seuls des patients présentant des signes d’hépatite active malgré un traitement par analogues nucléosidiques/nucléotidiques ont été inclus dans l’étude clinique MYR202 ; le bulévirtide a été coadministré avec du ténofovir disoproxil fumarate dans cette étude. Une surveillance attentive des taux d’ADN du VHB est recommandée.
Exacerbations de l’hépatite après arrêt du traitement
L’arrêt du traitement par bulévirtide est susceptible de conduire à une réactivation des infections par le VHD et le VHB et à des exacerbations aiguës sévères de l’hépatite, en particulier chez les patients atteints d’une cirrhose, car ceux-ci pourraient présenter un risque accru de poussées plus sévères ou de progression vers une décompensation hépatique. En cas d’arrêt du traitement, une surveillance attentive de la fonction hépatique (reposant à la fois sur un suivi clinique et sur des analyses biologiques) doit être effectuée pendant au moins 6 mois après l’arrêt et inclure notamment l’analyse des taux de transaminases, et de la charge virale ADN VHB et ARN VHD. Dans certaines circonstances, la reprise du traitement antiviral peut être justifiée.
Co-infection par le virus de l’immunodéficience humaine (VIH) et le virus de l’hépatite C (VHC)
Aucune donnée n’est disponible chez les patients coinfectés par les virus VIH ou VHC.
Excipients
Ce médicament contient moins de 1 mmol de sodium (23 mg) par ml, c’est-à-dire qu’il est essentiellement exempt de sodium.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
In vitro, il a été montré que certains médicaments peuvent inhiber le polypeptide co-transporteur de taurocholate de sodium (NTCP) ciblé par le bulévirtide. L’administration concomitante de ces médicaments (par ex., sulfasalazine, irbésartan, ézétimibe, ritonavir et ciclosporine A) n’est pas recommandée.
Par mesure de précaution, une surveillance clinique étroite est recommandée lors de l’administration concomitante de bulévirtide avec des substrats du NTCP (par ex., estrone-3-sulfate, fluvastatine, atorvastatine, pitavastatine, pravastatine, rosuvastatine et hormones thyroïdiennes). L’administration concomitante de ces substrats avec le bulévirtide doit être évitée dans la mesure du possible.
In vitro, une inhibition des transporteurs OATP1B1/3 par le bulévirtide a été observée, mais uniquement à une concentration ≥ 0,5 µM, atteinte in vivo seulement après l’administration de fortes doses de bulévirtide (10 mg par voie sous-cutanée). La pertinence clinique de ces résultats n’est pas connue. Par mesure de précaution, une surveillance clinique étroite est recommandée lors de l’administration concomitante de bulévirtide avec des substrats de l’OATP1B1/3 (par ex., atorvastatine, bosentan, docétaxel, fexofénadine, glécaprévir, glyburide [glibenclamide], grazoprévir, natéglinide, paclitaxel, paritaprévir, pitavastatine, pravastatine, répaglinide, rosuvastatine, siméprévir, simvastatine, olmésartan, telmisartan, valsartan, voxilaprévir). L’administration concomitante de ces substrats avec le bulévirtide doit être évitée dans la mesure du possible.
Dans une étude clinique chez des sujets sains, l’administration concomitante de ténofovir et de bulévirtide n’a pas eu d’effet sur la pharmacocinétique du ténofovir.
Aucune inhibition des CYP par le bulévirtide n’a été observée in vitro à des concentrations cliniquement significatives. Toutefois, dans une étude clinique, une augmentation d’environ 40 % de la moyenne géométrique des valeurs de l’ASC2-4 h partielle du midazolam (substrat du CYP3A4) a été observée lors de la co-administration avec le bulévirtide à dose élevée (10 mg) associé au ténofovir (245 mg), tandis qu’aucun effet significatif sur l’ASC2-4 h du midazolam n’a été observé avec le ténofovir seul. Par mesure de précaution, une surveillance clinique étroite est recommandée en cas d’administration concomitante d’un substrat sensible du CYP3A4 à index thérapeutique étroit (par ex., ciclosporine, carbamazépine, simvastatine, sirolimus et tacrolimus).
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’existe pas ou peu de données sur l’utilisation du bulévirtide chez la femme enceinte.
Les études effectuées chez l’animal n’ont pas mis en évidence d’effets délétères directs ou indirects sur la reproduction.
Par mesure de précaution, il est préférable d’éviter le traitement par bulévirtide pendant la grossesse et chez la femme en âge de procréer n’utilisant pas de contraception.
Allaitement
On ignore si le bulévirtide est excrété dans le lait maternel. Par conséquent, la décision doit être prise soit d’interrompre l’allaitement, soit d’interrompre/de s’abstenir du traitement par bulévirtide, en prenant en compte le bénéfice de l’allaitement pour l’enfant et celui du traitement chez la femme.
Fertilité
Il n’existe pas de données sur les effets du bulévirtide sur la fertilité humaine. Les études menées chez l’animal n’ont mis en évidence aucun effet du bulévirtide sur l’accouplement ni sur la fertilité des mâles et des femelles.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Le médicament a une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines. Il convient d’informer les patients que des vertiges ont été signalés sous traitement par bulévirtide (voir rubrique 4.8).
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquemment rapportés sont une élévation des sels biliaires (très fréquente), des céphalées (très fréquentes), un prurit (très fréquent) et des réactions au site d’injection (très fréquentes). Les élévations des sels biliaires sont habituellement asymptomatiques et réversibles avec l’arrêt du traitement.
L’effet indésirable grave le plus fréquemment rapporté est une exacerbation de l’hépatite après l’arrêt du bulévirtide, possiblement en lien avec le rebond virologique après l’arrêt du traitement (voir rubrique 4.4).
Tableau récapitulatif des effets indésirables
Les effets indésirables suivants sont basés sur des données regroupées issues d’études cliniques chez l’adulte et de l’expérience post-commercialisation. Les effets indésirables sont énumérés ci-dessous par classe de systèmes d’organes et par fréquence. Les fréquences sont définies comme suit: très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1 000, < 1/100).
| Fréquence | Effet indésirable |
|---|---|
| Affections hématologiques et du système lymphatique | |
| Fréquent | Éosinophilie |
| Affections du système immunitaire | |
| Peu fréquent | Hypersensibilité, incluant réaction anaphylactiquea |
| Affections du système nerveux | |
| Très fréquent | Céphalées |
| Fréquent | Vertiges |
| Affections gastro-intestinales | |
| Fréquent | Nausées |
| Affections hépatobiliaires | |
| Très fréquent | Augmentation des sels biliaires totaux |
| Affections de la peau et du tissu sous-cutané | |
| Très fréquent | Prurit |
| Affections musculosquelettiques et systémiques | |
| Fréquent | Arthralgie |
| Troubles généraux et anomalies au site d’administration | |
| Très fréquent | Réactions au site d’injectionb |
| Fréquent | Fatigue |
| Fréquent | Syndrome grippal |
a Effet indésirable identifié dans le cadre de la pharmacovigilance depuis la commercialisation b Comprend l’érythème au site d’injection, la réaction au site d’injection, la douleur au site d’injection, l’induration au site d’injection, le gonflement au site d’injection, le rash au site d’injection, l’hématome au site d’injection, le prurit au site d’injection et la dermatite au site d’injection
Description de certains effets indésirables
Augmentation des sels biliaires totaux Des augmentations asymptomatiques des sels biliaires, associées au mécanisme d’action du bulévirtide, ont été très fréquemment observées dans les études cliniques avec le bulévirtide ; ces augmentations se sont résolues à l’arrêt du traitement.
En raison de l’excrétion rénale des sels biliaires, l’augmentation des sels biliaires peut être plus importante chez les patients insuffisants rénaux.
Réactions au site d’administration Le bulévirtide est prévu pour une administration par injection sous-cutanée, ce qui est associé à un risque de réactions au site d’injection, telles qu’un gonflement, une rougeur, une irritation, des démangeaisons, une infection, un hématome, un rash, une induration et des douleurs locales. Ces réactions locales sont davantage susceptibles de se produire si l’injection est accidentellement faite au mauvais endroit ou si la solution parvient accidentellement dans les tissus mous.
Éosinophilie Des augmentations de la numération des polynucléaires éosinophiles ont été fréquemment observées chez les patients traités par bulévirtide ; il n’y a pas eu de séquelles cliniques associées, d’effets indésirables hépatiques ou d’anomalies de laboratoire significatives liées au foie.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration - voir Annexe V.
4.9 Surdosage
Il n’y a pas de données concernant le surdosage en bulévirtide chez l’humain. En cas de surdosage, les
| Il n’y a pas de données concernant le surdosage en bulévirtide chez l’humain. | En cas de surdosage, les |
|---|---|
| signes de toxicité doivent être surveillés et il convient si nécessaire d’administrer les traitements de | |
| soutien habituels. | |
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique: Antiviraux à usage systémique, autres antiviraux. Code ATC: J05AX28
Mécanisme d’action
Le bulévirtide bloque l’entrée du VHB et du VHD dans les hépatocytes en se liant et en inactivant le récepteur NTCP, un transporteur hépatique de sels biliaires qui sert de récepteur d’entrée essentiel au VHB et au VHD.
Efficacité et sécurité cliniques
L’efficacité et la sécurité cliniques du bulévirtide ont été évaluées dans une étude de Phase III et deux études de Phase II. Des patients présentant une infection chronique par le VHD et une hépatite active ont été inclus. La population de ces trois études était principalement caucasienne, avec prédominance du génotype 1 du VHD.
Étude MYR301 Dans l’étude 301, 100 des 150 patients présentant une infection chronique par le VHD ont été randomisés pour recevoir un traitement immédiat par bulévirtide à raison de 2 mg une fois par jour (N = 49) ou un traitement différé pendant 48 semaines (N = 51). La randomisation était stratifiée sur la présence ou l’absence d’une cirrhose compensée.
Pour les 49 patients inclus dans le groupe traitement immédiat, l’âge moyen était de 44 ans ; 61 % étaient des hommes, 84 % étaient caucasiens et 16 % étaient asiatiques. Pour les 51 patients inclus dans le groupe traitement différé, l’âge moyen était de 41 ans ; 51 % étaient des hommes, 78 % étaient caucasiens et 22 % étaient asiatiques. L’ensemble des 100 patients présentait une infection par le VHD de génotype 1.
Les caractéristiques à l’inclusion étaient équilibrées entre les groupes à traitement immédiat et différé. Parmi les patients ayant reçu 2 mg de bulévirtide à l’inclusion, l’ARN du VHD plasmatique moyen était de 5,1 log10 UI/ml, le taux moyen d’ALAT était de 108 U/l, 47 % des patients avaient des antécédents de cirrhose et 53 % avaient déjà reçu de l’interféron. Au cours de l’étude (jusqu’à la semaine 48), 63 % de ces patients recevaient un traitement concomitant conformément au protocole de soin recommandé pour leur infection sous-jacente par le VHB : les traitements concomitants les plus fréquents étaient les produits contenant du ténofovir disoproxil fumarate ou du ténofovir alafénamide (49 %) et l’entécavir (14 %).
Le tableau ci-dessous présente les résultats virologiques et biochimiques pour le traitement immédiat par bulévirtide à raison de 2 mg une fois par jour et le traitement différé à la semaine 48.
| Semaine 48a | ||
|---|---|---|
| Bulévirtide 2 mg (Traitement immédiat) (N = 49) | Traitement différé (N = 51) | |
| ARN du VHD indétectableb ou diminution de l’ARN du VHD de ≥ 2 log UI/ml et 10 normalisation des ALATc | 45 %d | 2 % |
| ARN du VHD indétectableb ou diminution de l’ARN du VHD de ≥ 2 log UI/ml 10 | 71 %e | 4 % |
| Normalisation des ALATc | 51 % e | 12 % |
a. Concernant le premier critère d’évaluation, la dernière observation reportée (LOCF) était utilisée pour les valeurs manquantes si cela était dû au COVID-19 ; dans les autres cas, les valeurs manquantes étaient considérées comme des échecs ; concernant les deuxième et troisième critères d’évaluation, les valeurs manquantes étaient considérées comme des échecs. b. < limite inférieure de quantification LLOQ (cible non détectée) c. Définie comme une valeur d’ALAT comprise dans la plage normale : sites russes, ≤ 31 U/l pour les femmes et ≤ 41 U/l pour les hommes ; tous les autres sites, ≤ 34 U/l pour les femmes et ≤ 49 U/l pour les hommes. d. Valeur de p < 0,0001. e. Sans contrôle de multiplicité.
Étude MYR202 Dans l’étude MYR202, 56 des 118 patients qui présentaient une infection chronique par le VHD et une réplication virale active ayant antérieurement reçu un traitement par l’interféron, qui avaient une contre-indication à l’interféron ou étaient cirrhotiques, ont été randomisés pour recevoir un traitement par bulévirtide 2 mg + TDF (N = 28) ou par TDF seul (N = 28) pendant 24 semaines. À la semaine 24, 21 % des patients inclus dans le groupe bulévirtide 2 mg + TDF avaient obtenu une réponse combinée, 54 % avaient présenté un taux d’ARN du VHD indétectable (défini comme étant < la limite de détection [LOD], la LOD étant de 14 UI/ml) ou une diminution ≥ 2 log10 UI/ml, et 43 % avaient obtenu une normalisation des ALAT. À la semaine 24, aucun patient du groupe TDF n’avait obtenu une réponse combinée, 4 % présentaient un ARN du VHD indétectable ou une diminution de l’ARN du VHD de ≥ 2 log10 UI/ml, et 7 % avaient obtenu une normalisation des ALAT (des taux d’ALAT ≤ 31 U/l pour les femmes et ≤ 41 U/l pour les hommes étaient définis comme normaux).
Étude MYR203 Dans l’étude MYR203, 15 patients au total ont été traités par bulévirtide à raison de 2 mg par jour pendant 48 semaines. Les profils d’efficacité et de sécurité de ce groupe limité de patients n’ont pas été significativement différents de ceux des patients traités pendant 24 semaines. Deux patients ont développé un échappement virologique, possiblement lié à une non-observance au traitement.
Immunogénicité
Le bulévirtide est susceptible d’induire des anticorps anti-médicaments (AAM), comme l’ont démontré les études cliniques utilisant un dosage d'immunoabsorption par enzyme liée (ELISA). Dans les études MYR203 et MYR301, un total de 64 patients traités par le bulévirtide 2 mg en monothérapie pendant 48 semaines ont été éligibles à une évaluation de la prévalence des AAM ; 18 de ces patients (28,1 %) présentaient des AAM, dont 3 (4,7 %) présentaient des AAM à l’inclusion.
Il n’existe aucune donnée indiquant une altération de la pharmacocinétique, la sécurité ou l’efficacité du bulévirtide chez ces patients.
Population pédiatrique
Voir rubriques 4.2 et 5.2 pour les informations concernant l’usage pédiatrique.
5.2 Propriétés pharmacocinétiques
Les propriétés pharmacocinétiques du bulévirtide ont été caractérisées après administration intraveineuse et sous-cutanée. L’exposition au bulévirtide a augmenté de façon non proportionnelle, tandis que la clairance apparente et le volume de distribution apparent ont diminué avec l’augmentation des doses.
Distribution
Le volume de distribution estimé est inférieur au volume hydrique total de l’organisme. In vitro, la fixation protéique dans le plasma est élevée, avec > 99 % du bulévirtide qui se lie aux protéines plasmatiques.
Biotransformation
Aucune étude de biotransformation n’a été réalisée avec le bulévirtide. Le bulévirtide est un peptide linéaire constitué d’acides aminés L; il devrait être dégradé en petits peptides et en acides aminés individuels. Aucun métabolite actif n’est attendu.
D’après les résultats des études d’interaction in vitro, le bulévirtide n’a pas inhibé les CYP1A2, CYP2A6, CYP2B6, CYP2C9, CYP2C19, CYP2D6 et CYP3A4.
Aucune induction in vitro des CYP1A2, CYP2B6 ou CYP3A4 par le bulévirtide n’a été observée.
D’après les études in vitro, aucune interaction cliniquement significative n’est attendue avec les transporteurs d’efflux les plus courants (MDR1, BCRP, BSEP, MATE1 et MATE2K) et les transporteurs d’absorption (OATP2B1, OAT1, OAT3, OCT1 et OCT2). Une interaction spécifique a été observée in vitro pour les polypeptides transporteurs d’anions organiques OATP1B1 et OATP1B3, avec des valeurs de CI50 respectivement de 0,5 et 8,7 µM.
Élimination
Chez les volontaires sains, aucune excrétion de bulévirtide dans les urines n’a été détectée. On suppose que l’élimination s’opère principalement par liaison à la cible (NTCP). Après administration multiple, la distribution et l’élimination se sont toutes deux révélées inférieures aux valeurs estimées après la première dose. Pour la dose de 2 mg, les taux d’accumulation avaient à peu près doublé tant pour la Cmax que pour l’ASC. L’équilibre est supposé atteint dans les premières semaines d’administration. Après avoir atteint des concentrations maximales, les taux plasmatiques ont diminué avec un t1/2 de 4-7 heures.
Autres populations particulières
Insuffisance rénale Aucune étude n’a été conduite avec le bulévirtide chez les patients présentant une insuffisance rénale.
Insuffisance hépatique Aucune étude n’a été conduite avec le bulévirtide chez les patients présentant une insuffisance hépatique modérée à sévère.
Patients âgés Aucune donnée n’est disponible chez les patients âgés de plus de 65 ans.
Population pédiatrique La pharmacocinétique du bulévirtide chez les patients pédiatriques n’a pas été évaluée dans une étude clinique. Les recommandations posologiques pour les patients pédiatriques âgés de 3 ans et plus, pesant au moins 10 kg, sont basées sur une correspondance de l’exposition, ajustant les concentrations pédiatriques du bulévirtide aux concentrations observées chez les adultes atteints d’une infection par le VHD traités par 2 mg de bulévirtide une fois par jour. Les expositions plasmatiques simulées à l’état d’équilibre d’une posologie de bulévirtide basée sur le poids (voir rubrique 4.2) administrée une fois par jour par injection sous-cutanée chez les patients pédiatriques devraient se situer dans les plages d’exposition sûres et efficaces associées à 2 mg de bulévirtide administré une fois par jour par injection sous-cutanée chez les adultes.
5.3 Données de sécurité préclinique
Les données non cliniques issues des études conventionnelles de pharmacologie, de sécurité, de toxicologie en administration unique et répétée, et des fonctions de reproduction et de développement, n’ont pas révélé de risque particulier pour l’homme.
Aucune étude de génotoxicité et de carcinogénicité n’a été menée, compte tenu de la nature et du mécanisme d’action du produit.
Une étude de développement pré- et post-natal (pre- and post-natal development study, PPND) a été réalisée chez le rat et n’a montré aucune toxicité liée au bulévirtide.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Carbonate de sodium anhydre Bicarbonate de sodium Mannitol Acide chlorhydrique (pour l’ajustement du pH) Hydroxyde de sodium (pour l’ajustement du pH)
6.2 Incompatibilités
Ce médicament ne doit pas être mélangé avec d’autres médicaments, à l’exception de ceux mentionnés dans la rubrique 6.6.
6.3 Durée de conservation
3 ans
Après reconstitution, la stabilité physico-chimique en cours d’utilisation a été démontrée pendant 2 heures à température ambiante (jusqu’à 25 °C). D’un point de vue microbiologique, il est recommandé d’utiliser le produit immédiatement.
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (2-8 °C). Conserver les flacons dans leur emballage extérieur afin de les protéger de la lumière.
6.5 Nature et contenu de l’emballage extérieur
Flacon en verre incolore, muni d’un bouchon en caoutchouc bromobutyle ou chlorobutyle et d’une capsule flip-off (en aluminium avec un disque en plastique).
Boîte de 30 flacons.
6.6 Précautions particulières d’élimination et manipulation
Chaque flacon est destiné à un usage unique. L’excès inutilisé de produit doit être correctement éliminé. Il convient de fournir au patient de l’eau stérile pour préparations injectables, des seringues (avec les graduations nécessaires en fonction de la dose à administrer), des pointes d’aiguille et des lingettes alcoolisées.
Consignes d’utilisation
Sortir le flacon de bulévirtide du réfrigérateur peu de temps avant l’injection et retirer la capsule protectrice. Ouvrir une seringue à usage unique, fixer la pointe de l’aiguille et prélever 1 ml d’eau stérile pour préparation injectable dans la seringue. Introduire l’aiguille de la seringue contenant l’eau stérile pour l’injection dans le flacon de bulévirtide à travers le bouchon en caoutchouc. Injecter l’eau stérile de la seringue dans le flacon de bulévirtide. Faire osciller soigneusement le flacon jusqu’à l’obtention d’une solution limpide. Le volume nécessaire pour la dose à administrer du flacon de bulévirtide doit être intégralement prélevé dans la même seringue dotée de la même pointe d’aiguille (voir le tableau ci-dessous).
Volumes de dose nécessaires à prélever pour l’administration du bulévirtide
| Dose de bulévirtide | Volume nécessaire de bulévirtide reconstitué à prélever |
|---|---|
| 1 mg | 0,5 mL |
| 1,5 mg | 0,75 mL |
| 2 mg | 1 mL |
Retirer la pointe de l’aiguille de la seringue. Une pointe d’aiguille pour injection sous-cutanée doit être fixée sur la seringue. Éliminer toutes les bulles d’air restantes de la seringue avant l’injection. Administrer ensuite le contenu de la seringue par injection sous-cutanée.
Élimination du médicament et des composants auxiliaires
Tous les composants usagés/déchets doivent être manipulés conformément à la réglementation en vigueur.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Gilead Sciences Ireland UC Carrigtohill County Cork, T45 DP77 Irlande
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/20/1446/001
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE
L’AUTORISATION
Date de première autorisation: 31 juillet 2020 Date du dernier renouvellement : 17 juillet 2023
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments http://www.ema.europa.eu.
ANNEXE II
A. FABRICANT(S) RESPONSABLE(S) DE LA LIBÉRATION DES
LOTS
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET
D’UTILISATION
C. AUTRES CONDITIONS ET OBLIGATIONS DE
L’AUTORISATION DE MISE SUR LE MARCHÉ
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE
UTILISATION SÛRE ET EFFICACE DU MÉDICAMENT
A. FABRICANT(S) RESPONSABLE(S) DE LA LIBÉRATION DES LOTS
Nom et adresse du (des) fabricant(s) responsable(s) de la libération des lots
Gilead Sciences Ireland UC IDA Business and Technology Park Carrigtohill Co. Cork Irlande
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET D’UTILISATION
Médicament soumis à prescription médicale restreinte (voir annexe I: Résumé des Caractéristiques du Produit, rubrique 4.2).
C. AUTRES CONDITIONS ET OBLIGATIONS DE L’AUTORISATION DE MISE SUR
LE MARCHÉ
1. Rapports périodiques actualisés de sécurité (PSURs)
Les exigences relatives à la soumission des PSURs pour ce médicament sont définies dans l’article 9 du Règlement (CE) No 507/2006 et, par conséquent, le titulaire doit soumettre les PSURs tous les 6 mois.
Les exigences relatives à la soumission des PSURs pour ce médicament sont définies dans la liste des dates de référence pour l’Union (liste EURD) prévue à l’article 107 quater, paragraphe 7, de la directive 2001/83/CE et ses actualisations publiées sur le portail web européen des médicaments.
Le titulaire soumet le premier PSUR pour ce médicament dans un délai de 6 mois suivant l’autorisation.
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE UTILISATION SÛRE ET
EFFICACE DU MÉDICAMENT
2. Plan de gestion des risques (PGR)
Le titulaire de l’autorisation de mise sur le marché réalise les activités de pharmacovigilance et interventions requises décrites dans le PGR adopté et présenté dans le Module 1.8.2 de l’autorisation de mise sur le marché, ainsi que toutes actualisations ultérieures adoptées du PGR.
De plus, un PGR actualisé doit être soumis: 1. à la demande de l’Agence européenne des médicaments; 2. dès lors que le système de gestion des risques est modifié, notamment en cas de réception de nouvelles informations pouvant entraîner un changement significatif du profil bénéfice/risque, ou lorsqu’une étape importante (pharmacovigilance ou réduction du risque) est franchie.
ANNEXE III - ÉTIQUETAGE ET NOTICE
A. ÉTIQUETAGE
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
EMBALLAGE EXTÉRIEUR
1. DÉNOMINATION DU MÉDICAMENT
HEPCLUDEX 2 mg poudre pour solution injectable bulévirtide
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque flacon contient 2 mg de bulévirtide (sous forme d’acétate).
3. LISTE DES EXCIPIENTS
Excipients: carbonate de sodium anhydre, bicarbonate de sodium, mannitol, acide chlorhydrique et hydroxyde de sodium.
4. FORME PHARMACEUTIQUE ET CONTENU
Poudre pour solution injectable 30 flacons à usage unique
5. MODE ET VOIE(S) D’ADMINISTRATION
Administration sous-cutanée après reconstitution. Lire la notice avant utilisation.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver au réfrigérateur. Conserver les flacons dans leur emballage extérieur afin de les protéger de la lumière.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Gilead Sciences Ireland UC Carrigtohill County Cork, T45 DP77 Irlande
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/20/1446/001
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
HEPCLUDEX
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS MINIMALES DEVANT FIGURER SUR LES PETITS CONDITIONNEMENTS PRIMAIRES
ÉTIQUETTE DU FLACON
1. DÉNOMINATION DU MÉDICAMENT ET VOIE(S) D’ADMINISTRATION
HEPCLUDEX 2 mg, poudre pour solution injectable bulévirtide Administration sous-cutanée après reconstitution.
2. MODE D’ADMINISTRATION
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. CONTENU EN POIDS, VOLUME OU UNITÉ
2 mg
6. AUTRE
Conserver au réfrigérateur
B. NOTICE
Notice : Information du patient
Hepcludex 2 mg poudre pour solution injectable bulévirtide
Ce médicament fait l’objet d’une surveillance supplémentaire qui permettra l’identification rapide de nouvelles informations relatives à la sécurité. Vous pouvez y contribuer en signalant tout effet indésirable que vous observez. Voir en fin de rubrique 4 comment déclarer les effets indésirables.
Veuillez lire attentivement cette notice avant d’utiliser ce médicament car elle contient des informations importantes pour vous.
- Gardez cette notice. Vous pourriez avoir besoin de la relire.
- Si vous avez d’autres questions, interrogez votre médecin ou votre infirmier/ère.
- Ce médicament vous a été personnellement prescrit. Ne le donnez pas à d’autres personnes. Il pourrait leur être nocif, même si les signes de leur maladie sont identiques aux vôtres.
- Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou à votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
Que contient cette notice ?
1. Qu’est-ce que Hepcludex et dans quels cas est-il utilisé 2. Quelles sont les informations à connaître avant d’utiliser Hepcludex 3. Comment utiliser Hepcludex 4. Quels sont les effets indésirables éventuels ? 5. Comment conserver Hepcludex 6. Contenu de l’emballage et autres informations 7. Guide d’injection étape par étape
Si Hepcludex a été prescrit à votre enfant, veuillez noter que toutes les informations figurant dans cette notice s’adressent à votre enfant (dans ce cas, veuillez lire « votre enfant » au lieu de « vous »).
1. Qu’est-ce que Hepcludex et dans quels cas est-il utilisé
Qu’est-ce que Hepcludex ? Hepcludex contient une substance active appelée bulévirtide, qui est un médicament antiviral.
Dans quels cas Hepcludex est-il utilisé ? Hepcludex est utilisé dans le traitement de l’infection longue (chronique) par le virus de l’hépatite delta (VHD) chez les adultes et les enfants âgés de 3 ans et plus pesant au moins 10 kg atteints de maladie hépatique compensée (lorsque le foie fonctionne encore assez bien).
L’infection par le virus de l’hépatite delta entraîne une inflammation du foie.
Comment Hepcludex agit-il ? Le VHD se sert d’une protéine particulière située dans les cellules du foie pour pénétrer dans ces cellules. Le bulévirtide, qui est la substance active de ce médicament, bloque la protéine et empêche ainsi le VHD d’entrer dans les cellules du foie. Il limite ainsi la propagation du VHD dans le foie et réduit l’inflammation.
2. Quelles sont les informations à connaître avant d’utiliser Hepcludex ?
N’utilisez jamais Hepcludex : 1. si vous êtes allergique au bulévirtide ou à l’un des autres composants contenus dans ce médicament (mentionnés dans la rubrique 6).
En cas d’incertitude, parlez-en avec votre médecin avant d’utiliser ce médicament.
Avertissements et précautions N’interrompez pas votre traitement par Hepcludex, sauf si votre médecin vous recommande de le faire. L’arrêt du traitement peut entraîner la réactivation du virus et l’aggravation de votre maladie. Si cette situation se présente, vous devrez peut-être reprendre le traitement par Hepcludex.
Adressez-vous à votre médecin ou pharmacien avant d’utiliser Hepcludex :
1. si votre foie ne fonctionne pas assez bien : l’efficacité d’Hepcludex n’a pas été clairement établie dans ces circonstances ; si votre foie fonctionne mal, il n’est pas recommandé d’utiliser Hepcludex ;
2. si vous avez eu une maladie rénale ou si vos résultats d’analyses ont montré que vous avez des problèmes de rein. Votre médecin pourra demander la réalisation d’analyses de sang avant et pendant le traitement pour vérifier l’état de votre fonction rénale ;
3. si vous avez une infection par le VIH ou l’hépatite C : l’efficacité d’Hepcludex n’a pas été clairement établie dans ces circonstances ; votre médecin pourra demander la réalisation d’analyses de sang pour vérifier votre statut vis-à-vis du VIH ou de l’hépatite C ;
Enfants et adolescents Ne pas administrer Hepcludex aux enfants âgés de moins de 3 ans ou pesant moins de 10 kg.
Autres médicaments et Hepcludex Informez votre médecin si vous utilisez, avez récemment utilisé ou pourriez utiliser tout autre médicament.
Certains médicaments peuvent accroître les effets indésirables d’Hepcludex et ne doivent pas être utilisés en même temps. C’est pourquoi vous devez informer votre médecin si vous utilisez un des médicaments suivants :
1. ciclosporine, un médicament suppresseur du système immunitaire ; 2. ézétimibe, utilisé pour traiter l’excès de cholestérol dans le sang ; 3. irbésartan, utilisé pour traiter l’hypertension et les maladies cardio-vasculaires ; 4. ritonavir, utilisé pour traiter les infections par le VIH ; 5. sulfasalazine, utilisée pour traiter l’arthrite rhumatoïde, la rectocolite hémorragique et la maladie de Crohn.
Certains médicaments peuvent accroître ou diminuer les effets d’Hepcludex s’ils sont utilisés en même temps. Dans certains cas, il peut être nécessaire de vous soumettre à certains examens, ou il se peut que votre médecin ajuste la dose ou surveille régulièrement votre état de santé: 1. traitements contre le cancer (par ex., dasatinib, docétaxel, ibrutinib, paclitaxel) ; 2. antihistaminiques utilisés en cas d’allergies (par ex., ébastine, fexofénadine) ; 3. médicaments qui ciblent le système immunitaire (par ex., évérolimus, sirolimus, tacrolimus) ; 4. médicaments pour le traitement de l’hépatite C et du VIH (par ex., darunavir, glécaprevir, grazoprévir, indinavir, maraviroc, paritaprévir, saquinavir, siméprivir, tipranavir, voxilaprévir) ; 5. médicaments contre le diabète (par ex., glibenclamide, natéglinide, répaglinide) ; 6. médicaments contre les dysfonctions érectiles (par ex., avanafil, sildénafil, vardénafil) ; 7. médicaments pour le traitement de l’hypertension et des maladies cardio-vasculaires (par ex., olmésartan, telmisartan, valsartan) ; 8. statines, médicaments utilisés pour traiter l’excès de cholestérol dans le sang (par ex., atorvastatine, fluvastatine, lovastatine, pitavastatine, pravastatine, rosuvastatine, simvastatine) ; 9. hormones thyroïdiennes utilisées dans le traitement des problèmes de thyroïde ; 10. alfentanil, un médicament opioïde utilisé pour traiter les douleurs sévères ; 11. bosentan, utilisé pour l’hypertension artérielle pulmonaire ; 12. buspirone, un anxiolytique ; 13. budésonide, utilisé contre l’asthme et la bronchopneumopathie obstructive chronique ; 14. conivaptan et tolvaptan, utilisés pour traiter l’hyponatrémie (faible taux de sodium) ; 15. darifénacine, utilisée pour traiter l’incontinence urinaire ; 16. dronédarone, médicament pour le cœur utilisé en cas d’arythmie cardiaque ; 17. élétriptan, utilisé pour les migraines ; 18. éplérénone, utilisé pour l’hypertension ; 19. estrone-3-sulfate, un médicament hormonal pour la ménopause ; 20. félodipine et nisoldipine (médicaments pour le cœur) ; 21. lomitapide, utilisé pour traiter l’excès de cholestérol dans le sang ; 22. lurasidone et quétiapine, médicaments antipsychotiques pour les troubles psychiatriques ; 23. midazolam et triazolam, médicaments pour traiter l’insomnie (impossibilité de dormir) et pour l’anesthésie (afin d’éviter la douleur pendant une intervention chirurgicale) ; 24. naloxégol, utilisé pour traiter la dépendance aux opioïdes contre les douleurs sévères ; 25. ticagrélor, un anticoagulant qui empêche les caillots de sang.
Grossesse, allaitement et fertilité Si vous êtes enceinte ou si vous allaitez, si vous pensez être enceinte ou planifiez une grossesse, demandez conseil à votre médecin avant d’utiliser ce médicament. Vous ne devez pas utiliser ce médicament, sauf si votre médecin vous l’a spécifiquement prescrit.
Si vous êtes une femme en âge de procréer, vous ne devez pas utiliser ce médicament sans utiliser de méthode de contraception efficace.
Parlez avec votre médecin avant de décider si vous devez allaiter en utilisant Hepcludex. On ne sait pas si Hepcludex passe dans le lait maternel. Par conséquent, la décision doit être prise soit d’interrompre l’allaitement, soit d’arrêter Hepcludex.
Conduite de véhicules et utilisation de machines Les vertiges et la fatigue sont des effets secondaires qui peuvent affecter votre capacité à conduire des véhicules et à utiliser des machines. Si vous avez le moindre doute, consultez votre médecin.
Hepcludex contient du sodium Ce médicament contient moins de 1 mmol de sodium (23 mg) par ml, c’est-à-dire qu’il est essentiellement «sans sodium».
3. Comment utiliser Hepcludex
Veillez à toujours utiliser ce médicament en suivant exactement les indications de votre médecin. Vérifiez auprès de votre médecin en cas de doute.
Dose Hepcludex doit être administré une fois par jour, sous forme d’injection juste sous la peau (injection sous-cutanée). Votre médecin et votre infirmier/ère vous montreront comment préparer et injecter Hepcludex. Cette notice contient un guide d’injection pour vous guider à travers toutes les étapes de l’administration (voir rubrique 7).
Dose recommandée La dose recommandée d’Hepcludex chez l’adulte est de 2 mg une fois par jour, soit 1 mL.
La dose recommandée d’Hepcludex chez les patients âgés de 3 ans à moins de 18 ans dépend du poids, comme décrit dans le tableau ci-dessous.
| Âge/poids | Dose | Quantité à injecter |
|---|---|---|
| Enfants âgés de 3 ans ou plus pesant 35 kg ou plus | 2 mg, une fois par jour | 1,0 mL |
| Enfants âgés de 3 ans et plus, pesant au moins 25 kg mais moins de 35 kg | 1,5 mg, une fois par jour | 0,75 mL |
| Enfants âgés de 3 ans et plus, pesant au moins 10 kg mais moins de 25 kg | 1 mg, une fois par jour | 0,5 mL |
Votre médecin vous indiquera la durée pendant laquelle vous devez utiliser le médicament.
Si vous avez utilisé plus d’Hepcludex que vous n’auriez dû Si vous pensez en avoir utilisé plus que vous ne devriez, contactez immédiatement votre médecin.
Si vous oubliez d’utiliser Hepcludex Si moins de 4 heures se sont écoulées depuis votre dose oubliée d’Hepcludex, prenez la dose manquante dès que possible et prenez votre dose suivante à l’heure habituelle.
Si plus de 4 heures se sont écoulées depuis votre dose oubliée d’Hepcludex, ne prenez pas la dose manquante. Prenez la dose suivante le lendemain, à l’heure habituelle. Ne prenez pas de dose double pour compenser la dose que vous avez oublié de prendre. Prévenez votre médecin si vous avez manqué une dose d’Hepcludex.
Si vous arrêtez d’utiliser Hepcludex Si vous ne voulez plus utiliser Hepcludex, parlez-en à votre médecin avant d’arrêter le traitement. L’arrêt du traitement peut entraîner la réactivation du virus et l’aggravation de votre maladie. Prévenez immédiatement votre médecin de tout changement dans vos symptômes après l’arrêt du traitement.
Si vous avez d’autres questions sur l’utilisation d’Hepcludex, demandez plus d’informations à votre médecin ou à votre infirmier/ère.
4. Quels sont les effets indésirables éventuels ?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
Si un effet indésirable survient, ou si vous ressentez un quelconque effet indésirable qui ne serait pas mentionné dans cette notice, parlez-en à votre médecin.
Les effets indésirables suivants sont très fréquents (peut affecter plus d’1 personne sur 10) :
• maux de tête
• démangeaisons
• réactions au site d’injection, telles qu’un gonflement, une rougeur, une irritation, des bleus, des démangeaisons, une éruption cutanée, un durcissement, une infection ou une douleur localisée
Les effets indésirables suivants sont fréquents (peuvent affecter jusqu’à 1 personne sur 10):
• vertiges
• nausées
• fatigue
• syndrome grippal
• douleurs articulaires
Les effets indésirables suivants sont peu fréquents (peuvent affecter jusqu’à 1 personne sur 100) :
• réactions allergiques, incluant une réaction anaphylactique (une réaction allergique soudaine pouvant mettre la vie en danger). Les symptômes de réaction allergique peuvent inclure :
• difficulté respiratoire ou sifflement
• gonflement du visage, des lèvres, de la langue ou de la gorge (angiœdème)
• éruption cutanée
• changement de la pression artérielle ou de la fréquence cardiaque. Les symptômes d’une réaction anaphylactique sont comparables à ceux d’une réaction allergique, mais ils sont plus sévères et nécessitent des soins médicaux immédiats.
Les analyses de sang peuvent aussi révéler :
• une augmentation du taux d’acides biliaires dans le sang (très fréquente)
• une augmentation du nombre de globules blancs (éosinophiles) (fréquente).
Déclaration des effets secondaires Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou à votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver Hepcludex
Tenir ce médicament hors de la vue et de la portée des enfants.
N’utilisez pas ce médicament après la date de péremption indiquée sur la boîte et sur le flacon après EXP. La date de péremption fait référence au dernier jour de ce mois.
À conserver au réfrigérateur (2-8 °C). Conserver les flacons dans leur emballage extérieur afin de les protéger de la lumière.
La solution reconstituée doit être utilisée immédiatement. Toutefois, si cela est impossible, elle peut être conservée pendant 2 heures maximum à une température ne dépassant pas 25 °C.
Important : ne réutilisez pas les flacons, les seringues, les aiguilles, ni l’eau stérile pour préparations injectables restante (le cas échéant). Hepcludex et le matériel fourni sont destinés à un usage unique. Jetez l’ensemble des composants après utilisation, y compris l’eau stérile pour préparations injectables non utilisée.
Ne jetez aucun médicament ou aiguille usagée au tout-à-l’égout ou avec les ordures ménagères. Demandez à votre pharmacien d’éliminer les médicaments que vous n’utilisez plus et les aiguilles usagées.
6. Contenu de l’emballage et autres informations
Ce que contient Hepcludex La substance active est le bulévirtide 2 mg. Chaque flacon contient 2 mg de bulévirtide sous forme de bulévirtide acétate.
Les autres composants sont : carbonate de sodium anhydre, bicarbonate de sodium, mannitol, acide chlorhydrique, hydroxyde de sodium.
Comment se présente Hepcludex et contenu de l’emballage extérieur Le bulévirtide est une poudre pour solution injectable, de couleur blanche à blanc cassé. Chaque emballage contient 30 doses uniques.
Titulaire de l’autorisation de mise sur le marché Gilead Sciences Ireland UC Carrigtohill County Cork, T45 DP77 Irlande
Fabricant Gilead Sciences Ireland UC IDA Business and Technology Park Carrigtohill Co. Cork Irlande
Pour toute information complémentaire concernant ce médicament, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché :
België/Belgique/Belgien Lietuva Gilead Sciences Belgium SRL-BV Gilead Sciences Ireland UC Tél/Tel : + 32 (0) 24 01 35 50 Tel.: + 353 (0) 1 686 1888
България Luxembourg/Luxemburg Gilead Sciences Ireland UC Gilead Sciences Belgium SRL-BV Тел.: + 353 (0) 1 686 1888 Tél/Tel : + 32 (0) 24 01 35 50
Česká republika Magyarország Gilead Sciences s.r.o. Gilead Sciences Ireland UC Tel: + 420 (0) 910 871 986 Tel.: + 353 (0) 1 686 1888
Danmark Malte Gilead Sciences Sweden AB Gilead Sciences Ireland UC Tlf.: + 46 (0) 8 5057 1849 Tel: + 353 (0) 1 686 1888
Deutschland Nederland Gilead Sciences GmbH Gilead Sciences Netherlands B.V. Tel: + 49 (0) 89 899890-0 Tel: + 31 (0) 20 718 36 98
Eesti Norge Gilead Sciences Ireland UC Gilead Sciences Sweden AB Tel.: + 353 (0) 1 686 1888 Tlf: + 46 (0) 8 5057 1849
Ελλάδα Österreich Gilead Sciences Ελλάς Μ.ΕΠΕ. Gilead Sciences GesmbH Τηλ: + 30 (0) 210 8930 100 Tel: + 43 (0) 1 260 830
España Polska Gilead Sciences, S.L. Gilead Sciences Poland Sp. z o.o. Tel: + 34 (0) 91 378 98 30 Tel.: + 48 (0) 22 262 8702
France Portugal Gilead Sciences Gilead Sciences, Lda. Tél: + 33 (0) 1 46 09 41 00 Tel: + 351 (0) 21 7928790
Hrvatska România Gilead Sciences Ireland UC Gilead Sciences (GSR) S.R.L. Tel: + 353 (0) 1 686 1888 Tel: + 40 31 631 18 00
Ireland Slovenija Gilead Sciences Ireland UC Gilead Sciences Ireland UC Tel: + 353 (0) 214 825 999 Tel: + 353 (0) 1 686 1888
Ísland Slovenská republika Gilead Sciences Sweden AB Gilead Sciences Slovakia s.r.o. Sími: + 46 (0) 8 5057 1849 Tel: + 421 (0) 232 121 210
Italia Suomi/Finland Gilead Sciences S.r.l. Gilead Sciences Sweden AB Tel: + 39 02 439201 Puh/Tel: + 46 (0) 8 5057 1849
Κύπρος Sverige Gilead Sciences Ελλάς Μ.ΕΠΕ. Gilead Sciences Sweden AB Τηλ: + 30 (0) 210 8930 100 Tel: + 46 (0) 8 5057 1849
Latvija
Gilead Sciences Ireland UC Tel.: + 353 (0) 1 686 1888
La dernière date à laquelle cette notice a été révisée est <{MM/AAAA}> <{mois AAAA}.>
7. Guide d’injection étape par étape pour les patients/aidants
Avant d’utiliser Hepcludex, vous devez lire les rubriques 1 à 6 de cette notice.
Avant de commencer à utiliser Hepcludex chez vous, votre médecin et votre infirmier/ère vous montreront comment le préparer et l’injecter. Ce guide montre comment préparer et injecter Hepcludex. Si quelque chose ne vous semble pas clair, si vous avez des questions ou si vous avez besoin d’aide ou d’informations complémentaires, parlez-en avec votre médecin ou votre infirmier/ère. Prenez le temps de soigneusement préparer et injecter Hepcludex.
Si Hepcludex a été prescrit à votre enfant, mais qu’il n’est pas en mesure de se l’administrer lui-même, veuillez noter que toutes les informations figurant dans ce guide d’injection étape par étape pour l’administration d’Hepcludex s’adressent à vous, en tant qu’aidant de l’enfant.
Les enfants ou adolescents ne doivent se l’injecter eux-mêmes qu’après avoir reçu une formation d’un professionnel de santé et sous la supervision d’un aidant adulte.
Remarque : les fournitures (aiguilles, seringues, eau stérile pour préparations injectables) non incluses dans la boîte de Hepcludex peuvent présenter une taille, forme et couleur légèrement différentes de celles illustrées dans ce guide d’injection étape par étape. Ces instructions décrivent les étapes à suivre pour reconstituer et injecter Hepcludex à l’aide d’un kit de fournitures donné. Si vous avez des questions, contactez votre professionnel de santé ou votre pharmacien.
Sites d’injection Abdomen Partie supérieure de la cuisse Les meilleurs sites d’injection sont l’abdomen et
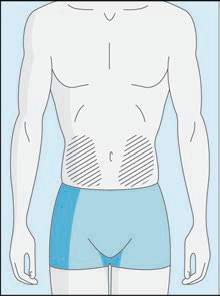
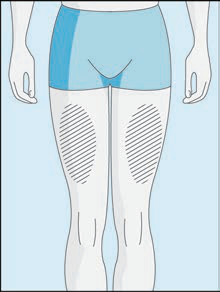
le haut des cuisses, comme illustré dans les images. Afin de réduire les réactions locales, vous pouvez changer de site d’injection d’Hepcludex régulièrement.
N’effectuez pas l’injection d’Hepcludex dans les zones suivantes : genou, aine, partie inférieure ou interne des fesses, directement au-dessus d’un vaisseau sanguin, autour du nombril, dans du tissu cicatriciel, dans un hématome, un grain de
beauté, une cicatrice chirurgicale, un tatouage ou une brûlure, ou au niveau d’un site où vous présentez une réaction locale à l’injection.
1. Avant la préparation et l’injection
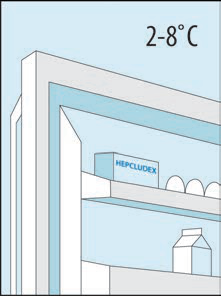
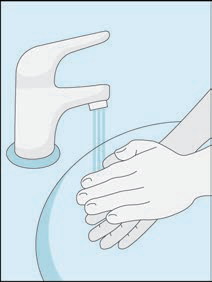
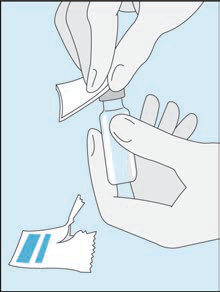
1A 1B 1C 1D Conservation Préparer la dose Se laver les mains Nettoyer le haut du flacon Les flacons Les consignes qui Lavez-vous bien les Essuyez le haut du d’Hepcludex doivent suivent portent sur la mains au savon et à flacon avec une être conservés au dissolution d’une dose l’eau chaude, puis compresse alcoolisée réfrigérateur (2-8 °C), unique. séchez-les avec un neuve et laissez-le dans leur emballage linge propre. sécher à l’air libre. d’origine, afin de
protéger Hepcludex de Une fois que vos Si vous touchez le la lumière. mains sont propres, ne bouchon en caoutchouc touchez plus à rien, après l’avoir nettoyé,
excepté au répétez l’opération à médicament, à vos l’aide d’une compresse fournitures médicales alcoolisée neuve. et à la zone autour du site d’injection.
2. Préparer la solution injectable
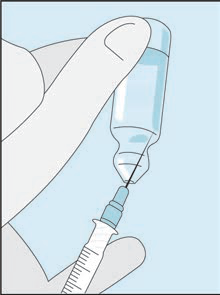
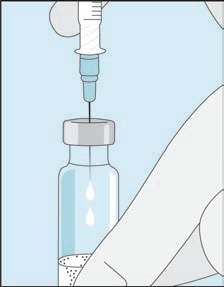
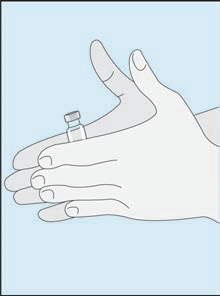
EAU
2A 2B 2C Prélever de l’eau stérile Injecter l’eau stérile Mélanger doucement dans la poudre Hepcludex Prenez la seringue. Fixez l’aiguille la plus Tapotez doucement le Tapotez doucement le longue dessus. flacon d’Hepcludex flacon d’Hepcludex du
pour détacher et bout du doigt pendant Important ! Assurez-vous que l’aiguille munie fluidifier la poudre. 10 secondes pour que de son capuchon est bien fixée en appuyant
la poudre commence à légèrement dessus tout en la tournant dans le Insérez entièrement se dissoudre. sens des aiguilles d’une montre. l’aiguille de la seringue
contenant l’eau stérile Roulez ensuite Retirez le capuchon en plastique. dans le flacon doucement le flacon
d’Hepcludex, en la entre vos mains pour Ouvrez le flacon d’eau stérile pour injection. faisant pénétrer bien mélanger. Vérifiez Insérez l’aiguille dans le flacon d’eau et verticalement au centre qu’il n’y a pas de retournez le flacon doucement vers le bas. du bouchon en poudre collée aux Assurez-vous que le bout de l’aiguille reste sous caoutchouc, selon un parois du flacon. la surface de l’eau pour éviter que des bulles angle de 90°.
d’air n’entrent dans la seringue.
Important ! N’agitez
Injectez doucement pas le flacon. Si vous Tirez doucement sur le piston, jusqu’à prélever l’intégralité de l’eau l’agitez, vous ferez 1,0 ml d’eau stérile dans la seringue. Retirez stérile. mousser le médicament prudemment l’aiguille et la seringue du flacon.
et il mettra beaucoup Retirez l’aiguille du plus de temps pour se flacon et placez la dissoudre. seringue et l’aiguille dans un endroit sûr.
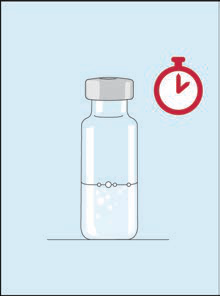
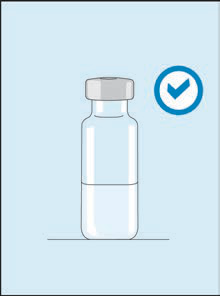
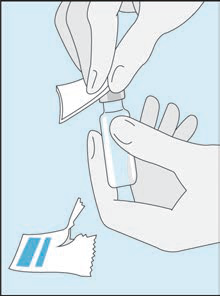
2D 2E 2F
Inspecter Hepcludex Hepcludex est prêt pour l’injection Nettoyer le flacon Une fois que la poudre Une fois qu’elle est entièrement dissoute, la Nettoyez une nouvelle commence à se solution d’Hepcludex devrait être limpide. fois le haut du flacon dissoudre, mettez-la
d’Hepcludex à l’aide simplement de côté Important ! La solution d’Hepcludex d’une compresse jusqu’à dissolution entièrement dissoute doit être limpide et ne doit alcoolisée neuve. complète. pas mousser.
Laissez sécher à l’air La dissolution peut S’il y a de la mousse ou si la solution semble libre prendre jusqu’à 3 min jaunâtre, laissez-la se dissoudre pendant plus après avoir tapoté le longtemps. Si vous voyez des bulles, tapotez flacon. doucement le flacon jusqu’à ce qu’elles disparaissent.
Si vous voyez des particules dans la solution une fois qu’elle est (entièrement) dissoute, n’utilisez pas ce flacon. Contactez le médecin ou le pharmacien qui vous l’a délivré.
La solution d’Hepcludex reconstituée doit être utilisée immédiatement.
3. Injecter une dose
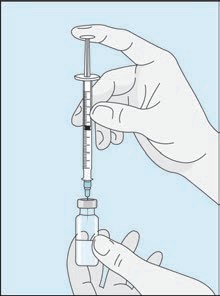
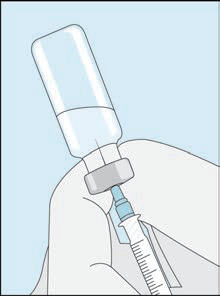
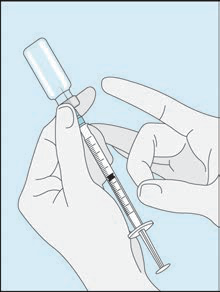
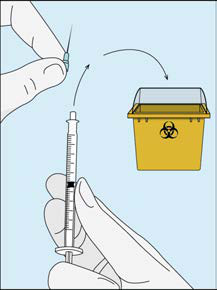
3A 3B 3C 3D Insérer l’aiguille dans Prélever Hepcludex Terminer la Changer et jeter le flacon préparation l’aiguille Prenez la seringue. Retournez doucement Tapotez doucement la Retirez l’aiguille
le flacon vers le bas. seringue et longue de la seringue Réinsérez l’aiguille sur
poussez/tirez sur le et jetez-la de façon toute sa longueur dans Assurez-vous que le piston pour retirer appropriée dans une le flacon d’Hepcludex, bout de l’aiguille reste l’excès d’air et les boîte pour déchets en la faisant pénétrer sous la surface de la bulles. perforants afin que verticalement au centre solution d’Hepcludex
personne ne puisse se du bouchon en pour éviter que des Vous devrez peut-être blesser avec. caoutchouc, selon un bulles d’air n’entrent tirer le piston au-delà
angle de 90°. dans la seringue. de la marque sur la Important ! Ne
seringue pour vous remettez pas le Vérifiez la quantité à assurer d’avoir prélevé capuchon en plastique injecter en vous référant la bonne quantité sur l’aiguille. au tableau intitulé d’Hepcludex dans la « Dose recommandée » seringue. dans la rubrique 3 de la
notice. Retirez prudemment
l’aiguille et la seringue Tirez doucement sur le du flacon. piston, jusqu’à prélever la quantité de liquide nécessaire.
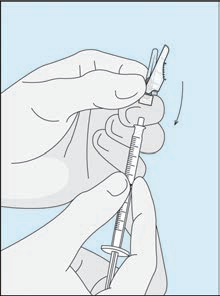
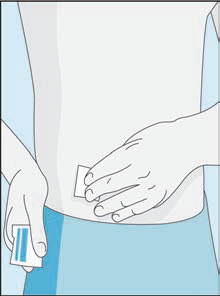
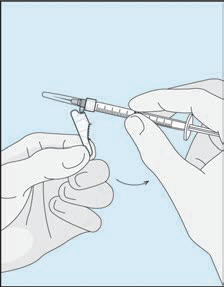
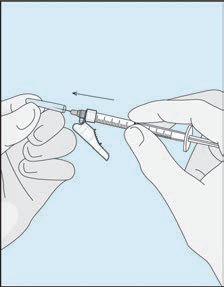
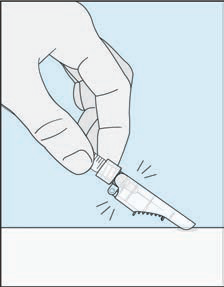
3E 3F 3G 3H Fixer l’aiguille pour Choisir le site Rabattre le dispositif Retirer le capuchon l’injection d’injection de sécurité vers de l’aiguille l’arrière (le cas échéant) Fixez l’aiguille la plus Choisissez un site Remarque : en Retirez délicatement le courte sur la seringue. différent de celui que l’absence d’un capuchon en plastique
vous avez utilisé pour dispositif de sécurité de l’aiguille Important ! Assurez- votre dernière sur l’aiguille d’injection. vous que l’aiguille injection. d’injection, passez
munie de son
directement à Ne touchez pas capuchon est bien Nettoyez le site l’étape 3H. l’aiguille et ne la fixée en appuyant d’injection à l’aide
laissez entrer en contact légèrement dessus tout d’une compresse Tenez la seringue d’une avec aucune autre en la tournant dans le alcoolisée neuve. main et rabattez le surface. sens des aiguilles
dispositif de sécurité
d’une montre. Commencez par le vers la seringue.
centre du site, en
Remarque : l’aiguille appuyant et en Ne retirez pas le la plus courte peut être nettoyant par gestes dispositif de sécurité de munie ou non d’un concentriques, en l’aiguille d’injection. dispositif de sécurité allant vers l’extérieur.
latéral.
Important ! Laissez le
site sécher à l’air libre.
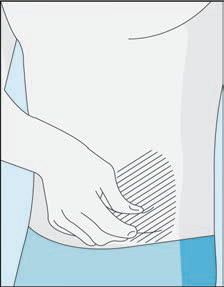
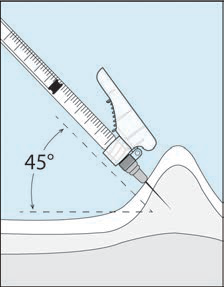
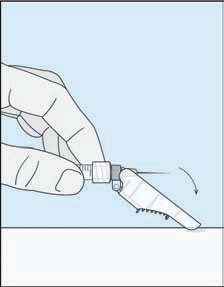
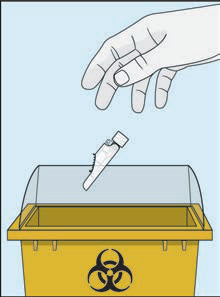
3I 3J 3K 3L Préparer le site Injecter Hepcludex Au terme de Jeter l’aiguille de d’injection l’injection, replacer le façon appropriée dispositif de sécurité sur l’aiguille (le cas échéant) Pincez un pli de peau Piquez la peau selon un Remarque : en Retirez l’aiguille de la nettoyée autour du site angle de 45°. L’aiguille l’absence d’un seringue, puis jetez d’injection et doit être insérée sur dispositif de sécurité (éliminez)-la dans la maintenez-le. toute sa longueur. sur l’aiguille boîte pour déchets
d’injection, passez perforants afin que Poussez doucement le directement à personne ne puisse se piston jusqu’au bout l’étape 3L. blesser avec. pour injecter
Hepcludex. Placez le dispositif de Éliminez la seringue
sécurité de l’aiguille (sans l’aiguille) Retirez l’aiguille de la d’injection sur la séparément, peau. surface de travail. conformément aux
directives locales. Appuyez l’aiguille
contre le dispositif de Important ! Ne réutilisez pas le sécurité pour recouvrir l’aiguille et verrouiller flacon, la seringue et le dispositif de sécurité. les aiguilles d’Hepcludex ni l’eau
Ne touchez pas stérile pour l’aiguille. préparations injectables restante.
Jetez le flacon après utilisation, y compris tout excédent de liquide non utilisé.
Les flacons d’Hepcludex et le matériel fourni sont destinés à un usage unique. Jetez (éliminez) l’ensemble des composants après utilisation, y compris l’eau stérile pour préparations injectables non utilisée.
En savoir plus