ORLADEYO 150 mg, gélule
CIS 66859849
Informations à jour au 17 juillet 2026.Version vérifiée par justelesRCP le 30 septembre 2026.
En savoir plus
Sommaire
Ce médicament bénéficie d'une autorisation de mise sur le marché européenne centralisée. Le texte ci-dessous est le résumé des caractéristiques du produit (et sa notice) publié par l'Agence européenne des médicaments (EMA), converti par justelesRCP depuis le PDF officiel. En cas de doute, reportez-vous au PDF ci-dessus.
ANNEXE I - RÉSUMÉ DES CARACTÉRISTIQUES DU PRODUIT
1. DÉNOMINATION DU MÉDICAMENT
Orladeyo 150 mg, gélules.
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque gélule contient 150 mg de bérotralstat (sous forme de dichlorhydrate).
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Gélule.
Gélule (19,4 mm × 6,9 mm) avec un corps blanc opaque portant l’impression «150» et une coiffe bleu clair opaque portant l’impression «BCX».
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Orladeyo est indiqué pour la prévention de routine des crises récurrentes d’angiœdème héréditaire (AOH) chez les adultes et les adolescents de 12 ans et plus pesant 40 kg ou plus.
4.2 Posologie et mode d’administration
Posologie
La dose recommandée pour les adultes et les adolescents de 12 ans et plus pesant 40 kg ou plus est de 150 mg d’Orladeyo (une gélule) une fois par jour.
Il convient d’envisager l’arrêt du traitement chez les patients atteints d’AOH avec inhibiteur de la C1- estérase normal (nC1-INH) chez lesquels une réduction insuffisante des crises est observée après 3 mois de traitement (voir rubriques 4.4 et 5.1).
Pour les patients adolescents âgés de 12 ans et plus pesant < 40 kg, il convient de se reporter au résumé des caractéristiques du produit d’Orladeyo granulés.
Doses oubliées En cas d’oubli d’une dose d’Orladeyo, le patient doit prendre la dose oubliée dès que possible, sans excéder une dose par jour.
Orladeyo n’est pas indiqué pour traiter les crises aiguës d’AOH (voir rubrique 4.4).
Populations particulières
Personnes âgées Aucun ajustement posologique pour les personnes âgées de plus de 65 ans n’est nécessaire (voir rubriques 4.4 et 5.2).
Insuffisance rénale Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère ou modérée. Chez les patients présentant une insuffisance rénale sévère, il est préférable d’éviter l’utilisation du bérotralstat. Si un traitement est nécessaire, il convient d’envisager un suivi approprié (par ex. ECG) (voir rubrique 4.4).
Il n’existe pas de données cliniques disponibles concernant l’utilisation du bérotralstat chez les patients atteints d’insuffisance rénale terminale (IRT) nécessitant une hémodialyse. Par mesure de précaution, il est préférable d’éviter l’utilisation du bérotralstat chez les patients atteints d’IRT (voir rubrique 5.2).
Insuffisance hépatique Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère. L’utilisation du bérotralstat devrait être évitée chez les patients présentant une insuffisance hépatique modérée ou sévère (classes B ou C de Child-Pugh) (voir rubrique 5.2).
Population pédiatrique
La sécurité et l’efficacité du bérotralstat chez les enfants âgés de 2 ans à moins de 12 ans ont été établies en utilisant une posologie basée sur le poids. Les doses recommandées pour les enfants âgés de 2 ans à moins de 12 ans sont fournies dans le résumé des caractéristiques du produit d’Orladeyo granulés. Les gélules d’Orladeyo 150 mg ne sont pas destinées à être utilisées chez les enfants âgés de moins de 12 ans.
Mode d’administration
Voie orale. La gélule peut être prise à tout moment de la journée, avec de la nourriture (voir rubrique 5.2).
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Informations générales
Le bérotralstat n’est pas indiqué pour traiter les crises aiguës d’AOH ; il convient de commencer un traitement individualisé à l’aide de médicaments de crise approuvés.
Il existe des données cliniques limitées concernant l’utilisation du bérotralstat chez les patients atteints d’AOH et présentant une activité de nC1-INH.
Certaines catégories d’AOH avec C1-INH normal (nC1-INH) pourraient ne pas répondre au traitement en raison de voies physiopathologiques alternatives n’impliquant pas l’activation de la kallikréine plasmatique. Dans cette population, il est recommandé de réaliser un test génétique, s’il est disponible, conformément aux recommandations actuelles relatives à l’AOH, et d’arrêter le traitement en l’absence de réponse clinique (voir rubriques 4.2 et 5.1).
Allongement de l’intervalle QT
Un risque accru d’allongement de l’intervalle QT peut être observé à des concentrations élevées de bérotralstat (voir rubrique 5.1).
Les patients présentant une insuffisance hépatique modérée ou sévère peuvent développer une hausse des concentrations sériques de bérotralstat, qui est associée à un risque d’allongement de l’intervalle QT. Il convient d’éviter d’utiliser le bérotralstat chez ces patients.
Les patients présentant une insuffisance rénale sévère peuvent présenter un risque d’allongement de l’intervalle QT. Il est préférable d’éviter d’utiliser le bérotralstat chez ces patients. Si un traitement est nécessaire, il convient d’envisager un suivi approprié (par ex. ECG).
Il n’existe pas de données disponibles concernant l’utilisation du bérotralstat chez les patients présentant des facteurs de risque indépendants d’allongement de l’intervalle QT, comme les troubles électrolytiques, un allongement de l’intervalle QT préexistant connu (acquis ou héréditaire), un âge avancé (voir rubrique 4.2) ou une utilisation concomitante d’autres médicaments connus pour allonger l’intervalle QT. Il est préférable d’éviter l’utilisation du bérotralstat chez ces patients. Si un traitement est nécessaire, il convient d’envisager un suivi approprié (par ex. ECG).
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Le bérotralstat est un substrat de la glycoprotéine P (P-gp) et de la protéine de résistance du cancer du sein (BCRP).
Effets d’autres médicaments sur le bérotralstat
Inhibiteurs de la P-gp et de la BCRP La ciclosporine, un inhibiteur de la P-gp et de la BCRP, a fait diminuer la concentration maximale (Cmax) d’une dose unique de 150 mg de bérotralstat de 7 % et augmenter l’aire sous la courbe de la concentration dans le temps (ASC) de 27 %. Aucun ajustement posologique du bérotralstat n’est recommandé en cas d’utilisation concomitante d’inhibiteurs de la P-gp et de la BCRP.
Inducteurs de la P-gp et de la BCRP Le bérotralstat est un substrat de la P-gp et de la BCRP. Les inducteurs de la P-gp et de la BCRP (par ex., rifampicine, millepertuis) peuvent faire baisser les concentrations plasmatiques de bérotralstat, ce qui réduit l’efficacité du bérotralstat. L’utilisation d’inducteurs de la P-gp n’est pas recommandée avec le bérotralstat.
Effets du bérotralstat sur d’autres médicaments
Substrats du CYP3A4 Le bérotralstat est un inhibiteur modéré du CYP3A4. Il augmente la Cmax et l’ASC du midazolam par voie orale de 45 % et 124 % respectivement et la Cmax et l’ASC de l’amlodipine de 45 % et 77 % respectivement. L’administration concomitante peut augmenter les concentrations d’autres médicaments qui sont des substrats du CYP3A4. Se référer au résumé des caractéristiques du produit (RCP) des médicaments concomitants qui sont principalement métabolisés par le CYP3A4, en particulier ceux à index thérapeutique étroit (par ex., ciclosporine, fentanyl). Des ajustements posologiques peuvent être nécessaires pour ces médicaments (voir rubrique 5.2).
Substrats du CYP2D6 Le bérotralstat est un inhibiteur modéré du CYP2D6. Il augmente la Cmax et l’ASC du dextrométhorphane de 196 % et 177 % respectivement et la Cmax et l’ASC de la désipramine de 64 % et 87 % respectivement. L’administration concomitante peut augmenter l’exposition à d’autres médicaments qui sont des substrats du CYP2D6. Se référer au RCP des médicaments concomitants qui sont principalement métabolisés par le CYP2D6, en particulier ceux à index thérapeutique étroit (par ex., thioridazine, pimozide) ou ceux dont les informations de prescription recommandent un suivi thérapeutique (par ex., antidépresseurs tricycliques). Des ajustements posologiques peuvent être nécessaires pour ces médicaments (voir rubrique 5.2).
Substrats du CYP2C9 Le bérotralstat est un inhibiteur faible du CYP2C9. Il augmente la Cmax et l’ASC du tolbutamide de 19 % et 73 % respectivement. Aucun ajustement posologique n’est recommandé en cas d’utilisation concomitante de médicaments principalement métabolisés par le CYP2C9 (par ex., le tolbutamide) (voir rubrique 5.2).
L’effet du bérotralstat sur la conversion du désogestrel en étonogestrel (métabolite actif) par le CYP2C9 a été négligeable. Aucun ajustement posologique n’est recommandé en cas d’utilisation concomitante de désogestrel.
Substrats du CYP2C19 Le bérotralstat n’est pas un inhibiteur du CYP2C19, puisque la Cmax et l’ASC de l’oméprazole n’ont augmenté que de 21 % et 24 % respectivement. Aucun ajustement posologique n’est recommandé en cas d’utilisation concomitante de médicaments principalement métabolisés par le CYP2C19 (par ex., l’oméprazole) (voir rubrique 5.2).
Substrats de la P-gp Le bérotralstat est un inhibiteur faible de la P-gp. Il augmente la Cmax et l’ASC de la digoxine, un substrat de la P-gp, de 58 % et 48 % respectivement. Se référer au RCP des médicaments concomitants qui sont des substrats de la P-gp, en particulier ceux à index thérapeutique étroit (par ex., digoxine) ou ceux dont les informations de prescription recommandent un suivi thérapeutique (par ex., dabigatran étexilate). Des ajustements posologiques peuvent être nécessaires pour ces médicaments (voir rubrique 5.2).
Contraceptifs oraux En tant qu’inhibiteur modéré du CYP3A4, le bérotralstat peut augmenter les concentrations des contraceptifs oraux métabolisés par le CYP3A4. L’administration concomitante de bérotralstat et de désogestrel a augmenté l’ASC de l’étonogestrel (métabolite actif) de 58 % ; la Cmax n’a pas été modifiée. L’effet du bérotralstat sur la conversion du désogestrel en étonogestrel par le CYP2C9 a été négligeable. Aucun ajustement posologique n’est recommandé en cas d’utilisation concomitante de désogestrel.
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer
Les femmes en âge de procréer doivent utiliser une contraception efficace pendant le traitement par bérotralstat et au moins un mois après la prise de la dernière dose. Le bérotralstat n’est pas recommandé chez les femmes en âge de procréer n’utilisant pas de contraception.
Grossesse
Il n’existe pas de données ou il existe des données limitées sur l’utilisation du bérotralstat chez la femme enceinte. Les études effectuées chez l’animal sont insuffisantes pour permettre de conclure sur la toxicité sur la reproduction (voir rubrique 5.3). Le bérotralstat n’est pas recommandé pendant la grossesse.
Allaitement
Les données pharmacodynamiques/toxicologiques disponibles chez l’animal ont mis en évidence l’excrétion de bérotralstat dans le lait (voir rubrique 5.3). Un risque pour les enfants allaités ne peut être exclu. Une décision doit être prise soit d’interrompre l’allaitement soit d’interrompre/de s’abstenir du traitement par bérotralstat en prenant en compte le bénéfice de l’allaitement pour l’enfant au regard du bénéfice du traitement pour la femme.
Fertilité
Aucun effet sur la fertilité n’a été observé dans le cadre des études effectuées chez l’animal (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Le bérotralstat n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquents sont les douleurs abdominales (toutes localisations confondues) (rapportées par 21 % des patients), la diarrhée (rapportée par 15 % des patients) et les céphalées (rapportées par 13 % des patients). Les événements gastrointestinaux ont principalement été rapportés au cours de la première période de 1 à 3 mois d’utilisation du bérotralstat (le jour médian d’apparition correspondait au 66e jour pour les douleurs abdominales et au 45e jour pour la diarrhée) et se sont résolus sans médicament malgré la poursuite du traitement par bérotralstat . La quasi-totalité (99 %) des événements de douleur abdominale étaient légers ou modérés, avec une durée médiane de 3,5 jours (IC à 95 % : 2-8 jours). La quasi-totalité (98 %) des événements de diarrhée étaient légers ou modérés, avec une durée médiane de 3,2 jours (IC à 95 % : 2-8 jours).
Tableau récapitulatif des effets indésirables
La sécurité du bérotralstat a été évaluée dans le cadre d’études cliniques à long terme portant sur 381 patients adultes et adolescents et 29 patients pédiatriques âgés de 3 ans à < 12 ans, atteints d’AOH (des études non contrôlées ouvertes et des études contrôlées contre placebo en aveugle). Les effets indésirables obtenus à partir des essais cliniques et de la surveillance après mise sur le marché sont listés ci-dessous par classe de systèmes d’organes MedDRA et par fréquence. Les fréquences sont définies comme suit : très fréquent (≥ 1/10) ; fréquent (≥ 1/100, < 1/10) ; peu fréquent (≥ 1/1 000, < 1/100) ; rare (≥ 1/10 000, < 1/1 000) ; très rare (< 1/10 000) ; fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Les effets indésirables sont classés par ordre de gravité décroissant dans chaque catégorie de fréquence.
Tableau 1 : Effets indésirables observés lors des études cliniques et de la surveillance après mise sur le marché
| Classe de systèmes d’organes | Fréquence | Effets indésirables |
|---|---|---|
| Affections du système nerveux | Très fréquent | Céphaléesa |
| Affections gastro-intestinales | Très fréquent | Douleur abdominaleb, diarrhéec |
| Fréquent | Vomissements, reflux gastro-œsophagien, flatulences | |
| Fréquence indéterminée | Nausées | |
| Affections de la peau et du tissu sous-cutané | Fréquent | Rash |
| Affections hépatobiliaires | Fréquent | Élévation de l’ALAT, élévation de l’ASAT |
a Inclut les événements de céphalées et de céphalées d’origine sinusale. b Inclut les événements de douleur abdominale, de gêne abdominale, de douleur abdominale haute, de douleur abdominale basse, de gêne épigastrique, d’abdomen sensible. c Inclut les événements de diarrhée, de selles molles, de selles fréquentes.
Description de certaines réactions indésirables
Élévations des transaminases Des élévations des tests de la fonction hépatique (TFH), qui ont généralement connu une amélioration avec ou sans interruption du bérotralstat, ont été observées chez certains patients, principalement ceux ayant interrompu une androgénothérapie dans les 14 jours précédant le début du traitement par bérotralstat. Il convient d’éviter l’arrêt brutal d’une androgénothérapie immédiatement avant de commencer à prendre du bérotralstat.
Population pédiatrique
Adolescents âgés de 12 ans à moins de 18 ans La sécurité du bérotralstat a été évaluée dans le cadre d’études cliniques portant sur un sous-groupe de 28 patients adolescents âgés de 12 à moins de 18 ans et pesant au moins 40 kg. Le profil de sécurité était comparable à celui observé chez les adultes.
Enfants âgés de 3 ans à moins de 12 ans La sécurité du bérotralstat a été évaluée dans le cadre d’une étude clinique portant sur 29 patients âgés de 3 ans à < 12 ans et pesant au moins 14,9 kg. Le profil de sécurité était comparable à celui observé chez les adultes.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration - voir Annexe V.
4.9 Surdosage
Aucun cas de surdosage n’a été rapporté dans les études cliniques. Il n’existe pas d’informations disponibles permettant d’identifier les signes et symptômes potentiels de surdosage. Si des symptômes devaient survenir, un traitement symptomatique est recommandé. Aucun antidote n’est disponible.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Autres agents hématologiques, médicaments utilisés pour l’angiœdème héréditaire, code ATC : B06AC06
Mécanisme d’action
Le bérotralstat est un inhibiteur de la kallikréine plasmatique. La kallikréine plasmatique est une protéase à sérine qui clive le kininogène de haut poids moléculaire (KHPM), libérant ainsi de la bradykinine, un puissant vasodilatateur qui accroît la perméabilité vasculaire. Chez les patients atteints d’AOH en raison d’une déficience ou d’un dysfonctionnement du C1-INH, la régulation normale de l’activité de la kallikréine plasmatique est altérée, ce qui entraîne des hausses non contrôlées de l’activité de la kallikréine plasmatique et la libération de bradykinine, causant des crises d’AOH consistant en un gonflement (angiœdème).
Électrophysiologie cardiaque
À la Cmax du bérotralstat à l’état d’équilibre à la dose recommandée de 150 mg une fois par jour chez l’adulte, l’intervalle QT moyen corrigé a augmenté de 3,4 ms (borne supérieure de l’IC à 90 % de 6,8 ms), ce qui est inférieur au seuil d’inquiétude de 10 ms. À une dose suprathérapeutique de 450 mg une fois par jour, les expositions à l’état d’équilibre étaient 4 fois supérieures à celles de la dose recommandée de 150 mg chez l’adulte et l’intervalle QT corrigé a augmenté de 21,9 ms en moyenne.
Efficacité et sécurité cliniques
L’efficacité du bérotralstat a été étudiée dans le cadre de l’étude multicentrique, randomisée, en double aveugle, contrôlée contre placebo et à groupes parallèles NCT03485911.
Étude NCT03485911 Cette étude portait sur 120 patients (114 adultes et 6 enfants âgés de 12 ans et plus) atteints d’AOH de type I ou II ayant connu au moins deux crises confirmées par l’investigateur dans les 8 premières semaines de la période de préinclusion et ayant pris au moins une dose du traitement faisant l’objet de l’étude. Neuf des patients avaient 65 ans ou plus. Les patients ont été randomisés dans l’un des trois groupes parallèles de traitement, stratifiés en fonction du taux de crise à la valeur basale selon un ratio de 1/1/1 (bérotralstat 110 mg, bérotralstat 150 mg ou placebo, par voie orale une fois par jour, avec de la nourriture) pour une durée de traitement de 24 semaines.
Au total, 81 patients ont reçu au moins une dose de bérotralstat sur la durée de traitement de 24 semaines. Globalement, 66 % des patients étaient de sexe féminin et 93 % des patients étaient caucasiens, avec un âge moyen de 41,6 ans. Chez 74 % des patients, des antécédents de crise d’angiœdème laryngé ont été rapportés et 75 % ont signalé une utilisation antérieure de traitement prophylactique à long terme. Le taux médian de crises au cours de la période prospective de rodage préinclusion (valeurs basales du taux de crise) était de 2,9 par mois. Par les patients inclus, 70 % présentaient un taux de crises de référence supérieur ou égal à 2 crises par mois.
Les patients ont interrompu les autres médicaments prophylactiques contre l’AOH avant d’intégrer l’étude ; ils étaient cependant tous autorisés à utiliser des médicaments de secours pour traiter les crises d’AOH. Chez les patients traités par bérotralstat, 51,4 % des crises ont été traitées par C1-INH (voir rubrique 4.4). L’utilisation concomitante de C1-INH et de bérotralstat n’a pas entraîné d’effet indésirable identifiable.
Le bérotralstat 150 mg a produit une baisse statistiquement et cliniquement significative du taux de crises d’AOH par rapport au placebo pendant 24 semaines chez la population en intention de traiter (ITT) sur laquelle se basait le critère d’évaluation principal, comme le montre le tableau 2. Le pourcentage de réduction des crises d’AOH était supérieur avec 150 mg de bérotralstat par rapport au placebo, quel que soit le taux de crises au cours de la période de préinclusion.
Tableau 2 : Réduction du taux de crises d’AOH chez la population en ITT sous bérotralstat à 150 mg
| Résultat | Bérotralstat 150 mg (n = 40) | Placebo (n = 40a) | ||
|---|---|---|---|---|
| Taux sur 28 jours | Pourcentage de réduction par rapport au placebo (IC à 95 %) | Valeur de p | Taux sur 28 jours | |
| Taux de crises d’AOH | 1,31 | 44,2 % (23,0 ; 59,5) | < 0,001 | 2,35 |
a L’un des patients dans l’analyse de la population en ITT a été randomisé dans le groupe placebo mais n’a pas été traité.
La réduction du taux de crises s’est maintenue pendant 24 semaines, comme le montre la figure 1.
Figure 1 : Taux de crises d’AOH par mois au cours de la période de traitement de 24 semaines par bérotralstat à 150 mg (n = 40) ou par placebo (n = 40)
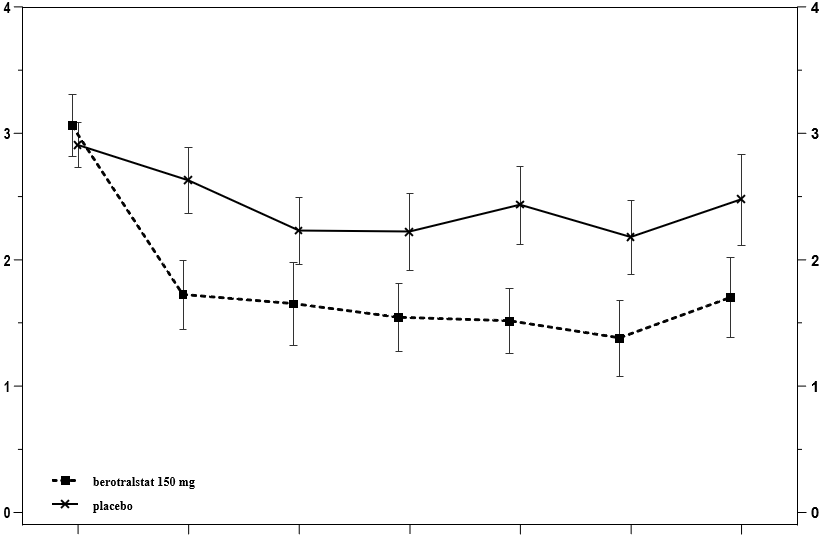
Taux moyen (+/-ETM) de crises confirmées par l’investigateur (crises/mois)
| bérotralstat 150 mg placebo | |
|---|---|
Valeur de 1 2 3 4 5 6 référence
Mois bérotralstat 150 mg N = 40 37 37 37 37 37 37 Placebo N = 39 39 38 37 36 34 34
ETM : erreur-type de la moyenne
Parmi les patients ayant reçu 150 mg de bérotralstat, 58 % ont connu une réduction supérieure ou égale à 50 % de leur taux de crises d’AOH par rapport à la valeur basale, contre 25 % des patients sous placebo.
150 mg de bérotralstat a réduit le taux de crises d’AOH nécessitant une prise en charge par des traitements standard des crises aiguës de 49,2 % (IC à 95 % : 25,5 % ; 65,4 %) par rapport au placebo (taux sur 28 jours : 1,04 contre 2,05).
Qualité de vie liée à la santé Les patients ayant reçu 150 mg de bérotralstat ont connu une amélioration du score total et des scores de domaine (fonctionnement, fatigue/humeur, peur/honte et nutrition) du questionnaire sur la qualité de vie avec un angiœdème (AE-QoL) par rapport au groupe sous placebo, comme le montre le tableau 3. Une réduction de 6 points est considérée comme une amélioration cliniquement significative. Le score de fonctionnement a connu l’amélioration la plus marquée.
Tableau 3 : Modification du score AE-QoL* – bérotralstat par rapport au placebo à la semaine 24
| Modification de moyenne des MC (ET) par rapport à la valeur de référence à la semaine 24 | Différence de moyenne des MC par rapport au placebo (IC à 95 %) | ||
|---|---|---|---|
| Bérotralstat 150 mg | Placebo | ||
| Score total AE-QoL | -14,6 (2,6) | -9,7 (2,6) | -4,90 (-12,23 ; 2,43) |
| Score de fonctionnement | -19,5 (3,4) | -10,4 (3,4) | -9,10 (-18,58 ; 0,38) |
| Score de fatigue/humeur | -11,3 (3,2) | -9,2 (3,3) | -2,16 (-11,35 ; 7,03) |
| Score de peur/honte | -15,4 (3,2) | -10,5 (3,3) | -4,96 (-14,05 ; 4,13) |
| Score de nutrition | -8,8 (3,0) | -6,1 (3,1) | -2,68 (-11,27 ; 5,92) |
AE-QoL = Questionnaire sur la qualité de vie avec un angiœdème ; IC = intervalle de confiance ; MC = moindres carrés ; ET = écart-type * Des scores plus bas indiquent une amélioration de la qualité de vie (troubles moins importants).
Population atteinte d’AOH avec C1-INH normal
Une analyse de données cliniques observationnelles a été réalisée chez 311 patients adultes atteints d’AOH avec nC1-INH, traités par bérotralstat pendant une durée allant jusqu’à 18 mois. Le type d’AOH a été déterminé sur la base des taux de C1-INH, de la fonction du C1-INH et des taux de C4, sans recours à un test génétique. Cette étude observationnelle suggère une tendance similaire en termes d’efficacité chez les patients atteints d’AOH avec nC1-INH.
Population pédiatrique
Adolescents âgés de 12 ans à moins de 18 ans (étude NCT03485911, étude NCT03472040) La sécurité et l’efficacité du bérotralstat ont été évaluées chez 28 patients adolescents âgés de 12 à moins de 18 ans dans le cadre des deux études. Le profil de sécurité et le taux de crises durant l’étude étaient semblables à ceux observés chez les adultes.
Enfants âgés de 2 ans à moins de 12 ans La sécurité d’emploi et l’efficacité du bérotralstat ont été évaluées dans une étude multicentrique, en ouvert, séquentielle, à bras unique, menée chez 29 patients pédiatriques âgés de 3 ans à < 12 ans atteints d’AOH, qui ont reçu Orladeyo granulés une fois par jour avec de la nourriture (étude NCT05453968). Le taux médian de crises rapporté à la référence (période de traitement standard) était de 0,96 crise/mois (intervalle : 0 à 5 crises/mois). Afin d’obtenir des expositions au médicament similaires à celles observées chez les adultes traités par 150 mg, les patients ont été répartis dans l’un des 4 groupes posologiques en fonction de leur poids corporel à la référence : ≥ 40 kg (n = 7), 32 à < 40 kg (n = 9), 24 à < 32 kg (n = 9) et 12 à < 24 kg (n = 4).
Les 29 patients ont tous terminé 12 semaines de traitement par bérotralstat, 27 patients ayant terminé 48 semaines de traitement.
La réduction du taux moyen mensuel de crises par rapport à la valeur de référence s’est maintenue pendant 48 semaines (Figure 2).
Figure 2 : Taux moyen ajusté de crises d’AOH par moisa pendant 48 semaines de traitement par bérotralstat selon une posologie basée sur le poids
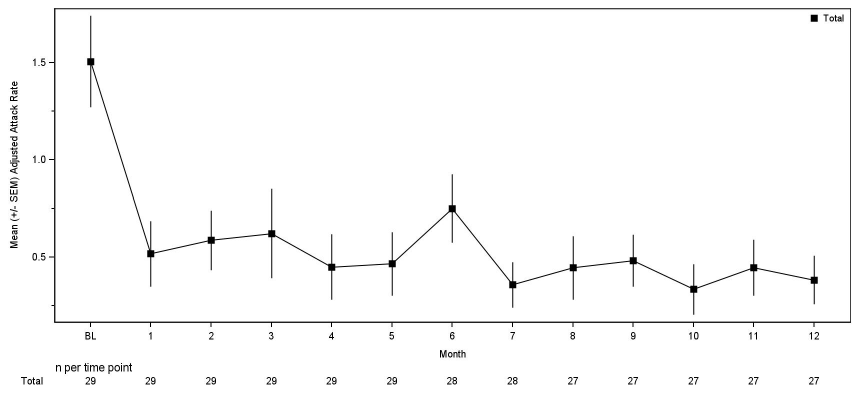

a Le taux moyen ajusté de crises d’AOH par mois n’était pas un critère d’évaluation principal de l’étude
La sécurité et l’efficacité du bérotralstat chez les patients pédiatriques âgés de moins de 2 ans n’ont pas été établies.
5.2 Propriétés pharmacocinétiques
Absorption
À la suite de l’administration orale de 150 mg de bérotralstat une fois par jour, la Cmax et l’ASC sur l’intervalle posologique (ASCtau) sont de 158 ng/mL (plage : 110 à 234 ng/mL) et de 2 770 ng*h/mL (plage : 1 880 à 3 790 ng*h/mL), respectivement. Les propriétés pharmacocinétiques du bérotralstat chez les patients atteints d’AOH sont semblables à celles chez les personnes saines.
L’exposition au bérotralstat (Cmax et ASC) augmente de manière plus que proportionnelle à la dose et l’état d’équilibre est atteint aux jours 6 à 12.
Effet des aliments Aucune différence au niveau de la Cmax et de l’ASC du bérotralstat n’a été observée suite à l’administration au cours d’un repas riche en graisses. Le tmax médian a cependant été retardé de 3 heures, passant de 2 heures (à jeun) à 5 heures (avec nourriture, intervalle : 1 à 8 heures). Le bérotralstat doit être administré avec des aliments afin de limiter les réactions indésirables gastro- intestinales.
Distribution
Le taux de liaison aux protéines plasmatiques est d’environ 99 %. Après une dose unique de 300 mg de bérotralstat radiomarqué, le ratio sang/plasma était d’environ 0,92. À l’état d’équilibre, la moyenne géométrique (%CV) du Vd/F était de 3 123 L (40 %) pour le bérotralstat à 150 mg une fois par jour.
Biotransformation
Le bérotralstat est métabolisé par le CYP2D6 et par le CYP3A4 avec un faible renouvellement in vitro. Après une dose orale unique de 300 mg de bérotralstat radiomarqué, le bérotralstat représentait 34 % de la radioactivité plasmatique totale, avec 8 métabolites, représentant chacun entre 1,8 % et 7,8 % de la radioactivité totale. Les structures de 5 des 8 métabolites sont connues. On ne sait pas si l’un des métabolites est pharmacologiquement actif.
Le bérotralstat à la dose de 150 mg administrée une fois par jour est un inhibiteur modéré du CYP2D6 et du CYP3A4 et un inhibiteur faible du CYP2C9. Le bérotralstat n’est pas un inhibiteur du CYP2C19.
Le bérotralstat au double de la dose recommandée est un inhibiteur faible de la P-gp et n’est pas un inhibiteur de la BCRP.
Élimination
Après une dose unique de 150 mg, la demi-vie médiane du bérotralstat était d’environ 93 heures (plage: 39 à 152 heures).
Après une dose orale unique de 300 mg de bérotralstat radiomarqué, environ 9 % ont été excrétés dans l’urine (3,4 % sous forme inchangée ; plage : 1,8 % à 4,7 %) et 79 % ont été excrétés dans les selles. Des analyses supplémentaires ont indiqué qu’environ 50 % de la fraction récupérée dans les selles correspondait à du bérotralstat sous forme inchangée.
Populations particulières
Des analyses pharmacocinétiques de population ont montré que l’âge, le sexe et la race n’avaient pas d’incidence significative sur les caractéristiques pharmacocinétiques du bérotralstat. La masse corporelle a été identifiée comme une co-variable décrivant la variabilité de la clairance et du volume de distribution, entraînant une exposition plus élevée (ASC et Cmax) chez les patients au poids plus bas. Cette différence n’est cependant pas considérée comme cliniquement significative et aucun ajustement posologique n’est recommandé pour ces personnes.
Population pédiatrique Sur la base des analyses pharmacocinétiques de population qui incluaient des patients pédiatriques âgés de 12 à moins de 18 ans et pesant au moins 40 kg, l’exposition à l’état d’équilibre suite à une administration orale de 150 mg de bérotralstat une fois par jour était légèrement supérieure (29 % plus élevée) à l’exposition des adultes, avec une moyenne géométrique estimée (CV%) de l’ASCtau de 2 515 (38,6) ng*h/mL. Cette différence n’est cependant pas considérée comme cliniquement significative et aucun ajustement posologique n’est recommandé pour les patients pédiatriques âgés de 12 à moins de 18 ans et pesant au moins 40 kg.
L’exposition au bérotralstat chez les patients pédiatriques âgés de 2 à < 12 ans est présentée dans le résumé des caractéristiques du produit d’Orladeyo granulés. Les gélules d’Orladeyo 150 mg ne sont pas destinées à être utilisées chez les enfants âgés de < 12 ans.
Insuffisance rénale Les propriétés pharmacocinétiques d’une dose orale unique de 200 mg de bérotralstat ont été étudiées chez des patients adultes atteints d’une insuffisance rénale sévère (DFGe inférieur à 30 mL/min). Par rapport à une cohorte concurrente présentant une fonction rénale normale (DFGe supérieur à 90 mL/min), la Cmax était 39 % plus élevée, tandis qu’aucune différence n’a été observée pour l’ASC. Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère ou modérée. Les patients présentant une insuffisance rénale sévère risquent un allongement de l’intervalle QT. Il est préférable d’éviter l’utilisation du bérotralstat chez ces patients.
Les propriétés pharmacocinétiques du bérotralstat chez les patients atteints d’une insuffisance rénale nécessitant une hémodialyse n’ont pas été étudiées. Compte tenu du taux de liaison élevé du bérotralstat avec les protéines plasmatiques, il est peu probable qu’il soit éliminé par une hémodialyse.
Insuffisance hépatique Les propriétés pharmacocinétiques d’une dose orale unique de 150 mg de bérotralstat ont été étudiées chez des patients adultes présentant une insuffisance hépatique légère, modérée ou sévère (classes A, B ou C de Child-Pugh). Les propriétés pharmacocinétiques du bérotralstat sont restées inchangées chez les patients atteints d’une insuffisance hépatique légère par rapport aux patients présentant une fonction hépatique normale. Chez les patients atteints d’une insuffisance hépatique modérée, la Cmax a augmenté de 77 %, tandis que l’ASC0-inf a augmenté de 78 %. Chez les patients atteints d’une insuffisance hépatique sévère, la Cmax a augmenté de 27 %, tandis que l’ASC0-inf a diminué de 6 %. L’augmentation estimée de l’intervalle QTcF moyen chez les patients présentant une insuffisance hépatique modérée à sévère allait jusqu’à 8,8 ms (borne supérieure de l’IC bilatéral à 90 % : 13,1 ms). L’utilisation du bérotralstat devrait être évitée chez les patients présentant une insuffisance hépatique modérée ou sévère (classes B ou C de Child-Pugh).
Patients âgés Le bérotralstat n’a pas été étudié chez les patients âgés de plus de 75 ans ; cependant, l’âge ne devrait pas avoir d’incidence sur l’exposition au bérotralstat.
5.3 Données de sécurité préclinique
Dans les études non cliniques de toxicologie chronique en administration répétée, une phospholipidose (présence de macrophages vacuolisés spumeux) a été observée dans le foie de rats (par microscopie électronique) et a été suspectée dans le foie, l’intestin grêle, les poumons, la rate et les tissus lymphoïdes de rats et de singes, à des expositions cliniquement pertinentes. La pertinence clinique de ces observations n’est pas connue.
Une dégénérescence/nécrose des myofibrilles squelettiques a été observée dans l’étude de 2 ans (sur toute la durée de la vie) chez les rats. L’exposition à la dose sans effet nocif observé (DSENO) pour ces observations chez les rats correspondait à 4,5 fois l’exposition obtenue (sur la base de l’ASC) à la dose clinique de 150 mg de bérotralstat.
Les données non cliniques issues des études conventionnelles de génotoxicité n’ont pas révélé de risque particulier pour l’homme.
Aucune augmentation des tumeurs n’a été observée dans le cadre d’une étude de 6 mois sur les souris transgéniques Tg rasH2. Dans le cadre de cette étude de carcinogénicité sur des souris, l’exposition correspondait à 10 fois l’exposition obtenue (sur la base de l’ASC) à la dose clinique de 150 mg de bérotralstat.
De rares cas de sarcomes du stroma endométrial et de sarcomes indifférenciés de la peau ont été observés au cours d’une étude de 2 ans (sur toute la durée de vie) chez des rats auxquels du bérotralstat a été administré à une exposition correspondant à 4,5 fois l’exposition obtenue (sur la base de l’ASC) à la dose clinique de 150 mg de bérotralstat. Ces observations ne sont pas concluantes, avec une incidence légèrement plus élevée que dans les groupes témoins. La pertinence clinique de ces observations n’est pas connue.
Le bérotralstat a traversé la barrière placentaire chez le rat et le lapin. Une étude sur le développement embryo-fœtal menée sur des rates gestantes, avec administration du bérotralstat à des expositions correspondant à 9,7 fois l’exposition obtenue (sur la base de l’ASC) à la dose clinique de 150 mg de bérotralstat, n’a mis en évidence aucun effet délétère sur le fœtus en développement. Une seconde étude sur le développement embryo-fœtal menée sur une espèce pertinente non rongeurs n’a pas été réalisée.
Le bérotralstat a été détecté dans le plasma des ratons au jour 14 de lactation à une concentration correspondant à environ 5 % de la concentration plasmatique maternelle.
Le bérotralstat n’a eu aucun effet sur l’accouplement ou la fertilité des rats mâles et femelles à une dose correspondant à 2,9 fois la dose clinique de 150 mg de bérotralstat, sur une base de mg/m2.
Aucune nouvelle observation n’a été rapportée dans l’étude toxicologique juvénile définitive menée chez des rats mâles et femelles. Aucun effet indésirable n’a été observé à des doses allant jusqu’à 50 mg/kg/jour, avec des expositions (ASC0-24) 5,8 à 6,5 fois supérieures aux expositions thérapeutiques pédiatriques recommandées.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Contenu de la gélule
Crospovidone (type A) Stéarate de magnésium Silice colloïdale anhydre Amidon prégélatinisé
Enveloppe de la gélule
Gélatine Dioxyde de titane (E 171) Carmin d’indigo (E 132) Oxyde de fer noir (E 172) Oxyde de fer rouge (E 172)
Encre d’impression
Oxyde de fer noir (E 172) Hydroxyde de potassium Gomme-laque Propylène glycol (E 1520)
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
4 ans.
6.4 Précautions particulières de conservation
Ce médicament ne nécessite pas de précautions particulières de conservation.
6.5 Nature et contenu de l’emballage extérieur
Plaquettes en PCTFE/PVC-aluminium dans une boîte en carton avec 7 gélules par plaquette
Présentation: 28 ou 98 gélules.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
BioCryst Ireland Limited Block 4, Harcourt Centre, Harcourt Road, DUBLIN 2, D02HW77 Irlande
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/21/1544/001 EU/1/21/1544/002
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE
L’AUTORISATION
Date de première autorisation: 30 avril 2021 Date du dernier renouvellement: 12 février 2026
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
1. DÉNOMINATION DU MÉDICAMENT
Orladeyo 72 mg, granulés pelliculés en sachet
Orladeyo 96 mg, granulés pelliculés en sachet
Orladeyo 108 mg, granulés pelliculés en sachet
Orladeyo 132 mg, granulés pelliculés en sachet
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Orladeyo 72 mg, granulés pelliculés en sachet
Chaque sachet contient 72 mg de bérotralstat (sous forme de dichlorhydrate).
Orladeyo 96 mg, granulés pelliculés en sachet
Chaque sachet contient 96 mg de bérotralstat (sous forme de dichlorhydrate).
Orladeyo 108 mg, granulés pelliculés en sachet
Chaque sachet contient 108 mg de bérotralstat (sous forme de dichlorhydrate).
Orladeyo 132 mg, granulés pelliculés en sachet
Chaque sachet contient 132 mg de bérotralstat (sous forme de dichlorhydrate).
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Granulés pelliculés en sachet.
Granulés pelliculés ronds, lisses, de couleur blanche à blanc cassé, d’environ 2 mm de diamètre.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Orladeyo est indiqué pour la prévention de routine des crises récurrentes d’angiœdème héréditaire (AOH) chez :
• les enfants âgés de 2 à moins de 12 ans pesant au moins 15 kg les adolescents âgés de 12 ans et plus pesant moins de 40 kg
•
4.2 Posologie et mode d’administration
Posologie
La dose recommandée pour les enfants âgés de 2 ans à moins de 12 ans dépend du poids et est indiquée dans le Tableau 1.
Tableau 1 : Dose recommandée pour les enfants âgés de 2 ans à moins de 12 ans
| Poids corporel (kg) | Dose recommandée d’Orladeyo granulés pelliculés |
|---|---|
| 15 kg à moins de 24 kg | Un sachet de 72 mg une fois par jour |
| 24 kg à moins de 32 kg | Un sachet de 96 mg une fois par jour |
| 32 kg à moins de 40 kg | Un sachet de 108 mg une fois par jour |
| 40 kg ou plus | Un sachet de 132 mg une fois par jour |
La dose recommandée pour les adultes et adolescents de 12 ans et plus ayant un poids corporel inférieur à 40 kg est de un sachet de 108 mg de granulés d’Orladeyo une fois par jour.
Pour les adolescents âgés de 12 ans et plus ayant un poids corporel ≥ 40 kg, il convient de se reporter au résumé des caractéristiques du produit d’Orladeyo gélules.
Il convient d’envisager l’arrêt du traitement chez les patients atteints d’AOH avec un inhibiteur de la C1-estérase normal (nC1-INH) chez lesquels une réduction insuffisante des crises est observée après 3 mois de traitement (voir rubriques 4.4 et 5.1).
Doses oubliées En cas d’oubli d’une dose d’Orladeyo, le patient doit prendre la dose oubliée dès que possible, sans excéder une dose par jour.
Orladeyo n’est pas indiqué pour traiter les crises aiguës d’AOH (voir rubrique 4.4).
Populations particulières
Insuffisance rénale Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère ou modérée. Chez les patients présentant une insuffisance rénale sévère, il est préférable d’éviter l’utilisation du bérotralstat. Si un traitement est nécessaire, il convient d’envisager un suivi approprié (par ex. ECG) (voir rubrique 4.4).
Il n’existe pas de données cliniques disponibles concernant l’utilisation du bérotralstat chez les patients atteints d’insuffisance rénale terminale (IRT) nécessitant une hémodialyse. Par mesure de précaution, il est préférable d’éviter l’utilisation du bérotralstat chez les patients atteints d’IRT (voir rubrique 5.2).
Insuffisance hépatique Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère. L’utilisation du bérotralstat devrait être évitée chez les patients présentant une insuffisance hépatique modérée ou sévère (classes B ou C de Child-Pugh) (voir rubrique 5.2).
Population pédiatrique
La sécurité et l’efficacité d’Orladeyo chez les enfants âgés de moins de 2 ans n’ont pas été établies. Aucune donnée n’est disponible.
Mode d’administration
Voie orale.
Chaque sachet est à usage unique.
Chaque sachet de granulés pelliculés doit être pris approximativement à la même heure chaque jour au cours d’un repas (voir rubrique 5.2).
Les granulés pelliculés doivent être avalés entiers. Pour éviter un arrière-goût amer, les patients ne doivent pas mâcher ou écraser les granulés.
Orladeyo granulés pelliculés peut être administré de l’une des manières suivantes :
• Le contenu entier d’un sachet doit être versé directement dans la bouche et avalé immédiatement avec un liquide non acide (eau ou lait).
• La totalité du contenu d’un sachet doit être saupoudrée sur environ une cuillère à soupe (15 ml) d’aliments mous et non acides, et consommée immédiatement. Les aliments doivent être à température ambiante ou inférieure. Des exemples d’aliments mous non acides comprennent le gâteau au chocolat, la purée de pommes de terre, la crème de maïs et les petits pois ou les bananes en purée. Les aliments acides, tels que le yaourt ou la compote de pommes, ne doivent pas être utilisés, car ils peuvent dissoudre l’enrobage masquant le goût et entraîner un goût amer. La totalité des granulés doit être prise dans les 10 minutes suivant leur saupoudrage sur les aliments, afin d’éviter la dissolution de l’enrobage masquant le goût.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Informations générales
Le bérotralstat n’est pas indiqué pour traiter les crises aiguës d’AOH ; il convient de commencer un traitement individualisé à l’aide de médicaments de crise approuvés.
Il existe des données cliniques limitées concernant l’utilisation du bérotralstat chez les patients atteints d’AOH et présentant une activité de nC1-INH.
Certaines catégories d’AOH avec C1-INH normal (nC1-INH) pourraient ne pas répondre au traitement en raison de voies physiopathologiques alternatives n’impliquant pas l’activation de la kallikréine plasmatique. Dans cette population, il est recommandé de réaliser un test génétique, s’il est disponible, conformément aux recommandations actuelles relatives à l’AOH, et d’arrêter le traitement en l’absence de réponse clinique (voir rubriques 4.2 et 5.1).
Allongement de l’intervalle QT
Un risque accru d’allongement de l’intervalle QT peut être observé à des concentrations élevées de bérotralstat (voir rubrique 5.1). Les enfants ne doivent pas prendre de doses de bérotralstat supérieures à celles indiquées pour leur poids.
Les patients présentant une insuffisance hépatique modérée ou sévère peuvent développer une hausse des concentrations sériques de bérotralstat, qui est associée à un risque d’allongement de l’intervalle QT. Il convient d’éviter d’utiliser le bérotralstat chez ces patients.
Les patients présentant une insuffisance rénale sévère peuvent présenter un risque d’allongement de l’intervalle QT. Il est préférable d’éviter d’utiliser le bérotralstat chez ces patients. Si un traitement est nécessaire, il convient d’envisager un suivi approprié (par ex. ECG).
Il n’existe pas de données disponibles concernant l’utilisation du bérotralstat chez les patients présentant des facteurs de risque indépendants d’allongement de l’intervalle QT, comme les troubles électrolytiques, un allongement de l’intervalle QT préexistant connu (acquis ou héréditaire), un âge avancé ou une utilisation concomitante d’autres médicaments connus pour allonger l’intervalle QT. Il est préférable d’éviter l’utilisation du bérotralstat chez ces patients. Si un traitement est nécessaire, il convient d’envisager un suivi approprié (par ex. ECG).
Excipients
Ce médicament contient moins de 1 mmol (23 mg) de sodium par sachet, c.-à-d. qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Le bérotralstat est un substrat de la glycoprotéine P (P-gp) et de la protéine de résistance du cancer du sein (BCRP).
Effets d’autres médicaments sur le bérotralstat
Inhibiteurs de la P-gp et de la BCRP La ciclosporine, un inhibiteur de la P-gp et de la BCRP, a fait diminuer la concentration maximale (Cmax) d’une dose unique de 150 mg de bérotralstat de 7 % et augmenter l’aire sous la courbe de la concentration dans le temps (ASC) de 27 %. Aucun ajustement posologique du bérotralstat n’est recommandé en cas d’utilisation concomitante d’inhibiteurs de la P-gp et de la BCRP.
Inducteurs de la P-gp et de la BCRP Le bérotralstat est un substrat de la P-gp et de la BCRP. Les inducteurs de la P-gp et de la BCRP (par ex., rifampicine, millepertuis) peuvent faire baisser les concentrations plasmatiques de bérotralstat, ce qui réduit l’efficacité du bérotralstat. L’utilisation d’inducteurs de la P-gp n’est pas recommandée avec le bérotralstat.
Effets du bérotralstat sur d’autres médicaments
Substrats du CYP3A4 Le bérotralstat est un inhibiteur modéré du CYP3A4. Il augmente la Cmax et l’ASC du midazolam par voie orale de 45 % et 124 % respectivement et la Cmax et l’ASC de l’amlodipine de 45 % et 77 % respectivement. L’administration concomitante peut augmenter les concentrations d’autres médicaments qui sont des substrats du CYP3A4. Se référer au résumé des caractéristiques du produit (RCP) des médicaments concomitants qui sont principalement métabolisés par le CYP3A4, en particulier ceux à index thérapeutique étroit (par ex., ciclosporine, fentanyl). Des ajustements posologiques peuvent être nécessaires pour ces médicaments (voir rubrique 5.2).
Substrats du CYP2D6 Le bérotralstat est un inhibiteur modéré du CYP2D6. Il augmente la Cmax et l’ASC du dextrométhorphane de 196 % et 177 % respectivement et la Cmax et l’ASC de la désipramine de 64 % et 87 % respectivement. L’administration concomitante peut augmenter l’exposition à d’autres médicaments qui sont des substrats du CYP2D6. Se référer au RCP des médicaments concomitants qui sont principalement métabolisés par le CYP2D6, en particulier ceux à index thérapeutique étroit (par ex., thioridazine, pimozide) ou ceux dont les informations de prescription recommandent un suivi thérapeutique (par ex., antidépresseurs tricycliques). Des ajustements posologiques peuvent être nécessaires pour ces médicaments (voir rubrique 5.2).
Substrats du CYP2C9 Le bérotralstat est un inhibiteur faible du CYP2C9. Il augmente la Cmax et l’ASC du tolbutamide de 19 % et 73 % respectivement. Aucun ajustement posologique n’est recommandé en cas d’utilisation concomitante de médicaments principalement métabolisés par le CYP2C9 (par ex., le tolbutamide) (voir rubrique 5.2).
L’effet du bérotralstat sur la conversion du désogestrel en étonogestrel (métabolite actif) par le CYP2C9 a été négligeable. Aucun ajustement posologique n’est recommandé en cas d’utilisation concomitante de désogestrel.
Substrats du CYP2C19 Le bérotralstat n’est pas un inhibiteur du CYP2C19, puisque la Cmax et l’ASC de l’oméprazole n’ont augmenté que de 21 % et 24 % respectivement. Aucun ajustement posologique n’est recommandé en cas d’utilisation concomitante de médicaments principalement métabolisés par le CYP2C19 (par ex., l’oméprazole) (voir rubrique 5.2).
Substrats de la P-gp Le bérotralstat est un inhibiteur faible de la P-gp. Il augmente la Cmax et l’ASC de la digoxine, un substrat de la P-gp, de 58 % et 48 % respectivement. Se référer au RCP des médicaments concomitants qui sont des substrats de la P-gp, en particulier ceux à index thérapeutique étroit (par ex., digoxine) ou ceux dont les informations de prescription recommandent un suivi thérapeutique (par ex., dabigatran étexilate). Des ajustements posologiques peuvent être nécessaires pour ces médicaments (voir rubrique 5.2).
Contraceptifs oraux En tant qu’inhibiteur modéré du CYP3A4, le bérotralstat peut augmenter les concentrations des contraceptifs oraux métabolisés par le CYP3A4. L’administration concomitante de bérotralstat et de désogestrel a augmenté l’ASC de l’étonogestrel (métabolite actif) de 58 % ; la Cmax n’a pas été modifiée. L’effet du bérotralstat sur la conversion du désogestrel en étonogestrel par le CYP2C9 a été négligeable. Aucun ajustement posologique n’est recommandé en cas d’utilisation concomitante de désogestrel.
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer
Les femmes en âge de procréer doivent utiliser une contraception efficace pendant le traitement par bérotralstat et au moins un mois après la prise de la dernière dose. Le bérotralstat n’est pas recommandé chez les femmes en âge de procréer n’utilisant pas de contraception.
Grossesse
Il n’existe pas de données ou il existe des données limitées sur l’utilisation du bérotralstat chez la femme enceinte. Les études effectuées chez l’animal sont insuffisantes pour permettre de conclure sur la toxicité sur la reproduction (voir rubrique 5.3). Le bérotralstat n’est pas recommandé pendant la grossesse.
Allaitement
Les données pharmacodynamiques/toxicologiques disponibles chez l’animal ont mis en évidence l’excrétion de bérotralstat dans le lait (voir rubrique 5.3). Un risque pour les enfants allaités ne peut être exclu. Une décision doit être prise soit d’interrompre l’allaitement, soit d’interrompre/de s’abstenir du traitement par bérotralstat en prenant en compte le bénéfice de l’allaitement pour le nouveau-né/nourrisson au regard du bénéfice du traitement pour la femme.
Fertilité
Aucun effet sur la fertilité n’a été observé dans le cadre des études effectuées chez l’animal (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Le bérotralstat n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines. Le bérotralstat ne devrait pas affecter la vigilance ou la capacité des enfants à participer à des activités.
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquents chez les patients de 12 ans et plus sont les douleurs abdominales (toutes localisations confondues) (rapportées par 21 % des patients), la diarrhée (rapportée par 15 % des patients) et les céphalées (rapportées par 13 % des patients). Les événements gastrointestinaux ont principalement été rapportés au cours de la première période de 1 à 3 mois d’utilisation du bérotralstat (le jour médian d’apparition correspondait au 66e jour pour les douleurs abdominales et au 45e jour pour la diarrhée) et se sont résolus sans médicament malgré la poursuite du traitement par bérotralstat. La quasi-totalité (99 %) des événements de douleur abdominale étaient légers ou modérés, avec une durée médiane de 3,5 jours (IC à 95 % : 2-8 jours). La quasi-totalité (98 %) des événements de diarrhée étaient légers ou modérés, avec une durée médiane de 3,2 jours (IC à 95 % : 2-8 jours).
Le profil de sécurité d’emploi chez les patients âgés de 2 ans à < 12 ans était similaire à celui observé chez les adultes.
Tableau récapitulatif des effets indésirables
La sécurité du bérotralstat a été évaluée dans le cadre d’études cliniques à long terme portant sur 381 patients adultes et adolescents et 29 patients pédiatriques âgés de 3 ans à < 12 ans atteints d’AOH (des études non contrôlées ouvertes et des études contrôlées contre placebo en aveugle). Les effets indésirables obtenus à partir des essais cliniques et de la surveillance après mise sur le marché sont listés ci-dessous par classe de systèmes d’organes MedDRA et par fréquence.
Les fréquences sont définies comme suit : très fréquent (≥1/10) ; fréquent (≥1/100, <1/10) ; peu fréquent (≥1/1 000, <1/100) ; rare (≥1/10 000, <1/1 000) ; très rare (<1/10 000) ; fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Les effets indésirables sont classés par ordre de gravité décroissant dans chaque catégorie de fréquence.
Tableau 2 : Effets indésirables observés lors des études cliniques et de la surveillance après mise sur le marché
| Classe de systèmes d’organes | Fréquence | Effets indésirables |
|---|---|---|
| Affections du système nerveux | Très fréquent | Céphaléesa |
| Affections gastro-intestinales | Très fréquent | Douleur abdominaleb, diarrhéec |
| Fréquent | Vomissements, reflux gastro-œsophagien, flatulences | |
| Fréquence indéterminée | Nausées | |
| Affections de la peau et du tissu sous-cutané | Fréquent | Rash |
| Affections hépatobiliaires | Fréquent | Élévation de l’ALAT, élévation de l’ASAT |
a Inclut les événements de céphalées et de céphalées d’origine sinusale. b Inclut les événements de douleur abdominale, de gêne abdominale, de douleur abdominale haute, de douleur abdominale basse, de gêne épigastrique, d’abdomen sensible. c Inclut les événements de diarrhée, de selles molles, de selles fréquentes.
Description de certaines réactions indésirables
Élévations des transaminases Des élévations des tests de la fonction hépatique (TFH), qui ont généralement connu une amélioration avec ou sans interruption du bérotralstat, ont été observées chez certains patients, principalement ceux ayant interrompu une androgénothérapie dans les 14 jours précédant le début du traitement par bérotralstat. Il convient d’éviter l’arrêt brutal d’une androgénothérapie immédiatement avant de commencer à prendre du bérotralstat.
Population pédiatrique
Adolescents âgés de 12 ans à moins de 18 ans La sécurité du bérotralstat a été évaluée dans le cadre d’études cliniques portant sur un sous-groupe de 28 patients adolescents âgés de 12 à moins de 18 ans et pesant au moins 40 kg. Le profil de sécurité était comparable à celui observé chez les adultes.
Enfants âgés de 3 ans à moins de 12 ans La sécurité du bérotralstat a été évaluée dans le cadre d’une étude clinique portant sur 29 patients âgés de 3 ans à < 12 ans et pesant au moins 14,9 kg. Le profil de sécurité était comparable à celui observé chez les adultes.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration - voir Annexe V.
4.9 Surdosage
Aucun cas de surdosage n’a été rapporté dans les études cliniques. Il n’existe pas d’informations disponibles permettant d’identifier les signes et symptômes potentiels de surdosage. Si des symptômes devaient survenir, un traitement symptomatique est recommandé. Aucun antidote n’est disponible.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Autres agents hématologiques, médicaments utilisés pour l’angiœdème héréditaire, Code ATC : B06AC06
Mécanisme d’action
Le bérotralstat est un inhibiteur de la kallikréine plasmatique. La kallikréine plasmatique est une protéase à sérine qui clive le kininogène de haut poids moléculaire (KHPM), libérant ainsi de la bradykinine, un puissant vasodilatateur qui accroît la perméabilité vasculaire. Chez les patients atteints d’AOH en raison d’une déficience ou d’un dysfonctionnement du C1-INH, la régulation normale de l’activité de la kallikréine plasmatique est altérée, ce qui entraîne des hausses non contrôlées de l’activité de la kallikréine plasmatique et la libération de bradykinine, causant des crises d’AOH consistant en un gonflement (angiœdème).
Électrophysiologie cardiaque
À la Cmax du bérotralstat à l’état d’équilibre à la dose recommandée de 150 mg une fois par jour chez l’adulte, l’intervalle QT moyen corrigé a augmenté de 3,4 ms (borne supérieure de l’IC à 90 % de 6,8 ms), ce qui est inférieur au seuil d’inquiétude de 10 ms. À une dose suprathérapeutique de 450 mg une fois par jour, les expositions à l’état d’équilibre étaient 4 fois supérieures à celles de la dose recommandée de 150 mg chez l’adulte et l’intervalle QT corrigé a augmenté de 21,9 ms en moyenne.
Efficacité et sécurité cliniques
L’efficacité du bérotralstat a été étudiée dans le cadre de l’étude multicentrique, randomisée, en double aveugle, contrôlée contre placebo et à groupes parallèles NCT03485911.
Étude NCT03485911 Cette étude portait sur 120 patients (114 adultes et 6 enfants âgés de 12 ans et plus) atteints d’AOH de type I ou II ayant connu au moins deux crises confirmées par l’investigateur dans les 8 premières semaines de la période de préinclusion et ayant pris au moins une dose du traitement faisant l’objet de l’étude. Neuf des patients avaient 65 ans ou plus. Les patients ont été randomisés dans l’un des trois groupes parallèles de traitement, stratifiés en fonction du taux de crise à la valeur basale selon un ratio de 1/1/1 (bérotralstat 110 mg, bérotralstat 150 mg ou placebo, par voie orale une fois par jour, avec de la nourriture) pour une durée de traitement de 24 semaines.
Au total, 81 patients ont reçu au moins une dose de bérotralstat sur la durée de traitement de 24 semaines. Globalement, 66 % des patients étaient de sexe féminin et 93 % des patients étaient caucasiens, avec un âge moyen de 41,6 ans. Chez 74 % des patients, des antécédents de crise d’angiœdème laryngé ont été rapportés et 75 % ont signalé une utilisation antérieure de traitement prophylactique à long terme. Le taux médian de crises au cours de la période prospective de rodage préinclusion (valeurs basales du taux de crise) était de 2,9 par mois. Par les patients inclus, 70 % présentaient un taux de crises de référence supérieur ou égal à 2 crises par mois.
Les patients ont interrompu les autres médicaments prophylactiques contre l’AOH avant d’intégrer l’étude ; ils étaient cependant tous autorisés à utiliser des médicaments de secours pour traiter les crises d’AOH. Chez les patients traités par bérotralstat, 51,4 % des crises ont été traitées par C1-INH (voir rubrique 4.4). L’utilisation concomitante de C1-INH et de bérotralstat n’a pas entraîné d’effet indésirable identifiable.
Le bérotralstat 150 mg a produit une baisse statistiquement et cliniquement significative du taux de crises d’AOH par rapport au placebo pendant 24 semaines chez la population en intention de traiter (ITT) sur laquelle se basait le critère d’évaluation principal, comme le montre le tableau 3. Le pourcentage de réduction des crises d’AOH était supérieur avec 150 mg de bérotralstat par rapport au placebo, quel que soit le taux de crises au cours de la période de préinclusion.
Tableau 3 : Réduction du taux de crises d’AOH chez la population en ITT sous bérotralstat à 150 mg
| Résultat | Bérotralstat 150 mg (n = 40) | Placebo (n = 40a) | ||
|---|---|---|---|---|
| Taux sur 28 jours | Pourcentage de réduction par rapport au placebo (IC à 95 %) | Valeur de p | Taux sur 28 jours | |
| Taux de crises d’AOH | 1,31 | 44,2 % (23,0 ; 59,5) | < 0,001 | 2,35 |
a L’un des patients dans l’analyse de la population en ITT a été randomisé dans le groupe placebo mais n’a pas été traité.
La réduction du taux de crises s’est maintenue pendant 24 semaines, comme le montre la figure 1.
Figure 1 : Taux de crises d’AOH par mois au cours de la période de traitement de 24 semaines par bérotralstat à 150 mg (n = 40) ou par placebo (n = 40)
Taux moyen (+/-ETM) de crises confirmées par l’investigateur (crises/mois)
| bérotralstat 150 mg placebo | |
|---|---|
Valeur de 1 2 3 4 5 6 référence
Mois bérotralstat 150 mg N = 40 37 37 37 37 37 37 Placebo N = 39 39 38 37 36 34 34
ETM : erreur-type de la moyenne
Parmi les patients ayant reçu 150 mg de bérotralstat, 58 % ont connu une réduction supérieure ou égale à 50 % de leur taux de crises d’AOH par rapport à la valeur basale, contre 25 % des patients sous placebo.
150 mg de bérotralstat a réduit le taux de crises d’AOH nécessitant une prise en charge par des traitements standard des crises aiguës de 49,2 % (IC à 95 % : 25,5 % ; 65,4 %) par rapport au placebo (taux sur 28 jours : 1,04 contre 2,05).
Qualité de vie liée à la santé Les patients ayant reçu 150 mg de bérotralstat ont connu une amélioration du score total et des scores de domaine (fonctionnement, fatigue/humeur, peur/honte et nutrition) du questionnaire sur la qualité de vie avec un angiœdème (AE-QoL) par rapport au groupe sous placebo, comme le montre le tableau 4. Une réduction de 6 points est considérée comme une amélioration cliniquement significative. Le score de fonctionnement a connu l’amélioration la plus marquée.
Tableau 4 : Modification du score AE-QoL* – bérotralstat par rapport au placebo à la semaine 24
| Modification de moyenne des MC (ET) par rapport à la valeur de référence à la semaine 24 | Différence de moyenne des MC par rapport au placebo (IC à 95 %) | ||
|---|---|---|---|
| Bérotralstat 150 mg | Placebo | ||
| Score total AE-QoL | -14,6 (2,6) | -9,7 (2,6) | -4,90 (-12,23 ; 2,43) |
| Score de fonctionnement | -19,5 (3,4) | -10,4 (3,4) | -9,10 (-18,58 ; 0,38) |
| Score de fatigue/humeur | -11,3 (3,2) | -9,2 (3,3) | -2,16 (-11,35 ; 7,03) |
| Score de peur/honte | -15,4 (3,2) | -10,5 (3,3) | -4,96 (-14,05 ; 4,13) |
| Score de nutrition | -8,8 (3,0) | -6,1 (3,1) | -2,68 (-11,27 ; 5,92) |
AE-QoL = Questionnaire sur la qualité de vie avec un angiœdème ; IC = intervalle de confiance ; MC = moindres carrés ; ET = écart-type * Des scores plus bas indiquent une amélioration de la qualité de vie (troubles moins importants).
Population atteinte d’AOH avec C1-INH normal
Une analyse de données cliniques observationnelles a été réalisée chez 311 patients adultes atteints d’AOH avec nC1-INH, traités par bérotralstat pendant une durée allant jusqu’à 18 mois. Le type d’AOH a été déterminé sur la base des taux de C1-INH, de la fonction du C1-INH et des taux de C4, sans recours à un test génétique. Cette étude observationnelle suggère une tendance similaire en termes d’efficacité chez les patients atteints d’AOH avec nC1-INH.
Population pédiatrique
Adolescents âgés de 12 ans à moins de 18 ans La sécurité et l’efficacité du bérotralstat ont été évaluées chez 28 patients adolescents âgés de 12 à moins de 18 ans dans le cadre des deux études (étude NCT03485911, étude NCT03472040). Le profil de sécurité et le taux de crises durant l’étude étaient semblables à ceux observés chez les adultes.
Enfants âgés de 2 ans à moins de 12 ans La sécurité d’emploi et l’efficacité du bérotralstat ont été évaluées dans une étude multicentrique, en ouvert, séquentielle, à bras unique, menée chez 29 patients pédiatriques âgés de 3 ans à < 12 ans atteints d’AOH, qui ont reçu Orladeyo granulés une fois par jour avec de la nourriture (étude NCT05453968). Le taux médian de crises rapporté à la référence (période de traitement standard) était de 0,96 crise/mois (intervalle : 0 à 5 crises/mois). Afin d’obtenir des expositions au médicament similaires à celles observées chez les adultes traités par 150 mg, les patients ont été répartis dans l’un des 4 groupes posologiques en fonction de leur poids corporel à la référence : ≥ 40 kg (n = 7), 32 à < 40 kg (n = 9), 24 à < 32 kg (n = 9) et 12 à < 24 kg (n = 4).
Les 29 patients ont tous terminé 12 semaines de traitement par bérotralstat, 27 patients ayant terminé 48 semaines de traitement.
La réduction du taux moyen mensuel de crises par rapport à la valeur de référence s’est maintenue pendant 48 semaines (Figure 2).
Figure 2 : Taux moyen ajusté de crises d’AOH par moisa pendant 48 semaines de traitement par bérotralstat selon une posologie basée sur le poids
a Le taux moyen ajusté de crises d’AOH par mois n’était pas un critère d’évaluation principal de l’étude.
La sécurité et l’efficacité du bérotralstat chez les patients pédiatriques âgés de moins de 2 ans n’ont pas été établies.
5.2 Propriétés pharmacocinétiques
Absorption
À la suite de l’administration orale de 150 mg de bérotralstat une fois par jour, la Cmax et l’ASC sur l’intervalle posologique (ASCtau) sont de 158 ng/mL (plage : 110 à 234 ng/mL) et de 2 770 ng*h/mL (plage : 1 880 à 3 790 ng*h/mL), respectivement. Les propriétés pharmacocinétiques du bérotralstat chez les patients atteints d’AOH sont semblables à celles chez les personnes saines.
L’exposition au bérotralstat (Cmax et ASC) augmente de manière plus que proportionnelle à la dose et l’état d’équilibre est atteint aux jours 6 à 12.
Les formulations d’Orladeyo en granulés pelliculés et en gélules présentent une exposition comparable après 7 jours d’administration.
Effet des aliments Aucune différence au niveau de la Cmax et de l’ASC du bérotralstat n’a été observée suite à l’administration au cours d’un repas riche en graisses. Le tmax médian a cependant été retardé de 3 heures, passant de 2 heures (à jeun) à 5 heures (avec nourriture, intervalle : 1 à 8 heures). Le bérotralstat doit être administré avec des aliments afin de limiter les réactions indésirables gastro- intestinales.
Distribution
Le taux de liaison aux protéines plasmatiques est d’environ 99 %. Après une dose unique de 300 mg de bérotralstat radiomarqué, le ratio sang/plasma était d’environ 0,92. À l’état d’équilibre, la moyenne géométrique (%CV) du Vd/F était de 3 123 L (40 %) pour le bérotralstat à 150 mg une fois par jour.
Biotransformation
Le bérotralstat est métabolisé par le CYP2D6 et par le CYP3A4 avec un faible renouvellement in vitro. Après une dose orale unique de 300 mg de bérotralstat radiomarqué, le bérotralstat représentait 34 % de la radioactivité plasmatique totale, avec 8 métabolites, représentant chacun entre 1,8 % et 7,8 % de la radioactivité totale. Les structures de 5 des 8 métabolites sont connues. On ne sait pas si l’un des métabolites est pharmacologiquement actif.
Le bérotralstat à la dose de 150 mg administrée une fois par jour est un inhibiteur modéré du CYP2D6 et du CYP3A4 et un inhibiteur faible du CYP2C9. Le bérotralstat n’est pas un inhibiteur du CYP2C19.
Le bérotralstat au double de la dose recommandée est un inhibiteur faible de la P-gp et n’est pas un inhibiteur de la BCRP.
Élimination
Après une dose unique de 150 mg, la demi-vie médiane du bérotralstat était d’environ 93 heures (plage: 39 à 152 heures).
Après une dose orale unique de 300 mg de bérotralstat radiomarqué, environ 9 % ont été excrétés dans l’urine (3,4 % sous forme inchangée ; plage : 1,8 % à 4,7 %) et 79 % ont été excrétés dans les selles. Des analyses supplémentaires ont indiqué qu’environ 50 % de la fraction récupérée dans les selles correspondait à du bérotralstat sous forme inchangée.
Populations particulières
Des analyses pharmacocinétiques de population ont montré que l’âge, le sexe et la race n’avaient pas d’incidence significative sur les caractéristiques pharmacocinétiques du bérotralstat. La masse corporelle a été identifiée comme une co-variable décrivant la variabilité de la clairance et du volume de distribution, entraînant une exposition plus élevée (ASC et Cmax) chez les patients au poids plus bas. Cette différence n’est cependant pas considérée comme cliniquement significative chez l’adulte et aucun ajustement posologique n’est recommandé pour ces personnes.
Population pédiatrique Sur la base des analyses pharmacocinétiques de population qui incluaient des patients pédiatriques âgés de 12 à moins de 18 ans et pesant au moins 40 kg, l’exposition à l’état d’équilibre suite à une administration orale de 150 mg de bérotralstat une fois par jour était légèrement supérieure (29 % plus élevée) à l’exposition des adultes, avec une moyenne géométrique estimée (CV%) de l’ASCtau de 2 515 (38,6) ng*h/mL. Cette différence n’est cependant pas considérée comme cliniquement significative et aucun ajustement posologique n’est recommandé pour les patients pédiatriques âgés de 12 à moins de 18 ans et pesant au moins 40 kg.
Un schéma posologique basé sur le poids est nécessaire afin d’obtenir, chez les patients pédiatriques âgés de 2 ans à < 12 ans, des expositions au bérotralstat similaires à celles observées chez les adultes traités par bérotralstat à la dose recommandée de 150 mg. D’après l’analyse pharmacocinétique de population, les doses recommandées basées sur le poids chez les patients âgés de 2 ans à < 12 ans permettent d’obtenir une exposition similaire à celle observée avec la dose efficace chez l’adulte ; la Cmax à l’état d’équilibre était légèrement supérieure (jusqu’à 24 % de plus) à l’exposition observée chez l’adulte ; toutefois, cette différence n’est pas considérée comme cliniquement significative.
Insuffisance rénale Les propriétés pharmacocinétiques d’une dose orale unique de 200 mg de bérotralstat ont été étudiées chez des patients adultes atteints d’une insuffisance rénale sévère (DFGe inférieur à 30 mL/min). Par rapport à une cohorte concurrente présentant une fonction rénale normale (DFGe supérieur à 90 mL/min), la Cmax était 39 % plus élevée, tandis qu’aucune différence n’a été observée pour l’ASC. Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère ou modérée. Les patients présentant une insuffisance rénale sévère risquent un allongement de l’intervalle QT. Il est préférable d’éviter l’utilisation du bérotralstat chez ces patients.
Les propriétés pharmacocinétiques du bérotralstat chez les patients atteints d’une insuffisance rénale nécessitant une hémodialyse n’ont pas été étudiées. Compte tenu du taux de liaison élevé du bérotralstat avec les protéines plasmatiques, il est peu probable qu’il soit éliminé par une hémodialyse.
Insuffisance hépatique Les propriétés pharmacocinétiques d’une dose orale unique de 150 mg de bérotralstat ont été étudiées chez des patients adultes présentant une insuffisance hépatique légère, modérée ou sévère (classes A, B ou C de Child-Pugh). Les propriétés pharmacocinétiques du bérotralstat sont restées inchangées chez les patients atteints d’une insuffisance hépatique légère par rapport aux patients présentant une fonction hépatique normale. Chez les patients atteints d’une insuffisance hépatique modérée, la Cmax a augmenté de 77 %, tandis que l’ASC0-inf a augmenté de 78 %. Chez les patients atteints d’une insuffisance hépatique sévère, la Cmax a augmenté de 27 %, tandis que l’ASC0-inf a diminué de 6 %. L’augmentation estimée de l’intervalle QTcF moyen chez les patients présentant une insuffisance hépatique modérée à sévère allait jusqu’à 8,8 ms (borne supérieure de l’IC bilatéral à 90 % : 13,1 ms). L’utilisation du bérotralstat devrait être évitée chez les patients présentant une insuffisance hépatique modérée ou sévère (classes B ou C de Child-Pugh).
Patients âgés Le bérotralstat n’a pas été étudié chez les patients âgés de plus de 75 ans ; cependant, l’âge ne devrait pas avoir d’incidence sur l’exposition au bérotralstat.
5.3 Données de sécurité préclinique
Dans les études non cliniques de toxicologie chronique en administration répétée, une phospholipidose (présence de macrophages vacuolisés spumeux) a été observée dans le foie de rats (par microscopie électronique) et a été suspectée dans le foie, l’intestin grêle, les poumons, la rate et les tissus lymphoïdes de rats et de singes, à des expositions cliniquement pertinentes. La pertinence clinique de ces observations n’est pas connue.
Une dégénérescence/nécrose des myofibrilles squelettiques a été observée dans l’étude de 2 ans (sur toute la durée de la vie) chez les rats. L’exposition à la dose sans effet nocif observé (DSENO) pour ces observations chez les rats correspondait à 4,5 fois l’exposition obtenue (sur la base de l’ASC) avec la dose clinique de 150 mg de bérotralstat.
Les données non cliniques issues des études conventionnelles de génotoxicité n’ont pas révélé de risque particulier pour l’homme.
Aucune augmentation des tumeurs n’a été observée dans le cadre d’une étude de 6 mois sur les souris transgéniques Tg rasH2. Dans le cadre de cette étude de carcinogénicité sur des souris, l’exposition correspondait à 10 fois l’exposition obtenue (sur la base de l’ASC) àla dose clinique de 150 mg de bérotralstat.
De rares cas de sarcomes du stroma endométrial et de sarcomes indifférenciés de la peau ont été observés au cours d’une étude de 2 ans (sur toute la durée de vie) chez des rats auxquels du bérotralstat a été administré à une exposition correspondant à 4,5 fois l’exposition obtenue (sur la base de l’ASC) àla dose clinique de 150 mg de bérotralstat. Ces observations ne sont pas concluantes, avec une incidence légèrement plus élevée que dans les groupes témoins. La pertinence clinique de ces observations n’est pas connue.
Le bérotralstat a traversé la barrière placentaire chez le rat et le lapin. Une étude sur le développement embryo-fœtal menée sur des rates gestantes, avec administration du bérotralstat à des expositions correspondant à 9,7 fois l’exposition obtenue (sur la base de l’ASC) à la dose clinique de 150 mg de bérotralstat, n’a mis en évidence aucun effet délétère sur le fœtus en développement. Une seconde étude sur le développement embryo-fœtal menée sur une espèce pertinente non rongeurs n’a pas été réalisée.
Le bérotralstat a été détecté dans le plasma des ratons au jour 14 de lactation à une concentration correspondant à environ 5 % de la concentration plasmatique maternelle.
Le bérotralstat n’a eu aucun effet sur l’accouplement ou la fertilité des rats mâles et femelles à une dose correspondant à 2,9 fois la dose clinique de 150 mg de bérotralstat, sur une base de mg/m2.
Aucune nouvelle observation n’a été rapportée dans l’étude toxicologique juvénile définitive menée chez des rats mâles et femelles. Aucun effet indésirable n’a été observé à des doses allant jusqu’à 50 mg/kg/jour, avec des expositions (ASC0-24) 5,8 à 6,5 fois supérieures aux expositions thérapeutiques pédiatriques recommandées.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Noyau des granulés
Crospovidone (type A) Stéarate de magnésium Silice colloïdale anhydre Amidon prégélatinisé
Pelliculage des granulés
Copolymère de méthacrylate butylé, basique (E 1205) Laurylsulfate de sodium Silice colloïdale anhydre Acide stéarique Talc (E 553b) Dioxyde de titane (E 171)
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
2 ans.
6.4 Précautions particulières de conservation
Ce médicament ne nécessite pas de précautions particulières de conservation.
6.5 Nature et contenu de l’emballage extérieur
Sachets en laminé PET/AL/PE.
Présentation: 28 sachets (chaque boîte contient 4 étuis de 7 sachets chacun).
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
BioCryst Ireland Limited Block 4, Harcourt Centre, Harcourt Road, DUBLIN 2, D02HW77 Irlande
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/21/1544/003 EU/1/21/1544/004 EU/1/21/1544/005 EU/1/21/1544/006
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE
L’AUTORISATION
Date de première autorisation: 30 avril 2021 Date du dernier renouvellement : 12 février 2026
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
ANNEXE II
A. FABRICANT RESPONSABLE DE LA LIBÉRATION DES
LOTS
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET
D’UTILISATION
C. AUTRES CONDITIONS ET OBLIGATIONS DE
L’AUTORISATION DE MISE SUR LE MARCHÉ
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE
UTILISATION SÛRE ET EFFICACE DU MÉDICAMENT
A. FABRICANT RESPONSABLE DE LA LIBÉRATION DES LOTS
Nom et adresse du fabricant responsable de la libération des lots
Millmount Healthcare Limited Block-7, City North Business Campus Stamullen, Co. Meath, K32 YD60 Irlande
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET D’UTILISATION
Médicament soumis à prescription médicale.
C. AUTRES CONDITIONS ET OBLIGATIONS DE L’AUTORISATION DE MISE SUR
LE MARCHÉ
Rapports périodiques actualisés de sécurité (PSURs)
•
Les exigences relatives à la soumission des PSURs pour ce médicament sont définies dans la liste des dates de référence pour l’Union (liste EURD) prévue à l’article 107 quater, paragraphe 7, de la directive 2001/83/CE et ses actualisations publiées sur le portail web européen des médicaments.
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE UTILISATION SÛRE ET
EFFICACE DU MÉDICAMENT
• Plan de gestion des risques (PGR)
Le titulaire de l’autorisation de mise sur le marché réalise les activités de pharmacovigilance et interventions requises décrites dans le PGR adopté et présenté dans le Module 1.8.2 de l’autorisation de mise sur le marché, ainsi que toutes actualisations ultérieures adoptées du PGR.
De plus, un PGR actualisé doit être soumis:
• à la demande de l’Agence européenne des médicaments;
• dès lors que le système de gestion des risques est modifié, notamment en cas de réception de nouvelles informations pouvant entraîner un changement significatif du profil bénéfice/risque, ou lorsqu’une étape importante (pharmacovigilance ou réduction du risque) est franchie.
ANNEXE III - ÉTIQUETAGE ET NOTICE
A. ÉTIQUETAGE
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
BOITE EN CARTON
1. DÉNOMINATION DU MÉDICAMENT
Orladeyo 150 mg, gélule bérotralstat
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque gélule contient 150 mg de bérotralstat (sous forme de dichlorhydrate).
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
gélule
28 gélules 98 gélules
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
BioCryst Ireland Limited Block 4, Harcourt Centre, Harcourt Road, DUBLIN 2, D02HW77 Irlande
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/21/1544/001 EU/1/21/1544/002
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Orladeyo gélules
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS MINIMALES DEVANT FIGURER SUR LES PLAQUETTES OU LES FILMS THERMOSOUDÉS
PLAQUETTE
1. DÉNOMINATION DU MÉDICAMENT
Orladeyo 150 mg, gélule bérotralstat
2. NOM DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
BioCryst Ireland Limited
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. AUTRE
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
BOITE EN CARTON POUR SACHET
1. DÉNOMINATION DU MÉDICAMENT
Orladeyo 72 mg granulés pelliculés en sachet bérotralstat
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque sachet contient 72 mg de bérotralstat (sous forme de dichlorhydrate).
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
granulés pelliculés en sachet
28 sachets 4 étuis de 7 sachets chacun
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
BioCryst Ireland Limited Block 4, Harcourt Centre, Harcourt Road, DUBLIN 2, D02HW77 Irlande
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/21/1544/003
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Orladeyo 72 mg granulés
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN MENTIONS DEVANT FIGURER SUR L’EMBALLAGE INTERMÉDIAIRE
ÉTUI POUR SACHETS
1. DÉNOMINATION DU MÉDICAMENT
Orladeyo 72 mg, granulés pelliculés en sachet bérotralstat
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque sachet contient 72 mg de bérotralstat (sous forme de dichlorhydrate).
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
granulés pelliculés en sachet 7 sachets
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
BioCryst Ireland Limited Block 4, Harcourt Centre, Harcourt Road, DUBLIN 2, D02HW77 Irlande
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/21/1544/003
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
MENTIONS MINIMALES DEVANT FIGURER SUR LES PETITS CONDITIONNEMENTS PRIMAIRES
SACHETS
1. DÉNOMINATION DU MÉDICAMENT ET VOIE D’ADMINISTRATION
Orladeyo 72 mg granulés pelliculés Bérotralstat Voie orale
2. MODE D’ADMINISTRATION
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. CONTENU EN POIDS, VOLUME OU UNITÉ
6. AUTRE
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
BOITE EN CARTON POUR SACHET
1. DÉNOMINATION DU MÉDICAMENT
Orladeyo 96 mg granulés pelliculés en sachet bérotralstat
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque sachet contient 96 mg de bérotralstat (sous forme de dichlorhydrate).
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
granulés pelliculés en sachet
28 sachets 4 étuis de 7 sachets chacun
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
BioCryst Ireland Limited Block 4, Harcourt Centre, Harcourt Road, DUBLIN 2, D02HW77 Irlande
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/21/1544/004
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Orladeyo 96 mg granulés
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN MENTIONS DEVANT FIGURER SUR L’EMBALLAGE INTERMÉDIAIRE
ÉTUI POUR SACHET
1. DÉNOMINATION DU MÉDICAMENT
Orladeyo 96 mg granulés pelliculés en sachet bérotralstat
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque sachet contient 96 mg de bérotralstat (sous forme de dichlorhydrate).
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
granulés pelliculés en sachet 7 sachets
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
BioCryst Ireland Limited Block 4, Harcourt Centre, Harcourt Road, DUBLIN 2, D02HW77 Irlande
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/21/1544/004
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
MENTIONS MINIMALES DEVANT FIGURER SUR LES PETITS CONDITIONNEMENTS PRIMAIRES
SACHETS
1. DÉNOMINATION DU MÉDICAMENT ET VOIE D’ADMINISTRATION
Orladeyo 96 mg granulés pelliculés bérotralstat Voie orale
2. MODE D’ADMINISTRATION
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. CONTENU EN POIDS, VOLUME OU UNITÉ
6. AUTRE
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
BOITE EN CARTON POUR SACHET
1. DÉNOMINATION DU MÉDICAMENT
Orladeyo 108 mg granulés pelliculés en sachet bérotralstat
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque gélule contient 108 mg de bérotralstat (sous forme de dichlorhydrate).
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
granulés pelliculés en sachet
28 sachets 4 étuis de 7 sachets chacun
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
BioCryst Ireland Limited Block 4, Harcourt Centre, Harcourt Road, DUBLIN 2, D02HW77 Irlande
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/21/1544/005
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Orladeyo 108 mg granulés
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN MENTIONS DEVANT FIGURER SUR L’EMBALLAGE INTERMÉDIAIRE
ÉTUI POUR SACHET
1. DÉNOMINATION DU MÉDICAMENT
Orladeyo 108 mg granulés pelliculés en sachet bérotralstat
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque sachet contient 108 mg de bérotralstat (sous forme de dichlorhydrate).
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
granulés pelliculés en sachet 7 sachets
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
BioCryst Ireland Limited Block 4, Harcourt Centre, Harcourt Road, DUBLIN 2, D02HW77 Irlande
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/21/1544/005
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
MENTIONS MINIMALES DEVANT FIGURER SUR LES PETITS CONDITIONNEMENTS PRIMAIRES
SACHETS
1. DÉNOMINATION DU MÉDICAMENT ET VOIE D’ADMINISTRATION
Orladeyo 108 mg granulés pelliculés bérotralstat Voie orale
2. MODE D’ADMINISTRATION
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. CONTENU EN POIDS, VOLUME OU UNITÉ
6. AUTRE
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
BOITE EN CARTON POUR SACHET
1. DÉNOMINATION DU MÉDICAMENT
Orladeyo 132 mg granulés pelliculés en sachet bérotralstat
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque sachet contient 132 mg de bérotralstat (sous forme de dichlorhydrate).
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
granulés pelliculés en sachet
28 sachets 4 étuis de 7 sachets chacun
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
BioCryst Ireland Limited Block 4, Harcourt Centre, Harcourt Road, DUBLIN 2, D02HW77 Irlande
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/21/1544/006
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Orladeyo 132 mg granulés
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN MENTIONS DEVANT FIGURER SUR L’EMBALLAGE INTERMÉDIAIRE
ÉTUI POUR SACHET
1. DÉNOMINATION DU MÉDICAMENT
Orladeyo 132 mg granulés pelliculés en sachet bérotralstat
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque sachet contient 132 mg de bérotralstat (sous forme de dichlorhydrate).
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
granulés pelliculés en sachet 7 sachets
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
BioCryst Ireland Limited Block 4, Harcourt Centre, Harcourt Road, DUBLIN 2, D02HW77 Irlande
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/21/1544/006
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
MENTIONS MINIMALES DEVANT FIGURER SUR LES PETITS CONDITIONNEMENTS PRIMAIRES
SACHETS
1. DÉNOMINATION DU MÉDICAMENT ET VOIE D’ADMINISTRATION
Orladeyo 132 mg granulés pelliculés bérotralstat Voie orale
2. MODE D’ADMINISTRATION
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. CONTENU EN POIDS, VOLUME OU UNITÉ
6. AUTRE
B. NOTICE
Notice : Information du patient
Orladeyo 150 mg, gélule bérotralstat
Veuillez lire attentivement cette notice avant de prendre ce médicament car elle contient des informations importantes pour vous.
• Gardez cette notice. Vous pourriez avoir besoin de la relire.
• Si vous avez d’autres questions, interrogez votre médecin ou votre pharmacien.
• Ce médicament vous a été personnellement prescrit. Ne le donnez pas à d’autres personnes. Il pourrait leur être nocif, même si les signes de leur maladie sont identiques aux vôtres.
• Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou votre pharmacien. Cela s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
Que contient cette notice ?
1. Qu’est-ce qu’Orladeyo et dans quels cas est-il utilisé 2. Quelles sont les informations à connaître avant de prendre Orladeyo 3. Comment prendre Orladeyo 4. Quels sont les effets indésirables éventuels ? 5. Comment conserver Orladeyo 6. Contenu de l’emballage et autres informations
1. Qu’est-ce qu’Orladeyo et dans quels cas est-il utilisé
Orladeyo est un médicament qui contient la substance active bérotralstat. Il est utilisé pour la prévention des crises d’angiœdème chez les adultes et les adolescents à partir de 12 ans pesant au moins 40 kg présentant un angiœdème héréditaire.
Qu’est-ce qu’un angiœdème héréditaire ?
Un angiœdème héréditaire est une maladie qui se manifeste dans certaines familles. Trois types d’AOH sont connus, selon le type d’anomalie génétique et son effet sur une protéine qui circule dans votre sang, appelée inhibiteur de la C1 estérase (C1-INH). Une personne peut présenter un faible taux de C1-INH dans l’organisme (AOH de type 1), un C1-INH qui fonctionne mal (AOH de type 2) ou un AOH avec inhibiteur de la C1 estérase normal (AOH nC1-INH). Le dernier type est extrêmement rare. Ces trois types d’AOH peuvent causer des crises et produire les mêmes symptômes cliniques de gonflement localisé et de douleur dans différentes parties de votre corps, y compris :
• vos mains et vos pieds
• votre visage, vos paupières ou votre langue
• votre larynx, ce qui rend la respiration difficile vos organes génitaux
•
• votre estomac et vos intestins
Comment Orladeyo agit-il ?
Lorsque la protéine appelée C1‑inhibiteur ne fonctionne pas correctement, cela entraîne un surplus de l’enzyme plasmatique kallikréine, causant une hausse des taux de bradykinine dans la circulation sanguine. Le surplus de bradykinine cause les symptômes de l’angiœdème héréditaire. Le bérotralstat, la substance active d’Orladeyo, bloque l’activité de la kallikréine plasmatique et réduit ainsi la bradykinine. Cela permet de prévenir les gonflements et la douleur causés par l’angiœdème héréditaire.
2. Quelles sont les informations à connaître avant de prendre Orladeyo
Ne prenez jamais Orladeyo
• si vous êtes allergique au bérotralstat ou à l’un des autres composants contenus dans ce médicament (mentionnés dans la rubrique 6).
Avertissements et précautions
Adressez-vous à votre médecin ou pharmacien avant de prendre Orladeyo si :
• vous êtes atteint(e) d’une insuffisance hépatique modérée ou sévère, ce qui peut augmenter les taux de bérotralstat dans le sang
• vous êtes atteint(e) d’une insuffisance rénale sévère
• vous êtes à risque de présenter une certaine anomalie du rythme cardiaque, connue sous le nom d’allongement de l’intervalle QT
Traitez vos crises d’angiœdème héréditaire à l’aide de vos médicaments de secours habituels sans prendre de dose supplémentaire d’Orladeyo. On ne sait pas si Orladeyo fonctionne pour le traitement immédiat des crises d’angiœdème héréditaire.
L’angiœdème héréditaire avec inhibiteur de la C1 estérase normal peut ne pas répondre au traitement par Orladeyo. Adressez-vous à votre médecin si vous avez des inquiétudes au sujet de ce médicament.
Enfants et adolescents
Les gélules d’Orladeyo ne sont pas recommandées chez les patients adolescents pesant moins de 40 kg ou chez l’enfant de moins de 12 ans. D’autres formes de ce médicament (granulés en sachet) sont disponibles aux doses appropriées ; adressez-vous à votre médecin ou à votre pharmacien.
Autres médicaments et Orladeyo
Informez votre médecin ou pharmacien si vous prenez, avez récemment pris ou pourriez prendre tout autre médicament.
Plus particulièrement, avant de prendre Orladeyo, informez votre médecin si vous prenez :
• de la thioridazine ou du pimozide, des médicaments utilisés dans le traitement de troubles mentaux
• de l’amlodipine, un médicament utilisé pour traiter l’hypertension artérielle ou un certain type de douleur thoracique appelé angine de poitrine
• de la ciclosporine, un immunosuppresseur utilisé pour traiter des maladies graves de la peau et les inflammations oculaires ou articulaires sévères
• du dabigatran étexilate, un médicament anticoagulant
• de la rifampicine, un médicament utilisé pour traiter la tuberculose ou d’autres infections
• de la désipramine, du millepertuis et d’autres médicaments utilisés pour traiter la dépression appelés antidépresseurs tricycliques
• du dextrométhorphane, un médicament utilisé contre la toux
• de la digoxine, un médicament utilisé pour traiter des problèmes cardiaques et les irrégularités du rythme cardiaque
• du fentanyl, un puissant antidouleur
• du midazolam, un médicament utilisé pour traiter les troubles du sommeil et pour l’anesthésie
• du tolbutamide, un médicament utilisé pour réduire la glycémie
• des contraceptifs oraux, des médicaments utilisés pour éviter une grossesse
Grossesse et allaitement
Si vous êtes enceinte ou que vous allaitez, si vous pensez être enceinte ou planifiez une grossesse, demandez conseil à votre médecin ou pharmacien avant de prendre ce médicament.
Il n’existe que peu d’informations sur l’utilisation d’Orladeyo pendant la grossesse et l’allaitement. Par mesure de précaution, il est préférable d’éviter l’utilisation d’Orladeyo pendant la grossesse et l’allaitement. Votre médecin vous parlera des bénéfices et des risques de la prise de ce médicament.
Les femmes en âge de procréer doivent utiliser une contraception efficace pendant le traitement et au moins un mois après la prise de la dernière dose. Orladeyo n’est pas recommandé chez les femmes en âge de procréer n’utilisant pas de contraception.
Conduite de véhicules et utilisation de machines
Orladeyo n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
3. Comment prendre Orladeyo
Veillez à toujours prendre ce médicament en suivant exactement les indications de votre médecin ou pharmacien. Vérifiez auprès de votre médecin ou pharmacien en cas de doute.
La dose recommandée pour les adultes et les adolescents de 12 ans et plus pesant 40 kg ou plus est d’une gélule une fois par jour.
Orladeyo n’est pas recommandé pour les patients atteints d’insuffisance hépatique modérée ou sévère.
Si votre fonction rénale est fortement diminuée, un traitement par Orladeyo doit être évité. Cependant, si votre médecin considère qu’un traitement par Orladeyo est indispensable, une surveillance supplémentaire, notamment un contrôle de votre rythme cardiaque avec des tests comme un électrocardiogramme (ECG, une mesure de l’activité électrique du cœur), peut être nécessaire. Si vous êtes sous dialyse à cause d’une maladie des reins, un traitement par Orladeyo doit être évité.
Mode d’administration
Prenez la gélule avec de la nourriture et un verre d’eau à la même heure chaque jour, à tout moment de la journée.
Si vous avez pris plus d’Orladeyo que vous n’auriez dû
Contactez immédiatement votre médecin.
Si vous oubliez de prendre Orladeyo
Ne prenez pas de dose double pour compenser la gélule que vous avez oublié de prendre. Prenez la dose oubliée dès que vous vous en souvenez, mais ne prenez pas plus d’une dose par jour.
Si vous arrêtez de prendre Orladeyo
Il est important de prendre ce médicament de façon régulière, aussi longtemps que votre médecin le prescrit. N’arrêtez pas de le prendre sans l’accord de votre médecin.
Si vous avez d’autres questions sur l’utilisation de ce médicament, demandez plus d’informations à votre médecin ou à votre pharmacien.
4. Quels sont les effets indésirables éventuels ?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
Des effets indésirables peuvent apparaître aux fréquences suivantes :
Très fréquent, pouvant toucher plus d’une personne sur 10
• maux de tête
• maux d’estomac, y compris gêne abdominale (au ventre), abdomen sensible
• diarrhée et selles fréquentes
Fréquent, pouvant affecter jusqu’à une personne sur 10
• vomissements
• brûlures d’estomac
• flatulences
• les analyses de sang peuvent montrer une élévation des enzymes hépatiques appelées ALAT et ASAT
• éruption cutanée
Fréquence indéterminée (ne peut pas être estimée sur la base des données disponibles) nausées
•
Déclaration des effets secondaires
Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou votre pharmacien. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver Orladeyo
Tenir ce médicament hors de la vue et de la portée des enfants.
N’utilisez pas ce médicament après la date de péremption indiquée sur l’emballage et sur la plaquette après EXP. La date de péremption fait référence au dernier jour de ce mois.
Ce médicament ne nécessite pas de précautions particulières de conservation.
Ne jetez aucun médicament au tout-à-l’égout ou avec les ordures ménagères. Demandez à votre pharmacien d’éliminer les médicaments que vous n’utilisez plus. Ces mesures contribueront à protéger l’environnement.
6. Contenu de l’emballage et autres informations
Ce que contient Orladeyo
• La substance active est le bérotralstat. Chaque gélule contient 150 mg de bérotralstat (sous forme de dichlorhydrate).
• Les autres composants sont :
- amidon prégélatinisé, crospovidone (type A), silice colloïdale anhydre, stéarate de magnésium, gélatine, dioxyde de titane (E 171)
- colorants : carmin d’indigo (E 132), oxyde de fer noir (E 172), oxyde de fer rouge (E 172)
- encre d’impression comestible : oxyde de fer noir (E 172), hydroxyde de potassium, gomme-laque, propylène glycol (E 1520)
Comment se présente Orladeyo et contenu de l’emballage extérieur
Les gélules d’Orladeyo (gélule) présentent un corps blanc opaque portant l’impression «150» et une coiffe bleu clair opaque portant l’impression «BCX» (19,4 mm × 6,9 mm). Elles sont conditionnées dans des plaquettes en plastique/aluminium dans une boîte en carton, avec 7 gélules par plaquette.
Présentation : 28 ou 98 gélules.
Toutes les présentations peuvent ne pas être commercialisées.
Titulaire de l’Autorisation de mise sur le marché BioCryst Ireland Limited Block 4, Harcourt Centre, Harcourt Road, DUBLIN 2, D02HW77 Irlande
Fabricant Millmount Healthcare Limited Block-7, City North Business Campus, Stamullen, Co. Meath, K32 YD60 Irlande
La dernière date à laquelle cette notice a été révisée est
Autres sources d’informations
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
Notice : Information de l’utilisateur
Orladeyo 72 mg, granulés pelliculés en sachet Orladeyo 96 mg, granulés pelliculés en sachet Orladeyo 108 mg, granulés pelliculés en sachet Orladeyo 132 mg, granulés pelliculés en sachet bérotralstat
Veuillez lire attentivement cette notice avant que votre enfant ne commence à prendre ce médicament car elle contient des informations importantes.
• Gardez cette notice. Vous pourriez avoir besoin de la relire.
• Si vous avez d’autres questions, interrogez le médecin ou le pharmacien de votre enfant.
• Ce médicament a été personnellement prescrit à votre enfant. Ne le donnez pas à d’autres personnes. Il pourrait leur être nocif, même si les signes de leur maladie sont identiques à ceux de votre enfant.
• Si votre enfant ressent un quelconque effet indésirable, parlez-en au médecin ou au pharmacien de votre enfant. Cela s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
Que contient cette notice ?
1. Qu’est-ce qu’Orladeyo et dans quels cas est-il utilisé 2. Quelles sont les informations à connaître avant que votre enfant ne prenne Orladeyo 3. Comment prendre Orladeyo 4. Quels sont les effets indésirables éventuels ? 5. Comment conserver Orladeyo 6. Contenu de l’emballage et autres informations
1. Qu’est-ce qu’Orladeyo et dans quels cas est-il utilisé
Orladeyo est un médicament qui contient la substance active bérotralstat. Orladeyo est utilisé pour la prévention des crises d’angiœdème héréditaire chez : les enfants âgés de 2 ans à moins de 12 ans pesant au moins 15 kg les adolescents âgés de 12 ans et plus pesant moins de 40 kg
Qu’est-ce qu’un angiœdème héréditaire ?
Un angiœdème héréditaire est une maladie qui se manifeste dans certaines familles. Trois types d’AOH sont connus, selon le type d’anomalie génétique et son effet sur une protéine qui circule dans votre sang, appelée inhibiteur de la C1 estérase (C1-INH). Une personne peut présenter un faible taux de C1-INH dans l’organisme (AOH de type 1), un C1-INH qui fonctionne mal (AOH de type 2) ou un AOH avec inhibiteur de la C1 estérase normal (AOH nC1-INH). Le dernier type est extrêmement rare. Ces trois types d’AOH peuvent provoquer des crises et produire les mêmes symptômes cliniques de gonflement localisé et de douleur dans différentes parties du corps, y compris :
• les mains et les pieds
• le visage, les paupières, les lèvres ou la langue
• le larynx, ce qui rend la respiration difficile
• les organes génitaux
• l’estomac et les intestins
Comment Orladeyo agit-il ?
Lorsque la protéine appelée C1‑inhibiteur ne fonctionne pas correctement, cela entraîne un surplus de l’enzyme plasmatique kallikréine, causant une hausse des taux de bradykinine dans la circulation sanguine. Le surplus de bradykinine cause les symptômes de l’angiœdème héréditaire. Le bérotralstat, la substance active d’Orladeyo, bloque l’activité de la kallikréine plasmatique et réduit ainsi la bradykinine. Cela permet de prévenir les gonflements et la douleur causés par l’angiœdème héréditaire.
2. Quelles sont les informations à connaître avant que votre enfant ne prenne Orladeyo
Ne prenez jamais Orladeyo
• si votre enfant est allergique au bérotralstat ou à l’un des autres composants contenus dans ce médicament (mentionnés dans la rubrique 6).
Avertissements et précautions
Adressez-vous au médecin ou pharmacien de votre enfant avant de prendre Orladeyo si votre enfant :
• est atteint(e) d’une insuffisance hépatique modérée ou sévère, ce qui peut augmenter les taux de bérotralstat dans le sang
• est atteint(e) d’une insuffisance rénale sévère
• est à risque de présenter une certaine anomalie du rythme cardiaque, connue sous le nom d’allongement de l’intervalle QT
Traitez les crises d’angiœdème héréditaire de votre enfant à l’aide de vos médicaments de secours habituels sans prendre de dose supplémentaire d’Orladeyo. On ne sait pas si Orladeyo fonctionne pour le traitement immédiat des crises d’angiœdème héréditaire.
L’angiœdème héréditaire avec inhibiteur de la C1 estérase normal peut ne pas répondre au traitement par Orladeyo. Adressez-vous à votre médecin si vous avez des inquiétudes au sujet de ce médicament.
Enfants
Orladeyo n’est pas recommandé chez l’enfant de moins de 2 ans. En effet, Orladeyo n’a pas fait l’objet d’études dans cette tranche d’âge.
Autres médicaments et Orladeyo
Informez le médecin ou pharmacien de votre enfant si votre enfant prend, a récemment pris ou pourrait prendre tout autre médicament.
Plus particulièrement, avant de prendre Orladeyo, informez le médecin de votre enfant si votre enfant prend :
• de la thioridazine ou du pimozide, des médicaments utilisés dans le traitement de troubles mentaux
• de l’amlodipine, un médicament utilisé pour traiter l’hypertension artérielle ou un certain type de douleur thoracique appelé angine de poitrine
• de la ciclosporine, un immunosuppresseur utilisé pour traiter des maladies graves de la peau et les inflammations oculaires ou articulaires sévères
• du dabigatran étexilate, un médicament anticoagulant
• de la rifampicine, un médicament utilisé pour traiter la tuberculose ou d’autres infections
• de la désipramine, du millepertuis et d’autres médicaments utilisés pour traiter la dépression appelés antidépresseurs tricycliques
• du dextrométhorphane, un médicament utilisé contre la toux
• de la digoxine, un médicament utilisé pour traiter des problèmes cardiaques et les irrégularités du rythme cardiaque
• du fentanyl, un puissant antidouleur
• du midazolam, un médicament utilisé pour traiter les troubles du sommeil et pour l’anesthésie
• du tolbutamide, un médicament utilisé pour réduire la glycémie
• des contraceptifs oraux, des médicaments utilisés pour éviter une grossesse
Grossesse et allaitement
Si vous êtes enceinte ou que vous allaitez, si vous pensez être enceinte ou planifiez une grossesse, demandez conseil à votre médecin ou pharmacien avant de prendre ce médicament.
Il n’existe que peu d’informations sur l’utilisation d’Orladeyo pendant la grossesse et l’allaitement. Par mesure de précaution, il est préférable d’éviter l’utilisation d’Orladeyo pendant la grossesse et l’allaitement. Votre médecin discutera avec vous des risques et des bénéfices de la prise de ce médicament.
Les femmes en âge de procréer doivent utiliser une contraception efficace pendant le traitement et au moins un mois après la dernière dose. Orladeyo n’est pas recommandé chez les femmes en âge de procréer n’utilisant pas de contraception.
Conduite de véhicules et utilisation de machines
Orladeyo n’a aucun effet ou un effet négligeable sur l’aptitude à contrôler un véhicule (par ex. un vélo). Il n’y a aucune influence sur la vigilance ou la capacité de votre enfant à participer à des activités.
Orladeyo contient du sodium Ce médicament contient moins de 1 mmol (23 mg) de sodium par sachet, c.-à-d. qu’il est essentiellement « sans sodium ».
3. Comment prendre Orladeyo
Veillez à toujours donner ce médicament à votre enfant en suivant exactement les indications du médecin ou pharmacien. Vérifiez auprès du médecin ou pharmacien de votre enfant en cas de doute.
Pour les enfants âgés de 2 ans à moins de 12 ans, la dose recommandée est fonction du poids corporel :
| Poids corporel (kg) | Dose recommandée d’Orladeyo granulés |
|---|---|
| 15 kg à moins de 24 kg | Un sachet de 72 mg une fois par jour |
| 24 kg à moins de 32 kg | Un sachet de 96 mg une fois par jour |
| 32 kg à moins de 40 kg | Un sachet de 108 mg une fois par jour |
| 40 kg ou plus | Un sachet de 132 mg une fois par jour |
Pour un enfant de 12 ans et plus dont le poids corporel est inférieur à 40 kg, la dose recommandée est d’un sachet de 108 mg de granulés de bérotralstat une fois par jour.
Orladeyo granulés n’est pas recommandé chez les patients adolescents âgés de 12 ans ou plus pesant plus de 40 kg. D’autres formes de ce médicament (gélules) sont disponibles aux doses appropriées ; adressez-vous à votre médecin ou à votre pharmacien.
Orladeyo n’est pas recommandé pour les patients atteints d’insuffisance hépatique modérée ou sévère.
Si la fonction rénale de votre enfant est fortement diminuée, le traitement par Orladeyo doit être évité. Toutefois, si le médecin de votre enfant estime qu’un traitement par Orladeyo est nécessaire, une surveillance supplémentaire, notamment du rythme cardiaque de votre enfant au moyen d’examens tels qu’un électrocardiogramme (ECG, examen de l’activité électrique du cœur), pourra être nécessaire. Si votre enfant est sous dialyse à cause d’une maladie des reins, un traitement par Orladeyo doit être évité.
Mode d’administration
Chaque sachet est à usage unique.
Administrez Orladeyo granulés pelliculés à peu près à la même heure chaque jour avec un repas.
Prise d’Orladeyo granulés pelliculés :
• Tenez le sachet avec la ligne de coupe vers le haut. Agitez doucement le sachet pour en tasser le contenu.
•
• Ouvrez le sachet le long de la ligne de coupe. Administrez les granulés de l’une des manières suivantes :
•
o Versez tous les granulés du sachet directement dans la bouche de votre enfant pour qu’il/elle les avale immédiatement avec un liquide non acide comme de l’eau ou du lait. ou Saupoudrez tous les granulés du sachet sur environ une cuillère à soupe (15 ml)
o d’aliments mous non acides et donnez-les immédiatement à votre enfant. Les aliments doivent être à température ambiante ou inférieure. Des exemples d’aliments non acides comprennent le gâteau au chocolat, la purée de pommes de terre, la crème de maïs et les petits pois ou les bananes en purée. Afin d’éviter la dissolution de l’enrobage masquant le goût et l’apparition d’un goût amer :
• Les granulés doivent être avalés dans les 10 minutes après avoir été saupoudrés sur les
o aliments. Ne saupoudrez pas de granulés sur des aliments acides tels que du yaourt et de la compote
o de pommes. Les granulés doivent être avalés entiers. Ils ne doivent pas être mâchés ou écrasés.
o
Si votre enfant a pris plus d’Orladeyo qu’il n’aurait dû
Contactez immédiatement le médecin de votre enfant.
Si vous oubliez de donner Orladeyo à votre enfant
Ne donnez pas de dose double à votre enfant pour compenser la dose que vous avez oublié de donner. Donnez la dose oubliée à votre enfant dès que vous vous en souvenez, mais ne donnez pas plus d’une dose par jour.
Si vous arrêtez de donner Orladeyo à votre enfant
Il est important de prendre ce médicament de façon régulière, aussi longtemps que le médecin de votre enfant le prescrit. N’arrêtez pas de la donner sans l’accord du médecin de votre enfant.
Si vous avez d’autres questions sur l’utilisation de ce médicament, demandez plus d’informations à votre médecin ou à votre pharmacien.
4. Quels sont les effets indésirables éventuels ?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
Des effets indésirables peuvent apparaître aux fréquences suivantes :
Très fréquent (pouvant toucher plus d’une personne sur 10)
• maux de tête
• maux d’estomac, y compris gêne abdominale (au ventre), abdomen sensible
• diarrhée et selles fréquentes
Fréquent (pouvant affecter jusqu’à une personne sur 10)
• vomissements
• brûlures d’estomac
• flatulences
• les analyses de sang peuvent montrer une élévation des enzymes hépatiques appelées ALAT et ASAT
• éruption cutanée
Fréquence indéterminée (ne peut être estimée sur la base des données disponibles)
• nausées
Déclaration des effets secondaires
Si votre enfant ressent un quelconque effet indésirable, parlez-en au médecin ou au pharmacien de votre enfant. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver Orladeyo
Tenir ce médicament hors de la vue et de la portée des enfants.
N’utilisez pas ce médicament après la date de péremption indiquée sur l’emballage et sur l’étui/le sachet après EXP. La date de péremption fait référence au dernier jour de ce mois.
Ce médicament ne nécessite pas de précautions particulières de conservation.
Ne jetez aucun médicament au tout-à-l’égout ou avec les ordures ménagères. Demandez à votre pharmacien d’éliminer les médicaments que vous n’utilisez plus. Ces mesures contribueront à protéger l’environnement.
6. Contenu de l’emballage et autres informations
Ce que contient Orladeyo
La substance active est le bérotralstat.
Orladeyo 72 mg, granulés pelliculés en sachet Chaque sachet contient 72 mg de bérotralstat (sous forme de dichlorhydrate).
Orladeyo 96 mg, granulés pelliculés en sachet Chaque sachet contient 96 mg de bérotralstat (sous forme de dichlorhydrate).
Orladeyo 108 mg, granulés pelliculés en sachet Chaque sachet contient 108 mg de bérotralstat (sous forme de dichlorhydrate).
Orladeyo 132 mg, granulés pelliculés en sachet Chaque sachet contient 132 mg de bérotralstat (sous forme de dichlorhydrate).
Les autres composants sont :
• Noyau des granulés : amidon prégélatinisé, crospovidone (type A), silice colloïdale anhydre, stéarate de magnésium.
• Pelliculage des granulés : copolymère de méthacrylate de butyle, basique (E 1205), laurylsulfate de sodium, silice colloïdale anhydre, acide stéarique, talc (E 553b), dioxyde de titane (E 171) (voir rubrique 2 « Orladeyo contient du sodium »).
Comment se présente Orladeyo et contenu de l’emballage extérieur
Les granulés pelliculés d’Orladeyo sont des granulés pelliculés ronds, blancs à blanc cassé, lisses.
Les granulés pelliculés sont fournis en sachets.
Présentation de 28 sachets (chaque boîte contient 4 étuis de 7 sachets chacun).
Titulaire de l’Autorisation de mise sur le marché BioCryst Ireland Limited Block 4, Harcourt Centre, Harcourt Road, DUBLIN 2, D02HW77 Irlande
Fabricant Millmount Healthcare Limited Block-7, City North Business Campus, Stamullen, Co. Meath, K32 YD60 Irlande
La dernière date à laquelle cette notice a été révisée est
Autres sources d’informations
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
En savoir plus