TEPKINLY 48 mg, solution injectable
CIS 67307049
Informations à jour au 17 juin 2026.Version vérifiée par justelesRCP le 30 septembre 2026.
En savoir plus
Sommaire
Ce médicament bénéficie d'une autorisation de mise sur le marché européenne centralisée. Le texte ci-dessous est le résumé des caractéristiques du produit (et sa notice) publié par l'Agence européenne des médicaments (EMA), converti par justelesRCP depuis le PDF officiel. En cas de doute, reportez-vous au PDF ci-dessus.
ANNEXE I - RÉSUMÉ DES CARACTÉRISTIQUES DU PRODUIT
Ce médicament fait l’objet d’une surveillance supplémentaire qui permettra l’identification rapide de nouvelles informations relatives à la sécurité. Les professionnels de la santé déclarent tout effet indésirable suspecté. Voir rubrique 4.8 pour les modalités de déclaration des effets indésirables.
1. DÉNOMINATION DU MÉDICAMENT
Tepkinly 4 mg/0,8 mL solution injectable
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque flacon de 0,8 mL contient 4 mg d’epcoritamab à une concentration de 5 mg/mL.
Chaque flacon contient un surremplissage permettant le prélèvement de la quantité indiquée.
L’epcoritamab est un anticorps bispécifique humanisé de type immunoglobuline G1 (IgG1), dirigé contre les antigènes CD3 et CD20, produit dans des cellules ovariennes de hamster chinois (CHO) par la technique de l’ADN recombinant.
Excipient à effet notoire Chaque flacon de Tepkinly contient 28,8 mg de sorbitol et 0,42 mg de polysorbate 80. Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution injectable (injection)
Solution incolore à légèrement jaune, à un pH de 5,5 et une osmolalité d’environ 211 mOsm/kg.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Tepkinly en monothérapie est indiqué pour le traitement des patients adultes atteints d’un lymphome diffus à grandes cellules B (LDGCB) en rechute ou réfractaire après au moins deux lignes de traitement systémique.
Tepkinly en association avec le lénalidomide et le rituximab est indiqué pour le traitement des patients adultes atteints d’un lymphome folliculaire (LF) en rechute ou réfractaire.
Tepkinly en monothérapie est indiqué pour le traitement des patients adultes atteints d’un lymphome folliculaire (LF) en rechute ou réfractaire après au moins deux lignes de traitement systémique.
4.2 Posologie et mode d’administration
Tepkinly doit être administré uniquement sous la supervision d’un professionnel de santé qualifié dans l’utilisation des traitements anticancéreux. Au moins 1 dose de tocilizumab à utiliser en cas de syndrome de relargage de cytokines (SRC) doit être disponible avant l’administration d’epcoritamab lors du cycle 1. L’accès à une dose supplémentaire de tocilizumab dans les 8 heures suivant l’utilisation de la dose précédente de tocilizumab doit être possible.
Posologie
Prémédication et schéma posologique recommandés
Tepkinly en monothérapie
Tepkinly doit être administré en cycles de 28 jours conformément au schéma d’escalade de dose mentionné dans le Tableau 1 pour les patients atteints d’un lymphome diffus à grandes cellules B et dans le Tableau 2 pour les patients atteints d’un lymphome folliculaire.
Tableau 1 Schéma d’escalade de dose de Tepkinly en deux étapes pour les patients atteints d’un lymphome diffus à grandes cellules B
| Schéma posologique | Cycle de traitement | Jours | Dose d’epcoritamab (mg)a |
|---|---|---|---|
| Hebdomadaire | Cycle 1 | 1 | 0,16 mg (dose 1 de l’escalade de dose) |
| 8 | 0,8 mg (dose 2 de l’escalade de dose) | ||
| 15 | 48 mg (première dose complète) | ||
| 22 | 48 mg | ||
| Hebdomadaire | Cycles 2 – 3 | 1, 8, 15, 22 | 48 mg |
| Toutes les deux semaines | Cycles 4 – 9 | 1, 15 | 48 mg |
| Toutes les quatre semaines | Cycles 10 + | 1 | 48 mg |
| a0,16 mg est une dose d’amorçage, 0,8 mg est une dose intermédiaire et 48 mg est une dose complète. | |||
Tableau 2 Schéma d’escalade de dose de Tepkinly en trois étapes pour les patients atteints d’un lymphome folliculaire
| Schéma posologique | Cycle de traitement | Jours | Dose d’epcoritamab (mg)a |
|---|---|---|---|
| Hebdomadaire | Cycle 1 | 1 | 0,16 mg (dose 1 de l’escalade de dose) |
| 8 | 0,8 mg (dose 2 de l’escalade de dose) | ||
| 15 | 3 mg (dose 3 de l’escalade de dose) | ||
| 22 | 48 mg (première dose complète) | ||
| Hebdomadaire | Cycles 2 – 3 | 1, 8, 15, 22 | 48 mg |
| Toutes les deux semaines | Cycles 4 – 9 | 1, 15 | 48 mg |
| Toutes les quatre semaines | Cycles 10 + | 1 | 48 mg |
| a0,16 mg est une dose d’amorçage, 0,8 mg est une première dose intermédiaire, 3 mg est une seconde dose intermédiaire et 48 mg est une dose complète. | |||
Tepkinly doit être administré jusqu’à la progression de la maladie ou la survenue d’une toxicité inacceptable.
Tepkinly en association avec le lénalidomide et le rituximab
Tepkinly doit être administré en cycles de 28 jours pendant un total de 12 cycles ou jusqu’à la
progression de la maladie ou la survenue d’une toxicité inacceptable, selon l’événement qui survient en premier.
Tableau 3 Schéma d’escalade de dose de Tepkinly en trois étapes en association avec le lénalidomide et le rituximab pour les patients atteints d’un lymphome folliculaire
| Schéma posologique | Cycle de traitement | Jours | Dose d’epcoritamab (mg) |
|---|---|---|---|
| Hebdomadaire | Cycle 1 | 1 | 0,16 mg (dose 1 de l’escalade de dose) |
| 8 | 0,8 mg (dose 2 de l’escalade de dose) | ||
| 15 | 3 mg (dose 3 de l’escalade de dose) | ||
| 22 | 48 mg (première dose complète) | ||
| Cycles 2 et 3 | 1, 8, 15 et 22 | 48 mg | |
| Toutes les quatre semaines | Cycles 4 à 12 | 1 | 48 mg |
Tepkinly doit être administré en association avec le lénalidomide 20 mg par voie orale une fois par jour (du jour 1 au jour 21) au cours des cycles 1 à 12 et le rituximab 375 mg/m2 par voie intraveineuse chaque semaine au cours du cycle 1 (aux jours 1, 8, 15 et 22) et toutes les 4 semaines au cours des cycles 2 à 5 (au jour 1).
Pour plus d’informations, se référer au Résumé des Caractéristiques du Produit (RCP) du lénalidomide et du rituximab.
Prémédications et prophylaxie
Les détails sur la prémédication recommandée pour le syndrome de relargage de cytokines (SRC) sont présentés dans le Tableau 4.
Tableau 4 Prémédication avant l’administration d’epcoritamab
| Cycle | Patients nécessitant une prémédication | Prémédicationa | Administration |
|---|---|---|---|
| Cycle 1 | Tous les patients | Dexaméthasone (15 mg par voie orale ou intraveineuse) ou prednisolone (100 mg par voie orale ou intraveineuse) ou équivalent • La dexaméthasone est le corticoïde à privilégier pour la prophylaxie du SRCc | • 30 à 120 minutes avant chaque administration hebdomadaire d’epcoritamab • Et pendant trois jours consécutifs après chaque administration hebdomadaire d’epcoritamab au cycle 1 |
| • Diphénhydramine (50 mg par voie orale ou intraveineuse) ou équivalent • Paracétamol (650 à 1 000 mg par voie orale) | • 30 à 120 minutes avant chaque administration hebdomadaire d’epcoritamab | ||
| Cycle 2 et suivants | Patients ayant présenté un SRC de grade 2 ou 3b avec la dose précédente | Dexaméthasone (15 mg par voie orale ou intraveineuse) ou prednisolone (100 mg par voie orale ou intraveineuse) ou équivalent | • 30 à 120 minutes avant l’administration suivante d’epcoritamab après un |
| Cycle | Patients nécessitant une prémédication | Prémédicationa | Administration |
|---|---|---|---|
| • La dexaméthasone est le corticoïde à privilégier pour la prophylaxie du SRCc | événement de SRC de grade 2 ou 3b • Et pendant trois jours consécutifs après l’administration suivante d’epcoritamab, jusqu’à ce que l’epcoritamab soit administré sans survenue d’un SRC, quel que soit le grade | ||
| aLa prémédication utilisée pour les agents en association peut servir de prémédication pour l’epcoritamab à la discrétion du médecin assurant la prise en charge du patient, à condition que les doses administrées soient au moins équivalentes. bLes patients arrêteront définitivement l’epcoritamab après un événement de SRC de grade 4. cSelon les données de la cohorte d’optimisation de la dose de l’étude GCT3013-01. | |||
Pour plus d’informations, se référer au RCP du lénalidomide et au RCP du rituximab pour les recommandations respectives concernant la prémédication.
Une prophylaxie contre la pneumonie à Pneumocystis jirovecii (PCP) et contre les infections à herpèsvirus est fortement recommandée pendant le traitement par l’epcoritamab.
Tepkinly doit être administré à des patients correctement hydratés.
Il est fortement recommandé à tous les patients de respecter les recommandations d’hydratation suivantes au cours du cycle 1, sauf contre-indication médicale :
• Apport hydrique de 2 à 3 L pendant les 24 heures précédant chaque administration d’epcoritamab
• Suspendre la prise de médicaments anti-hypertenseurs pendant les 24 heures précédant chaque administration d’epcoritamab
• Administrer 500 mL de liquides isotoniques par voie intraveineuse (IV) le jour de l’administration d’epcoritamab, avant l’administration de la dose ; ET
• Apport hydrique de 2 à 3 L pendant les 24 heures suivant chaque administration d’epcoritamab.
Il est recommandé d’hydrater les patients présentant un risque accru de syndrome de lyse tumorale clinique (SLTC) et de leur administrer un traitement prophylactique à base d’un agent hypo- uricémiant.
Les patients doivent être surveillés afin que les signes et les symptômes d’un SRC et/ou d’un syndrome de neurotoxicité lié aux cellules effectrices de l’immunité (ICANS) après l’administration d’epcoritamab puissent être détectés et pris en charge conformément aux recommandations de bonne pratique actuelles. Les patients doivent être avertis des signes et symptômes associés au SRC et à l’ICANS et de la nécessité de consulter immédiatement un médecin en cas de survenue de ces signes ou symptômes à tout moment (voir rubrique 4.4).
Modifications posologiques et prise en charge des effets indésirables
Syndrome de relargage de cytokines (SRC) Les patients traités par epcoritamab peuvent présenter un SRC. Rechercher et traiter les autres causes éventuelles de fièvre, d’hypoxie et d’hypotension. En cas de suspicion d’un SRC, prendre en charge conformément aux recommandations figurant dans le Tableau 5. Les patients qui présentent un SRC doivent être surveillés plus fréquemment au cours de l’administration suivante d’epcoritamab.
Tableau 5 Définition des grades de SRC et prise en charge recommandée
| Gradea | Traitement recommandé | Modification de la dose d’epcoritamabh |
|---|---|---|
| Grade 1 • Fièvre (température ≥ 38 °C) | Fournir des soins de support tels que des antipyrétiques et une hydratation par voie intraveineuse La dexaméthasoneb peut être initiée En cas d’âge avancé, de charge tumorale élevée, de cellules tumorales circulantes, de fièvre réfractaire aux antipyrétiques • un traitement anti-cytokinique, le tocilizumabd, doit être envisagé En l’absence d’amélioration après 24 heures, envisager l’administration de tocilizumabd Pour un SRC avec un ICANS concomitant, se référer au Tableau 6 | Suspendre l’epcoritamab jusqu’à la résolution de l’événement de SRC |
| Grade 2 • Fièvre (température ≥ 38 °C) et • Hypotension ne nécessitant pas de vasopresseurs et/ou • Hypoxie nécessitant une oxygénothérapiee à bas débit par canule nasale ou insufflateur | Fournir des soins de support tels que des antipyrétiques et une hydratation par voie intraveineuse La dexaméthasoneb doit être envisagée Un traitement anti-cytokinique, le tocilizumabd, est recommandé Si le SRC est réfractaire à la dexaméthasone et au tocilizumab : • d’autres immunosuppresseursg et de la méthylprednisolone à 1 000 mg/jour par voie intraveineuse doivent être administrés jusqu’à l’amélioration clinique Pour un SRC avec un ICANS concomitant, se référer au Tableau 6 | Suspendre l’epcoritamab jusqu’à la résolution de l’événement de SRC |
| Gradea | Traitement recommandé | Modification de la dose d’epcoritamabh |
|---|---|---|
| Grade 3 • Fièvre (température ≥ 38 °C) et • Hypotension nécessitant un vasopresseur avec ou sans vasopressine et/ou • Hypoxie nécessitant une oxygénothérapief à haut débit par canule nasale, masque facial, masque sans réinspiration ou masque Venturi | Fournir des soins de support tels que des antipyrétiques et une hydratation par voie intraveineuse La dexaméthasonec doit être administrée Un traitement anti-cytokinique, le tocilizumabd, est recommandé Si le SRC est réfractaire à la dexaméthasone et au tocilizumab : • d’autres immunosuppresseursg et de la méthylprednisolone à 1 000 mg/jour par voie intraveineuse doivent être administrés jusqu’à l’amélioration clinique Pour un SRC avec un ICANS concomitant, se référer au Tableau 6 | Suspendre l’epcoritamab jusqu’à la résolution de l’événement de SRC En cas de SRC de grade 3 qui dure plus de 72 heures, l’epcoritamab doit être interrompu. En cas de plus de 2 événements distincts de SRC de grade 3, même si chaque événement s’est résolu en grade 2 dans les 72 heures, l’epcoritamab doit être interrompu. |
| Grade 4 • Fièvre (température ≥ 38 °C) et • Hypotension nécessitant ≥ 2 vasopresseurs (à l’exclusion de la vasopressine) et/ou • Hypoxie nécessitant une ventilation en pression positive (ex : CPAP, BiPAP, intubation et ventilation artificielle) | Fournir des soins de support tels que des antipyrétiques et une hydratation par voie intraveineuse La dexaméthasonec doit être administrée Un traitement anti-cytokinique, le tocilizumabd, est recommandé Si le SRC est réfractaire à la dexaméthasone et au tocilizumab : • d’autres immunosuppresseursg et de la méthylprednisolone à 1 000 mg/jour par voie intraveineuse doivent être administrés jusqu’à l’amélioration clinique Pour un SRC avec un ICANS concomitant, se référer au Tableau 6 | Arrêter définitivement l’epcoritamab |
| aGrades du SRC déterminés selon les critères de consensus de l’ASTCT bLa dexaméthasone doit être administrée à raison de 10 à 20 mg par jour (ou équivalent) cLa dexaméthasone doit être administrée à raison de 10 à 20 mg par voie intraveineuse toutes les 6 heures dTocilizumab 8 mg/kg par voie intraveineuse pendant 1 heure (ne pas dépasser 800 mg par dose). Répéter l’administration de tocilizumab après au moins 8 heures si nécessaire. Maximum de 2 doses par période de 24 heures eUne oxygénothérapie à bas débit fournit ≤ 6 L d’oxygène/minute fUne oxygénothérapie à haut débit fournit ≥ 6 L d’oxygène/minute | ||
| Gradea | Traitement recommandé | Modification de la dose d’epcoritamabh |
|---|---|---|
| gRiegler L et al (2019) hLorsque l’epcoritamab est administré en association pour un LF en rechute ou réfractaire, envisager l’interruption du lénalidomide jusqu’à la résolution de l’événement | ||
Syndrome de neurotoxicité lié aux cellules effectrices de l’immunité (ICANS)
Les patients doivent être surveillés pour détecter les signes et symptômes d’un ICANS. Les autres causes de symptômes neurologiques doivent être exclues. En cas de suspicion d’un ICANS, prendre en charge conformément aux recommandations figurant dans le Tableau 6.
Tableau 6 Recommandations de prise en charge selon le grade d’ICANS
| Gradea | Traitement recommandé | Modification de la dose d’epcoritamabg |
|---|---|---|
| Grade 1a Score ICEb 7-9a ou, diminution du niveau de consciencea : s’éveille spontanément | Traitement par dexaméthasonec Envisager des médicaments anticonvulsivants non sédatifs (par exemple : lévétiracétam) jusqu’à la résolution de l’ICANS Pas de SRC concomitant : • traitement anti-cytokinique non recommandé Pour un ICANS avec un SRC concomitant : • traitement par dexaméthasonec • choisir des immunosuppresseursd autres que le tocilizumab, si possible | Suspendre l’epcoritamab jusqu’à la résolution de l’événement |
| Grade 2a Score ICEb 3-6 ou, diminution du niveau de consciencea : s’éveille à la voix | Traitement par dexaméthasonee Envisager des médicaments anticonvulsivants non sédatifs (par exemple : lévétiracétam) jusqu’à la résolution de l’ICANS Pas de SRC concomitant : • traitement anti-cytokinique non recommandé Pour un ICANS avec un SRC concomitant : • traitement par dexaméthasonee • choisir des immunosuppresseursd autres que le tocilizumab, si possible | Suspendre l’epcoritamab jusqu’à la résolution de l’événement |
| Grade 3a Score ICEb 0-2 ou, diminution du niveau de consciencea : s’éveille seulement au stimulus tactile, ou | Traitement par dexaméthasonef • En cas d’absence de réponse, instaurer la méthylprednisolone à 1 000 mg/jour Envisager des médicaments anticonvulsivants non sédatifs (par | Arrêter définitivement l’epcoritamab |
| Gradea | Traitement recommandé | Modification de la dose d’epcoritamabg |
|---|---|---|
| convulsionsa, soit : • toute crise convulsive clinique, focale ou généralisée, qui disparaît rapidement, ou • des crises non convulsives à l’électroencéphalogramme (EEG) qui disparaissent avec une intervention, ou augmentation de la pression intracrânienne : œdème focal/locala sur neuro-imagerieb | exemple : lévétiracétam) jusqu’à la résolution de l’ICANS Pas de SRC concomitant : • traitement anti-cytokinique non recommandé Pour un ICANS avec un SRC concomitant : • traitement par dexaméthasonef o En cas d’absence de réponse, instaurer la méthylprednisolone à 1 000 mg/jour • choisir des immunosuppresseursd autres que le tocilizumab, si possible | |
| Grade 4a Score ICEa, b 0 ou, diminution du niveau de consciencea soit : • le patient ne peut pas être réveillé ou a besoin de stimuli tactiles vigoureux ou répétés pour se réveiller, ou • stupeur ou coma, ou convulsionsa, soit : • convulsions prolongées mettant en jeu le pronostic vital (> 5 minutes), ou • convulsions cliniques ou électriques répétitives sans retour à l’état initial entre- temps, ou troubles moteursa : • faiblesse motrice focale profonde telle qu’une hémiparésie ou une paraparésie, ou augmentation de la pression intracrânienne/œdème cérébrala, avec des signes/symptômes tels que : • œdème cérébral diffus à la neuro-imagerie, ou • posture de décérébration ou de décortication, ou | Traitement par dexaméthasonef • En cas d’absence de réponse, instaurer la méthylprednisolone à 1 000 mg/jour Envisager des médicaments anticonvulsivants non sédatifs (par exemple : lévétiracétam) jusqu’à la résolution de l’ICANS Pas de SRC concomitant : • traitement anti-cytokinique non recommandé Pour un ICANS avec un SRC concomitant : • traitement par dexaméthasonef o En cas d’absence de réponse, instaurer la méthylprednisolone à 1 000 mg/jour • choisir des immunosuppresseursd autres que le tocilizumab, si possible | Arrêter définitivement l’epcoritamab |
| Gradea | Traitement recommandé | Modification de la dose d’epcoritamabg |
|---|---|---|
| • paralysie du nerf crânien VI, ou • œdème papillaire, ou • triade de cushing | ||
| aGrades ICANS déterminés selon les critères de consensus de l’ASTCT pour l’ICANS. Le grade ICANS est déterminé par l’événement le plus grave (score ICE, niveau de conscience, convulsions, troubles moteurs, PIC élevée/œdème cérébral) non attribuable à une autre cause bSi le patient est éveillé et capable d’effectuer l’évaluation de l’encéphalopathie associée aux cellules effectrices de l’immunité (ICE), évaluer : orientation (année, mois, ville, hôpital = 4 points) ; dénomination (nommer 3 objets, ex : montrer une horloge, un stylo, un bouton = 3 points) ; suivre des ordres (ex : « montrez-moi 2 doigts » ou « fermez les yeux et tirez la langue » = 1 point) ; écriture (capacité à écrire une phrase standard = 1 point) ; et attention (compter à rebours à partir de 100 par dix = 1 point). Si le patient n’est pas éveillé et n’est pas en mesure d’effectuer l’évaluation ICE (ICANS de grade 4) = 0 point. cLa dexaméthasone doit être administrée à raison de 10 mg par voie intraveineuse toutes les 12 heures dLes alternatives comprennent l’anakinra ou le siltuximab. Riegler et al (2019) eDexaméthasone à raison de 10 à 20 mg par voie intraveineuse toutes les 12 heures fDexaméthasone à raison de 10 à 20 mg par voie intraveineuse toutes les 6 heures gLorsque l’epcoritamab est administré en association pour un LF en rechute ou réfractaire, envisager l’interruption du lénalidomide jusqu’à la résolution de l’événement | ||
Tableau 7 Modifications de la dose recommandée en cas d’autres effets indésirables
| Effet indésirable1 | Sévérité1 | Action |
|---|---|---|
| Infections (voir rubrique 4.4) | Grades 1-4 | • Suspendre l’administration d’epcoritamab chez les patients atteints d’une infection active, jusqu’à ce que l’infection soit résolue • En cas de grade 4, envisager l’arrêt définitif d’epcoritamab |
| Neutropénie ou neutropénie fébrile (voir rubrique 4.8) | Nombre absolu de neutrophiles inférieur à 0,5 x 10⁹/L | • Suspendre l’administration d’epcoritamab jusqu’à ce que le nombre absolu de neutrophiles soit supérieur ou égal à 0,5 x 10⁹/L |
| Thrombopénie (voir rubrique 4.8) | Nombre de plaquettes inférieur à 50 x 109/L | • Suspendre l’administration d’epcoritamab jusqu’à ce que le nombre de plaquettes soit supérieur ou égal à 50 x 109/L |
| Autres effets indésirables (voir rubrique 4.8) | Grade 3 ou plus | • Suspendre l’administration d’epcoritamab jusqu’à ce que la toxicité revienne au grade 1 ou à l’état initial |
| 1Selon les critères National Cancer Institute Common Terminology Criteria for Adverse Events (NCI CTCAE), Version 5.0. | ||
En cas de neutropénie fébrile et de neutropénie récurrente de grade ≥ 3, envisager un traitement par facteur de croissance granulocytaire (G-CSF). Se référer au RCP du lénalidomide pour des instructions spécifiques sur les modifications posologiques en cas de neutropénie. Se référer au RCP du rituximab pour des recommandations concernant la mesure du taux d’immunoglobulines.
Omission ou retard de dose
Lymphome diffus à grandes cellules B Un cycle de réamorçage (identique au cycle 1, avec une prophylaxie standard du SRC) est nécessaire :
• si plus de 8 jours se sont écoulés entre la dose d’amorçage (0,16 mg) et la dose intermédiaire (0,8 mg), ou
• si plus de 14 jours se sont écoulés entre la dose intermédiaire (0,8 mg) et la première dose complète (48 mg), ou
• si plus de 6 semaines se sont écoulées entre deux doses complètes (48 mg)
Après le cycle de réamorçage, le patient doit reprendre le traitement par le jour 1 du cycle de traitement suivant prévu (cycle suivant celui au cours duquel la dose a été retardée).
Lymphome folliculaire Un cycle de réamorçage (identique au cycle 1, avec une prophylaxie standard du SRC) est nécessaire :
• si plus de 8 jours se sont écoulés entre la dose d’amorçage (0,16 mg) et la première dose intermédiaire (0,8 mg), ou
• si plus de 8 jours se sont écoulés entre la première dose intermédiaire (0,8 mg) et la seconde dose intermédiaire (3 mg), ou
• si plus de 14 jours se sont écoulés entre la seconde dose intermédiaire (3 mg) et la première dose complète (48 mg), ou
• si plus de 6 semaines se sont écoulées entre deux doses complètes (48 mg)
Après le cycle de réamorçage, le patient doit reprendre le traitement par le jour 1 du cycle de traitement suivant prévu (cycle suivant celui au cours duquel la dose a été retardée).
Populations particulières
Insuffisance rénale
Des ajustements de la posologie ne sont pas considérés comme nécessaires chez les patients présentant une insuffisance rénale légère à modérée. L’epcoritamab n’a pas été étudié chez les patients souffrant d’une insuffisance rénale sévère ou terminale. Aucune recommandation posologique ne peut être donnée pour les patients présentant une insuffisance rénale sévère ou terminale (voir rubrique 5.2).
Insuffisance hépatique
Des ajustements de la posologie ne sont pas considérés comme nécessaires chez les patients présentant une insuffisance hépatique légère. L’epcoritamab n’a pas été étudié chez les patients présentant une insuffisance hépatique sévère (définie par une bilirubine totale > 3 fois la LSN et toute valeur de l’ASAT) et les données sont limitées chez les patients présentant une insuffisance hépatique modérée (définie par une bilirubine totale > 1,5 à 3 fois la LSN et toute valeur de l’ASAT). Aucune recommandation posologique ne peut être donnée pour les patients présentant une insuffisance hépatique modérée à sévère (voir rubrique 5.2).
Personnes âgées
Aucun ajustement de la posologie n’est nécessaire chez les patients âgés ≥ 65 ans (voir rubriques 5.1 et 5.2).
Population pédiatrique
La sécurité et l’efficacité de Tepkinly chez les enfants âgés de moins de 18 ans n’ont pas encore été établies. Aucune donnée n’est disponible.
Mode d’administration
Tepkinly est destiné à une utilisation sous-cutanée. Ce médicament doit être administré par injection sous-cutanée uniquement, de préférence dans la partie inférieure de l’abdomen ou dans la cuisse. Il est recommandé d’alterner le site d’injection du côté gauche au côté droit ou inversement, notamment pendant le schéma d’administration hebdomadaire (c’est-à-dire pendant les cycles 1 à 3).
Pour les instructions concernant la dilution du médicament avant administration, voir la rubrique 6.6.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité
Afin d’améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Syndrome de relargage de cytokines (SRC)
Un SRC, pouvant mettre en jeu le pronostic vital ou être d’issue fatale, est survenu chez des patients recevant l’epcoritamab. Les signes et symptômes de SRC les plus fréquents incluent de la fièvre, une hypotension et une hypoxie. Les autres signes et symptômes de SRC survenus chez plus de deux patients incluent des frissons, une tachycardie, des céphalées et une dyspnée.
La plupart des événements de SRC sont survenus au cours du cycle 1 et ils ont été associés à l’administration de la première dose complète d’epcoritamab. Administrer des corticoïdes en prophylaxie afin de réduire le risque de SRC (voir rubrique 4.2).
Les patients doivent être surveillés afin que les signes et symptômes d’un SRC après l’administration d’epcoritamab puissent être détectés.
Dès les premiers signes ou symptômes de SRC, un traitement par soins de support incluant du tocilizumab et/ou des corticoïdes doit être instauré, selon le cas (voir rubrique 4.2, Tableau 5). Les patients doivent être avertis des signes et symptômes associés au SRC et du fait qu’ils doivent contacter leur professionnel de santé et consulter immédiatement un médecin en cas de survenue de ces signes ou symptômes à tout moment. La prise en charge du SRC peut nécessiter le report temporaire ou l’arrêt du traitement par l’epcoritamab en fonction de la sévérité du SRC (voir rubrique 4.2).
Lymphohistiocytose hémophagocytaire (LH)
Des cas de lymphohistiocytose hémophagocytaire (LH), dont des cas d’issue fatale, ont été rapportés chez des patients recevant l’epcoritamab. La LH est un syndrome pouvant engager le pronostic vital, caractérisé par de la fièvre, une éruption cutanée, une lymphadénopathie, une hépatomégalie et/ou splénomégalie et des cytopénies. La LH doit être envisagée lorsque la présentation du SRC est atypique ou prolongée. Les patients doivent être surveillés afin que les signes cliniques et les symptômes d’une LH puissent être détectés. En cas de suspicion de LH, l’epcoritamab doit être interrompu pour permettre un bilan diagnostique et un traitement de la LH doit être initié. Si la LH est confirmée, l’administration de Tepkinly doit être arrêtée.
Syndrome de neurotoxicité lié aux cellules effectrices de l’immunité (ICANS)
Des ICANS, dont des événements d’issue fatale, sont survenus chez des patients recevant l’epcoritamab. L’ICANS peut se manifester sous forme d’aphasie, d’altération du niveau de
conscience, d’altération des facultés cognitives, de faiblesse motrice, de convulsions et d’œdème cérébral.
La majorité des cas d’ICANS se sont produits au cours du cycle 1 du traitement par l’epcoritamab, bien que certains cas soient survenus de façon retardée.
Les patients doivent être surveillés afin que les signes et symptômes d’un ICANS après l’administration d’epcoritamab puissent être détectés. Dès les premiers signes ou symptômes d’ICANS, un traitement par corticoïdes et médicaments anticonvulsivants non sédatifs doit être instauré, selon le cas (voir rubrique 4.2, Tableau 6). Les patients doivent être avertis des signes et symptômes de l’ICANS et du fait que l’apparition des événements peut être retardée. Les patients doivent être informés de la nécessité de contacter leur professionnel de santé et de consulter immédiatement un médecin en cas de survenue de ces signes ou symptômes à tout moment. Le traitement par l’epcoritamab doit être reporté ou arrêté conformément aux recommandations (voir rubrique 4.2).
Infections graves
Le traitement par l’epcoritamab peut être associé à un risque accru d’infections. Des infections graves ou d’issue fatale ont été observées chez des patients traités par l’epcoritamab dans les études cliniques (voir rubrique 4.8).
L’administration d’epcoritamab doit être évitée chez les patients présentant des infections systémiques actives cliniquement significatives. Le cas échéant, une prophylaxie antimicrobienne doit être administrée avant et pendant le traitement par l’epcoritamab (voir rubrique 4.2). L’apparition de signes et symptômes d’infection, avant et après l’administration d’epcoritamab, doit être surveillée, et les patients doivent être traités de manière appropriée. En cas de neutropénie fébrile, les patients doivent faire l’objet d’un bilan infectieux et être traités par des antibiotiques, des solutés de remplissage et d’autres soins de support, conformément aux recommandations locales.
Une hypogammaglobulinémie a également été rapportée chez des patients recevant de l’epcoritamab (voir rubrique 4.8). Les taux d’immunoglobuline (Ig) doivent être surveillés avant et pendant le traitement. Les patients doivent être traités selon les recommandations locales en vigueur, y compris la prévention des infections et la prophylaxie antimicrobienne.
Des cas de leucoencéphalopathie multifocale progressive (LEMP), dont des cas d’issue fatale, ont été rapportés chez des patients traités par l’epcoritamab ayant également reçu un traitement antérieur par d’autres médicaments immunosuppresseurs. Si des symptômes neurologiques évocateurs d’une LEMP apparaissent au cours du traitement par l’epcoritamab, le traitement par l’epcoritamab doit être arrêté et des mesures diagnostiques appropriées doivent être mises en place.
Syndrome de lyse tumorale (SLT)
Des cas de SLT ont été rapportés chez des patients recevant l’epcoritamab (voir rubrique 4.8). Il est recommandé d’hydrater les patients présentant un risque accru de SLT et de leur administrer un traitement prophylactique à base d’un agent hypo-uricémiant. Les patients doivent être surveillés afin que des signes et symptômes de SLT puissent être détectés, en particulier les patients présentant une charge tumorale élevée ou des tumeurs à prolifération rapide et les patients présentant une fonction rénale réduite. Les paramètres de la biochimie sanguine doivent être contrôlés et les anomalies traitées rapidement.
Poussée tumorale
Des cas de poussée tumorale ont été rapportés chez des patients traités par l’epcoritamab (voir rubrique 4.8). Les manifestations peuvent inclure des douleurs et des gonflements localisés. Compte
tenu du mécanisme d’action d’epcoritamab, la poussée tumorale est probablement due à l’afflux de lymphocytes T vers les sites tumoraux après l’administration d’epcoritamab.
Il n’a pas été identifié de facteurs de risque spécifiques de la poussée tumorale. Cependant, il existe un risque accru de lésions et de morbidité en raison d’un effet de masse lié à la poussée tumorale chez les patients présentant des tumeurs volumineuses situées à proximité étroite des voies respiratoires et/ou d’un organe vital. Les patients traités par l’epcoritamab doivent être surveillés afin que les poussées tumorales au niveau des sites anatomiques critiques soient détectées et évaluées.
Maladie n’exprimant pas le CD20
Les données disponibles concernant les patients atteints d’un LDGCB CD20-négatif ou d’un LF CD20-négatif traités par l’epcoritamab sont limitées, et il est possible que les patients atteints d’un LDGCB CD20-négatif ou d’un LF CD20-négatif puissent présenter un bénéfice moindre par rapport aux patients atteints d’un LDGCB CD20-positif ou d’un LF CD20-positif respectivement. Les risques et bénéfices potentiels associés au traitement par l’epcoritamab des patients atteints d’un LDGCB CD20-négatif ou d’un LF CD20-négatif doivent être pris en compte.
Carte patient
Le médecin doit informer le patient du risque de SRC et d’ICANS et de tout signe et symptôme de SRC et d’ICANS. Les patients doivent être informés de la nécessité de consulter immédiatement un médecin s’ils présentent des signes et symptômes de SRC et/ou d’ICANS. Les patients doivent recevoir une carte patient et être tenus de la garder sur eux en permanence. Cette carte décrit les symptômes du SRC et de l’ICANS qui, s’ils sont ressentis, doivent inciter le patient à consulter immédiatement un médecin.
Vaccination
Les vaccins vivants et/ou vivants atténués ne doivent pas être administrés pendant le traitement par l’epcoritamab. Aucune étude n’a été menée chez des patients ayant reçu des vaccins vivants.
Excipients à effet notoire
Ce médicament contient moins de 1 mmol (23 mg) de sodium par flacon, c’est-à-dire qu’il est essentiellement « sans sodium ».
Ce médicament contient 28,8 mg de sorbitol par flacon, équivalent à 27,33 mg/mL.
Ce médicament contient 0,42 mg de polysorbate 80 par flacon, équivalent à 0,4 mg/mL. Le polysorbate 80 peut provoquer des réactions allergiques.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude d’interaction n’a été réalisée.
L’élévation transitoire de certaines cytokines pro-inflammatoires induite par l’epcoritamab peut supprimer les activités enzymatiques du CYP450. Lors de l’instauration d’un traitement par l’epcoritamab chez des patients traités par des substrats du CYP450 à marge thérapeutique étroite, une surveillance thérapeutique doit être envisagée.
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer/contraception chez les femmes
Il doit être recommandé aux femmes en âge de procréer d’utiliser une contraception efficace pendant le traitement par l’epcoritamab et pendant au moins 4 mois après l’administration de la dernière dose.
Vérifier l’absence de grossesse chez les femmes en âge de procréer avant d’initier le traitement par l’epcoritamab.
Grossesse
Sur la base de son mécanisme d’action, l’epcoritamab peut avoir des effets délétères chez le fœtus, y compris une lymphopénie à cellules B et des altérations des réponses immunitaires normales, en cas d’administration à des femmes enceintes. Il n’existe pas de données sur l’utilisation de l’epcoritamab chez la femme enceinte. Aucune étude de toxicité sur la reproduction n’a été menée chez l’animal avec l’epcoritamab. Les anticorps IgG1, tels que l’epcoritamab, peuvent traverser la barrière placentaire, et ainsi induire une exposition fœtale. Les femmes enceintes doivent être informées du risque potentiel pour le fœtus. L’epcoritamab n’est pas recommandé pendant la grossesse et chez les femmes en âge de procréer n’utilisant pas de contraception.
Allaitement
On ne sait pas si l’epcoritamab est excrété dans le lait maternel et son effet sur la production de lait n’est pas connu. On sait que les IgG sont excrétées dans le lait maternel ; une exposition du nouveau- né à l’epcoritamab pourrait donc se produire via le lait maternel. L’allaitement doit être interrompu au cours du traitement avec l’epcoritamab et pendant au moins 4 mois après l’administration de la dernière dose.
Fertilité
Aucune étude sur la fertilité n’a été effectuée avec l’epcoritamab (voir rubrique 5.3). L’effet de l’epcoritamab sur la fertilité masculine et féminine n’est pas connu.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
L’epcoritamab a une influence majeure sur l’aptitude à conduire des véhicules et à utiliser des
| machines. | En raison du risque d’ICANS, les patients recevant l’epcoritamab présentent un risque | ||
|---|---|---|---|
| d’altération de leur niveau de conscience (voir rubrique 4.4). Il faut conseiller aux patients d’être | |||
| prudents lorsqu’ils conduisent, circulent à vélo ou utilisent des machines lourdes ou potentiellement | |||
| dangereuses (ou d’éviter ces activités s’ils sont symptomatiques). | |||
prudents lorsqu’ils conduisent, circulent à vélo ou utilisent des machines lourdes ou potentiellement
4.8 Effets indésirables
Résumé du profil de sécurité
Epcoritamab en monothérapie
La sécurité de l’epcoritamab a été évaluée dans le cadre de l’étude mono-bras, non randomisée GCT3013-01, conduite chez 382 patients atteints d’un lymphome à grandes cellules B (N = 167), d’un lymphome folliculaire (N = 129) ou d’un lymphome folliculaire (schéma d’escalade de dose en trois étapes, N = 86) en rechute ou réfractaire après au moins deux lignes de traitement systémique, incluant tous les patients destinés à recevoir la dose de 48 mg et ayant reçu au moins une dose d’epcoritamab. Les effets indésirables suivants ont été rapportés avec l’epcoritamab pendant les études cliniques et depuis la commercialisation.
La durée médiane d’exposition à l’epcoritamab a été de 4,9 mois (intervalle : < 1 à 30 mois).
Les effets indésirables les plus fréquents (≥ 20 %) ont été le SRC, les réactions au site d’injection, la fatigue, les infections virales, la neutropénie, les douleurs musculosquelettiques, la fièvre et la diarrhée.
Des effets indésirables graves sont survenus chez 50 % des patients. L’effet indésirable grave le plus fréquent (≥ 10 %) a été le syndrome de relargage de cytokines (34 %). Quatorze patients (3,7 %) ont présenté un effet indésirable d’issue fatale (pneumonie chez 9 patients [2,4 %], infection virale chez 4 patients [1,0 %] et ICANS chez 1 patient [0,3 %]).
Des effets indésirables ayant entraîné l’arrêt du traitement sont survenus chez 6,8 % des patients. Un arrêt de l’epcoritamab a été nécessaire en raison d’une pneumonie chez 14 patients (3,7 %), d’une infection virale chez 8 patients (2,1 %), d’une fatigue chez 2 patients (0,5 %) et d’un SRC, d’un ICANS ou de diarrhée chez 1 patient dans chaque cas (0,3 %).
Des reports de dose en raison d’effets indésirables ont été nécessaires chez 42 % des patients. Les effets indésirables ayant entraîné des reports de dose (≥ 3 %) ont été les infections virales (17 %), le SRC (11 %), la neutropénie (5,2 %), la pneumonie (4,7 %), les infections des voies respiratoires supérieures (4,2 %) et la fièvre (3,7 %).
Epcoritamab en association avec le lénalidomide et le rituximab
La sécurité de l’epcoritamab en association avec le lénalidomide et le rituximab a été évaluée dans le cadre de l’étude en ouvert, randomisée et multicentrique M20-638, conduite chez des patients atteints d’un lymphome folliculaire (LF) en rechute ou réfractaire après une ligne de traitement antérieure. Les patients ont reçu l’epcoritamab en association avec le lénalidomide et le rituximab (N = 243) ou le lénalidomide et le rituximab seuls (N = 238).
À l’exception du SRC et de l’ICANS, les résultats de sécurité présentés ci-dessous et dans le Tableau 9 correspondent à l’ensemble des données de sécurité provenant de 243 patients ayant reçu l’epcoritamab selon le schéma d’escalade de dose en deux étapes ou selon le schéma d’escalade de dose recommandé en trois étapes en association avec le lénalidomide et le rituximab. Les données présentées pour le SRC et l’ICANS concernent les 133 patients ayant reçu l’epcoritamab selon le schéma d’escalade de dose recommandé en trois étapes en association avec le lénalidomide et le rituximab.
Schéma d’escalade de dose recommandé en trois étapes
Dans l’étude M20-638, un SRC de tout grade est survenu chez 26 % (35/133) des patients traités avec l’epcoritamab selon le schéma d’escalade de dose recommandé en trois étapes en association avec le lénalidomide et le rituximab.
Des effets indésirables graves dus à un SRC sont survenus chez 12 % des patients ayant reçu de l’epcoritamab en association avec le lénalidomide et le rituximab. Des reports de dose (interruptions) de l’epcoritamab dus à un SRC sont survenus chez 11 % des patients. Un ICANS est survenu chez 0,8 % des patients, avec un seul événement rapporté comme étant de grade 1.
Ensemble des données de sécurité
Sur les 243 patients ayant reçu l’epcoritamab selon le schéma d’escalade de dose en deux étapes ou selon le schéma d’escalade de dose recommandé en trois étapes en association avec le lénalidomide et le rituximab, les effets indésirables les plus fréquents (≥ 20 %) ont été la neutropénie, le rash, les infections des voies respiratoires supérieures, la fatigue, la diarrhée, les réactions au site d’injection, l’anémie, la constipation, la thrombopénie, le SRC, l’hypogammaglobulinémie, la COVID-19, la fièvre et la pneumonie.
Des effets indésirables graves sont survenus chez 44 % des patients ayant reçu l’epcoritamab en association avec le lénalidomide et le rituximab. Les effets indésirables graves apparus chez ≥ 5 % des patients ont été le SRC, la pneumonie, la COVID-19 et la neutropénie fébrile.
Un arrêt définitif de l’epcoritamab dû à un effet indésirable est survenu chez 6,6 % des patients ayant reçu l’epcoritamab en association avec le lénalidomide et le rituximab. Les effets indésirables ayant
entraîné un arrêt définitif de l’epcoritamab chez plus d’un patient ont été la pneumonie, la COVID-19, les infections des voies respiratoires supérieures et la neutropénie.
Des reports de dose d’epcoritamab en raison d’un effet indésirable ont été nécessaires chez 70 % des patients ayant reçu l’epcoritamab en association avec le lénalidomide et le rituximab. Les effets indésirables ayant entraîné des reports de dose d’epcoritamab chez ≥ 5 % des patients ont été la neutropénie, les infections des voies respiratoires supérieures, la COVID-19, la pneumonie, le rash et la thrombopénie.
Tableau des effets indésirables
Les effets indésirables rapportés avec l’epcoritamab sont répertoriés au Tableau 8.
Les effets indésirables rapportés avec l’epcoritamab en association avec le lénalidomide et le rituximab sont répertoriés au Tableau 9.
Les effets indésirables rapportés au cours des études cliniques portant sur l’epcoritamab (Tableaux 8 et 9) sont répertoriés par classe de systèmes d’organes MedDRA selon la convention suivante : très fréquent (≥ 1/10) ; fréquent (≥ 1/100, < 1/10) ; peu fréquent (≥ 1/1 000, < 1/100) ; rare (≥ 1/10 000, < 1/1 000) et très rare (< 1/10 000). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés par ordre de gravité décroissante.
Tableau 8 Effets indésirables rapportés chez les patients atteints d’un LGCB ou d’un LF en rechute ou réfractaire traités par l’epcoritamab
| Classe de systèmes d’organes/terme préférentiel ou effet indésirable | Tous grades | Grades 3-4 |
|---|---|---|
| Infections et infestations | ||
| Infection viralea | Très fréquent | Fréquent |
| Pneumonieb | Très fréquent | Fréquent |
| Infection des voies respiratoires supérieuresc | Très fréquent | Fréquent |
| Infection fongiqued | Fréquent | |
| Sepsise | Fréquent | Fréquent |
| Cellulite | Fréquent | Fréquent |
| Tumeurs bénignes, malignes et non précisées (incluant kystes et polypes) | ||
| Poussée tumorale | Fréquent | |
| Affections hématologiques et du système lymphatique | ||
| Neutropénief | Très fréquent | Très fréquent |
| Anémieg | Très fréquent | Fréquent |
| Thrombopénieh | Très fréquent | Fréquent |
| Lymphopéniei | Très fréquent | Fréquent |
| Neutropénie fébrile | Fréquent | Fréquent |
| Lymphohistiocytose hémophagocytairej | Peu fréquent | Rare |
| Affections du système immunitaire | ||
| Syndrome de relargage de cytokinesj | Très fréquent | Fréquent |
| Hypogammaglobulinémie | Très fréquent | Peu fréquent |
| Troubles du métabolisme et de la nutrition | ||
| Diminution de l’appétit | Très fréquent | Peu fréquent |
| Hypokaliémie | Fréquent | Fréquent |
| Hypophosphatémie | Fréquent | Fréquent |
| Hypomagnésémie | Fréquent | Peu fréquent |
| Classe de systèmes d’organes/terme préférentiel ou effet indésirable | Tous grades | Grades 3-4 |
|---|---|---|
| Syndrome de lyse tumoralek | Fréquent | Peu fréquent |
| Affections du système nerveux | ||
| Céphalées | Très fréquent | Peu fréquent |
| Syndrome de neurotoxicité lié aux cellules effectrices de l’immunitéj | Fréquent | Peu fréquent |
| Affections cardiaques | ||
| Arythmies cardiaquesl | Fréquent | Peu fréquent |
| Affections respiratoires, thoraciques et médiastinales | ||
| Épanchement pleural | Fréquent | Fréquent |
| Affections gastro-intestinales | ||
| Diarrhée | Très fréquent | Peu fréquent |
| Douleurs abdominalesm | Très fréquent | Fréquent |
| Nausées | Très fréquent | Peu fréquent |
| Vomissement | Fréquent | Peu fréquent |
| Affections de la peau et du tissu sous-cutané | ||
| Rashn | Très fréquent | |
| Prurit | Fréquent | |
| Affections musculosquelettiques et du tissu conjonctif | ||
| Douleurs musculosquelettiqueso | Très fréquent | Fréquent |
| Troubles généraux et anomalies au site d’administration | ||
| Réactions au site d’injectionp | Très fréquent | |
| Fatigueq | Très fréquent | Fréquent |
| Fièvrer | Très fréquent | Fréquent |
| Œdèmes | Très fréquent | Fréquent |
| Investigations | ||
| Augmentation de l’alanine aminotransférase | Fréquent | Fréquent |
| Augmentation de l’aspartate aminotransférase | Fréquent | Fréquent |
| Augmentation de la créatinine sanguine | Fréquent | |
| Diminution du sodium sanguint | Fréquent | Peu fréquent |
| Augmentation de la phosphatase alcaline | Fréquent | |
| Les grades des effets indésirables ont été déterminés selon les critères NCI CTCAE, version 5.0 aLe terme « infection virale » inclut : COVID-19, choriorétinite à cytomégalovirus, colite à cytomégalovirus, infection à cytomégalovirus, réactivation de l’infection à cytomégalovirus, gastro- entérite virale, infection à Herpès simplex, réactivation de l’infection à Herpès simplex, infection à herpèsvirus, zona, herpès buccal, syndrome post-phase aiguë de la COVID-19 et infection par le virus varicelle-zona bLe terme « pneumonie » inclut : pneumonie COVID-19 et pneumonie cLe terme « infection des voies respiratoires supérieures » inclut : laryngite, pharyngite, infection par virus respiratoire syncytial, rhinite, infection à rhinovirus et infection des voies respiratoires supérieures dLe terme « infection fongique » inclut : infections à Candida, candidoses œsophagiennes, candidoses buccales et candidoses oropharyngées eLe terme « sepsis » inclut : bactériémie, sepsis et choc septique fLe terme « neutropénie » inclut : neutropénie et diminution du nombre de neutrophiles gLe terme « anémie » inclut : anémie et diminution de la ferritine sérique hLe terme « thrombopénie » inclut : diminution du nombre de plaquettes et thrombopénie iLe terme « lymphopénie » inclut : diminution du nombre de lymphocytes et lymphopénie | ||
| Classe de systèmes d’organes/terme préférentiel ou effet indésirable | Tous grades | Grades 3-4 |
|---|---|---|
| jLes grades des événements ont été déterminés selon les critères de consensus de l’American Society for Transplantation and Cellular Therapy (ASTCT) kLes grades du syndrome de lyse tumorale clinique ont été déterminés selon la classification de Cairo-Bishop lLe terme « arythmies cardiaques » inclut : bradycardie, bradycardie sinusale, tachycardie sinusale, tachycardie supraventriculaire et tachycardie mLe terme « douleurs abdominales » inclut : inconfort abdominal, douleurs abdominales, douleurs abdominales inférieures, douleurs abdominales supérieures et sensibilité abdominale nLe terme « rash » inclut : rash, rash érythémateux, rash maculeux, rash maculopapuleux, rash papuleux, rash prurigineux, rash pustuleux et rash vésiculeux oLe terme « douleurs musculosquelettiques » inclut : douleurs dorsales, douleurs osseuses, douleurs au niveau du flanc, douleurs thoraciques musculosquelettiques, douleurs musculosquelettiques, myalgie, douleurs cervicales, douleurs thoraciques non cardiaques, douleurs, douleurs au niveau des extrémités et douleurs rachidiennes pLe terme « réactions au site d’injection » inclut : contusion au site d’injection, érythème au site d’injection, hypertrophie au site d’injection, inflammation au site d’injection, masse au site d’injection, nodule au site d’injection, œdème au site d’injection, douleur au site d’injection, prurit au site d’injection, rash au site d’injection, réaction au site d’injection, gonflement au site d’injection et urticaire au site d’injection qLe terme « fatigue » inclut : asthénie, fatigue et léthargie rLe terme « fièvre » inclut : augmentation de la température corporelle et fièvre sLe terme « œdème » inclut : œdème du visage, œdème généralisé, œdème, œdème périphérique, gonflement périphérique, gonflement et gonflement du visage tLe terme « diminution du sodium sanguin » inclut : diminution du sodium sanguin et hyponatrémie | ||
Tableau 9 Effets indésirables rapportés chez les patients atteints d’un LF en rechute ou réfractaire traités par l’epcoritamab en association avec le lénalidomide et le rituximab
| Classe de systèmes d’organes/terme préférentiel ou effet indésirable | Tous grades | Grades 3-4 |
|---|---|---|
| Infections et infestations | ||
| Infections des voies respiratoires supérieuresa | Très fréquent | Fréquent |
| COVID-19b | Très fréquent | Fréquent # |
| Pneumoniec | Très fréquent | Très fréquent |
| Infection à cytomégalovirusd | Fréquent | Fréquent # |
| Infection à herpèsviruse | Fréquent | Peu fréquent# |
| Infection fongiquef | Fréquent | Peu fréquent |
| Affections hématologiques et du système lymphatique | ||
| Neutropénieg | Très fréquent | Très fréquent |
| Anémieh | Très fréquent | Fréquent # |
| Thrombopéniei | Très fréquent | Fréquent |
| Lymphopéniej | Très fréquent | Très fréquent |
| Neutropénie fébrile | Fréquent | Fréquent |
| Affections du système immunitaire | ||
| Syndrome de relargage de cytokines‡ | Très fréquent | |
| Hypogammaglobulinémiek | Très fréquent | Peu fréquent |
| Affections psychiatriques | ||
| Insomnie | Très fréquent | |
| Affections du système nerveux | ||
| Modifications neurologiquesl | Très fréquent | |
|---|---|---|
| Céphalées | Très fréquent | |
| Syndrome de neurotoxicité lié aux cellules effectrices de l’immunité‡ | Peu fréquent | |
| Affections gastro-intestinales | ||
| Diarrhée | Très fréquent | Fréquent# |
| Constipation | Très fréquent | Peu fréquent# |
| Nausée | Très fréquent | |
| Mucitem | Fréquent | |
| Affections de la peau et du tissu sous-cutané | ||
| Rashn | Très fréquent | Très fréquent# |
| Troubles généraux et anomalies au site d’administration | ||
| Fatigueo | Très fréquent | Fréquent# |
| Réactions au site d’injectionp | Très fréquent | |
| Fièvre | Très fréquent | Peu fréquent# |
| Investigations | ||
| Diminution du potassium sanguinq | Très fréquent | Fréquent# |
| Augmentation de l’alanine aminotransférase | Très fréquent | Fréquent# |
| Augmentation de l’aspartate aminotransférase | Très fréquent | Fréquent# |
| §Les grades des effets indésirables ont été déterminés selon les critères CTCAE, version 5.0. ‡Le grade du SRC et de l’ICANS a été déterminé selon les critères de consensus de l’ASTCT (Lee et al., 2019). #Seuls des effets indésirables de grade 3 sont survenus. aLe terme « infection des voies respiratoires supérieures » inclut : sinusite aiguë, laryngite, rhinopharyngite, pharyngite, infection par le virus respiratoire syncytial, rhinite, infection à rhinovirus, sinusite, infection des voies respiratoires supérieures. bLe terme « COVID-19 » inclut : COVID-19, pneumonie COVID-19, infection à coronavirus, pneumonie à coronavirus. cLe terme « pneumonie » inclut : pneumonie atypique, aspergillose bronchopulmonaire, exacerbation infectieuse de bronchiectasie, pneumonie à pneumocystis jirovecii, pneumonie, pneumonie à Acinetobacter, pneumonie bactérienne, pneumonie à cytomégalovirus, pneumonie fongique, pneumonie à Haemophilus, pneumonie grippale, pneumonie à légionelles, pneumonie à mycoplasme, pneumonie virale à para-influenza, pneumonie à pneumocoque, pneumonie à Pseudomonas, pneumonie à virus respiratoire syncytial, pneumonie virale. dLe terme « infection à cytomégalovirus » inclut : choriorétinite à cytomégalovirus, colite à cytomégalovirus, infection à cytomégalovirus, réactivation d’une infection à cytomégalovirus, virémie à cytomégalovirus. eLe terme « infection à herpèsvirus » inclut : infection congénitale à herpès simplex, herpès simplex, réactivation d’herpès simplex, infection à herpèsvirus, zona, herpès buccal, infection par le virus varicelle- zona. fLe terme « infection fongique » inclut : infections à Candida, candidoses orales, candidoses cutanées et candidoses vulvo-vaginales. gLe terme « neutropénie » inclut : neutropénie, diminution du nombre de neutrophiles. hLe terme « anémie » inclut : anémie et diminution de la ferritine sérique. iLe terme « thrombopénie » inclut : diminution du nombre de plaquettes, thrombopénie. jLe terme « lymphopénie » inclut : diminution du nombre de lymphocytes, lymphopénie. kLe terme « hypogammaglobulinémie » inclut : diminution des immunoglobulines G sanguines, hypogammaglobulinémie, hypoglobulinémie, diminution des immunoglobulines. lLe terme « modifications neurologiques » inclut : trouble de l’équilibre, brouillard mental, trouble cognitif, état confusionnel, perturbation de l’attention, dysphonie, tremblement essentiel, hypoacousie, atteinte de la mémoire, tremblement, vertige. | ||
mLe terme « mucite » inclut : ulcère aphteux, ulcération buccale, infection des muqueuses, inflammation muqueuse, douleur oropharyngée, stomatite. nLe terme « rash » inclut : rash au site d’application, bulle, rash au site du cathéter, dermatite, érythème, rash, rash érythémateux, rash maculeux, rash maculopapuleux, rash papuleux, rash prurigineux, rash pustuleux, exfoliation cutanée, réaction cutanée, éruption cutanée toxique, urticaire. oLe terme « fatigue » inclut : asthénie, fatigue, léthargie, malaise. pLe terme « réactions au site d’injection » inclut : cellulite au site d’injection, érythème au site d’injection, inflammation au site d’injection, nodule au site d’injection, douleur au site d’injection, prurit au site d’injection, réaction au site d’injection, gonflement au site d’injection. qLe terme « diminution du potassium sanguin » inclut : hypokaliémie.
Description de certains effets indésirables
Syndrome de relargage de cytokines
Epcoritamab en monothérapie
Schéma d’escalade de dose en deux étapes (lymphome à grandes cellules B et lymphome folliculaire) Dans l’étude GCT3013-01, un SRC de tout grade est survenu chez 58 % des patients (171/296) atteints d’un lymphome à grandes cellules B ou d’un lymphome folliculaire traités par l’epcoritamab selon le schéma d’escalade de dose en deux étapes. L’incidence du grade 1 était de 35 %, du grade 2 de 21 % et du grade 3 de 2,4 %. Des SRC récurrents ont été observés chez 21 % des patients. Un SRC de tout grade est survenu chez 9,8 % des patients après la dose d’amorçage (cycle 1 jour 1), 13 % après la dose intermédiaire (cycle 1 jour 8), 51 % après la première dose complète (cycle 1 jour 15), 6,5 % après la deuxième dose complète (cycle 1 jour 22) et 3,7 % après la troisième dose complète (cycle 2 jour 1) ou au-delà. Le délai médian d’apparition du SRC après la dose d’epcoritamab la plus récente administrée était de 2 jours (intervalle : 1 à 12 jours). Le délai médian d’apparition après la première dose complète était de 19,3 heures (intervalle : < 0,1 à 7 jours). Le SRC s’est résolu chez 99 % des patients et la durée médiane des événements de SRC a été de 2 jours (intervalle : 0,1 à 54 jours).
Sur les 171 patients ayant présenté un SRC, les signes et symptômes les plus fréquents du SRC ont été la fièvre 99 %, l’hypotension 32 % et l’hypoxie 16 %. Les autres signes et symptômes du SRC survenus chez plus de 3 % des patients ont été les frissons (11 %), la tachycardie (y compris tachycardie sinusale [11 %]), les céphalées (8,2 %), les nausées (4,7 %) et les vomissements (4,1 %). Une élévation transitoire des enzymes hépatiques (ALAT ou ASAT > 3 × LSN) était concomitante chez 4,1 % des patients présentant un SRC. Voir rubriques 4.2 et 4.4 pour les conseils de surveillance et de prise en charge.
Schéma d’escalade de dose en trois étapes (lymphome folliculaire) Dans l’étude GCT3013-01, un SRC de tout grade est survenu chez 49 % des patients (42/86) traités par l’epcoritamab selon le schéma d’escalade de dose recommandé en trois étapes pour le lymphome folliculaire. L’incidence du grade 1 a été de 40 %, du grade 2 de 9 %. Il n’a pas été rapporté d’événements de SRC de grade ≥ 3. Des SRC récurrents ont été observés chez 23 % des patients. Dans la majorité des cas, le SRC est survenu pendant le cycle 1, au cours duquel 48 % des patients ont présenté un événement. Lors du cycle 1, un SRC est survenu chez 12% des patients après la dose d’amorçage (cycle 1 jour 1), 5,9 % des patients après la première dose intermédiaire (cycle 1 jour 8), 15 % des patients après la seconde dose intermédiaire (cycle 1 jour 15) et 37 % des patients après la première dose complète (cycle 1 jour 22). Le délai médian d’apparition du SRC après la dose d’epcoritamab la plus récente administrée était de 59 heures (intervalle : 1 à 8 jours). Le délai médian d’apparition après la première dose complète était de 61 heures (intervalle : 1 à 8 jours). Le SRC s’est résolu chez 100 % des patients et la durée médiane des événements de SRC a été de 2 jours (intervalle : 1 à 14 jours).
Des effets indésirables graves dus au SRC sont survenus chez 28 % des patients ayant reçu l’epcoritamab.
Des reports de dose en raison d’un SRC ont été nécessaires chez 19 % des patients ayant reçu l’epcoritamab.
Sur les 42 patients ayant présenté un SRC à la dose recommandée, les signes et symptômes les plus fréquents du SRC (≥ 10 %) ont été la fièvre (100 %) et l’hypotension (14 %). En plus des corticoïdes, le tocilizumab a été administré pour la prise en charge de l’événement de SRC chez 12 % des patients.
Epcoritamab en association avec le lénalidomide et le rituximab
Dans l’étude M20-638, un SRC de tout grade est survenu chez 26 % des patients (35/133) traités par l’epcoritamab selon le schéma d’escalade de dose recommandé en trois étapes en association avec le lénalidomide et le rituximab. L’incidence du SRC de grade 1 était de 21 % (28/133) et celle du grade 2 était de 5,3 % (7/133). Au moment de l’analyse, aucun événement de SRC de grade ≥ 3 n’avait été rapporté. Des SRC récurrents ont été observés chez 10 % des patients (13/133). Sur l’ensemble des événements de SRC, la plupart (88 %) sont survenus pendant le cycle 1. Durant le cycle 1, un SRC est survenu chez 6 % des patients (8/133) après la dose d’amorçage (cycle 1 jour 1), 3,8 % des patients (5/133) après la première dose intermédiaire (cycle 1 jour 8), 2,3 % des patients (3/132) après la deuxième dose intermédiaire (cycle 1 jour 15) et 19 % des patients (25/132) après la première dose complète (cycle 1 jour 22). Le délai médian d’apparition du SRC après la dose d’epcoritamab la plus récente administrée, toutes doses confondues, était de 78 heures (intervalle : 0,2 à 12 jours). Le délai médian d’apparition après la première dose complète de 48 mg était de 41 heures (intervalle : 0,3 à 12 jours). Le SRC s’est résolu chez 100 % des patients et la durée médiane des événements de SRC a été de 2 jours (intervalle : 0,1 à 26 jours).
Syndrome de neurotoxicité lié aux cellules effectrices de l’immunité
Epcoritamab en monothérapie
Dans l’étude GCT3013-01, un ICANS est survenu chez 4,7 % des patients (18/382) traités par l’epcoritamab, dont 3,1 % ont présenté un ICANS de grade 1 et 1,3 % un ICANS de grade 2. Un patient (0,3 %) a présenté un événement d’ICANS de grade 5 (fatal). Le délai médian d’apparition du premier événement d’ICANS après le début du traitement par l’epcoritamab (Cycle 1 Jour 1) a été de 18 jours (intervalle : 8 à 141 jours). L’ICANS s’est résolu chez 94 % des patients (17/18) après l’administration de soins de support. Le délai médian de résolution de l’ICANS a été de 2 jours (intervalle : 1 à 9 jours). Chez les 18 patients présentant un ICANS, l’apparition de l’ICANS était antérieure au SRC dans 11 % des cas, concomitante au SRC dans 44 % des cas, postérieure à l’apparition du SRC dans 17 % des cas et en l’absence de SRC dans 28 % des cas.
Epcoritamab en association avec le lénalidomide et le rituximab
Dans l’étude M20-638, un ICANS est survenu chez 0,8 % des patients (1/133) atteints d’un LF traités par l’epcoritamab selon le schéma d’escalade de dose recommandé en trois étapes en association avec le lénalidomide et le rituximab, avec un seul événement de grade 1 rapporté. L’événement est survenu après la dose de 48 mg au cycle 1 jour 22 et l’ICANS s’est résolu en 3 jours.
Infections graves
Epcoritamab en monothérapie
Lymphome à grandes cellules B Dans l’étude GCT3013-01, des infections graves de tout grade sont survenues chez 25 % des patients (41/167) atteints d’un lymphome à grandes cellules B traités par l’epcoritamab. Les infections graves les plus fréquentes ont été la COVID-19 (6,6 %), la pneumonie COVID-19 (4,2 %), la pneumonie (3,6 %), le sepsis (2,4 %), l’infection des voies respiratoires supérieures (1,8 %), la bactériémie (1,2 %) et le choc septique (1,2 %). Le délai médian d’apparition de la première infection grave à partir du début du traitement par l’epcoritamab (Cycle 1 Jour 1) était de 56 jours (intervalle : 4 à
631 jours), avec une durée médiane de 15 jours (intervalle : 4 à 125 jours). Des événements de grade 5 d’infections sont survenus chez 7 patients (4,2 %).
Lymphome folliculaire Dans l’étude GCT3013-01, des infections graves de tout grade sont survenues chez 32 % des patients (68/215) atteints d’un lymphome folliculaire traités par l’epcoritamab. Les infections graves les plus fréquentes ont été la COVID-19 (8,8 %), la pneumonie COVID-19 (5,6 %), la pneumonie (3,7 %), l’infection urinaire (1,9 %) et la pneumonie à Pneumocystis jirovecii (1,4 %). Le délai médian d’apparition de la première infection grave à partir du début du traitement par l’epcoritamab (Cycle 1 Jour 1) était de 81 jours (intervalle : 1 à 636 jours), avec une durée médiane de 18 jours (intervalle : 4 à 249 jours). Des événements de grade 5 d’infections sont survenus chez 8 patients (3,7 %), et ont été imputés à la COVID-19 ou à la pneumonie COVID-19 chez 6 patients (2,8 %).
Epcoritamab en association avec le lénalidomide et le rituximab
Dans l’étude M20-638, des infections graves, y compris des infections opportunistes, ont été rapportées chez 33 % des patients (81/243) atteints d’un LF traités par l’epcoritamab en association avec le lénalidomide et le rituximab. Les plus fréquentes étaient la pneumonie (10 %), la COVID-19 (4,5 %) et la pneumonie COVID-19 (3,7 %). Le délai médian d’apparition de la première infection grave à partir du début du traitement par l’epcoritamab en association avec le lénalidomide et le rituximab (cycle 1 jour 1) était de 91 jours (intervalle : 2 à 418 jours), avec une durée médiane de 13 jours (intervalle : 1 à 123 jours).
Neutropénie
Epcoritamab en monothérapie
Dans l’étude GCT3013-01, des cas de neutropénie de tout grade sont survenus chez 28 % des patients (105/382), dont 23 % de grades 3-4. Le délai médian d’apparition du premier événement de neutropénie/diminution du nombre de neutrophiles était de 65 jours (intervalle : 2 à 750 jours), avec une durée médiane de 15 jours (intervalle : 2 à 415 jours). Sur les 105 patients ayant présenté une neutropénie ou une diminution du nombre de neutrophiles, 61 % ont reçu du G-CSF pour traiter ces événements.
Epcoritamab en association avec le lénalidomide et le rituximab
Dans l’étude M20-638, des cas de neutropénie de tout grade sont survenus chez 74 % des patients (180/243), dont 27 % (66/243) de grade 3 et 42 % (101/243) de grade 4. Le délai médian d’apparition du premier événement de neutropénie/diminution du nombre de neutrophiles était de 57 jours (intervalle : 2 à 377 jours), avec une durée médiane de 22 jours (intervalle : 3 à 219 jours). Sur les 167 patients ayant présenté une neutropénie ou une diminution du nombre de neutrophiles de grade 3- 4, 87 % (146/167) ont reçu du G-CSF pour traiter ces événements.
Syndrome de lyse tumorale
Epcoritamab en monothérapie
Dans l’étude GCT3013-01, un SLT est survenu chez 1,0 % des patients (4/382). Le délai médian d’apparition était de 18 jours (intervalle : 8 à 33 jours) et la durée médiane était de 3 jours (intervalle : 2 à 4 jours).
Epcoritamab en association avec le lénalidomide et le rituximab
Dans l’étude M20-638, un SLT biologique est survenu chez un (1) patient. L’événement s’est produit au cycle 1 jour 10 et s’est résolu dans les 6 jours. Aucun SLT clinique n’a été observé chez les patients atteints d’un LF traités par l’epcoritamab en association avec le lénalidomide et le rituximab.
Poussée tumorale
Epcoritamab en monothérapie
Dans l’étude GCT3013-01, des cas de poussées tumorales sont survenus chez 1,6 % des patients (6/382), tous étaient de grade 2. Le délai médian d’apparition était de 19,5 jours (intervalle : 9 à 34 jours) et la durée médiane était de 9 jours (intervalle : 1 à 50 jours).
Epcoritamab en association avec le lénalidomide et le rituximab
Dans l’étude M20-638, des cas de poussées tumorales sont survenus chez 1,2 % des patients (3/243), 0,8 % (2/243) étaient de grade 2 et 0,4 % (1/243) de grade 3. Le délai médian d’apparition était de 8 jours (intervalle : 7 à 20 jours) et la durée médiane était de 7,5 jours (intervalle : 3 à 12 jours).
Déclaration des effets indésirables suspectés La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Dans le cas d’un surdosage, les patients doivent être surveillés pour détecter des signes ou symptômes d’effets indésirables et un traitement de support approprié doit être administré.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Agents antinéoplasiques, autres anticorps monoclonaux et conjugués anticorps-médicaments, code ATC : L01FX27
Mécanisme d’action
L’epcoritamab est un anticorps bispécifique IgG1 humanisé qui se lie à un épitope extracellulaire spécifique du CD20 à la surface des lymphocytes B et du CD3 à la surface des lymphocytes T. L’activité de l’epcoritamab dépend de l’engagement simultané par l’epcoritamab des cellules cancéreuses exprimant le CD20 et des lymphocytes T endogènes exprimant le CD3, qui induit une activation spécifique des lymphocytes T et la destruction des cellules exprimant le CD20 médiée par les lymphocytes T.
La région Fc de l’epcoritamab est éteinte pour empêcher les mécanismes effecteurs de l’immunité indépendants de la cible, tels que la cytotoxicité cellulaire dépendante des anticorps (ADCC), la cytotoxicité cellulaire dépendante du complément (CDC) et la phagocytose cellulaire dépendante des anticorps (ADCP).
Lors d’études précliniques, l’association de l’epcoritamab et du rituximab n’a pas entraîné d’interférence fonctionnelle et a induit de manière complémentaire une cytotoxicité cellulaire dépendante des anticorps (ADCC) médiée par les cellules NK et une cytotoxicité médiée par les lymphocytes T.
Effets pharmacodynamiques
L’epcoritamab a induit une déplétion rapide et durable des lymphocytes B circulants (définie comme des taux de lymphocytes B CD19 ≤ 10 cellules/µL) chez les patients ayant des lymphocytes B détectables lors de l’instauration du traitement. 21 % des patients atteints d’un LDGCB (n = 33) et 50 % des patients atteints d’un LF (n = 56) avaient des lymphocytes B circulants détectables lors de
l’instauration du traitement. Il a été observé une réduction transitoire des lymphocytes T circulants immédiatement après l’administration de chaque dose au cours du cycle 1, suivie d’une expansion des lymphocytes T lors des cycles suivants.
Dans l’étude GCT3013-01, après administration sous-cutanée d’epcoritamab selon le schéma d’escalade de dose recommandé en deux étapes chez des patients atteints d’un LGCB, des élévations transitoires modérées des taux sanguins de certaines cytokines (IFN-γ, TNFα, IL-6, IL-2 et IL-10) se sont produites, principalement après la première dose complète (48 mg), avec des pics entre 1 et 4 jours après administration. Les taux de cytokines sont revenus aux valeurs initiales avant la dose complète suivante, cependant des élévations de cytokines ont également pu être observées après le cycle 1. Dans l’étude GCT3013-01, après administration sous-cutanée d’epcoritamab selon le schéma d’escalade de dose recommandé en trois étapes chez des patients atteints d’un LF, par rapport aux taux observés chez les patients recevant l’epcoritamab selon le schéma d’escalade de dose en deux étapes, les taux médians d’IL-6 associés à un risque de SRC sont restés constamment faibles après l’administration de chaque dose lors du cycle 1 et des cycles suivants, en particulier après l’administration de la première dose complète.
Immunogénicité
Des anticorps anti-médicament (AAM) ont été fréquemment détectés. L’incidence des AAM apparus au cours du traitement selon le schéma d’escalade de dose en deux étapes (0,16 mg/0,8 mg/48 mg) dans la population combinée de patients atteints d’un LDGCB et d’un LF était de 3,4 % (statut positif 3,4 %, statut négatif 93,9 % et statut indéterminé 2,7 %, N = 261 patients évaluables) et de 3,3 % (statut positif 3,3 %, statut négatif 95 % et statut indéterminé 1,7 %, N = 60 patients évaluables) dans les études GCT3013-01 et GCT3013-04 respectivement. L’incidence des AAM apparus au cours du traitement selon le schéma d’escalade de dose en trois étapes (0,16 mg/0,8 mg/3 mg/48 mg) de la cohorte d’optimisation de la dose des patients atteints d’un LF était de 7 % (statut positif 7 %, statut négatif 91,5 % et statut indéterminé 1,4 %, N = 71 patients évaluables) dans l’étude GCT3013-01. Les patients étaient classés comme ayant un statut indéterminé en cas de positivité confirmée pour les AAM lors de l’inclusion mais sans données de positivité confirmée sous traitement, ou, en cas de positivité confirmée pour les AAM sous traitement, si le titre d’anticorps était inférieur ou égal à la valeur à l’inclusion.
Des anticorps anti-epcoritamab se sont développés chez 2,1 % des patients (5 sur 238) atteints d’un LF traités par l’epcoritamab en association avec le lénalidomide et le rituximab dans l’étude M20-638 (jusqu’à 12 cycles).
Il n’a pas été mis en évidence d’impact des AAM sur la pharmacocinétique, l’efficacité ou la sécurité, cependant les données sont encore limitées. Les anticorps neutralisants n’ont pas été évalués.
Efficacité et sécurité cliniques
Lymphome diffus à grandes cellules B L’étude GCT3013-01 était une étude multicentrique, multi-cohortes, en ouvert, simple bras, ayant évalué l’epcoritamab en monothérapie chez des patients atteints d’un lymphome à grandes cellules B (LGCB) en rechute ou réfractaire après au moins deux lignes de traitement systémique, y compris un lymphome diffus à grandes cellules B (LDGCB). L’étude comprenait une phase d’escalade de dose et une phase d’expansion. La phase d’expansion de l’étude comprenait une cohorte de lymphomes non hodgkiniens agressifs (LNHa), une cohorte de LNH indolents (LNHi) et une cohorte de lymphomes à cellules du manteau (LCM). La cohorte pivot LNHa était composée de patients atteints d’un LGCB (N = 157), y compris des patients atteints d’un LDGCB (N = 139, dont 12 patients présentant des réarrangements MYC, BCL2, et/ou BCL6, c’est-à-dire DH/TH), d’un lymphome de haut grade à cellules B (LHGCB) (N = 9), d’un lymphome folliculaire (LF) de grade 3B (N = 5) et d’un lymphome médiastinal primitif à cellules B (LMPCB) (N = 4). Dans la cohorte LDGCB, 29 % des patients (40/139) présentaient un LDGCB issu d’un lymphome indolent. Pour être inclus dans l’étude, les patients devaient présenter un néoplasme à cellules B matures CD20+ documenté selon la
classification OMS de 2016 ou la classification OMS de 2008 sur la base d’un compte rendu d’anatomo-pathologie représentatif, être en échec d’une greffe de cellules souches hématopoïétiques autologues (CSHA) ou ne pas y être éligibles, avoir un taux de lymphocytes < 5 × 10⁹/L et avoir reçu au moins un traitement antérieur contenant un anticorps monoclonal anti-CD20. Les patients présentant un envahissement du système nerveux central (SNC) par le lymphome, ayant reçu un traitement antérieur par allogreffe de CSH ou une transplantation d’organe solide, présentant des maladies infectieuses chroniques en cours, une altération connue de l’immunité cellulaire médiée par les lymphocytes T, ayant une clairance de la créatinine inférieure à 45 mL/min, un taux d’alanine aminotransférase > 3 fois la limite supérieure de la normale, une fraction d’éjection cardiaque inférieure à 45 % et présentant une maladie cardiovasculaire cliniquement significative connue étaient exclus de l’étude. L’efficacité a été évaluée chez 139 patients atteints d’un LDGCB ayant reçu au moins une dose d’epcoritamab par voie SC en cycles de 4 semaines, c’est-à-dire 28 jours. L’epcoritamab en monothérapie a été administré selon le schéma d’escalade de dose recommandé en deux étapes comme suit :
• Cycle 1 : epcoritamab 0,16 mg au jour 1 ; 0,8 mg au jour 8 ; 48 mg au jour 15 et au jour 22
• Cycles 2 et 3 : epcoritamab 48 mg aux jours 1, 8, 15 et 22
• Cycles 4 à 9 : epcoritamab 48 mg aux jours 1 et 15
• Cycles 10 et suivants : epcoritamab 48 mg au jour 1
Les patients ont continué à recevoir l’epcoritamab jusqu’à la progression de la maladie ou la survenue d’une toxicité inacceptable.
Les caractéristiques démographiques et de la maladie à l’inclusion sont présentées dans le Tableau 10.
Tableau 10 Caractéristiques démographiques et de la maladie à l’inclusion des patients atteints d’un LDGCB dans l’étude GCT3013-01
| Caractéristiques | (N = 139) |
|---|---|
| Âge | |
| Médiane, ans (min, max) | 66 (22, 83) |
| < 65 ans, n (%) | 66 (47) |
| 65 à < 75 ans, n (%) | 44 (32) |
| ≥ 75 ans, n (%) | 29 (21) |
| Hommes, n (%) | 85 (61) |
| Ethnie, n (%) | |
| Caucasiens | 84 (60) |
| Asiatiques | 27 (19) |
| Autres | 5 (4) |
| Non rapportée | 23 (17) |
| Indice de performance ECOG ; n (%) | |
| 0 | 67 (48) |
| 1 | 67 (48) |
| 2 | 5 (4) |
| Stade de la maladiec lors du diagnostic initial ; n (%) | |
| III | 16 (12) |
| IV | 86 (62) |
| Nombre de lignes antérieures de traitement anti-lymphome | |
| Médiane (min, max) | 3 (2, 11) |
| 2, n (%) | 41 (30) |
| 3, n (%) | 47 (34) |
| ≥ 4, n (%) | 51 (37) |
| Histoire du LDGCB ; n (%) | |
| LDGCB de novo | 97 (70) |
| LDGCB transformé à partir d’un lymphome indolent | 40 (29) |
| Caractéristiques | (N = 139) |
|---|---|
| Analyse FISH par le laboratoire centrald, N = 88 | |
| Lymphome double hit/triple hit, n (%) | 12 (14) |
| Autogreffe de CSH antérieure | 26 (19) |
| Traitement antérieur ; n (%) | |
| Traitement antérieur par CAR-T | 53 (38) |
| Maladie réfractaire primairea | 82 (59) |
| Réfractaire à ≥ 2 lignes consécutives de traitement anti-lymphome antérieurb | 104 (75) |
| Réfractaire à la dernière ligne de traitement antinéoplasique systémiqueb | 114 (82) |
| Réfractaire au traitement anti-CD20 antérieur | 117 (84) |
| Réfractaire au traitement par CAR-T | 39 (28) |
| aUn patient est considéré comme réfractaire primaire s’il est réfractaire au traitement anti- lymphome de première ligne. bUn patient est considéré comme réfractaire s’il présente une progression de la maladie pendant le traitement ou une progression de la maladie < 6 mois après la fin du traitement. Un patient est considéré en rechute s’il a eu une récidive de la maladie ≥ 6 mois après la fin du traitement. cSelon la classification Ann Arbor. dUne analyse FISH post hoc a été réalisée au laboratoire central sur les coupes de tissu tumoral prélevé lors de l’inclusion chez 88 patients atteints d’un LDGCB, ayant servi au diagnostic. | |
Le critère principal d’efficacité était le taux de réponse globale (TRG), déterminée selon les critères de Lugano (2014) et évaluée par un Comité de Revue Indépendant (CRI). La durée de suivi médiane a été de 15,7 mois (intervalle : 0,3 à 23,5 mois). La durée médiane de l’exposition était de 4,1 mois (intervalle : 0 à 23 mois).
Tableau 11 Résultats d’efficacité de l’étude GCT3013-01 chez les patients atteints d’un LDGCBa
| Critère d’évaluation Évaluation par le CRI | Epcoritamab (N = 139) |
|---|---|
| TRGb, n (%) | 86 (62) |
| (IC à 95 %) | (53,3 ; 70) |
| RCb, n (%) | 54 (39) |
| (IC à 95 %) | (30,7 ; 47,5) |
| RP, n (%) | 32 (23) |
| (IC à 95 %) | (16,3 ; 30,9) |
| DRb | |
| Médiane (IC à 95 %), mois | 15,5 (9,7, NA) |
| DRCb | |
| Médiane (IC à 95 %), mois | NA (12,0 ; NA) |
| DOR, médiane (intervalle), mois | 1,4 (1 ; 8,4) |
| IC = intervalle de confiance ; RC = réponse complète ; DR = durée de réponse ; DRC = durée de réponse complète ; CRI = comité de revue indépendant ; TRG = taux de réponse globale ; RP = réponse partielle ; DOR = délai d’obtention d’une réponse aDéterminée selon les critères de Lugano (2014) et évaluée par un comité de revue indépendant (CRI) bInclut les patients qui présentaient initialement une progression de la maladie selon les critères de Lugano ou une réponse intermédiaire selon les critères LYRIC et qui ont ensuite obtenu une RP/RC. | |
Le délai médian de RC a été de 2,6 mois (intervalle : 1,2 à 10,2 mois).
Lymphome folliculaire
M20-638
L’étude M20-638 menée en ouvert, randomisée et multicentrique a évalué l’epcoritamab en association avec le lénalidomide et le rituximab chez des patients atteints d’un lymphome folliculaire (LF) en rechute ou réfractaire après une ligne de traitement antérieure. Les patients ont été randomisés pour recevoir l’epcoritamab en association avec le lénalidomide et le rituximab ou le lénalidomide et le rituximab seuls. L’étude a inclus des patients atteints d’un LF classique confirmé histologiquement (précédemment LF de grade 1 à 3a) de stade II, III ou IV, sans preuve de transformation histologique en lymphome agressif et présentant une maladie CD20+ sur la base du compte rendu d’anatomopathologie représentatif le plus récent, selon la 5e édition de la classification OMS. Les patients présentaient une maladie en rechute ou réfractaire après avoir reçu au moins un traitement anti-lymphome antérieur contenant un anticorps monoclonal anti-CD20 en association avec une chimiothérapie, avec un score de performance ECOG (Eastern Cooperative Oncology Group) de 0 à 2, sans caractère réfractaire au lénalidomide documenté, sans exposition au lénalidomide dans les 12 mois précédant la randomisation et nécessitant l’instauration d’un traitement selon l’évaluation par l’investigateur sur la base des symptômes et/ou de la forte charge tumorale telle que définie par les critères GELF. L’étude excluait les patients présentant un envahissement connu du SNC par le lymphome, une allogreffe antérieure, une infection active connue, une altération connue de l’immunité cellulaire médiée par les lymphocytes T, une clairance de la créatinine < 50 mL/min, un taux d’alanine transaminase > 3 fois la limite supérieure de la normale et une maladie cardiovasculaire cliniquement significative. Les patients ont reçu l’epcoritamab en cycles de 28 jours pendant un total de 12 cycles ou jusqu’à la progression de la maladie ou survenue d’une toxicité inacceptable, selon l’événement qui survient en premier.
Le schéma d’escalade de dose recommandé en trois étapes de l’epcoritamab était :
• Cycle 1 : epcoritamab 0,16 mg le jour 1, 0,8 mg le jour 8, 3 mg le jour 15 et 48 mg le jour 22
• Cycles 2 et 3 : epcoritamab 48 mg les jours 1, 8, 15 et 22
• Cycles 4 à 12 : epcoritamab 48 mg le jour 1
Dans les deux bras de traitement, le lénalidomide a été administré par voie orale à une dose de 20 mg une fois par jour les jours 1 à 21 pendant 12 cycles tandis que le rituximab a été administré par voie intraveineuse à une dose de 375 mg/m² les jours 1, 8, 15 et 22 du cycle 1, suivie d’une administration au jour 1 des cycles 2 à 5.
Les caractéristiques démographiques et de la maladie à l’inclusion figurant au Tableau 12 correspondent à la population en intention de traiter (ITT).
Tableau 12 Caractéristiques démographiques et de la maladie à l’inclusion des patients atteints d’un LF en rechute ou réfractaire dans l’étude M20-638
| Paramètre | Epcoritamab + lénalidomide et rituximab (N = 243) | Lénalidomide et rituximab (N = 245) |
|---|---|---|
| Âge, ans | ||
| Médian (intervalle) | 60 (30, 84) | 63 (24, 89) |
| Distribution de l’âge, n (%) | ||
| < 65 ans | 155 (64) | 139 (57) |
| 65 à < 75 ans | 68 (28) | 71 (29) |
| ≥ 75 ans | 20 (8) | 35 (14) |
| Sexe, n (%) | ||
| Hommes | 139 (57) | 138 (56) |
| Ethnie, n (%) | ||
| Caucasiens | 168 (71) | 184 (76) |
| Asiatiques | 63 (27) | 54 (22) |
|---|---|---|
| Noirs ou afro-américains | 6 (3) | 2 (0,8) |
| Amérindiens ou natifs de l’Alaska | 0 | 1 (0,4) |
| Multiples | 1 (0,4) | 1 (0,4) |
| Manquante | 5 | 3 |
| Indice de performance ECOG, n (%) | ||
| 0 | 166 (68) | 170 (69) |
| 1 | 72 (30) | 68 (28) |
| 2 | 5 (2) | 7 (3) |
| Classification Ann Arbor, n (%) | ||
| II | 37 (15) | 44 (18) |
| III | 74 (31) | 68 (28) |
| IV | 132 (54) | 133 (54) |
| Forte masse tumoralea, n (%) | 76 (32) | 84 (35) |
| Score FLIPI à l’inclusion, n (%) | ||
| 0 à 1 | 63 (26) | 56 (23) |
| 2 | 79 (33) | 76 (31) |
| 3 à 5 | 100 (41) | 113 (46) |
| Nombre de lignes antérieures de traitement | ||
| Médian (min, max) | 1 (1, 7) | 1 (1, 6) |
| 1, n (%) | 145 (60) | 141 (58) |
| 2, n (%) | 58 (24) | 61 (25) |
| ≥ 3, n (%) | 40 (17) | 43 (18) |
| GCS antérieure, n (%) | 23 (10) | 18 (7) |
| Réfractaire à la dernière ligne de traitement, n (%) | 84 (35) | 82 (34) |
| Réfractaire au traitement par anti-CD20 et agent alkylant, n (%) | 91 (37) | 91 (37) |
| POD24, n (%) | 106 (44) | 93 (38) |
| ECOG = Eastern Cooperative Oncology Group ; FLIPI = follicular lymphoma international prognostic index (index pronostique international des lymphomes folliculaires) ; GCS = greffe de cellules souches ; POD24 = progression de la maladie dans les 24 mois suivant l’initiation de la première ligne de traitement. aGanglionnaire ou extraganglionnaire > 6 cm. | ||
L’efficacité a été établie sur la base d’un double critère d’évaluation principal, à savoir la survie sans progression (SSP) et le taux de réponse globale (TRG) déterminés selon les critères de Lugano (2014) et évalués par un comité de revue indépendant (CRI). Les critères d’évaluation supplémentaires de l’efficacité comprenaient la réponse complète (RC) et la survie globale (SG). L’étude M20-638 a démontré une amélioration statistiquement significative de la SSP et du TRG selon l’évaluation par un CRI de l’epcoritamab en association avec le lénalidomide et le rituximab versus le lénalidomide et le rituximab seuls. Dans la population ITT, la durée médiane de suivi de l’étude chez les patients randomisés pour recevoir l’epcoritamab en association avec le lénalidomide et le rituximab était de 14,8 mois (intervalle : 0 à 31). La durée médiane de suivi de l’étude chez les patients randomisés pour recevoir le lénalidomide et le rituximab seuls était de 14,6 mois (intervalle : 0 à 30). Les résultats d’efficacité sont résumés au Tableau 13.
Tableau 13 : Résultats d’efficacité de l’étude M20-638 chez les patients atteints d’un LF en rechute ou réfractaire
| Critère d’évaluationa | Epcoritamab + lénalidomide et rituximab | Lénalidomide et rituximab |
|---|---|---|
| (N = 243) | (N = 245) | |
| SSPb | ||
| Nombre d’événements, n (%) | 23 (9) | 75 (31) |
| Maladie progressive | 19 (83) | 63 (84) |
|---|---|---|
| Décès | 4 (17) | 12 (16) |
| Médiane (IC à 95 %), mois | NA (21,9, NA) | 11,2 (10,5 ; NA) |
| Hazard ratioc (IC à 95 %) | 0,21 (0,13 ; 0,33) | |
| Valeur pd | < 0,0001 | |
| TRGb, e, n (%) | 111 (96) | 94 (81) |
| (IC à 95 %) | (90,2 ; 98,6) | (72,7 ; 87,7) |
| Valeur de pf | < 0,0001 | |
| TRCb, n (%) | 181 (74) | 106 (43) |
| (IC à 95 %) | (68,5 ; 79,8) | (37,0 ; 49,7) |
| Valeur de pf | < 0,0001 | |
| SG | ||
| Nombre d’événements, n (%) | 10 (4,1) | 25 (10,2) |
| Médiane (IC à 95 %), mois | NA (NA, NA) | NA (NA, NA) |
| HR (IC à 95 %)g | 0,38 (0,18 ; 0,80) | |
| SSP = survie sans progression ; IC = intervalle de confiance ; NA = non atteint ; TRC = taux de réponse complète ; TRG = taux de réponse globale ; SG = survie globale aDéterminé selon les critères de Lugano par PET-CT (2014) et évalué par un comité de revue indépendant (CRI). bLa SSP, le TRG et la TRC ont démontré une supériorité statistique du bras epcoritamab en association avec le lénalidomide et le rituximab par rapport au bras lénalidomide et rituximab à la date de recueil des données du 10 janvier 2025, avec une durée médiane de suivi de 10,4 mois. cHazard ratio selon le modèle de Cox à risques proportionnels, stratifié selon l’historique de la maladie et la région. dValeur de p (unilatérale) du test du log-rank, stratifié selon l’historique de la maladie et la région. eTRG défini comme la proportion de patients présentant comme meilleure réponse globale une RC ou une RP telle qu’évaluée selon les critères de Lugano par PET-CT (2014) ; le TRG a été testé chez les 232 premiers patients randomisés, soit 116 dans chaque bras. fValeur de p (unilatérale) issue d’un test de Cochran-Mantel-Haenszel, stratifié selon l’historique de la maladie et la région. gL’analyse de la SG n’a pas atteint la significativité statistique à la date de recueil des données du 24 mai 2025 et sera de nouveau testée à un stade ultérieur. | ||
La courbe de Kaplan-Meier de la SSP telle que déterminée selon les critères de Lugano (2014) et évaluée par le CRI est illustrée à la Figure 1.
Figure 1 : Courbe de Kaplan-Meier de la SSP (population ITT) de l’étude M20-638
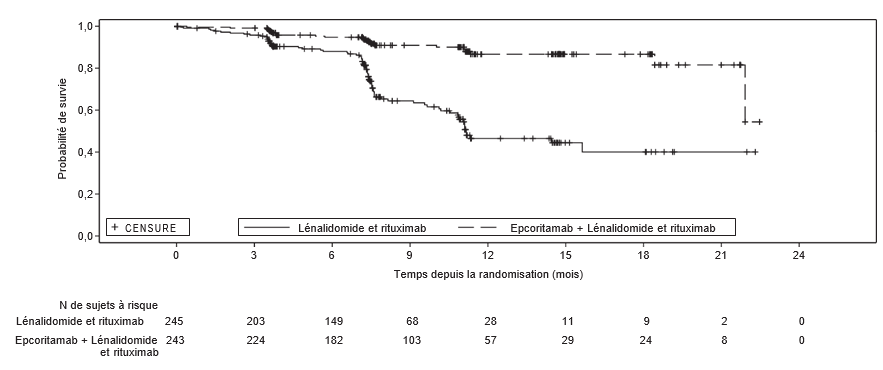
La courbe de Kaplan-Meier de la SG est illustrée à la Figure 2.
Figure 2 : Courbe de Kaplan-Meier de la SG (population ITT) de l’étude M20-638
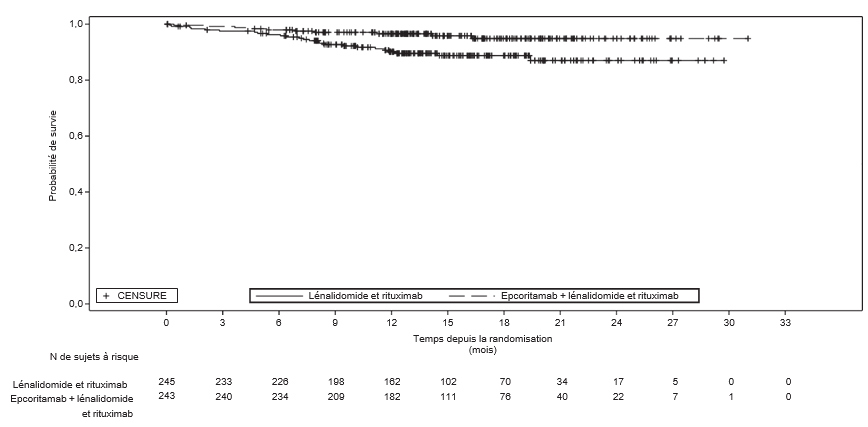
GCT3013-01
L’étude GCT3013-01 était une étude multicentrique, multi-cohortes, en ouvert, simple bras, ayant évalué l’epcoritamab en monothérapie chez des patients atteints d’un lymphome folliculaire (LF) en rechute ou réfractaire après au moins deux lignes de traitement systémique. L’étude comprend une phase d’escalade de dose, une phase d’expansion et une phase d’optimisation de la dose selon un schéma d’escalade de dose en trois étapes. La phase d’expansion de l’étude comprenait une cohorte de lymphomes non hodgkiniens agressifs (LNHa), une cohorte de LNH indolents (LNHi) et une cohorte de lymphomes à cellules du manteau (LCM). La cohorte pivot LNHi était composée de patients atteints d’un LF. Pour être inclus dans l’étude, les patients devaient présenter un néoplasme à cellules B matures CD20+ documenté selon la classification OMS de 2016 ou la classification OMS de 2008 sur la base d’un compte rendu d’anatomo-pathologie représentatif, avec confirmation par l’examen histologique d’un LF de grade 1 à 3A lors du diagnostic initial sans signes cliniques ou anatomo-pathologiques de transformation. Tous les patients présentaient une maladie en rechute ou réfractaire après la dernière ligne de traitement et avaient reçu préalablement au moins deux lignes de traitement antinéoplasique systémique, incluant au moins une ligne comportant un anticorps monoclonal anti-CD20 et un agent alkylant ou du lénalidomide. Les patients présentant un envahissement du système nerveux central (SNC) par le lymphome, ayant reçu une allogreffe de CSH ou une transplantation d’organe solide, présentant des maladies infectieuses actives en cours, une altération connue de l’immunité cellulaire médiée par les lymphocytes T, une clairance de la créatinine inférieure à 45 mL/min, un taux d’alanine aminotransférase > 3 fois la limite supérieure de la normale et une fraction d’éjection cardiaque inférieure à 45 % étaient exclus de l’étude. L’efficacité a été évaluée chez 128 patients ayant reçu l’epcoritamab par voie sous-cutanée (SC) en cycles de 4 semaines, c’est-à-dire 28 jours. L’epcoritamab en monothérapie a été administré selon le schéma d’escalade de dose en deux étapes comme suit :
• Cycle 1 : epcoritamab 0,16 mg au jour 1, 0,8 mg au jour 8, 48 mg au jour 15 et au jour 22
• Cycles 2 et 3 : epcoritamab 48 mg aux jours 1, 8, 15 et 22
• Cycles 4 à 9 : epcoritamab 48 mg aux jours 1 et 15
• Cycles 10 et suivants : epcoritamab 48 mg au jour 1
Les patients ont continué à recevoir l’epcoritamab jusqu’à la progression de la maladie ou la survenue d’une toxicité inacceptable.
Le nombre médian de cycles initiés était de 8 et 60 % des patients ont reçu 6 cycles.
Les caractéristiques démographiques et de la maladie à l’inclusion sont présentées dans le Tableau 14.
Tableau 14 Caractéristiques démographiques et de la maladie à l’inclusion des patients atteints d’un LF dans l’étude GCT3013-01
| Caractéristiques | (N = 128) |
|---|---|
| Âge | |
| Médiane, ans (min, max) | 65 (39, 84) |
| < 65 ans, n (%) | 61 (48) |
| 65 à < 75 ans, n (%) | 50 (39) |
| ≥ 75 ans, n (%) | 17 (13) |
| Hommes, (%) | 79 (62) |
| Ethnie, n (%) | |
| Caucasiens | 77 (60) |
| Asiatiques | 7 (6) |
| Autres | 2 (1,6) |
| Non rapportée | 42 (33) |
| Indice de performance ECOG ; n (%) | |
| 0 | 70 (55) |
| 1 | 51 (40) |
| 2 | 7 (6) |
| Nombre de lignes de traitement antérieures, n (%) | |
| Médiane (min, max) | 3 (2, 9) |
| 2 | 47 (37) |
| 3 | 41 (32) |
| ≥ 4 | 40 (31) |
| Stade selon la classification Ann Arbor ; (%) | |
| Stade III/IV | 109 (85) |
| Score FLIPI à l’inclusion, n (%) | |
| 2 | 31(24) |
| 3 à 5 | 78 (61) |
| Forte masse tumorale, n (%) | 33 (26) |
| Traitement antérieur ; n (%) | |
| Greffe autologue de cellules souches | 24 (19) |
| Traitement par cellules CAR-T | 6 (5) |
| Traitement par rituximab plus lénalidomide | 27 (21) |
| Inhibiteur de PI3K | 29 (23) |
| Progression de la maladie dans les 24 mois suivant le premier traitement systémique | 67 (52) |
| Maladie réfractaire à : | |
| ≥ 2 lignes consécutives de traitement anti-lymphome antérieur | 70 (55) |
| La dernière ligne de traitement antinéoplasique systémique | 88 (69) |
| Au traitement antérieur par anticorps monoclonal anti-CD20 | 101 (79) |
| Au traitement antérieur par anticorps monoclonal anti-CD20 et agent alkylant | 90 (70) |
L’efficacité a été établie sur la base du taux de réponse globale (TRG), déterminée selon les critères de Lugano (2014) et évaluée par un Comité de Revue Indépendant (CRI). La durée médiane de suivi de la durée de réponse (DR) a été de 16,2 mois. Les résultats d’efficacité sont présentés dans le Tableau 15.
Tableau 15 Résultats d’efficacité de l’étude GCT3013-01 chez les patients atteints d’un LF
| Critère d’évaluationa Évaluation par le CRI | Epcoritamab (N = 128) |
|---|---|
| TRGb, n (%) | 106 (83) |
| (IC à 95 %) | (75,1 ; 88,9) |
| RCb, n (%) | 81 (63) |
| (IC à 95 %) | (54,3 ; 71,6) |
| RPb, n (%) | 25 (20) |
| (IC à 95 %) | (13,1 ; 27,5) |
| DRb | |
| Médiane (IC à 95 %), mois | 21,4 (13,7 ; NA) |
| DRCb | |
| Médiane (IC à 95 %), mois | NA (21,4 ; NA) |
| Estimation à 12 mois, % (IC à 95 %) | 78,6 (67,3 ; 86,4) |
| DOR, médiane (intervalle), mois | 1,4 (1 ; 3) |
| IC = intervalle de confiance ; RC = réponse complète ; DR = durée de réponse ; DRC = durée de réponse complète : CRI = comité de revue indépendant ; TRG = taux de réponse globale ; RP = réponse partielle ; DOR = délai d’obtention d’une réponse aDéterminée selon les critères de Lugano (2014) et évaluée par un comité de revue indépendant (CRI) bInclut les patients qui présentaient initialement une progression de la maladie selon les critères de Lugano ou une réponse intermédiaire selon les critères LYRIC et qui ont ensuite obtenu une RP/RC. | |
Le délai médian de RC a été de 1,5 mois (intervalle : 1,2 à 11,1 mois).
Population pédiatrique
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec l’epcoritamab dans un ou plusieurs sous-groupes de la population pédiatrique, dans le traitement des néoplasies malignes à lymphocytes B matures, conformément à la décision du Plan d’investigation pédiatrique, dans l’indication autorisée (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
Autorisation conditionnelle
Une autorisation de mise sur le marché « conditionnelle » a été délivrée pour ce médicament. Cela signifie que des preuves supplémentaires concernant ce médicament sont attendues. L’Agence européenne des médicaments réévaluera toute nouvelle information sur ce médicament au moins chaque année et, si nécessaire, ce RCP sera mis à jour.
5.2 Propriétés pharmacocinétiques
Epcoritamab en monothérapie
La pharmacocinétique de population après administration sous-cutanée d’epcoritamab a été décrite par un modèle bicompartimental avec une absorption sous-cutanée de premier ordre et une élimination du médicament médiée par la cible. Il a été observé une variabilité pharmacocinétique modérée à élevée d’epcoritamab, caractérisée par une variabilité interindividuelle (VII), avec un coefficient de variation (CV) pour les paramètres pharmacocinétiques de l’epcoritamab compris entre 25,7 % et 137,5 %.
Chez les patients atteints d’un LGCB dans l’étude GCT3013-01, sur la base d’expositions estimées individuellement à l’aide d’un modèle de pharmacocinétique de population, après l’administration de la dose SC de 48 mg d’epcoritamab selon le schéma d’escalade de dose recommandé en deux étapes, la moyenne géométrique (CV %) des Cmax de l’epcoritamab est de 10,8 µg/mL (41,7 %) et celle des ASC0-7j est de 68,9 jours*µg/mL (45,1 %) à la fin du schéma posologique hebdomadaire. La Crésiduelle à
la semaine 12 est de 8,4 µg/mL (53,3 %). La moyenne géométrique (CV %) des Cmax de l’epcoritamab est de 7,52 µg/mL (41,1 %) et celle des ASC0-14j est de 82,6 jours*µg/mL (49,3 %) à la fin du schéma posologique toutes les 2 semaines. La Crésiduelle pour le schéma posologique toutes les 2 semaines est de 4,1 µg/mL (73,9 %). La moyenne géométrique (CV %) des Cmax de l’epcoritamab est de 4,76 µg/mL (51,6 %) et celle des ASC0-28j est de 74,3 jours*µg/mL (69,5 %) à l’état d’équilibre au cours du schéma posologique toutes les 4 semaines. La Crésiduelle pour le schéma posologique toutes les 4 semaines est de 1,2 µg/mL (130 %).
Les paramètres d’exposition à l’epcoritamab chez les patients atteints d’un LF concordaient avec ceux observés chez les patients atteints d’un LGCB. Les expositions à l’epcoritamab sont similaires chez les patients atteints d’un LF traités selon le schéma d’escalade de dose en trois étapes ou en deux étapes, à l’exception des concentrations résiduelles qui, comme il était prévisible, sont temporairement plus faibles le jour 15 du cycle 1 après l’administration de la seconde dose intermédiaire (3 mg) avec le schéma d’escalade de dose en trois étapes, par rapport aux concentrations observées après l’administration de la première dose complète de 48 mg avec le schéma d’escalade de dose en deux étapes.
Absorption
Les concentrations maximales ont été obtenues entre 3 et 4 jours (Tmax) chez les patients atteints d’un LGCB recevant la dose complète de 48 mg.
Distribution
Selon un modèle de pharmacocinétique de population, la moyenne géométrique (CV %) du volume central de distribution est de 8,27 L (27,5 %) et le volume de distribution apparent à l’état d’équilibre est de 25,6 L (81,8 %).
Biotransformation
La voie métabolique de l’epcoritamab n’a pas été directement étudiée. Comme les autres protéines thérapeutiques, l’epcoritamab devrait être dégradé en petits peptides et en acides aminés via les voies cataboliques.
Élimination
L’epcoritamab devrait subir une clairance saturable médiée par la cible. La moyenne géométrique (CV %) de la clairance (L/jour) est de 0,441 (27,8 %). La demi-vie d’élimination de l’epcoritamab est dépendante de la concentration. La moyenne géométrique de la demi-vie d’élimination de la dose complète d’epcoritamab (48 mg), dérivée du modèle de pharmacocinétique de population, était de 22 à 25 jours, en fonction de la fréquence d’administration.
Epcoritamab en association avec le lénalidomide et le rituximab
Aucune différence cliniquement significative n’a été observée concernant la pharmacocinétique de l’epcoritamab (ASC au cycle 1 et Cmoyenne des cycles 1 à 3, avec des différences de moyennes géométriques de 2 % et de 23,7 %, respectivement) lorsqu’il était administré en association avec le lénalidomide et le rituximab en comparaison avec son administration en monothérapie.
Populations particulières
Aucun effet cliniquement important sur la pharmacocinétique de l’epcoritamab (ASC au Cycle 1 dans un intervalle d’environ 36 %) n’a été observé en fonction de l’âge (20 à 89 ans), du sexe ou de la race/l’origine ethnique (caucasienne, asiatique et autre), de la présence d’une insuffisance rénale légère ou modérée (clairance de la créatinine ClCr ≥ 30 mL/min à ClCr < 90 mL/min), et d’une insuffisance hépatique légère (bilirubine totale ≤ LSN et ASAT > LSN, ou bilirubine totale 1 à 1,5 fois la LSN et toute valeur de l’ASAT) après prise en compte des différences de poids corporel. Il n’a pas
été mené d’études chez des patients atteints d’insuffisance rénale sévère ou terminale (ClCr < 30 mL/min) ou d’insuffisance hépatique sévère (bilirubine totale > 3 fois la LSN et toute valeur de l’ASAT). Les données sont très limitées dans l’insuffisance hépatique modérée (bilirubine totale > 1,5 à 3 fois la LSN et toute valeur de l’ASAT, N = 1). Par conséquent, la pharmacocinétique de l’epcoritamab dans ces populations n’est pas connue.
Comme les autres protéines thérapeutiques, le poids corporel (39 à 172 kg) a un effet statistiquement significatif sur la pharmacocinétique de l’epcoritamab. Sur la base de l’analyse exposition-réponse et des données cliniques, compte tenu des expositions chez les patients de faible poids corporel (par exemple, 46 kg) ou de poids corporel élevé (par exemple, 105 kg) et dans les différentes catégories de poids corporel (< 65 kg, 65 à < 85, ≥ 85), l’effet sur les expositions n’est pas cliniquement pertinent.
Population pédiatrique
La pharmacocinétique de l’epcoritamab chez les patients pédiatriques n’a pas été établie.
5.3 Données de sécurité préclinique
Pharmacologie et/ou toxicologie chez l’animal
L’epcoritamab n’a fait l’objet d’aucune étude de toxicité pour la reproduction ou le développement chez l’animal. Des effets généralement cohérents avec le mécanisme d’action pharmacologique de l’epcoritamab ont été observés chez le singe cynomolgus. Ces observations ont inclus des signes cliniques indésirables dose-dépendants (y compris, aux doses élevées, vomissements, diminution de l’activité et mortalité) et un relargage de cytokines, des altérations hématologiques réversibles, une déplétion réversible des lymphocytes B dans le sang périphérique, et une diminution réversible de la cellularité lymphoïde dans les tissus lymphoïdes secondaires.
Mutagénicité
Aucune étude de mutagénicité n’a été menée avec l’epcoritamab.
Carcinogénicité
Aucune étude de carcinogénicité n’a été menée avec l’epcoritamab.
Altération de la fertilité
Aucune étude de fertilité n’a été menée chez l’animal avec l’epcoritamab ; toutefois, l’epcoritamab n’a pas eu d’effets toxiques sur les organes reproducteurs chez les singes cynomolgus mâles ou femelles à des doses allant jusqu’à 1 mg/kg/semaine dans une étude de toxicité générale par voie intraveineuse de 5 semaines. Chez le singe cynomolgus, les expositions (ASC) (moyenne pondérée sur 7 jours) à la dose élevée étaient similaires à celles observées chez les patients (ASC0-7j) recevant la dose recommandée.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Acétate de sodium trihydraté Acide acétique Sorbitol (E420) Polysorbate 80 Eau pour préparations injectables
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments et/ou diluants à l’exception de ceux mentionnés dans la rubrique 6.6.
6.3 Durée de conservation
Flacon non ouvert
2 ans.
Epcoritamab dilué ou préparé La stabilité chimique et physique en cours d’utilisation a été démontrée pendant 24 heures entre 2 °C et 8 °C et jusqu’à 12 heures à température ambiante (20-25 °C).
D’un point de vue microbiologique, le produit doit être utilisé immédiatement. S’il n’est pas utilisé immédiatement, les durées et conditions de conservation en cours d’utilisation relèvent de la responsabilité de l’utilisateur et ne devraient normalement pas dépasser 24 heures entre 2 °C et 8 °C, sauf si la dilution a eu lieu dans des conditions d’asepsie contrôlées et validées.
Limiter au maximum l’exposition à la lumière du jour. Laisser la solution d’epcoritamab revenir à température ambiante avant l’administration. Jeter la solution d’epcoritamab non utilisée au-delà de la période de conservation autorisée.
6.4 Précautions particulières de conservation
À conserver et transporter réfrigéré (entre 2 °C et 8 °C). Ne pas congeler. Conserver le flacon dans l’emballage extérieur, à l’abri de la lumière.
Pour les conditions de conservation du médicament après dilution/première ouverture, voir la rubrique 6.3.
6.5 Nature et contenu de l’emballage extérieur
Flacon en verre de type I muni d’un bouchon en caoutchouc bromobutyle recouvert d’un fluoropolymère au niveau de la zone de contact et d’un joint en aluminium avec un opercule amovible en plastique bleu clair, contenant 4 mg par 0,8 mL de solution injectable.
Chaque boîte contient un flacon.
6.6 Précautions particulières d’élimination et manipulation
Préparation de l’epcoritamab L’intégralité de cette rubrique doit être lue attentivement avant la préparation de l’epcoritamab. Certaines doses (la dose d’amorçage (0,16 mg) et la dose intermédiaire (0,8 mg)) d’epcoritamab nécessitent une dilution avant l’administration. L’epcoritamab peut être dilué selon deux méthodes différentes, à savoir la méthode du flacon ou la méthode de la seringue. Toutes les instructions figurant ci-dessous doivent être suivies, car une préparation incorrecte peut entraîner l’administration d’une dose inappropriée.
L’epcoritamab doit être préparé et administré par un professionnel de santé sous forme d’injection sous-cutanée. Chaque flacon d’epcoritamab est destiné à un usage unique.
Chaque flacon contient un surremplissage permettant le prélèvement de la quantité indiquée.
L’administration d’epcoritamab est réalisée en cycles de 28 jours, selon le schéma posologique indiqué à la rubrique 4.2.
L’epcoritamab doit être examiné visuellement avant l’administration pour vérifier l’absence de particules et de coloration anormale. La solution injectable doit être une solution incolore à légèrement jaune. Ne pas utiliser le médicament si la solution présente une coloration anormale, est trouble ou contient des particules.
L’epcoritamab doit être préparé en utilisant une technique aseptique. Il n’est pas nécessaire de filtrer la solution diluée.
Préparation de l’epcoritamab dilué selon la méthode du flacon stérile vide Instructions pour la préparation de la dose d’amorçage de 0,16 mg – 2 dilutions nécessaires – méthode du flacon stérile vide Utiliser une seringue, un flacon et une aiguille de taille appropriée pour chaque étape de transfert.
1) Préparer le flacon d’epcoritamab a) Sortir un flacon d’epcoritamab 4 mg/0,8 mL avec un opercule bleu clair du réfrigérateur. b) Laisser le flacon revenir à température ambiante pendant 1 heure au maximum. c) Agiter délicatement le flacon d’epcoritamab. NE PAS secouer ou agiter vigoureusement le flacon.
2) Effectuer la première dilution a) Étiqueter un flacon vide de taille appropriée « dilution A ». b) Transférer 0,8 mL d’epcoritamab dans le flacon dilution A. c) Transférer 4,2 mL de solution stérile de chlorure de sodium 9 mg/mL (0,9 %) dans le flacon dilution A. La solution diluée initiale contient 0,8 mg/mL d’epcoritamab. d) Agiter délicatement le flacon dilution A pendant 30 à 45 secondes. 3) Effectuer la seconde dilution a) Étiqueter un flacon vide de taille appropriée « dilution B ». b) Transférer 2 mL de solution du flacon dilution A dans le flacon dilution B. Le flacon dilution A n’est plus nécessaire et doit être jeté. c) Transférer 8 mL de solution stérile de chlorure de sodium 9 mg/mL (0,9 %) dans le flacon dilution B pour obtenir une concentration finale de 0,16 mg/mL. d) Agiter délicatement le flacon dilution B pendant 30 à 45 secondes. 4) Prélever la dose Prélever 1 mL d’epcoritamab dilué du flacon dilution B dans une seringue. Le flacon dilution B n’est plus nécessaire et doit être jeté. 5) Étiqueter la seringue Étiqueter la seringue avec le nom du produit, le dosage (0,16 mg), la date et l’heure. Pour la conservation de l’epcoritamab après dilution, voir la rubrique 6.3. 6) Jeter le flacon et toute quantité d’epcoritamab non utilisée conformément à la réglementation en vigueur.
Instructions pour la préparation de la dose intermédiaire de 0,8 mg – 1 dilution nécessaire – méthode du flacon stérile vide Utiliser une seringue, un flacon et une aiguille de taille appropriée pour chaque étape de transfert.
1) Préparer le flacon d’epcoritamab a) Sortir un flacon d’epcoritamab 4 mg/0,8 mL avec un opercule bleu clair du réfrigérateur. b) Laisser le flacon revenir à température ambiante pendant 1 heure au maximum. c) Agiter délicatement le flacon d’epcoritamab. NE PAS secouer ou agiter vigoureusement le flacon. 2) Effectuer la dilution
a) Étiqueter un flacon vide de taille appropriée « dilution A ». b) Transférer 0,8 mL d’epcoritamab dans le flacon dilution A. c) Transférer 4,2 mL de solution stérile de chlorure de sodium 9 mg/mL (0,9 %) dans le flacon dilution A pour obtenir une concentration finale de 0,8 mg/mL. d) Agiter délicatement le flacon dilution A pendant 30 à 45 secondes. 3) Prélever la dose Prélever 1 mL d’epcoritamab dilué du flacon dilution A dans une seringue. Le flacon dilution A n’est plus nécessaire et doit être jeté. 4) Étiqueter la seringue Étiqueter la seringue avec le nom du produit, le dosage (0,8 mg), la date et l’heure. Pour la conservation de l’epcoritamab après dilution, voir la rubrique 6.3. 5) Jeter le flacon et toute quantité d’epcoritamab non utilisée conformément à la réglementation en vigueur.
Préparation de l’epcoritamab dilué selon la méthode de la seringue stérile
Instructions pour la préparation de la dose d’amorçage de 0,16 mg – 2 dilutions nécessaires – méthode de la seringue stérile Utiliser une seringue et une aiguille de taille appropriée pour chaque étape de transfert.
1) Préparer le flacon d’epcoritamab a) Sortir un flacon d’epcoritamab 4 mg/0,8 mL avec un opercule bleu clair du réfrigérateur. b) Laisser le flacon revenir à température ambiante pendant 1 heure au maximum. c) Agiter délicatement le flacon d’epcoritamab. NE PAS secouer ou agiter vigoureusement le flacon. 2) Effectuer la première dilution a) Étiqueter une seringue de taille appropriée « dilution A ». b) Prélever 4,2 mL de solution stérile de chlorure de sodium 9 mg/mL (0,9 %) dans la seringue dilution A. Aspirer environ 0,2 mL d’air dans la seringue. c) Dans une autre seringue étiquetée « seringue 1 », prélever 0,8 mL d’epcoritamab. d) Brancher les deux seringues et faire passer le volume de 0,8 mL d’epcoritamab dans la seringue dilution A. La solution diluée initiale contient 0,8 mg/mL d’epcoritamab. e) Mélanger délicatement en retournant complètement (180°) cinq fois les deux seringues branchées. f) Débrancher les seringues et jeter la seringue 1. 3) Effectuer la seconde dilution a) Étiqueter une seringue de taille appropriée « dilution B ». b) Prélever 8 mL de solution stérile de chlorure de sodium 9 mg/mL (0,9 %) dans la seringue dilution B. Aspirer environ 0,2 mL d’air dans la seringue. c) Étiqueter une autre seringue de taille appropriée « seringue 2 ». d) Brancher la seringue 2 à la seringue dilution A et transférer 2 mL de solution dans la seringue 2. La seringue dilution A n’est plus nécessaire et doit être jetée. e) Brancher la seringue 2 à la seringue dilution B et faire passer le volume de 2 mL de solution dans la seringue dilution B pour obtenir une concentration finale de 0,16 mg/mL. f) Mélanger délicatement en retournant complètement (180°) cinq fois les deux seringues branchées. g) Débrancher les seringues et jeter la seringue 2. 4) Prélever la dose Brancher une seringue neuve à la seringue dilution B et transférer 1 mL d’epcoritamab dilué de la seringue dilution B dans la seringue neuve. La seringue dilution B n’est plus nécessaire et doit être jetée. 5) Étiqueter la seringue Étiqueter la seringue avec le nom du produit, le dosage (0,16 mg), la date et l’heure. 6) Jeter le flacon et toute quantité d’epcoritamab non utilisée conformément à la réglementation en vigueur.
Instructions pour la préparation de la dose intermédiaire de 0,8 mg – 1 dilution nécessaire – méthode de la seringue stérile Utiliser une seringue et une aiguille de taille appropriée pour chaque étape de transfert.
1) Préparer le flacon d’epcoritamab a) Sortir un flacon d’epcoritamab 4 mg/0,8 mL avec un opercule bleu clair du réfrigérateur. b) Laisser le flacon revenir à température ambiante pendant 1 heure au maximum. c) Agiter délicatement le flacon d’epcoritamab. NE PAS secouer ou agiter vigoureusement le flacon. 2) Effectuer la dilution a) Étiqueter une seringue de taille appropriée « dilution A ». b) Prélever 4,2 mL de solution stérile de chlorure de sodium 9 mg/mL (0,9 %) dans la seringue dilution A. Aspirer environ 0,2 mL d’air dans la seringue. c) Dans une autre seringue étiquetée « seringue 1 », prélever 0,8 mL d’epcoritamab. d) Brancher les deux seringues et faire passer le volume de 0,8 mL d’epcoritamab dans la seringue dilution A pour obtenir une concentration finale de 0,8 mg/mL. e) Mélanger délicatement en retournant complètement (180°) cinq fois les deux seringues branchées. f) Débrancher les seringues et jeter la seringue 1. 3) Prélever la dose Brancher une seringue neuve à la seringue dilution A et transférer 1 mL d’epcoritamab dilué dans la seringue neuve. La seringue dilution A n’est plus nécessaire et doit être jetée. 4) Étiqueter la seringue Étiqueter la seringue avec le nom du produit, le dosage (0,8 mg), la date et l’heure. 5) Jeter le flacon et toute quantité d’epcoritamab non utilisée conformément à la réglementation en vigueur.
Préparation de la dose de 3 mg d’epcoritamab
Instructions pour la préparation de la seconde dose intermédiaire de 3 mg – Pas de dilution nécessaire La dose de 3 mg d’epcoritamab n’est requise que chez les patients atteints d’un LF (voir rubrique 4.2).
1) Préparer le flacon d’epcoritamab a) Sortir un flacon d’epcoritamab 4 mg/0,8 mL avec un opercule bleu clair du réfrigérateur. b) Laisser le flacon revenir à température ambiante pendant 1 heure au maximum. c) Agiter délicatement le flacon d’epcoritamab. NE PAS secouer ou agiter vigoureusement le flacon.
2) Prélever la dose Prélever 0,6 mL d’epcoritamab dans une seringue.
3) Étiqueter la seringue Étiqueter la seringue avec le nom du produit, le dosage (3 mg), la date et l’heure. Pour la conservation de l’epcoritamab après préparation, voir la rubrique 6.3.
4) Jeter le flacon et toute quantité d’epcoritamab non utilisée conformément à la réglementation en vigueur.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
AbbVie Deutschland GmbH & Co. KG
Knollstrasse 67061 Ludwigshafen Allemagne
8. NUMÉRO D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/23/1759/001
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE
L’AUTORISATION
Date de première autorisation : 22 septembre 2023 Date du dernier renouvellement : 17 juillet 2025
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
Ce médicament fait l’objet d’une surveillance supplémentaire qui permettra l’identification rapide de nouvelles informations relatives à la sécurité. Les professionnels de la santé déclarent tout effet indésirable suspecté. Voir rubrique 4.8 pour les modalités de déclaration des effets indésirables.
1. DÉNOMINATION DU MÉDICAMENT
Tepkinly 48 mg solution injectable
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque flacon de 0,8 mL contient 48 mg d’epcoritamab à une concentration de 60 mg/mL.
Chaque flacon contient un surremplissage permettant le prélèvement de la quantité indiquée.
L’epcoritamab est un anticorps bispécifique humanisé de type immunoglobuline G1 (IgG1), dirigé contre les antigènes CD3 et CD20, produit dans des cellules ovariennes de hamster chinois (CHO) par la technique de l’ADN recombinant.
Excipient à effet notoire Chaque flacon de Tepkinly contient 28,8 mg de sorbitol et 0,42 mg de polysorbate 80. Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution injectable (injection)
Solution incolore à légèrement jaune, à un pH de 5,5 et une osmolalité d’environ 211 mOsm/kg.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Tepkinly en monothérapie est indiqué pour le traitement des patients adultes atteints d’un lymphome diffus à grandes cellules B (LDGCB) en rechute ou réfractaire après au moins deux lignes de traitement systémique.
Tepkinly en association avec le lénalidomide et le rituximab est indiqué pour le traitement des patients adultes atteints d’un lymphome folliculaire (LF) en rechute ou réfractaire.
Tepkinly en monothérapie est indiqué pour le traitement des patients adultes atteints d’un lymphome folliculaire (LF) en rechute ou réfractaire après au moins deux lignes de traitement systémique.
4.2 Posologie et mode d’administration
Tepkinly doit être administré uniquement sous la supervision d’un professionnel de santé qualifié dans l’utilisation des traitements anticancéreux. Au moins 1 dose de tocilizumab à utiliser en cas de syndrome de relargage de cytokines (SRC) doit être disponible avant l’administration d’epcoritamab lors du cycle 1. L’accès à une dose supplémentaire de tocilizumab dans les 8 heures suivant l’utilisation de la dose précédente de tocilizumab doit être possible.
Posologie
Prémédication et schéma posologique recommandés
Tepkinly en monothérapie
Tepkinly doit être administré en cycles de 28 jours conformément au schéma d’escalade de dose mentionné dans le Tableau 1 pour les patients atteints d’un lymphome diffus à grandes cellules B et dans le Tableau 2 pour les patients atteints d’un lymphome folliculaire.
Tableau 1 Schéma d’escalade de dose de Tepkinly en deux étapes pour les patients atteints d’un lymphome diffus à grandes cellules B
| Schéma posologique | Cycle de traitement | Jours | Dose d’epcoritamab (mg)a |
|---|---|---|---|
| Hebdomadaire | Cycle 1 | 1 | 0,16 mg (dose 1 de l’escalade de dose) |
| 8 | 0,8 mg (dose 2 de l’escalade de dose) | ||
| 15 | 48 mg (première dose complète) | ||
| 22 | 48 mg | ||
| Hebdomadaire | Cycles 2 – 3 | 1, 8, 15, 22 | 48 mg |
| Toutes les deux semaines | Cycles 4 – 9 | 1, 15 | 48 mg |
| Toutes les quatre semaines | Cycles 10 + | 1 | 48 mg |
| a0,16 mg est une dose d’amorçage, 0,8 mg est une dose intermédiaire et 48 mg est une dose complète. | |||
Tableau 2 Schéma d’escalade de dose de Tepkinly en trois étapes pour les patients atteints d’un lymphome folliculaire
| Schéma posologique | Cycle de traitement | Jours | Dose d’epcoritamab (mg)a |
|---|---|---|---|
| Hebdomadaire | Cycle 1 | 1 | 0,16 mg (dose 1 de l’escalade de dose) |
| 8 | 0,8 mg (dose 2 de l’escalade de dose) | ||
| 15 | 3 mg (dose 3 de l’escalade de dose) | ||
| 22 | 48 mg (première dose complète) | ||
| Hebdomadaire | Cycles 2 – 3 | 1, 8, 15, 22 | 48 mg |
| Toutes les deux semaines | Cycles 4 – 9 | 1, 15 | 48 mg |
| Toutes les quatre semaines | Cycles 10 + | 1 | 48 mg |
| a0,16 mg est une dose d’amorçage, 0,8 mg est une première dose intermédiaire, 3 mg est une seconde dose intermédiaire et 48 mg est une dose complète. | |||
Tepkinly doit être administré jusqu’à la progression de la maladie ou la survenue d’une toxicité inacceptable.
Tepkinly en association avec le lénalidomide et le rituximab
Tepkinly doit être administré en cycles de 28 jours pendant un total de 12 cycles ou jusqu’à la progression de la maladie ou la survenue d’une toxicité inacceptable, selon l’événement qui survient en premier.
Tableau 3 Schéma d’escalade de dose de Tepkinly en trois étapes en association avec le lénalidomide et le rituximab pour les patients atteints d’un lymphome folliculaire
| Schéma posologique | Cycle de traitement | Jours | Dose d’epcoritamab (mg) |
|---|---|---|---|
| Hebdomadaire | Cycle 1 | 1 | 0,16 mg (dose 1 de l’escalade de dose) |
| 8 | 0,8 mg (dose 2 de l’escalade de dose) | ||
| 15 | 3 mg (dose 3 de l’escalade de dose) | ||
| 22 | 48 mg (première dose complète) | ||
| Cycles 2 et 3 | 1, 8, 15 et 22 | 48 mg | |
| Toutes les quatre semaines | Cycles 4 à 12 | 1 | 48 mg |
Tepkinly doit être administré en association avec le lénalidomide 20 mg par voie orale une fois par jour (du jour 1 au jour 21) au cours des cycles 1 à 12 et le rituximab 375 mg/m2 par voie intraveineuse chaque semaine au cours du cycle 1 (aux jours 1, 8, 15 et 22) et toutes les 4 semaines au cours des cycles 2 à 5 (au jour 1).
Pour plus d’informations, se référer au Résumé des Caractéristiques du Produit (RCP) du lénalidomide et du rituximab.
Prémédications et prophylaxie
Les détails sur la prémédication recommandée pour le syndrome de relargage de cytokines (SRC) sont présentés dans le Tableau 4.
Tableau 4 Prémédication avant l’administration d’epcoritamab
| Cycle | Patients nécessitant une prémédication | Prémédicationa | Administration |
|---|---|---|---|
| Cycle 1 | Tous les patients | Dexaméthasone (15 mg par voie orale ou intraveineuse) ou prednisolone (100 mg par voie orale ou intraveineuse) ou équivalent • La dexaméthasone est le corticoïde à privilégier pour la prophylaxie du SRCc | • 30 à 120 minutes avant chaque administration hebdomadaire d’epcoritamab • Et pendant trois jours consécutifs après chaque administration hebdomadaire d’epcoritamab au cycle 1 |
| • Diphénhydramine (50 mg par voie orale ou intraveineuse) ou équivalent • Paracétamol (650 à 1 000 mg par voie orale) | • 30 à 120 minutes avant chaque administration hebdomadaire d’epcoritamab | ||
| Cycle 2 et suivants | Patients ayant présenté un SRC de grade 2 ou 3b avec la dose précédente | Dexaméthasone (15 mg par voie orale ou intraveineuse) ou prednisolone (100 mg par voie orale ou | • 30 à 120 minutes avant l’administration suivante d’epcoritamab après un événement de SRC de grade 2 ou 3b |
| Cycle | Patients nécessitant une prémédication | Prémédicationa | Administration |
|---|---|---|---|
| intraveineuse) ou équivalent • La dexaméthasone est le corticoïde à privilégier pour la prophylaxie du SRCc | • Et pendant trois jours consécutifs après l’administration suivante d’epcoritamab, jusqu’à ce que l’epcoritamab soit administré sans survenue d’un SRC, quel que soit le grade | ||
| aLa prémédication utilisée pour les agents en association peut servir de prémédication pour l’epcoritamab à la discrétion du médecin assurant la prise en charge du patient, à condition que les doses administrées soient au moins équivalentes. bLes patients arrêteront définitivement l’epcoritamab après un événement de SRC de grade 4. cSelon les données de la cohorte d’optimisation de la dose de l’étude GCT3013-01. | |||
Pour plus d’informations, se référer au RCP du lénalidomide et au RCP du rituximab pour les recommandations respectives concernant la prémédication.
Une prophylaxie contre la pneumonie à Pneumocystis jirovecii (PCP) et contre les infections à herpèsvirus est fortement recommandée pendant le traitement par l’epcoritamab.
Tepkinly doit être administré à des patients correctement hydratés.
Il est fortement recommandé à tous les patients de respecter les recommandations d’hydratation suivantes au cours du cycle 1, sauf contre-indication médicale :
• Apport hydrique de 2 à 3 L pendant les 24 heures précédant chaque administration d’epcoritamab
• Suspendre la prise de médicaments anti-hypertenseurs pendant les 24 heures précédant chaque administration d’epcoritamab
• Administrer 500 mL de liquides isotoniques par voie intraveineuse (IV) le jour de l’administration d’epcoritamab, avant l’administration de la dose ; ET
• Apport hydrique de 2 à 3 L pendant les 24 heures suivant chaque administration d’epcoritamab.
Il est recommandé d’hydrater les patients présentant un risque accru de syndrome de lyse tumorale clinique (SLTC) et de leur administrer un traitement prophylactique à base d’un agent hypo- uricémiant.
Les patients doivent être surveillés afin que les signes et les symptômes d’un SRC et/ou d’un syndrome de neurotoxicité lié aux cellules effectrices de l’immunité (ICANS) après l’administration d’epcoritamab puissent être détectés et pris en charge conformément aux recommandations de bonne pratique actuelles. Les patients doivent être avertis des signes et symptômes associés au SRC et à l’ICANS et de la nécessité de consulter immédiatement un médecin en cas de survenue de ces signes ou symptômes à tout moment (voir rubrique 4.4).
Modifications posologiques et prise en charge des effets indésirables
Syndrome de relargage de cytokines (SRC) Les patients traités par epcoritamab peuvent présenter un SRC. Rechercher et traiter les autres causes éventuelles de fièvre, d’hypoxie et d’hypotension. En cas de suspicion d’un SRC, prendre en charge conformément aux recommandations figurant dans le Tableau 5. Les patients qui présentent un SRC doivent être surveillés plus fréquemment au cours de l’administration suivante d’epcoritamab.
Tableau 5 Définition des grades de SRC et prise en charge recommandée
| Gradea | Traitement recommandé | Modification de la dose d’epcoritamabh |
|---|---|---|
| Grade 1 • Fièvre (température ≥ 38 °C) | Fournir des soins de support tels que des antipyrétiques et une hydratation par voie intraveineuse La dexaméthasoneb peut être initiée En cas d’âge avancé, de charge tumorale élevée, de cellules tumorales circulantes, de fièvre réfractaire aux antipyrétiques • un traitement anti-cytokinique, le tocilizumabd, doit être envisagé En l’absence d’amélioration après 24 heures, envisager l’administration de tocilizumabd Pour un SRC avec un ICANS concomitant, se référer au Tableau 6 | Suspendre l’epcoritamab jusqu’à la résolution de l’événement de SRC |
| Grade 2 • Fièvre (température ≥ 38 °C) et • Hypotension ne nécessitant pas de vasopresseurs et/ou • Hypoxie nécessitant une oxygénothérapiee à bas débit par canule nasale ou insufflateur | Fournir des soins de support tels que des antipyrétiques et une hydratation par voie intraveineuse La dexaméthasoneb doit être envisagée Un traitement anti-cytokinique, le tocilizumabd, est recommandé Si le SRC est réfractaire à la dexaméthasone et au tocilizumab : • d’autres immunosuppresseursg et de la méthylprednisolone à 1 000 mg/jour par voie intraveineuse doivent être administrés jusqu’à l’amélioration clinique Pour un SRC avec un ICANS concomitant, se référer au Tableau 6 | Suspendre l’epcoritamab jusqu’à la résolution de l’événement de SRC |
| Grade 3 • Fièvre (température ≥ 38 °C) | Fournir des soins de support tels que des antipyrétiques et une hydratation par voie intraveineuse | Suspendre l’epcoritamab jusqu’à la résolution de l’événement de SRC |
| Gradea | Traitement recommandé | Modification de la dose d’epcoritamabh |
|---|---|---|
| et • Hypotension nécessitant un vasopresseur avec ou sans vasopressine et/ou • Hypoxie nécessitant une oxygénothérapief à haut débit par canule nasale, masque facial, masque sans réinspiration ou masque Venturi | La dexaméthasonec doit être administrée Un traitement anti-cytokinique, le tocilizumabd, est recommandé Si le SRC est réfractaire à la dexaméthasone et au tocilizumab : • d’autres immunosuppresseursg et de la méthylprednisolone à 1 000 mg/jour par voie intraveineuse doivent être administrés jusqu’à l’amélioration clinique Pour un SRC avec un ICANS concomitant, se référer au Tableau 6 | En cas de SRC de grade 3 qui dure plus de 72 heures, l’epcoritamab doit être interrompu. En cas de plus de 2 événements distincts de SRC de grade 3, même si chaque événement s’est résolu en grade 2 dans les 72 heures, l’epcoritamab doit être interrompu. |
| Grade 4 • Fièvre (température ≥ 38 °C) et • Hypotension nécessitant ≥ 2 vasopresseurs (à l’exclusion de la vasopressine) et/ou • Hypoxie nécessitant une ventilation en pression positive (ex : CPAP, BiPAP, intubation et ventilation artificielle) | Fournir des soins de support tels que des antipyrétiques et une hydratation par voie intraveineuse La dexaméthasonec doit être administrée Un traitement anti-cytokinique, le tocilizumabd, est recommandé Si le SRC est réfractaire à la dexaméthasone et au tocilizumab : • d’autres immunosuppresseursg et de la méthylprednisolone à 1 000 mg/jour par voie intraveineuse doivent être administrés jusqu’à l’amélioration clinique Pour un SRC avec un ICANS concomitant, se référer au Tableau 6 | Arrêter définitivement l’epcoritamab |
| aGrades du SRC déterminés selon les critères de consensus de l’ASTCT bLa dexaméthasone doit être administrée à raison de 10 à 20 mg par jour (ou équivalent) cLa dexaméthasone doit être administrée à raison de 10 à 20 mg par voie intraveineuse toutes les 6 heures | ||
| Gradea | Traitement recommandé | Modification de la dose d’epcoritamabh |
|---|---|---|
| dTocilizumab 8 mg/kg par voie intraveineuse pendant 1 heure (ne pas dépasser 800 mg par dose). Répéter l’administration de tocilizumab après au moins 8 heures si nécessaire. Maximum de 2 doses par période de 24 heures eUne oxygénothérapie à bas débit fournit ≤ 6 L d’oxygène/minute fUne oxygénothérapie à haut débit fournit ≥ 6 L d’oxygène/minute gRiegler L et al (2019) hLorsque l’epcoritamab est administré en association pour un LF en rechute ou réfractaire, envisager l’interruption du lénalidomide jusqu’à la résolution de l’événement | ||
Syndrome de neurotoxicité lié aux cellules effectrices de l’immunité (ICANS)
Les patients doivent être surveillés pour détecter les signes et symptômes d’un ICANS. Les autres causes de symptômes neurologiques doivent être exclues. En cas de suspicion d’un ICANS, prendre en charge conformément aux recommandations figurant dans le Tableau 6.
Tableau 6 Recommandations de prise en charge selon le grade d’ICANS
| Gradea | Traitement recommandé | Modification de la dose d’epcoritamabg |
|---|---|---|
| Grade 1a Score ICEb 7-9a ou, diminution du niveau de consciencea : s’éveille spontanément | Traitement par dexaméthasonec Envisager des médicaments anticonvulsivants non sédatifs (par exemple : lévétiracétam) jusqu’à la résolution de l’ICANS Pas de SRC concomitant : • traitement anti-cytokinique non recommandé Pour un ICANS avec un SRC concomitant : • traitement par dexaméthasonec • choisir des immunosuppresseursd autres que le tocilizumab, si possible | Suspendre l’epcoritamab jusqu’à la résolution de l’événement |
| Grade 2a Score ICEb 3-6 ou, diminution du niveau de consciencea : s’éveille à la voix | Traitement par dexaméthasonee Envisager des médicaments anticonvulsivants non sédatifs (par exemple : lévétiracétam) jusqu’à la résolution de l’ICANS Pas de SRC concomitant : • traitement anti-cytokinique non recommandé Pour un ICANS avec un SRC concomitant : • traitement par dexaméthasonee • choisir des immunosuppresseursd autres que le tocilizumab, si possible | Suspendre l’epcoritamab jusqu’à la résolution de l’événement |
| Gradea | Traitement recommandé | Modification de la dose d’epcoritamabg |
|---|---|---|
| Grade 3a Score ICEb 0-2 ou, diminution du niveau de consciencea : s’éveille seulement au stimulus tactile, ou convulsionsa, soit : • toute crise convulsive clinique, focale ou généralisée, qui disparaît rapidement, ou • des crises non convulsives à l’électroencéphalogramme (EEG) qui disparaissent avec une intervention, ou augmentation de la pression intracrânienne : œdème focal/locala sur neuro-imagerieb | Traitement par dexaméthasonef • En cas d’absence de réponse, instaurer la méthylprednisolone à 1 000 mg/jour Envisager des médicaments anticonvulsivants non sédatifs (par exemple : lévétiracétam) jusqu’à la résolution de l’ICANS Pas de SRC concomitant : • traitement anti-cytokinique non recommandé Pour un ICANS avec un SRC concomitant : • traitement par dexaméthasonef o En cas d’absence de réponse, instaurer la méthylprednisolone à 1 000 mg/jour • choisir des immunosuppresseursd autres que le tocilizumab, si possible | Arrêter définitivement l’epcoritamab |
| Grade 4a Score ICEa, b 0 ou, diminution du niveau de consciencea soit : • le patient ne peut pas être réveillé ou a besoin de stimuli tactiles vigoureux ou répétés pour se réveiller, ou • stupeur ou coma, ou convulsionsa, soit : • convulsions prolongées mettant en jeu le pronostic vital (> 5 minutes), ou • convulsions cliniques ou électriques répétitives sans retour à l’état initial entre-temps, ou troubles moteursa : • faiblesse motrice focale profonde telle qu’une hémiparésie ou une paraparésie, ou augmentation de la pression intracrânienne/œdème cérébrala, | Traitement par dexaméthasonef • En cas d’absence de réponse, instaurer la méthylprednisolone à 1 000 mg/jour Envisager des médicaments anticonvulsivants non sédatifs (par exemple : lévétiracétam) jusqu’à la résolution de l’ICANS Pas de SRC concomitant : • traitement anti-cytokinique non recommandé Pour un ICANS avec un SRC concomitant : • traitement par dexaméthasonef o En cas d’absence de réponse, instaurer la méthylprednisolone à 1 000 mg/jour • choisir des immunosuppresseursd autres que le tocilizumab, si possible | Arrêter définitivement l’epcoritamab |
| Gradea | Traitement recommandé | Modification de la dose d’epcoritamabg |
|---|---|---|
| avec des signes/symptômes tels que : • œdème cérébral diffus à la neuro-imagerie, ou • posture de décérébration ou de décortication, ou • paralysie du nerf crânien VI, ou • œdème papillaire, ou • triade de cushing | ||
| aGrades ICANS déterminés selon les critères de consensus de l’ASTCT pour l’ICANS. Le grade ICANS est déterminé par l’événement le plus grave (score ICE, niveau de conscience, convulsions, troubles moteurs, PIC élevée/œdème cérébral) non attribuable à une autre cause bSi le patient est éveillé et capable d’effectuer l’évaluation de l’encéphalopathie associée aux cellules effectrices de l’immunité (ICE), évaluer : orientation (année, mois, ville, hôpital = 4 points) ; dénomination (nommer 3 objets, ex : montrer une horloge, un stylo, un bouton = 3 points) ; suivre des ordres (ex : « montrez-moi 2 doigts » ou « fermez les yeux et tirez la langue » = 1 point) ; écriture (capacité à écrire une phrase standard = 1 point) ; et attention (compter à rebours à partir de 100 par dix = 1 point). Si le patient n’est pas éveillé et n’est pas en mesure d’effectuer l’évaluation ICE (ICANS de grade 4) = 0 point. cLa dexaméthasone doit être administrée à raison de 10 mg par voie intraveineuse toutes les 12 heures dLes alternatives comprennent l’anakinra ou le siltuximab. Riegler et al (2019) eDexaméthasone à raison de 10 à 20 mg par voie intraveineuse toutes les 12 heures fDexaméthasone à raison de 10 à 20 mg par voie intraveineuse toutes les 6 heures gLorsque l’epcoritamab est administré en association pour un LF en rechute ou réfractaire, envisager l’interruption du lénalidomide jusqu’à la résolution de l’événement | ||
Tableau 7 Modifications de la dose recommandée en cas d’autres effets indésirables
| Effet indésirable1 | Sévérité1 | Action |
|---|---|---|
| Infections (voir rubrique 4.4) | Grades 1-4 | • Suspendre l’administration d’epcoritamab chez les patients atteints d’une infection active, jusqu’à ce que l’infection soit résolue • En cas de grade 4, envisager l’arrêt définitif d’epcoritamab |
| Neutropénie ou neutropénie fébrile (voir rubrique 4.8) | Nombre absolu de neutrophiles inférieur à 0,5 x 10⁹/L | • Suspendre l’administration d’epcoritamab jusqu’à ce que le nombre absolu de neutrophiles soit supérieur ou égal à 0,5 x 10⁹/L |
| Thrombopénie (voir rubrique 4.8) | Nombre de plaquettes inférieur à 50 x 109/L | • Suspendre l’administration d’epcoritamab jusqu’à ce que le nombre de plaquettes soit supérieur ou égal à 50 x 109/L |
| Autres effets indésirables (voir rubrique 4.8) | Grade 3 ou plus | • Suspendre l’administration d’epcoritamab jusqu’à ce que |
| Effet indésirable1 | Sévérité1 | Action |
|---|---|---|
| la toxicité revienne au grade 1 ou à l’état initial | ||
| 1Selon les critères National Cancer Institute Common Terminology Criteria for Adverse Events (NCI CTCAE), Version 5.0. | ||
En cas de neutropénie fébrile et de neutropénie récurrente de grade ≥ 3, envisager un traitement par facteur de croissance granulocytaire (G-CSF). Se référer au RCP du lénalidomide pour des instructions spécifiques sur les modifications posologiques en cas de neutropénie. Se référer au RCP du rituximab pour des recommandations concernant la mesure du taux d’immunoglobulines.
Omission ou retard de dose
Lymphome diffus à grandes cellules B Un cycle de réamorçage (identique au cycle 1, avec une prophylaxie standard du SRC) est nécessaire :
• si plus de 8 jours se sont écoulés entre la dose d’amorçage (0,16 mg) et la dose intermédiaire (0,8 mg), ou
• si plus de 14 jours se sont écoulés entre la dose intermédiaire (0,8 mg) et la première dose complète (48 mg), ou
• si plus de 6 semaines se sont écoulées entre deux doses complètes (48 mg)
Après le cycle de réamorçage, le patient doit reprendre le traitement par le jour 1 du cycle de traitement suivant prévu (cycle suivant celui au cours duquel la dose a été retardée).
Lymphome folliculaire Un cycle de réamorçage (identique au cycle 1, avec une prophylaxie standard du SRC) est nécessaire :
• si plus de 8 jours se sont écoulés entre la dose d’amorçage (0,16 mg) et la première dose intermédiaire (0,8 mg), ou
• si plus de 8 jours se sont écoulés entre la première dose intermédiaire (0,8 mg) et la seconde dose intermédiaire (3 mg), ou
• si plus de 14 jours se sont écoulés entre la seconde dose intermédiaire (3 mg) et la première dose complète (48 mg), ou
• si plus de 6 semaines se sont écoulées entre deux doses complètes (48 mg)
Après le cycle de réamorçage, le patient doit reprendre le traitement par le jour 1 du cycle de traitement suivant prévu (cycle suivant celui au cours duquel la dose a été retardée).
Populations particulières
Insuffisance rénale
Des ajustements de la posologie ne sont pas considérés comme nécessaires chez les patients présentant une insuffisance rénale légère à modérée. L’epcoritamab n’a pas été étudié chez les patients souffrant d’une insuffisance rénale sévère ou terminale. Aucune recommandation posologique ne peut être donnée pour les patients présentant une insuffisance rénale sévère ou terminale (voir rubrique 5.2).
Insuffisance hépatique
Des ajustements de la posologie ne sont pas considérés comme nécessaires chez les patients présentant une insuffisance hépatique légère. L’epcoritamab n’a pas été étudié chez les patients présentant une insuffisance hépatique sévère (définie par une bilirubine totale > 3 fois la LSN et toute valeur de l’ASAT) et les données sont limitées chez les patients présentant une insuffisance hépatique modérée (définie par une bilirubine totale > 1,5 à 3 fois la LSN et toute valeur de l’ASAT). Aucune recommandation posologique ne peut être donnée pour les patients présentant une insuffisance hépatique modérée à sévère (voir rubrique 5.2).
Personnes âgées
Aucun ajustement de la posologie n’est nécessaire chez les patients âgés ≥ 65 ans (voir rubriques 5.1 et 5.2).
Population pédiatrique
La sécurité et l’efficacité de Tepkinly chez les enfants âgés de moins de 18 ans n’ont pas encore été établies. Aucune donnée n’est disponible.
Mode d’administration
Tepkinly est destiné à une utilisation sous-cutanée. Ce médicament doit être administré par injection sous-cutanée uniquement, de préférence dans la partie inférieure de l’abdomen ou dans la cuisse. Il est recommandé d’alterner le site d’injection du côté gauche au côté droit ou inversement, notamment pendant le schéma d’administration hebdomadaire (c’est-à-dire pendant les cycles 1 à 3).
Pour les instructions concernant la reconstitution du médicament avant administration, voir la rubrique 6.6.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité
Afin d’améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Syndrome de relargage de cytokines (SRC)
Un SRC, pouvant mettre en jeu le pronostic vital ou être d’issue fatale, est survenu chez des patients recevant l’epcoritamab. Les signes et symptômes de SRC les plus fréquents incluent de la fièvre, une hypotension et une hypoxie. Les autres signes et symptômes de SRC survenus chez plus de deux patients incluent des frissons, une tachycardie, des céphalées et une dyspnée.
La plupart des événements de SRC sont survenus au cours du cycle 1 et ils ont été associés à l’administration de la première dose complète d’epcoritamab. Administrer des corticoïdes en prophylaxie afin de réduire le risque de SRC (voir rubrique 4.2).
Les patients doivent être surveillés afin que les signes et symptômes d’un SRC après l’administration d’epcoritamab puissent être détectés.
Dès les premiers signes ou symptômes de SRC, un traitement par soins de support incluant du tocilizumab et/ou des corticoïdes doit être instauré, selon le cas (voir rubrique 4.2, Tableau 5). Les patients doivent être avertis des signes et symptômes associés au SRC et du fait qu’ils doivent contacter leur professionnel de santé et consulter immédiatement un médecin en cas de survenue de ces signes ou symptômes à tout moment. La prise en charge du SRC peut nécessiter le report temporaire ou l’arrêt du traitement par l’epcoritamab en fonction de la sévérité du SRC (voir rubrique 4.2).
Lymphohistiocytose hémophagocytaire (LH)
Des cas de lymphohistiocytose hémophagocytaire (LH), dont des cas d’issue fatale, ont été rapportés chez des patients recevant l’epcoritamab. La LH est un syndrome pouvant engager le pronostic vital,
caractérisé par de la fièvre, une éruption cutanée, une lymphadénopathie, une hépatomégalie et/ou splénomégalie et des cytopénies. La LH doit être envisagée lorsque la présentation du SRC est atypique ou prolongée. Les patients doivent être surveillés afin que les signes cliniques et les symptômes d’une LH puissent être détectés. En cas de suspicion de LH, l’epcoritamab doit être interrompu pour permettre un bilan diagnostique et un traitement de la LH doit être initié. Si la LH est confirmée, l’administration de Tepkinly doit être arrêtée.
Syndrome de neurotoxicité lié aux cellules effectrices de l’immunité (ICANS)
Des ICANS, dont des événements d’issue fatale, sont survenus chez des patients recevant l’epcoritamab. L’ICANS peut se manifester sous forme d’aphasie, d’altération du niveau de conscience, d’altération des facultés cognitives, de faiblesse motrice, de convulsions et d’œdème cérébral.
La majorité des cas d’ICANS se sont produits au cours du cycle 1 du traitement par l’epcoritamab, bien que certains cas soient survenus de façon retardée.
Les patients doivent être surveillés afin que les signes et symptômes d’un ICANS après l’administration d’epcoritamab puissent être détectés. Dès les premiers signes ou symptômes d’ICANS, un traitement par corticoïdes et médicaments anticonvulsivants non sédatifs doit être instauré, selon le cas (voir rubrique 4.2, Tableau 6). Les patients doivent être avertis des signes et symptômes de l’ICANS et du fait que l’apparition des événements peut être retardée. Les patients doivent être informés de la nécessité de contacter leur professionnel de santé et de consulter immédiatement un médecin en cas de survenue de ces signes ou symptômes à tout moment. Le traitement par l’epcoritamab doit être reporté ou arrêté conformément aux recommandations (voir rubrique 4.2).
Infections graves
Le traitement par l’epcoritamab peut être associé à un risque accru d’infections. Des infections graves ou d’issue fatale ont été observées chez des patients traités par l’epcoritamab dans les études cliniques (voir rubrique 4.8).
L’administration d’epcoritamab doit être évitée chez les patients présentant des infections systémiques actives cliniquement significatives. Le cas échéant, une prophylaxie antimicrobienne doit être administrée avant et pendant le traitement par l’epcoritamab (voir rubrique 4.2). L’apparition de signes et symptômes d’infection, avant et après l’administration d’epcoritamab, doit être surveillée, et les patients doivent être traités de manière appropriée. En cas de neutropénie fébrile, les patients doivent faire l’objet d’un bilan infectieux et être traités par des antibiotiques, des solutés de remplissage et d’autres soins de support, conformément aux recommandations locales.
Une hypogammaglobulinémie a également été rapportée chez des patients recevant de l’epcoritamab (voir rubrique 4.8). Les taux d’immunoglobuline (Ig) doivent être surveillés avant et pendant le traitement. Les patients doivent être traités selon les recommandations locales en vigueur, y compris la prévention des infections et la prophylaxie antimicrobienne.
Des cas de leucoencéphalopathie multifocale progressive (LEMP), dont des cas d’issue fatale, ont été rapportés chez des patients traités par l’epcoritamab ayant également reçu un traitement antérieur par d’autres médicaments immunosuppresseurs. Si des symptômes neurologiques évocateurs d’une LEMP apparaissent au cours du traitement par l’epcoritamab, le traitement par l’epcoritamab doit être arrêté et des mesures diagnostiques appropriées doivent être mises en place.
Syndrome de lyse tumorale (SLT)
Des cas de SLT ont été rapportés chez des patients recevant l’epcoritamab (voir rubrique 4.8). Il est recommandé d’hydrater les patients présentant un risque accru de SLT et de leur administrer un
traitement prophylactique à base d’un agent hypo-uricémiant. Les patients doivent être surveillés afin que des signes et symptômes de SLT puissent être détectés, en particulier les patients présentant une charge tumorale élevée ou des tumeurs à prolifération rapide et les patients présentant une fonction rénale réduite. Les paramètres de la biochimie sanguine doivent être contrôlés et les anomalies traitées rapidement.
Poussée tumorale
Des cas de poussée tumorale ont été rapportés chez des patients traités par l’epcoritamab (voir rubrique 4.8). Les manifestations peuvent inclure des douleurs et des gonflements localisés. Compte tenu du mécanisme d’action d’epcoritamab, la poussée tumorale est probablement due à l’afflux de lymphocytes T vers les sites tumoraux après l’administration d’epcoritamab.
Il n’a pas été identifié de facteurs de risque spécifiques de la poussée tumorale. Cependant, il existe un risque accru de lésions et de morbidité en raison d’un effet de masse lié à la poussée tumorale chez les patients présentant des tumeurs volumineuses situées à proximité étroite des voies respiratoires et/ou d’un organe vital. Les patients traités par l’epcoritamab doivent être surveillés afin que les poussées tumorales au niveau des sites anatomiques critiques soient détectées et évaluées.
Maladie n’exprimant pas le CD20
Les données disponibles concernant les patients atteints d’un LDGCB CD20-négatif ou d’un LF CD20-négatif traités par l’epcoritamab sont limitées, et il est possible que les patients atteints d’un LDGCB CD20-négatif ou d’un LF CD20-négatif puissent présenter un bénéfice moindre par rapport aux patients atteints d’un LDGCB CD20-positif ou d’un LF CD20-positif respectivement. Les risques et bénéfices potentiels associés au traitement par l’epcoritamab des patients atteints d’un LDGCB CD20-négatif ou d’un LF CD20-négatif doivent être pris en compte.
Carte patient
Le médecin doit informer le patient du risque de SRC et d’ICANS et de tout signe et symptôme de SRC et d’ICANS. Les patients doivent être informés de la nécessité de consulter immédiatement un médecin s’ils présentent des signes et symptômes de SRC et/ou d’ICANS. Les patients doivent recevoir une carte patient et être tenus de la garder sur eux en permanence. Cette carte décrit les symptômes du SRC et de l’ICANS qui, s’ils sont ressentis, doivent inciter le patient à consulter immédiatement un médecin.
Vaccination
Les vaccins vivants et/ou vivants atténués ne doivent pas être administrés pendant le traitement par l’epcoritamab. Aucune étude n’a été menée chez des patients ayant reçu des vaccins vivants.
Excipients à effet notoire
Ce médicament contient moins de 1 mmol (23 mg) de sodium par flacon, c’est-à-dire qu’il est essentiellement « sans sodium ».
Ce médicament contient 28,8 mg de sorbitol par flacon, équivalent à 27,33 mg/mL.
Ce médicament contient 0,42 mg de polysorbate 80 par flacon, équivalent à 0,4 mg/mL. Le polysorbate 80 peut provoquer des réactions allergiques.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude d’interaction n’a été réalisée.
L’élévation transitoire de certaines cytokines pro-inflammatoires induite par l’epcoritamab peut supprimer les activités enzymatiques du CYP450. Lors de l’instauration d’un traitement par l’epcoritamab chez des patients traités par des substrats du CYP450 à marge thérapeutique étroite, une surveillance thérapeutique doit être envisagée.
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer/contraception chez les femmes
Il doit être recommandé aux femmes en âge de procréer d’utiliser une contraception efficace pendant le traitement par l’epcoritamab et pendant au moins 4 mois après l’administration de la dernière dose. Vérifier l’absence de grossesse chez les femmes en âge de procréer avant d’initier le traitement par l’epcoritamab.
Grossesse
Sur la base de son mécanisme d’action, l’epcoritamab peut avoir des effets délétères chez le fœtus, y compris une lymphopénie à cellules B et des altérations des réponses immunitaires normales, en cas d’administration à des femmes enceintes. Il n’existe pas de données sur l’utilisation de l’epcoritamab chez la femme enceinte. Aucune étude de toxicité sur la reproduction n’a été menée chez l’animal avec l’epcoritamab. Les anticorps IgG1, tels que l’epcoritamab, peuvent traverser la barrière placentaire, et ainsi induire une exposition fœtale. Les femmes enceintes doivent être informées du risque potentiel pour le fœtus. L’epcoritamab n’est pas recommandé pendant la grossesse et chez les femmes en âge de procréer n’utilisant pas de contraception.
Allaitement
On ne sait pas si l’epcoritamab est excrété dans le lait maternel et son effet sur la production de lait n’est pas connu. On sait que les IgG sont excrétées dans le lait maternel ; une exposition du nouveau- né à l’epcoritamab pourrait donc se produire via le lait maternel. L’allaitement doit être interrompu au cours du traitement avec l’epcoritamab et pendant au moins 4 mois après l’administration de la dernière dose.
Fertilité
Aucune étude sur la fertilité n’a été effectuée avec l’epcoritamab (voir rubrique 5.3). L’effet de l’epcoritamab sur la fertilité masculine et féminine n’est pas connu.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
L’epcoritamab a une influence majeure sur l’aptitude à conduire des véhicules et à utiliser des
| machines. | En raison du risque d’ICANS, les patients recevant l’epcoritamab présentent un risque | ||
|---|---|---|---|
| d’altération de leur niveau de conscience (voir rubrique 4.4). Il faut conseiller aux patients d’être | |||
| prudents lorsqu’ils conduisent, circulent à vélo ou utilisent des machines lourdes ou potentiellement | |||
| dangereuses (ou d’éviter ces activités s’ils sont symptomatiques). | |||
prudents lorsqu’ils conduisent, circulent à vélo ou utilisent des machines lourdes ou potentiellement
4.8 Effets indésirables
Résumé du profil de sécurité
Epcoritamab en monothérapie
La sécurité de l’epcoritamab a été évaluée dans le cadre de l’étude mono-bras, non randomisée GCT3013-01, conduite chez 382 patients atteints d’un lymphome à grandes cellules B (N = 167), d’un lymphome folliculaire (N = 129) ou d’un lymphome folliculaire (schéma d’escalade de dose en trois étapes, N = 86) en rechute ou réfractaire après au moins deux lignes de traitement systémique, incluant
tous les patients destinés à recevoir la dose de 48 mg et ayant reçu au moins une dose d’epcoritamab. Les effets indésirables suivants ont été rapportés avec l’epcoritamab pendant les études cliniques et depuis la commercialisation.
La durée médiane d’exposition à l’epcoritamab a été de 4,9 mois (intervalle : < 1 à 30 mois).
Les effets indésirables les plus fréquents (≥ 20 %) ont été le SRC, les réactions au site d’injection, la fatigue, les infections virales, la neutropénie, les douleurs musculosquelettiques, la fièvre et la diarrhée.
Des effets indésirables graves sont survenus chez 50 % des patients. L’effet indésirable grave le plus fréquent (≥ 10 %) a été le syndrome de relargage de cytokines (34 %). Quatorze patients (3,7 %) ont présenté un effet indésirable d’issue fatale (pneumonie chez 9 patients [2,4 %], infection virale chez 4 patients [1,0 %] et ICANS chez 1 patient [0,3 %]).
Des effets indésirables ayant entraîné l’arrêt du traitement sont survenus chez 6,8 % des patients. Un arrêt de l’epcoritamab a été nécessaire en raison d’une pneumonie chez 14 patients (3,7 %), d’une infection virale chez 8 patients (2,1 %), d’une fatigue chez 2 patients (0,5 %) et d’un SRC, d’un ICANS ou de diarrhée chez 1 patient dans chaque cas (0,3 %).
Des reports de dose en raison d’effets indésirables ont été nécessaires chez 42 % des patients. Les effets indésirables ayant entraîné des reports de dose (≥ 3 %) ont été les infections virales (17 %), le SRC (11 %), la neutropénie (5,2 %), la pneumonie (4,7 %), les infections des voies respiratoires supérieures (4,2 %) et la fièvre (3,7 %).
Epcoritamab en association avec le lénalidomide et le rituximab
La sécurité de l’epcoritamab en association avec le lénalidomide et le rituximab a été évaluée dans le cadre de l’étude en ouvert, randomisée et multicentrique M20-638, conduite chez des patients atteints d’un lymphome folliculaire (LF) en rechute ou réfractaire après une ligne de traitement antérieure. Les patients ont reçu l’epcoritamab en association avec le lénalidomide et le rituximab (N = 243) ou le lénalidomide et le rituximab seuls (N = 238).
À l’exception du SRC et de l’ICANS, les résultats de sécurité présentés ci-dessous et dans le Tableau 9 correspondent à l’ensemble des données de sécurité provenant de 243 patients ayant reçu l’epcoritamab selon le schéma d’escalade de dose en deux étapes ou selon le schéma d’escalade de dose recommandé en trois étapes en association avec le lénalidomide et le rituximab. Les données présentées pour le SRC et l’ICANS concernent les 133 patients ayant reçu l’epcoritamab selon le schéma d’escalade de dose recommandé en trois étapes en association avec le lénalidomide et le rituximab.
Schéma d’escalade de dose recommandé en trois étapes
Dans l’étude M20-638, un SRC de tout grade est survenu chez 26 % (35/133) des patients traités avec l’epcoritamab selon le schéma d’escalade de dose recommandé en trois étapes en association avec le lénalidomide et le rituximab.
Des effets indésirables graves dus à un SRC sont survenus chez 12 % des patients ayant reçu de l’epcoritamab en association avec le lénalidomide et le rituximab. Des reports de dose (interruptions) de l’epcoritamab dus à un SRC sont survenus chez 11 % des patients. Un ICANS est survenu chez 0,8 % des patients, avec un seul événement rapporté comme étant de grade 1.
Ensemble des données de sécurité
Sur les 243 patients ayant reçu l’epcoritamab selon le schéma d’escalade de dose en deux étapes ou selon le schéma d’escalade de dose recommandé en trois étapes en association avec le lénalidomide et le rituximab, les effets indésirables les plus fréquents (≥ 20 %) ont été la neutropénie, le rash, les
infections des voies respiratoires supérieures, la fatigue, la diarrhée, les réactions au site d’injection, l’anémie, la constipation, la thrombopénie, le SRC, l’hypogammaglobulinémie, la COVID-19, la fièvre et la pneumonie.
Des effets indésirables graves sont survenus chez 44 % des patients ayant reçu l’epcoritamab en association avec le lénalidomide et le rituximab. Les effets indésirables graves apparus chez ≥ 5 % des patients ont été le SRC, la pneumonie, la COVID-19 et la neutropénie fébrile.
Un arrêt définitif de l’epcoritamab dû à un effet indésirable est survenu chez 6,6 % des patients ayant reçu l’epcoritamab en association avec le lénalidomide et le rituximab. Les effets indésirables ayant entraîné un arrêt définitif de l’epcoritamab chez plus d’un patient ont été la pneumonie, la COVID-19, les infections des voies respiratoires supérieures et la neutropénie.
Des reports de dose d’epcoritamab en raison d’un effet indésirable ont été nécessaires chez 70 % des patients ayant reçu l’epcoritamab en association avec le lénalidomide et le rituximab. Les effets indésirables ayant entraîné des reports de dose d’epcoritamab chez ≥ 5 % des patients ont été la neutropénie, les infections des voies respiratoires supérieures, la COVID-19, la pneumonie, le rash et la thrombopénie.
Tableau des effets indésirables
Les effets indésirables rapportés avec l’epcoritamab sont répertoriés au Tableau 8.
Les effets indésirables rapportés avec l’epcoritamab en association avec le lénalidomide et le rituximab sont répertoriés au Tableau 9.
Les effets indésirables rapportés au cours des études cliniques portant sur l’epcoritamab (Tableaux 8 et 9) sont répertoriés par classe de systèmes d’organes MedDRA selon la convention suivante : très fréquent (≥ 1/10) ; fréquent (≥ 1/100, < 1/10) ; peu fréquent (≥ 1/1 000, < 1/100) ; rare (≥ 1/10 000, < 1/1 000) et très rare (< 1/10 000). Au sein de chaque groupe de fréquence, les effets indésirables sont présentés par ordre de gravité décroissante.
Tableau 8 Effets indésirables rapportés chez les patients atteints d’un LGCB ou d’un LF en rechute ou réfractaire traités par l’epcoritamab
| Classe de systèmes d’organes/terme préférentiel ou effet indésirable | Tous grades | Grades 3-4 |
|---|---|---|
| Infections et infestations | ||
| Infection viralea | Très fréquent | Fréquent |
| Pneumonieb | Très fréquent | Fréquent |
| Infection des voies respiratoires supérieuresc | Très fréquent | Fréquent |
| Infection fongiqued | Fréquent | |
| Sepsise | Fréquent | Fréquent |
| Cellulite | Fréquent | Fréquent |
| Tumeurs bénignes, malignes et non précisées (incluant kystes et polypes) | ||
| Poussée tumorale | Fréquent | |
| Affections hématologiques et du système lymphatique | ||
| Neutropénief | Très fréquent | Très fréquent |
| Anémieg | Très fréquent | Fréquent |
| Thrombopénieh | Très fréquent | Fréquent |
| Lymphopéniei | Très fréquent | Fréquent |
| Neutropénie fébrile | Fréquent | Fréquent |
| Classe de systèmes d’organes/terme préférentiel ou effet indésirable | Tous grades | Grades 3-4 |
|---|---|---|
| Lymphohistiocytose hémophagocytairej | Peu fréquent | Rare |
| Affections du système immunitaire | ||
| Syndrome de relargage de cytokinesj | Très fréquent | Fréquent |
| Hypogammaglobulinémie | Très fréquent | Peu fréquent |
| Troubles du métabolisme et de la nutrition | ||
| Diminution de l’appétit | Très fréquent | Peu fréquent |
| Hypokaliémie | Fréquent | Fréquent |
| Hypophosphatémie | Fréquent | Fréquent |
| Hypomagnésémie | Fréquent | Peu fréquent |
| Syndrome de lyse tumoralek | Fréquent | Peu fréquent |
| Affections du système nerveux | ||
| Céphalées | Très fréquent | Peu fréquent |
| Syndrome de neurotoxicité lié aux cellules effectrices de l’immunitéj | Fréquent | Peu fréquent |
| Affections cardiaques | ||
| Arythmies cardiaquesl | Fréquent | Peu fréquent |
| Affections respiratoires, thoraciques et médiastinales | ||
| Épanchement pleural | Fréquent | Fréquent |
| Affections gastro-intestinales | ||
| Diarrhée | Très fréquent | Peu fréquent |
| Douleurs abdominalesm | Très fréquent | Fréquent |
| Nausées | Très fréquent | Peu fréquent |
| Vomissement | Fréquent | Peu fréquent |
| Affections de la peau et du tissu sous-cutané | ||
| Rashn | Très fréquent | |
| Prurit | Fréquent | |
| Affections musculosquelettiques et du tissu conjonctif | ||
| Douleurs musculosquelettiqueso | Très fréquent | Fréquent |
| Troubles généraux et anomalies au site d’administration | ||
| Réactions au site d’injectionp | Très fréquent | |
| Fatigueq | Très fréquent | Fréquent |
| Fièvrer | Très fréquent | Fréquent |
| Œdèmes | Très fréquent | Fréquent |
| Investigations | ||
| Augmentation de l’alanine aminotransférase | Fréquent | Fréquent |
| Augmentation de l’aspartate aminotransférase | Fréquent | Fréquent |
| Augmentation de la créatinine sanguine | Fréquent | |
| Diminution du sodium sanguint | Fréquent | Peu fréquent |
| Augmentation de la phosphatase alcaline | Fréquent | |
| Les grades des effets indésirables ont été déterminés selon les critères NCI CTCAE, version 5.0 | ||
| Classe de systèmes d’organes/terme préférentiel ou effet indésirable | Tous grades | Grades 3-4 |
|---|---|---|
| aLe terme « infection virale » inclut : COVID-19, choriorétinite à cytomégalovirus, colite à cytomégalovirus, infection à cytomégalovirus, réactivation de l’infection à cytomégalovirus, gastro- entérite virale, infection à Herpès simplex, réactivation de l’infection à Herpès simplex, infection à herpèsvirus, zona, herpès buccal, syndrome post-phase aiguë de la COVID-19 et infection par le virus varicelle-zona bLe terme « pneumonie » inclut : pneumonie COVID-19 et pneumonie cLe terme « infection des voies respiratoires supérieures » inclut : laryngite, pharyngite, infection par virus respiratoire syncytial, rhinite, infection à rhinovirus et infection des voies respiratoires supérieures dLe terme « infection fongique » inclut : infections à Candida, candidoses œsophagiennes, candidoses buccales et candidoses oropharyngées eLe terme « sepsis » inclut : bactériémie, sepsis et choc septique fLe terme « neutropénie » inclut : neutropénie et diminution du nombre de neutrophiles gLe terme « anémie » inclut : anémie et diminution de la ferritine sérique hLe terme « thrombopénie » inclut : diminution du nombre de plaquettes et thrombopénie iLe terme « lymphopénie » inclut : diminution du nombre de lymphocytes et lymphopénie jLes grades des événements ont été déterminés selon les critères de consensus de l’American Society for Transplantation and Cellular Therapy (ASTCT) kLes grades du syndrome de lyse tumorale clinique ont été déterminés selon la classification de Cairo-Bishop lLe terme « arythmies cardiaques » inclut : bradycardie, bradycardie sinusale, tachycardie sinusale, tachycardie supraventriculaire et tachycardie mLe terme « douleurs abdominales » inclut : inconfort abdominal, douleurs abdominales, douleurs abdominales inférieures, douleurs abdominales supérieures et sensibilité abdominale nLe terme « rash » inclut : rash, rash érythémateux, rash maculeux, rash maculopapuleux, rash papuleux, rash prurigineux, rash pustuleux et rash vésiculeux oLe terme « douleurs musculosquelettiques » inclut : douleurs dorsales, douleurs osseuses, douleurs au niveau du flanc, douleurs thoraciques musculosquelettiques, douleurs musculosquelettiques, myalgie, douleurs cervicales, douleurs thoraciques non cardiaques, douleurs, douleurs au niveau des extrémités et douleurs rachidiennes pLe terme « réactions au site d’injection » inclut : contusion au site d’injection, érythème au site d’injection, hypertrophie au site d’injection, inflammation au site d’injection, masse au site d’injection, nodule au site d’injection, œdème au site d’injection, douleur au site d’injection, prurit au site d’injection, rash au site d’injection, réaction au site d’injection, gonflement au site d’injection et urticaire au site d’injection qLe terme « fatigue » inclut : asthénie, fatigue et léthargie rLe terme « fièvre » inclut : augmentation de la température corporelle et fièvre sLe terme « œdème » inclut : œdème du visage, œdème généralisé, œdème, œdème périphérique, gonflement périphérique, gonflement et gonflement du visage tLe terme « diminution du sodium sanguin » inclut : diminution du sodium sanguin et hyponatrémie | ||
Tableau 9 Effets indésirables rapportés chez les patients atteints d’un LF en rechute ou réfractaire traités par l’epcoritamab en association avec le lénalidomide et le rituximab
| Classe de systèmes d’organes/terme préférentiel ou effet indésirable | Tous grades | Grades 3-4 |
|---|---|---|
| Infections et infestations | ||
| Infections des voies respiratoires supérieuresa | Très fréquent | Fréquent |
| COVID-19b | Très fréquent | Fréquent # |
| Pneumoniec | Très fréquent | Très fréquent |
| Infection à cytomégalovirusd | Fréquent | Fréquent # |
| Infection à herpèsviruse | Fréquent | Peu fréquent# |
|---|---|---|
| Infection fongiquef | Fréquent | Peu fréquent |
| Affections hématologiques et du système lymphatique | ||
| Neutropénieg | Très fréquent | Très fréquent |
| Anémieh | Très fréquent | Fréquent # |
| Thrombopéniei | Très fréquent | Fréquent |
| Lymphopéniej | Très fréquent | Très fréquent |
| Neutropénie fébrile | Fréquent | Fréquent |
| Affections du système immunitaire | ||
| Syndrome de relargage de cytokines‡ | Très fréquent | |
| Hypogammaglobulinémiek | Très fréquent | Peu fréquent |
| Affections psychiatriques | ||
| Insomnie | Très fréquent | |
| Affections du système nerveux | ||
| Modifications neurologiquesl | Très fréquent | |
| Céphalées | Très fréquent | |
| Syndrome de neurotoxicité lié aux cellules effectrices de l’immunité‡ | Peu fréquent | |
| Affections gastro-intestinales | ||
| Diarrhée | Très fréquent | Fréquent# |
| Constipation | Très fréquent | Peu fréquent# |
| Nausée | Très fréquent | |
| Mucitem | Fréquent | |
| Affections de la peau et du tissu sous-cutané | ||
| Rashn | Très fréquent | Très fréquent# |
| Troubles généraux et anomalies au site d’administration | ||
| Fatigueo | Très fréquent | Fréquent# |
| Réactions au site d’injectionp | Très fréquent | |
| Fièvre | Très fréquent | Peu fréquent# |
| Investigations | ||
| Diminution du potassium sanguinq | Très fréquent | Fréquent# |
| Augmentation de l’alanine aminotransférase | Très fréquent | Fréquent# |
| Augmentation de l’aspartate aminotransférase | Très fréquent | Fréquent# |
| §Les grades des effets indésirables ont été déterminés selon les critères CTCAE, version 5.0. ‡Le grade du SRC et de l’ICANS a été déterminé selon les critères de consensus de l’ASTCT (Lee et al., 2019). #Seuls des effets indésirables de grade 3 sont survenus. aLe terme « infection des voies respiratoires supérieures » inclut : sinusite aiguë, laryngite, rhinopharyngite, pharyngite, infection par le virus respiratoire syncytial, rhinite, infection à rhinovirus, sinusite, infection des voies respiratoires supérieures. bLe terme « COVID-19 » inclut : COVID-19, pneumonie COVID-19, infection à coronavirus, pneumonie à coronavirus. cLe terme « pneumonie » inclut : pneumonie atypique, aspergillose bronchopulmonaire, exacerbation infectieuse de bronchiectasie, pneumonie à pneumocystis jirovecii, pneumonie, pneumonie à Acinetobacter, pneumonie bactérienne, pneumonie à cytomégalovirus, pneumonie fongique, pneumonie à Haemophilus, pneumonie grippale, pneumonie à légionelles, pneumonie à mycoplasme, pneumonie virale à para-influenza, pneumonie à pneumocoque, pneumonie à Pseudomonas, pneumonie à virus respiratoire syncytial, pneumonie virale. | ||
dLe terme « infection à cytomégalovirus » inclut : choriorétinite à cytomégalovirus, colite à cytomégalovirus, infection à cytomégalovirus, réactivation d’une infection à cytomégalovirus, virémie à cytomégalovirus. eLe terme « infection à herpèsvirus » inclut : infection congénitale à herpès simplex, herpès simplex, réactivation d’herpès simplex, infection à herpèsvirus, zona, herpès buccal, infection par le virus varicelle-zona. fLe terme « infection fongique » inclut : infections à Candida, candidoses orales, candidoses cutanées et candidoses vulvo-vaginales. gLe terme « neutropénie » inclut : neutropénie, diminution du nombre de neutrophiles. hLe terme « anémie » inclut : anémie et diminution de la ferritine sérique. iLe terme « thrombopénie » inclut : diminution du nombre de plaquettes, thrombopénie. jLe terme « lymphopénie » inclut : diminution du nombre de lymphocytes, lymphopénie. kLe terme « hypogammaglobulinémie » inclut : diminution des immunoglobulines G sanguines, hypogammaglobulinémie, hypoglobulinémie, diminution des immunoglobulines. lLe terme « modifications neurologiques » inclut : trouble de l’équilibre, brouillard mental, trouble cognitif, état confusionnel, perturbation de l’attention, dysphonie, tremblement essentiel, hypoacousie, atteinte de la mémoire, tremblement, vertige. mLe terme « mucite » inclut : ulcère aphteux, ulcération buccale, infection des muqueuses, inflammation muqueuse, douleur oropharyngée, stomatite. nLe terme « rash » inclut : rash au site d’application, bulle, rash au site du cathéter, dermatite, érythème, rash, rash érythémateux, rash maculeux, rash maculopapuleux, rash papuleux, rash prurigineux, rash pustuleux, exfoliation cutanée, réaction cutanée, éruption cutanée toxique, urticaire. oLe terme « fatigue » inclut : asthénie, fatigue, léthargie, malaise. pLe terme « réactions au site d’injection » inclut : cellulite au site d’injection, érythème au site d’injection, inflammation au site d’injection, nodule au site d’injection, douleur au site d’injection, prurit au site d’injection, réaction au site d’injection, gonflement au site d’injection. qLe terme « diminution du potassium sanguin » inclut : hypokaliémie.
Description de certains effets indésirables
Syndrome de relargage de cytokines
Epcoritamab en monothérapie
Schéma d’escalade de dose en deux étapes (lymphome à grandes cellules B et lymphome folliculaire) Dans l’étude GCT3013-01, un SRC de tout grade est survenu chez 58 % des patients (171/296) atteints d’un lymphome à grandes cellules B ou d’un lymphome folliculaire traités par l’epcoritamab selon le schéma d’escalade de dose en deux étapes. L’incidence du grade 1 était de 35 %, du grade 2 de 21 % et du grade 3 de 2,4 %. Des SRC récurrents ont été observés chez 21 % des patients. Un SRC de tout grade est survenu chez 9,8 % des patients après la dose d’amorçage (cycle 1 jour 1), 13 % après la dose intermédiaire (cycle 1 jour 8), 51 % après la première dose complète (cycle 1 jour 15), 6,5 % après la deuxième dose complète (cycle 1 jour 22) et 3,7 % après la troisième dose complète (cycle 2 jour 1) ou au-delà. Le délai médian d’apparition du SRC après la dose d’epcoritamab la plus récente administrée était de 2 jours (intervalle : 1 à 12 jours). Le délai médian d’apparition après la première dose complète était de 19,3 heures (intervalle : < 0,1 à 7 jours). Le SRC s’est résolu chez 99 % des patients et la durée médiane des événements de SRC a été de 2 jours (intervalle : 0,1 à 54 jours).
Sur les 171 patients ayant présenté un SRC, les signes et symptômes les plus fréquents du SRC ont été la fièvre 99 %, l’hypotension 32 % et l’hypoxie 16 %. Les autres signes et symptômes du SRC survenus chez plus de 3 % des patients ont été les frissons (11 %), la tachycardie (y compris tachycardie sinusale [11 %]), les céphalées (8,2 %), les nausées (4,7 %) et les vomissements (4,1 %). Une élévation transitoire des enzymes hépatiques (ALAT ou ASAT > 3 × LSN) était concomitante chez 4,1 % des patients présentant un SRC. Voir rubriques 4.2 et 4.4 pour les conseils de surveillance et de prise en charge.
Schéma d’escalade de dose en trois étapes (lymphome folliculaire) Dans l’étude GCT3013-01, un SRC de tout grade est survenu chez 49 % des patients (42/86) traités par l’epcoritamab selon le schéma d’escalade de dose recommandé en trois étapes pour le lymphome folliculaire. L’incidence du grade 1 a été de 40 %, du grade 2 de 9 %. Il n’a pas été rapporté d’événements de SRC de grade ≥ 3. Des SRC récurrents ont été observés chez 23 % des patients. Dans la majorité des cas, le SRC est survenu pendant le cycle 1, au cours duquel 48 % des patients ont présenté un événement. Lors du cycle 1, un SRC est survenu chez 12% des patients après la dose d’amorçage (cycle 1 jour 1), 5,9 % des patients après la première dose intermédiaire (cycle 1 jour 8), 15 % des patients après la seconde dose intermédiaire (cycle 1 jour 15) et 37 % des patients après la première dose complète (cycle 1 jour 22). Le délai médian d’apparition du SRC après la dose d’epcoritamab la plus récente administrée était de 59 heures (intervalle : 1 à 8 jours). Le délai médian d’apparition après la première dose complète était de 61 heures (intervalle : 1 à 8 jours). Le SRC s’est résolu chez 100 % des patients et la durée médiane des événements de SRC a été de 2 jours (intervalle : 1 à 14 jours).
Des effets indésirables graves dus au SRC sont survenus chez 28 % des patients ayant reçu l’epcoritamab. Des reports de dose en raison d’un SRC ont été nécessaires chez 19 % des patients ayant reçu l’epcoritamab.
Sur les 42 patients ayant présenté un SRC à la dose recommandée, les signes et symptômes les plus fréquents du SRC (≥ 10 %) ont été la fièvre (100 %) et l’hypotension (14 %). En plus des corticoïdes, le tocilizumab a été administré pour la prise en charge de l’événement de SRC chez 12 % des patients.
Epcoritamab en association avec le lénalidomide et le rituximab
Dans l’étude M20-638, un SRC de tout grade est survenu chez 26 % des patients (35/133) traités par l’epcoritamab selon le schéma d’escalade de dose recommandé en trois étapes en association avec le lénalidomide et le rituximab. L’incidence du SRC de grade 1 était de 21 % (28/133) et celle du grade 2 était de 5,3 % (7/133). Au moment de l’analyse, aucun événement de SRC de grade ≥ 3 n’avait été rapporté. Des SRC récurrents ont été observés chez 10 % des patients (13/133). Sur l’ensemble des événements de SRC, la plupart (88 %) sont survenus pendant le cycle 1. Durant le cycle 1, un SRC est survenu chez 6 % des patients (8/133) après la dose d’amorçage (cycle 1 jour 1), 3,8 % des patients (5/133) après la première dose intermédiaire (cycle 1 jour 8), 2,3 % des patients (3/132) après la deuxième dose intermédiaire (cycle 1 jour 15) et 19 % des patients (25/132) après la première dose complète (cycle 1 jour 22). Le délai médian d’apparition du SRC après la dose d’epcoritamab la plus récente administrée, toutes doses confondues, était de 78 heures (intervalle : 0,2 à 12 jours). Le délai médian d’apparition après la première dose complète de 48 mg était de 41 heures (intervalle : 0,3 à 12 jours). Le SRC s’est résolu chez 100 % des patients et la durée médiane des événements de SRC a été de 2 jours (intervalle : 0,1 à 26 jours).
Syndrome de neurotoxicité lié aux cellules effectrices de l’immunité
Epcoritamab en monothérapie
Dans l’étude GCT3013-01, un ICANS est survenu chez 4,7 % des patients (18/382) traités par l’epcoritamab, dont 3,1 % ont présenté un ICANS de grade 1 et 1,3 % un ICANS de grade 2. Un patient (0,3 %) a présenté un événement d’ICANS de grade 5 (fatal). Le délai médian d’apparition du premier événement d’ICANS après le début du traitement par l’epcoritamab (Cycle 1 Jour 1) a été de 18 jours (intervalle : 8 à 141 jours). L’ICANS s’est résolu chez 94 % des patients (17/18) après l’administration de soins de support. Le délai médian de résolution de l’ICANS a été de 2 jours (intervalle : 1 à 9 jours). Chez les 18 patients présentant un ICANS, l’apparition de l’ICANS était antérieure au SRC dans 11 % des cas, concomitante au SRC dans 44 % des cas, postérieure à l’apparition du SRC dans 17 % des cas et en l’absence de SRC dans 28 % des cas.
Epcoritamab en association avec le lénalidomide et le rituximab
Dans l’étude M20-638, un ICANS est survenu chez 0,8 % des patients (1/133) atteints d’un LF traités par l’epcoritamab selon le schéma d’escalade de dose recommandé en trois étapes en association avec le lénalidomide et le rituximab, avec un seul événement de grade 1 rapporté. L’événement est survenu après la dose de 48 mg au cycle 1 jour 22 et l’ICANS s’est résolu en 3 jours.
Infections graves
Epcoritamab en monothérapie
Lymphome à grandes cellules B Dans l’étude GCT3013-01, des infections graves de tout grade sont survenues chez 25 % des patients (41/167) atteints d’un lymphome à grandes cellules B traités par l’epcoritamab. Les infections graves les plus fréquentes ont été la COVID-19 (6,6 %), la pneumonie COVID-19 (4,2 %), la pneumonie (3,6 %), le sepsis (2,4 %), l’infection des voies respiratoires supérieures (1,8 %), la bactériémie (1,2 %) et le choc septique (1,2 %). Le délai médian d’apparition de la première infection grave à partir du début du traitement par l’epcoritamab (Cycle 1 Jour 1) était de 56 jours (intervalle : 4 à 631 jours), avec une durée médiane de 15 jours (intervalle : 4 à 125 jours). Des événements de grade 5 d’infections sont survenus chez 7 patients (4,2 %).
Lymphome folliculaire Dans l’étude GCT3013-01, des infections graves de tout grade sont survenues chez 32 % des patients (68/215) atteints d’un lymphome folliculaire traités par l’epcoritamab. Les infections graves les plus fréquentes ont été la COVID-19 (8,8 %), la pneumonie COVID-19 (5,6 %), la pneumonie (3,7 %), l’infection urinaire (1,9 %) et la pneumonie à Pneumocystis jirovecii (1,4 %). Le délai médian d’apparition de la première infection grave à partir du début du traitement par l’epcoritamab (Cycle 1 Jour 1) était de 81 jours (intervalle : 1 à 636 jours), avec une durée médiane de 18 jours (intervalle : 4 à 249 jours). Des événements de grade 5 d’infections sont survenus chez 8 patients (3,7 %), et ont été imputés à la COVID-19 ou à la pneumonie COVID-19 chez 6 patients (2,8 %).
Epcoritamab en association avec le lénalidomide et le rituximab
Dans l’étude M20-638, des infections graves, y compris des infections opportunistes, ont été rapportées chez 33 % des patients (81/243) atteints d’un LF traités par l’epcoritamab en association avec le lénalidomide et le rituximab. Les plus fréquentes étaient la pneumonie (10 %), la COVID-19 (4,5 %) et la pneumonie COVID-19 (3,7 %). Le délai médian d’apparition de la première infection grave à partir du début du traitement par l’epcoritamab en association avec le lénalidomide et le rituximab (cycle 1 jour 1) était de 91 jours (intervalle : 2 à 418 jours), avec une durée médiane de 13 jours (intervalle : 1 à 123 jours).
Neutropénie
Epcoritamab en monothérapie
Dans l’étude GCT3013-01, des cas de neutropénie de tout grade sont survenus chez 28 % des patients (105/382), dont 23 % de grades 3-4. Le délai médian d’apparition du premier événement de neutropénie/diminution du nombre de neutrophiles était de 65 jours (intervalle : 2 à 750 jours), avec une durée médiane de 15 jours (intervalle : 2 à 415 jours). Sur les 105 patients ayant présenté une neutropénie ou une diminution du nombre de neutrophiles, 61 % ont reçu du G-CSF pour traiter ces événements.
Epcoritamab en association avec le lénalidomide et le rituximab
Dans l’étude M20-638, des cas de neutropénie de tout grade sont survenus chez 74 % des patients (180/243), dont 27 % (66/243) de grade 3 et 42 % (101/243) de grade 4. Le délai médian d’apparition
du premier événement de neutropénie/diminution du nombre de neutrophiles était de 57 jours (intervalle : 2 à 377 jours), avec une durée médiane de 22 jours (intervalle : 3 à 219 jours). Sur les 167 patients ayant présenté une neutropénie ou une diminution du nombre de neutrophiles de grade 3- 4, 87 % (146/167) ont reçu du G-CSF pour traiter ces événements.
Syndrome de lyse tumorale
Epcoritamab en monothérapie
Dans l’étude GCT3013-01, un SLT est survenu chez 1,0 % des patients (4/382). Le délai médian d’apparition était de 18 jours (intervalle : 8 à 33 jours) et la durée médiane était de 3 jours (intervalle : 2 à 4 jours).
Epcoritamab en association avec le lénalidomide et le rituximab
Dans l’étude M20-638, un SLT biologique est survenu chez un (1) patient. L’événement s’est produit au cycle 1 jour 10 et s’est résolu dans les 6 jours. Aucun SLT clinique n’a été observé chez les patients atteints d’un LF traités par l’epcoritamab en association avec le lénalidomide et le rituximab.
Poussée tumorale
Epcoritamab en monothérapie
Dans l’étude GCT3013-01, des cas de poussées tumorales sont survenus chez 1,6 % des patients (6/382), tous étaient de grade 2. Le délai médian d’apparition était de 19,5 jours (intervalle : 9 à 34 jours) et la durée médiane était de 9 jours (intervalle : 1 à 50 jours). Epcoritamab en association avec le lénalidomide et le rituximab
Dans l’étude M20-638, des cas de poussées tumorales sont survenus chez 1,2 % des patients (3/243), 0,8 % (2/243) étaient de grade 2 et 0,4 % (1/243) de grade 3. Le délai médian d’apparition était de 8 jours (intervalle : 7 à 20 jours) et la durée médiane était de 7,5 jours (intervalle : 3 à 12 jours).
Déclaration des effets indésirables suspectés La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Dans le cas d’un surdosage, les patients doivent être surveillés pour détecter des signes ou symptômes d’effets indésirables et un traitement de support approprié doit être administré.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Agents antinéoplasiques, autres anticorps monoclonaux et conjugués anticorps-médicaments, code ATC : L01FX27
Mécanisme d’action
L’epcoritamab est un anticorps bispécifique IgG1 humanisé qui se lie à un épitope extracellulaire spécifique du CD20 à la surface des lymphocytes B et du CD3 à la surface des lymphocytes T. L’activité de l’epcoritamab dépend de l’engagement simultané par l’epcoritamab des cellules cancéreuses exprimant le CD20 et des lymphocytes T endogènes exprimant le CD3, qui induit une
activation spécifique des lymphocytes T et la destruction des cellules exprimant le CD20 médiée par les lymphocytes T.
La région Fc de l’epcoritamab est éteinte pour empêcher les mécanismes effecteurs de l’immunité indépendants de la cible, tels que la cytotoxicité cellulaire dépendante des anticorps (ADCC), la cytotoxicité cellulaire dépendante du complément (CDC) et la phagocytose cellulaire dépendante des anticorps (ADCP).
Lors d’études précliniques, l’association de l’epcoritamab et du rituximab n’a pas entraîné d’interférence fonctionnelle et a induit de manière complémentaire une cytotoxicité cellulaire dépendante des anticorps (ADCC) médiée par les cellules NK et une cytotoxicité médiée par les lymphocytes T.
Effets pharmacodynamiques
L’epcoritamab a induit une déplétion rapide et durable des lymphocytes B circulants (définie comme des taux de lymphocytes B CD19 ≤ 10 cellules/µL) chez les patients ayant des lymphocytes B détectables lors de l’instauration du traitement. 21 % des patients atteints d’un LDGCB (n = 33) et 50 % des patients atteints d’un LF (n = 56) avaient des lymphocytes B circulants détectables lors de l’instauration du traitement. Il a été observé une réduction transitoire des lymphocytes T circulants immédiatement après l’administration de chaque dose au cours du cycle 1, suivie d’une expansion des lymphocytes T lors des cycles suivants.
Dans l’étude GCT3013-01, après administration sous-cutanée d’epcoritamab selon le schéma d’escalade de dose recommandé en deux étapes chez des patients atteints d’un LGCB, des élévations transitoires modérées des taux sanguins de certaines cytokines (IFN-γ, TNFα, IL-6, IL-2 et IL-10) se sont produites, principalement après la première dose complète (48 mg), avec des pics entre 1 et 4 jours après administration. Les taux de cytokines sont revenus aux valeurs initiales avant la dose complète suivante, cependant des élévations de cytokines ont également pu être observées après le cycle 1. Dans l’étude GCT3013-01, après administration sous-cutanée d’epcoritamab selon le schéma d’escalade de dose recommandé en trois étapes chez des patients atteints d’un LF, par rapport aux taux observés chez les patients recevant l’epcoritamab selon le schéma d’escalade de dose en deux étapes, les taux médians d’IL-6 associés à un risque de SRC sont restés constamment faibles après l’administration de chaque dose lors du cycle 1 et des cycles suivants, en particulier après l’administration de la première dose complète.
Immunogénicité
Des anticorps anti-médicament (AAM) ont été fréquemment détectés. L’incidence des AAM apparus au cours du traitement selon le schéma d’escalade de dose en deux étapes (0,16 mg/0,8 mg/48 mg) dans la population combinée de patients atteints d’un LDGCB et d’un LF était de 3,4 % (statut positif 3,4 %, statut négatif 93,9 % et statut indéterminé 2,7 %, N = 261 patients évaluables) et de 3,3 % (statut positif 3,3 %, statut négatif 95 % et statut indéterminé 1,7 %, N = 60 patients évaluables) dans les études GCT3013-01 et GCT3013-04 respectivement. L’incidence des AAM apparus au cours du traitement selon le schéma d’escalade de dose en trois étapes (0,16 mg/0,8 mg/3 mg/48 mg) de la cohorte d’optimisation de la dose des patients atteints d’un LF était de 7 % (statut positif 7 %, statut négatif 91,5 % et statut indéterminé 1,4 %, N = 71 patients évaluables) dans l’étude GCT3013-01. Les patients étaient classés comme ayant un statut indéterminé en cas de positivité confirmée pour les AAM lors de l’inclusion mais sans données de positivité confirmée sous traitement, ou, en cas de positivité confirmée pour les AAM sous traitement, si le titre d’anticorps était inférieur ou égal à la valeur à l’inclusion.
Des anticorps anti-epcoritamab se sont développés chez 2,1 % des patients (5 sur 238) atteints d’un LF traités par l’epcoritamab en association avec le lénalidomide et le rituximab dans l’étude M20-638 (jusqu’à 12 cycles).
Il n’a pas été mis en évidence d’impact des AAM sur la pharmacocinétique, l’efficacité ou la sécurité, cependant les données sont encore limitées. Les anticorps neutralisants n’ont pas été évalués.
Efficacité et sécurité cliniques
Lymphome diffus à grandes cellules B L’étude GCT3013-01 était une étude multicentrique, multi-cohortes, en ouvert, simple bras, ayant évalué l’epcoritamab en monothérapie chez des patients atteints d’un lymphome à grandes cellules B (LGCB) en rechute ou réfractaire après au moins deux lignes de traitement systémique, y compris un lymphome diffus à grandes cellules B (LDGCB). L’étude comprenait une phase d’escalade de dose et une phase d’expansion. La phase d’expansion de l’étude comprenait une cohorte de lymphomes non hodgkiniens agressifs (LNHa), une cohorte de LNH indolents (LNHi) et une cohorte de lymphomes à cellules du manteau (LCM). La cohorte pivot LNHa était composée de patients atteints d’un LGCB (N = 157), y compris des patients atteints d’un LDGCB (N = 139, dont 12 patients présentant des réarrangements MYC, BCL2, et/ou BCL6, c’est-à-dire DH/TH), d’un lymphome de haut grade à cellules B (LHGCB) (N = 9), d’un lymphome folliculaire (LF) de grade 3B (N = 5) et d’un lymphome médiastinal primitif à cellules B (LMPCB) (N = 4). Dans la cohorte LDGCB, 29 % des patients (40/139) présentaient un LDGCB issu d’un lymphome indolent. Pour être inclus dans l’étude, les patients devaient présenter un néoplasme à cellules B matures CD20+ documenté selon la classification OMS de 2016 ou la classification OMS de 2008 sur la base d’un compte rendu d’anatomo-pathologie représentatif, être en échec d’une greffe de cellules souches hématopoïétiques autologues (CSHA) ou ne pas y être éligibles, avoir un taux de lymphocytes < 5 × 10⁹/L et avoir reçu au moins un traitement antérieur contenant un anticorps monoclonal anti-CD20. Les patients présentant un envahissement du système nerveux central (SNC) par le lymphome, ayant reçu un traitement antérieur par allogreffe de CSH ou une transplantation d’organe solide, présentant des maladies infectieuses chroniques en cours, une altération connue de l’immunité cellulaire médiée par les lymphocytes T, ayant une clairance de la créatinine inférieure à 45 mL/min, un taux d’alanine aminotransférase > 3 fois la limite supérieure de la normale, une fraction d’éjection cardiaque inférieure à 45 % et présentant une maladie cardiovasculaire cliniquement significative connue étaient exclus de l’étude. L’efficacité a été évaluée chez 139 patients atteints d’un LDGCB ayant reçu au moins une dose d’epcoritamab par voie SC en cycles de 4 semaines, c’est-à-dire 28 jours. L’epcoritamab en monothérapie a été administré selon le schéma d’escalade de dose recommandé en deux étapes comme suit :
• Cycle 1 : epcoritamab 0,16 mg au jour 1 ; 0,8 mg au jour 8 ; 48 mg au jour 15 et au jour 22
• Cycles 2 et 3 : epcoritamab 48 mg aux jours 1, 8, 15 et 22
• Cycles 4 à 9 : epcoritamab 48 mg aux jours 1 et 15
• Cycles 10 et suivants : epcoritamab 48 mg au jour 1
Les patients ont continué à recevoir l’epcoritamab jusqu’à la progression de la maladie ou la survenue d’une toxicité inacceptable.
Les caractéristiques démographiques et de la maladie à l’inclusion sont présentées dans le Tableau 10.
Tableau 10 Caractéristiques démographiques et de la maladie à l’inclusion des patients atteints d’un LDGCB dans l’étude GCT3013-01
| Caractéristiques | (N = 139) |
|---|---|
| Âge | |
| Médiane, ans (min, max) | 66 (22, 83) |
| < 65 ans, n (%) | 66 (47) |
| 65 à < 75 ans, n (%) | 44 (32) |
| ≥ 75 ans, n (%) | 29 (21) |
| Hommes, n (%) | 85 (61) |
| Ethnie, n (%) | |
| Caucasiens | 84 (60) |
| Caractéristiques | (N = 139) |
|---|---|
| Asiatiques | 27 (19) |
| Autres | 5 (4) |
| Non rapportée | 23 (17) |
| Indice de performance ECOG ; n (%) | |
| 0 | 67 (48) |
| 1 | 67 (48) |
| 2 | 5 (4) |
| Stade de la maladiec lors du diagnostic initial ; n (%) | |
| III | 16 (12) |
| IV | 86 (62) |
| Nombre de lignes antérieures de traitement anti-lymphome | |
| Médiane (min, max) | 3 (2, 11) |
| 2, n (%) | 41 (30) |
| 3, n (%) | 47 (34) |
| ≥ 4, n (%) | 51 (37) |
| Histoire du LDGCB ; n (%) | |
| LDGCB de novo | 97 (70) |
| LDGCB transformé à partir d’un lymphome indolent | 40 (29) |
| Analyse FISH par le laboratoire centrald, N = 88 | |
| Lymphome double hit/triple hit, n (%) | 12 (14) |
| Autogreffe de CSH antérieure | 26 (19) |
| Traitement antérieur ; n (%) | |
| Traitement antérieur par CAR-T | 53 (38) |
| Maladie réfractaire primairea | 82 (59) |
| Réfractaire à ≥ 2 lignes consécutives de traitement anti-lymphome antérieurb | 104 (75) |
| Réfractaire à la dernière ligne de traitement antinéoplasique systémiqueb | 114 (82) |
| Réfractaire au traitement anti-CD20 antérieur | 117 (84) |
| Réfractaire au traitement par CAR-T | 39 (28) |
| aUn patient est considéré comme réfractaire primaire s’il est réfractaire au traitement anti- lymphome de première ligne. bUn patient est considéré comme réfractaire s’il présente une progression de la maladie pendant le traitement ou une progression de la maladie < 6 mois après la fin du traitement. Un patient est considéré en rechute s’il a eu une récidive de la maladie ≥ 6 mois après la fin du traitement. cSelon la classification Ann Arbor. dUne analyse FISH post hoc a été réalisée au laboratoire central sur les coupes de tissu tumoral prélevé lors de l’inclusion chez 88 patients atteints d’un LDGCB, ayant servi au diagnostic. | |
Le critère principal d’efficacité était le taux de réponse globale (TRG), déterminée selon les critères de Lugano (2014) et évaluée par un Comité de Revue Indépendant (CRI). La durée de suivi médiane a été de 15,7 mois (intervalle : 0,3 à 23,5 mois). La durée médiane de l’exposition était de 4,1 mois (intervalle : 0 à 23 mois).
Tableau 11 Résultats d’efficacité de l’étude GCT3013-01 chez les patients atteints d’un LDGCBa
| Critère d’évaluation Évaluation par le CRI | Epcoritamab (N = 139) |
|---|---|
| TRGb, n (%) | 86 (62) |
| (IC à 95 %) | (53,3 ; 70) |
| RCb, n (%) | 54 (39) |
| (IC à 95 %) | (30,7 ; 47,5) |
| RP, n (%) | 32 (23) |
| (IC à 95 %) | (16,3 ; 30,9) |
| Critère d’évaluation Évaluation par le CRI | Epcoritamab (N = 139) |
|---|---|
| DRb | |
| Médiane (IC à 95 %), mois | 15,5 (9,7, NA) |
| DRCb | |
| Médiane (IC à 95 %), mois | NA (12,0 ; NA) |
| DOR, médiane (intervalle), mois | 1,4 (1 ; 8,4) |
| IC = intervalle de confiance ; RC = réponse complète ; DR = durée de réponse ; DRC = durée de réponse complète ; CRI = comité de revue indépendant ; TRG = taux de réponse globale ; RP = réponse partielle ; DOR = délai d’obtention d’une réponse aDéterminée selon les critères de Lugano (2014) et évaluée par un comité de revue indépendant (CRI) bInclut les patients qui présentaient initialement une progression de la maladie selon les critères de Lugano ou une réponse intermédiaire selon les critères LYRIC et qui ont ensuite obtenu une RP/RC. | |
Le délai médian de RC a été de 2,6 mois (intervalle : 1,2 à 10,2 mois).
Lymphome folliculaire
M20-638
L’étude M20-638 menée en ouvert, randomisée et multicentrique a évalué l’epcoritamab en association avec le lénalidomide et le rituximab chez des patients atteints d’un lymphome folliculaire (LF) en rechute ou réfractaire après une ligne de traitement antérieure. Les patients ont été randomisés pour recevoir l’epcoritamab en association avec le lénalidomide et le rituximab ou le lénalidomide et le rituximab seuls. L’étude a inclus des patients atteints d’un LF classique confirmé histologiquement (précédemment LF de grade 1 à 3a) de stade II, III ou IV, sans preuve de transformation histologique en lymphome agressif et présentant une maladie CD20+ sur la base du compte rendu d’anatomopathologie représentatif le plus récent, selon la 5e édition de la classification OMS. Les patients présentaient une maladie en rechute ou réfractaire après avoir reçu au moins un traitement anti-lymphome antérieur contenant un anticorps monoclonal anti-CD20 en association avec une chimiothérapie, avec un score de performance ECOG (Eastern Cooperative Oncology Group) de 0 à 2, sans caractère réfractaire au lénalidomide documenté, sans exposition au lénalidomide dans les 12 mois précédant la randomisation et nécessitant l’instauration d’un traitement selon l’évaluation par l’investigateur sur la base des symptômes et/ou de la forte charge tumorale telle que définie par les critères GELF. L’étude excluait les patients présentant un envahissement connu du SNC par le lymphome, une allogreffe antérieure, une infection active connue, une altération connue de l’immunité cellulaire médiée par les lymphocytes T, une clairance de la créatinine < 50 mL/min, un taux d’alanine transaminase > 3 fois la limite supérieure de la normale et une maladie cardiovasculaire cliniquement significative. Les patients ont reçu l’epcoritamab en cycles de 28 jours pendant un total de 12 cycles ou jusqu’à la progression de la maladie ou survenue d’une toxicité inacceptable, selon l’événement qui survient en premier.
Le schéma d’escalade de dose recommandé en trois étapes de l’epcoritamab était :
• Cycle 1 : epcoritamab 0,16 mg le jour 1, 0,8 mg le jour 8, 3 mg le jour 15 et 48 mg le jour 22
• Cycles 2 et 3 : epcoritamab 48 mg les jours 1, 8, 15 et 22
• Cycles 4 à 12 : epcoritamab 48 mg le jour 1
Dans les deux bras de traitement, le lénalidomide a été administré par voie orale à une dose de 20 mg une fois par jour les jours 1 à 21 pendant 12 cycles tandis que le rituximab a été administré par voie intraveineuse à une dose de 375 mg/m² les jours 1, 8, 15 et 22 du cycle 1, suivie d’une administration au jour 1 des cycles 2 à 5.
Les caractéristiques démographiques et de la maladie à l’inclusion figurant au Tableau 12 correspondent à la population en intention de traiter (ITT).
Tableau 12 Caractéristiques démographiques et de la maladie à l’inclusion des patients atteints d’un LF en rechute ou réfractaire dans l’étude M20-638
| Paramètre | Epcoritamab + lénalidomide et rituximab (N = 243) | Lénalidomide et rituximab (N = 245) |
|---|---|---|
| Âge, ans | ||
| Médian (intervalle) | 60 (30, 84) | 63 (24, 89) |
| Distribution de l’âge, n (%) | ||
| < 65 ans | 155 (64) | 139 (57) |
| 65 à < 75 ans | 68 (28) | 71 (29) |
| ≥ 75 ans | 20 (8) | 35 (14) |
| Sexe, n (%) | ||
| Hommes | 139 (57) | 138 (56) |
| Ethnie, n (%) | ||
| Caucasiens | 168 (71) | 184 (76) |
| Asiatiques | 63 (27) | 54 (22) |
| Noirs ou afro-américains | 6 (3) | 2 (0,8) |
| Amérindiens ou natifs de l’Alaska | 0 | 1 (0,4) |
| Multiples | 1 (0,4) | 1 (0,4) |
| Manquante | 5 | 3 |
| Indice de performance ECOG, n (%) | ||
| 0 | 166 (68) | 170 (69) |
| 1 | 72 (30) | 68 (28) |
| 2 | 5 (2) | 7 (3) |
| Classification Ann Arbor, n (%) | ||
| II | 37 (15) | 44 (18) |
| III | 74 (31) | 68 (28) |
| IV | 132 (54) | 133 (54) |
| Forte masse tumoralea, n (%) | 76 (32) | 84 (35) |
| Score FLIPI à l’inclusion, n (%) | ||
| 0 à 1 | 63 (26) | 56 (23) |
| 2 | 79 (33) | 76 (31) |
| 3 à 5 | 100 (41) | 113 (46) |
| Nombre de lignes antérieures de traitement | ||
| Médian (min, max) | 1 (1, 7) | 1 (1, 6) |
| 1, n (%) | 145 (60) | 141 (58) |
| 2, n (%) | 58 (24) | 61 (25) |
| ≥ 3, n (%) | 40 (17) | 43 (18) |
| GCS antérieure, n (%) | 23 (10) | 18 (7) |
| Réfractaire à la dernière ligne de traitement, n (%) | 84 (35) | 82 (34) |
| Réfractaire au traitement par anti-CD20 et agent alkylant, n (%) | 91 (37) | 91 (37) |
| POD24, n (%) | 106 (44) | 93 (38) |
| ECOG = Eastern Cooperative Oncology Group ; FLIPI = follicular lymphoma international prognostic index (index pronostique international des lymphomes folliculaires) ; GCS = greffe de cellules souches ; POD24 = progression de la maladie dans les 24 mois suivant l’initiation de la première ligne de traitement. aGanglionnaire ou extraganglionnaire > 6 cm. | ||
L’efficacité a été établie sur la base d’un double critère d’évaluation principal, à savoir la survie sans progression (SSP) et le taux de réponse globale (TRG) déterminés selon les critères de Lugano (2014) et évalués par un comité de revue indépendant (CRI). Les critères d’évaluation supplémentaires de l’efficacité comprenaient la réponse complète (RC) et la survie globale (SG). L’étude M20-638 a
démontré une amélioration statistiquement significative de la SSP et du TRG selon l’évaluation par un CRI de l’epcoritamab en association avec le lénalidomide et le rituximab versus le lénalidomide et le rituximab seuls. Dans la population ITT, la durée médiane de suivi de l’étude chez les patients randomisés pour recevoir l’epcoritamab en association avec le lénalidomide et le rituximab était de 14,8 mois (intervalle : 0 à 31). La durée médiane de suivi de l’étude chez les patients randomisés pour recevoir le lénalidomide et le rituximab seuls était de 14,6 mois (intervalle : 0 à 30). Les résultats d’efficacité sont résumés au Tableau 13.
Tableau 13 : Résultats d’efficacité de l’étude M20-638 chez les patients atteints d’un LF en rechute ou réfractaire
| Critère d’évaluationa | Epcoritamab + lénalidomide et rituximab | Lénalidomide et rituximab |
|---|---|---|
| (N = 243) | (N = 245) | |
| SSPb | ||
| Nombre d’événements, n (%) | 23 (9) | 75 (31) |
| Maladie progressive | 19 (83) | 63 (84) |
| Décès | 4 (17) | 12 (16) |
| Médiane (IC à 95 %), mois | NA (21,9, NA) | 11,2 (10,5 ; NA) |
| Hazard ratioc (IC à 95 %) | 0,21 (0,13 ; 0,33) | |
| Valeur pd | < 0,0001 | |
| TRGb, e, n (%) | 111 (96) | 94 (81) |
| (IC à 95 %) | (90,2 ; 98,6) | (72,7 ; 87,7) |
| Valeur de pf | < 0,0001 | |
| TRCb, n (%) | 181 (74) | 106 (43) |
| (IC à 95 %) | (68,5 ; 79,8) | (37,0 ; 49,7) |
| Valeur de pf | < 0,0001 | |
| SG | ||
| Nombre d’événements, n (%) | 10 (4,1) | 25 (10,2) |
| Médiane (IC à 95 %), mois | NA (NA, NA) | NA (NA, NA) |
| HR (IC à 95 %)g | 0,38 (0,18 ; 0,80) | |
| SSP = survie sans progression ; IC = intervalle de confiance ; NA = non atteint ; TRC = taux de réponse complète ; TRG = taux de réponse globale ; SG = survie globale aDéterminé selon les critères de Lugano par PET-CT (2014) et évalué par un comité de revue indépendant (CRI). bLa SSP, le TRG et la TRC ont démontré une supériorité statistique du bras epcoritamab en association avec le lénalidomide et le rituximab par rapport au bras lénalidomide et rituximab à la date de recueil des données du 10 janvier 2025, avec une durée médiane de suivi de 10,4 mois. cHazard ratio selon le modèle de Cox à risques proportionnels, stratifié selon l’historique de la maladie et la région. dValeur de p (unilatérale) du test du log-rank, stratifié selon l’historique de la maladie et la région. eTRG défini comme la proportion de patients présentant comme meilleure réponse globale une RC ou une RP telle qu’évaluée selon les critères de Lugano par PET-CT (2014) ; le TRG a été testé chez les 232 premiers patients randomisés, soit 116 dans chaque bras. fValeur de p (unilatérale) issue d’un test de Cochran-Mantel-Haenszel, stratifié selon l’historique de la maladie et la région. gL’analyse de la SG n’a pas atteint la significativité statistique à la date de recueil des données du 24 mai 2025 et sera de nouveau testée à un stade ultérieur. | ||
La courbe de Kaplan-Meier de la SSP telle que déterminée selon les critères de Lugano (2014) et évaluée par le CRI est illustrée à la Figure 1.
Figure 1 : Courbe de Kaplan-Meier de la SSP (population ITT) de l’étude M20-638
La courbe de Kaplan-Meier de la SG est illustrée à la Figure 2.
Figure 2 : Courbe de Kaplan-Meier de la SG (population ITT) de l’étude M20-638
GCT3013-01
L’étude GCT3013-01 était une étude multicentrique, multi-cohortes, en ouvert, simple bras, ayant évalué l’epcoritamab en monothérapie chez des patients atteints d’un lymphome folliculaire (LF) en rechute ou réfractaire après au moins deux lignes de traitement systémique. L’étude comprend une phase d’escalade de dose, une phase d’expansion et une phase d’optimisation de la dose selon un schéma d’escalade de dose en trois étapes. La phase d’expansion de l’étude comprenait une cohorte de lymphomes non hodgkiniens agressifs (LNHa), une cohorte de LNH indolents (LNHi) et une cohorte de lymphomes à cellules du manteau (LCM). La cohorte pivot LNHi était composée de patients atteints d’un LF. Pour être inclus dans l’étude, les patients devaient présenter un néoplasme à cellules B matures CD20+ documenté selon la classification OMS de 2016 ou la classification OMS de 2008 sur la base d’un compte rendu d’anatomo-pathologie représentatif, avec confirmation par l’examen histologique d’un LF de grade 1 à 3A lors du diagnostic initial sans signes cliniques ou anatomo-pathologiques de transformation. Tous les patients présentaient une maladie en rechute ou réfractaire après la dernière ligne de traitement et avaient reçu préalablement au moins deux lignes de traitement antinéoplasique systémique, incluant au moins une ligne comportant un anticorps monoclonal anti-CD20 et un agent alkylant ou du lénalidomide. Les patients présentant un
envahissement du système nerveux central (SNC) par le lymphome, ayant reçu une allogreffe de CSH ou une transplantation d’organe solide, présentant des maladies infectieuses actives en cours, une altération connue de l’immunité cellulaire médiée par les lymphocytes T, une clairance de la créatinine inférieure à 45 mL/min, un taux d’alanine aminotransférase > 3 fois la limite supérieure de la normale et une fraction d’éjection cardiaque inférieure à 45 % étaient exclus de l’étude. L’efficacité a été évaluée chez 128 patients ayant reçu l’epcoritamab par voie sous-cutanée (SC) en cycles de 4 semaines, c’est-à-dire 28 jours. L’epcoritamab en monothérapie a été administré selon le schéma d’escalade de dose en deux étapes comme suit :
• Cycle 1 : epcoritamab 0,16 mg au jour 1, 0,8 mg au jour 8, 48 mg au jour 15 et au jour 22
• Cycles 2 et 3 : epcoritamab 48 mg aux jours 1, 8, 15 et 22
• Cycles 4 à 9 : epcoritamab 48 mg aux jours 1 et 15
• Cycles 10 et suivants : epcoritamab 48 mg au jour 1
Les patients ont continué à recevoir l’epcoritamab jusqu’à la progression de la maladie ou la survenue d’une toxicité inacceptable.
Le nombre médian de cycles initiés était de 8 et 60 % des patients ont reçu 6 cycles.
Les caractéristiques démographiques et de la maladie à l’inclusion sont présentées dans le Tableau 14.
Tableau 14 Caractéristiques démographiques et de la maladie à l’inclusion des patients atteints d’un LF dans l’étude GCT3013-01
| Caractéristiques | (N = 128) |
|---|---|
| Âge | |
| Médiane, ans (min, max) | 65 (39, 84) |
| < 65 ans, n (%) | 61 (48) |
| 65 à < 75 ans, n (%) | 50 (39) |
| ≥ 75 ans, n (%) | 17 (13) |
| Hommes, (%) | 79 (62) |
| Ethnie, n (%) | |
| Caucasiens | 77 (60) |
| Asiatiques | 7 (6) |
| Autres | 2 (1,6) |
| Non rapportée | 42 (33) |
| Indice de performance ECOG ; n (%) | |
| 0 | 70 (55) |
| 1 | 51 (40) |
| 2 | 7 (6) |
| Nombre de lignes de traitement antérieures, n (%) | |
| Médiane (min, max) | 3 (2, 9) |
| 2 | 47 (37) |
| 3 | 41 (32) |
| ≥ 4 | 40 (31) |
| Stade selon la classification Ann Arbor ; (%) | |
| Stade III/IV | 109 (85) |
| Score FLIPI à l’inclusion, n (%) | |
| 2 | 31(24) |
| 3 à 5 | 78 (61) |
| Forte masse tumorale, n (%) | 33 (26) |
| Traitement antérieur ; n (%) | |
| Greffe autologue de cellules souches | 24 (19) |
| Traitement par cellules CAR-T | 6 (5) |
| Caractéristiques | (N = 128) |
|---|---|
| Traitement par rituximab plus lénalidomide | 27 (21) |
| Inhibiteur de PI3K | 29 (23) |
| Progression de la maladie dans les 24 mois suivant le premier traitement systémique | 67 (52) |
| Maladie réfractaire à : | |
| ≥ 2 lignes consécutives de traitement anti-lymphome antérieur | 70 (55) |
| La dernière ligne de traitement antinéoplasique systémique | 88 (69) |
| Au traitement antérieur par anticorps monoclonal anti-CD20 | 101 (79) |
| Au traitement antérieur par anticorps monoclonal anti-CD20 et agent alkylant | 90 (70) |
L’efficacité a été établie sur la base du taux de réponse globale (TRG), déterminée selon les critères de Lugano (2014) et évaluée par un Comité de Revue Indépendant (CRI). La durée médiane de suivi de la durée de réponse (DR) a été de 16,2 mois. Les résultats d’efficacité sont présentés dans le Tableau 15.
Tableau 15 Résultats d’efficacité de l’étude GCT3013-01 chez les patients atteints d’un LF
| Critère d’évaluationa Évaluation par le CRI | Epcoritamab (N = 128) |
|---|---|
| TRGb, n (%) | 106 (83) |
| (IC à 95 %) | (75,1 ; 88,9) |
| RCb, n (%) | 81 (63) |
| (IC à 95 %) | (54,3 ; 71,6) |
| RPb, n (%) | 25 (20) |
| (IC à 95 %) | (13,1 ; 27,5) |
| DRb | |
| Médiane (IC à 95 %), mois | 21,4 (13,7 ; NA) |
| DRCb | |
| Médiane (IC à 95 %), mois | NA (21,4 ; NA) |
| Estimation à 12 mois, % (IC à 95 %) | 78,6 (67,3 ; 86,4) |
| DOR, médiane (intervalle), mois | 1,4 (1 ; 3) |
| IC = intervalle de confiance ; RC = réponse complète ; DR = durée de réponse ; DRC = durée de réponse complète : CRI = comité de revue indépendant ; TRG = taux de réponse globale ; RP = réponse partielle ; DOR = délai d’obtention d’une réponse aDéterminée selon les critères de Lugano (2014) et évaluée par un comité de revue indépendant (CRI) bInclut les patients qui présentaient initialement une progression de la maladie selon les critères de Lugano ou une réponse intermédiaire selon les critères LYRIC et qui ont ensuite obtenu une RP/RC. | |
Le délai médian de RC a été de 1,5 mois (intervalle : 1,2 à 11,1 mois).
Population pédiatrique
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec l’epcoritamab dans un ou plusieurs sous-groupes de la population pédiatrique, dans le traitement des néoplasies malignes à lymphocytes B matures, conformément à la décision du Plan d’investigation pédiatrique, dans l’indication autorisée (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
Autorisation conditionnelle
Une autorisation de mise sur le marché « conditionnelle » a été délivrée pour ce médicament. Cela signifie que des preuves supplémentaires concernant ce médicament sont attendues. L’Agence européenne des médicaments réévaluera toute nouvelle information sur ce médicament au moins chaque année et, si nécessaire, ce RCP sera mis à jour.
5.2 Propriétés pharmacocinétiques
Epcoritamab en monothérapie
La pharmacocinétique de population après administration sous-cutanée d’epcoritamab a été décrite par un modèle bicompartimental avec une absorption sous-cutanée de premier ordre et une élimination du médicament médiée par la cible. Il a été observé une variabilité pharmacocinétique modérée à élevée d’epcoritamab, caractérisée par une variabilité interindividuelle (VII), avec un coefficient de variation (CV) pour les paramètres pharmacocinétiques de l’epcoritamab compris entre 25,7 % et 137,5 %.
Chez les patients atteints d’un LGCB dans l’étude GCT3013-01, sur la base d’expositions estimées individuellement à l’aide d’un modèle de pharmacocinétique de population, après l’administration de la dose SC de 48 mg d’epcoritamab selon le schéma d’escalade de dose recommandé en deux étapes, la moyenne géométrique (CV %) des Cmax de l’epcoritamab est de 10,8 µg/mL (41,7 %) et celle des ASC0-7j est de 68,9 jours*µg/mL (45,1 %) à la fin du schéma posologique hebdomadaire. La Crésiduelle à la semaine 12 est de 8,4 µg/mL (53,3 %). La moyenne géométrique (CV %) des Cmax de l’epcoritamab est de 7,52 µg/mL (41,1 %) et celle des ASC0-14j est de 82,6 jours*µg/mL (49,3 %) à la fin du schéma posologique toutes les 2 semaines. La Crésiduelle pour le schéma posologique toutes les 2 semaines est de 4,1 µg/mL (73,9 %). La moyenne géométrique (CV %) des Cmax de l’epcoritamab est de 4,76 µg/mL (51,6 %) et celle des ASC0-28j est de 74,3 jours*µg/mL (69,5 %) à l’état d’équilibre au cours du schéma posologique toutes les 4 semaines. La Crésiduelle pour le schéma posologique toutes les 4 semaines est de 1,2 µg/mL (130 %).
Les paramètres d’exposition à l’epcoritamab chez les patients atteints d’un LF concordaient avec ceux observés chez les patients atteints d’un LGCB. Les expositions à l’epcoritamab sont similaires chez les patients atteints d’un LF traités selon le schéma d’escalade de dose en trois étapes ou en deux étapes, à l’exception des concentrations résiduelles qui, comme il était prévisible, sont temporairement plus faibles le jour 15 du cycle 1 après l’administration de la seconde dose intermédiaire (3 mg) avec le schéma d’escalade de dose en trois étapes, par rapport aux concentrations observées après l’administration de la première dose complète de 48 mg avec le schéma d’escalade de dose en deux étapes.
Absorption
Les concentrations maximales ont été obtenues entre 3 et 4 jours (Tmax) chez les patients atteints d’un LGCB recevant la dose complète de 48 mg.
Distribution
Selon un modèle de pharmacocinétique de population, la moyenne géométrique (CV %) du volume central de distribution est de 8,27 L (27,5 %) et le volume de distribution apparent à l’état d’équilibre est de 25,6 L (81,8 %).
Biotransformation
La voie métabolique de l’epcoritamab n’a pas été directement étudiée. Comme les autres protéines thérapeutiques, l’epcoritamab devrait être dégradé en petits peptides et en acides aminés via les voies cataboliques.
Élimination
L’epcoritamab devrait subir une clairance saturable médiée par la cible. La moyenne géométrique (CV %) de la clairance (L/jour) est de 0,441 (27,8 %). La demi-vie d’élimination de l’epcoritamab est dépendante de la concentration. La moyenne géométrique de la demi-vie d’élimination de la dose complète d’epcoritamab (48 mg), dérivée du modèle de pharmacocinétique de population, était de 22 à 25 jours, en fonction de la fréquence d’administration.
Epcoritamab en association avec le lénalidomide et le rituximab
Aucune différence cliniquement significative n’a été observée concernant la pharmacocinétique de l’epcoritamab (ASC au cycle 1 et Cmoyenne des cycles 1 à 3, avec des différences de moyennes géométriques de 2 % et de 23,7 %, respectivement) lorsqu’il était administré en association avec le lénalidomide et le rituximab en comparaison avec son administration en monothérapie.
Populations particulières
Aucun effet cliniquement important sur la pharmacocinétique de l’epcoritamab (ASC au Cycle 1 dans un intervalle d’environ 36 %) n’a été observé en fonction de l’âge (20 à 89 ans), du sexe ou de la race/l’origine ethnique (caucasienne, asiatique et autre), de la présence d’une insuffisance rénale légère ou modérée (clairance de la créatinine ClCr ≥ 30 mL/min à ClCr < 90 mL/min), et d’une insuffisance hépatique légère (bilirubine totale ≤ LSN et ASAT > LSN, ou bilirubine totale 1 à 1,5 fois la LSN et toute valeur de l’ASAT) après prise en compte des différences de poids corporel. Il n’a pas été mené d’études chez des patients atteints d’insuffisance rénale sévère ou terminale (ClCr < 30 mL/min) ou d’insuffisance hépatique sévère (bilirubine totale > 3 fois la LSN et toute valeur de l’ASAT). Les données sont très limitées dans l’insuffisance hépatique modérée (bilirubine totale > 1,5 à 3 fois la LSN et toute valeur de l’ASAT, N = 1). Par conséquent, la pharmacocinétique de l’epcoritamab dans ces populations n’est pas connue.
Comme les autres protéines thérapeutiques, le poids corporel (39 à 172 kg) a un effet statistiquement significatif sur la pharmacocinétique de l’epcoritamab. Sur la base de l’analyse exposition-réponse et des données cliniques, compte tenu des expositions chez les patients de faible poids corporel (par exemple, 46 kg) ou de poids corporel élevé (par exemple, 105 kg) et dans les différentes catégories de poids corporel (< 65 kg, 65 à < 85, ≥ 85), l’effet sur les expositions n’est pas cliniquement pertinent.
Population pédiatrique
La pharmacocinétique de l’epcoritamab chez les patients pédiatriques n’a pas été établie.
5.3 Données de sécurité préclinique
Pharmacologie et/ou toxicologie chez l’animal
L’epcoritamab n’a fait l’objet d’aucune étude de toxicité pour la reproduction ou le développement chez l’animal. Des effets généralement cohérents avec le mécanisme d’action pharmacologique de l’epcoritamab ont été observés chez le singe cynomolgus. Ces observations ont inclus des signes cliniques indésirables dose-dépendants (y compris, aux doses élevées, vomissements, diminution de l’activité et mortalité) et un relargage de cytokines, des altérations hématologiques réversibles, une déplétion réversible des lymphocytes B dans le sang périphérique, et une diminution réversible de la cellularité lymphoïde dans les tissus lymphoïdes secondaires.
Mutagénicité
Aucune étude de mutagénicité n’a été menée avec l’epcoritamab.
Carcinogénicité
Aucune étude de carcinogénicité n’a été menée avec l’epcoritamab.
Altération de la fertilité
Aucune étude de fertilité n’a été menée chez l’animal avec l’epcoritamab ; toutefois, l’epcoritamab n’a pas eu d’effets toxiques sur les organes reproducteurs chez les singes cynomolgus mâles ou femelles à des doses allant jusqu’à 1 mg/kg/semaine dans une étude de toxicité générale par voie intraveineuse de 5 semaines. Chez le singe cynomolgus, les expositions (ASC) (moyenne pondérée sur 7 jours) à la dose élevée étaient similaires à celles observées chez les patients (ASC0-7j) recevant la dose recommandée.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Acétate de sodium trihydraté Acide acétique Sorbitol (E420) Polysorbate 80 Eau pour préparations injectables
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments et/ou diluants à l’exception de ceux mentionnés dans la rubrique 6.6.
6.3 Durée de conservation
Flacon non ouvert
2 ans.
Epcoritamab préparé
La stabilité chimique et physique en cours d’utilisation a été démontrée pendant 24 heures entre 2 °C et 8 °C et jusqu’à 12 heures à température ambiante (20-25 °C).
D’un point de vue microbiologique, le produit doit être utilisé immédiatement. S’il n’est pas utilisé immédiatement, les durées et conditions de conservation en cours d’utilisation relèvent de la responsabilité de l’utilisateur et ne devraient normalement pas dépasser 24 heures entre 2 °C et 8 °C, sauf si la préparation a eu lieu dans des conditions d’asepsie contrôlées et validées.
Limiter au maximum l’exposition à la lumière du jour. Laisser la solution d’epcoritamab revenir à température ambiante avant l’administration. Jeter la solution d’epcoritamab non utilisée au-delà de la période de conservation autorisée.
6.4 Précautions particulières de conservation
À conserver et transporter réfrigéré (entre 2 °C et 8 °C). Ne pas congeler. Conserver le flacon dans l’emballage extérieur, à l’abri de la lumière.
Pour les conditions de conservation du médicament après première ouverture, voir la rubrique 6.3.
6.5 Nature et contenu de l’emballage extérieur
Flacon en verre de type I muni d’un bouchon en caoutchouc bromobutyle recouvert d’un fluoropolymère au niveau de la zone de contact et d’un joint en aluminium avec un opercule amovible en plastique orange, contenant 48 mg par 0,8 mL de solution injectable.
Chaque boîte contient un flacon.
6.6 Précautions particulières d’élimination et manipulation
L’epcoritamab doit être préparé et administré par un professionnel de santé sous forme d’injection sous-cutanée. Chaque flacon d’epcoritamab est destiné à un usage unique.
Chaque flacon contient un surremplissage permettant le prélèvement de la quantité indiquée.
L’administration d’epcoritamab est réalisée en cycles de 28 jours, selon le schéma posologique indiqué à la rubrique 4.2.
L’epcoritamab doit être examiné visuellement avant l’administration pour vérifier l’absence de particules et de coloration anormale. La solution injectable doit être une solution incolore à légèrement jaune. Ne pas utiliser le médicament si la solution présente une coloration anormale, est trouble ou contient des particules.
Instructions pour la préparation de la dose complète de 48 mg - Pas de dilution nécessaire Tepkinly 48 mg en flacon est fourni sous forme de solution prête à l’emploi qui ne nécessite pas de dilution avant l’administration. L’epcoritamab doit être préparé en utilisant une technique aseptique. Il n’est pas nécessaire de filtrer la solution.
1) Préparer le flacon d’epcoritamab a) Sortir un flacon d’epcoritamab 48 mg avec un opercule orange du réfrigérateur. b) Laisser le flacon revenir à température ambiante pendant 1 heure au maximum. c) Agiter délicatement le flacon d’epcoritamab. NE PAS secouer ou agiter vigoureusement le flacon. 2) Prélever la dose Prélever 0,8 mL d’epcoritamab dans une seringue.
3) Étiqueter la seringue Étiqueter la seringue avec le nom du produit, le dosage (48 mg), la date et l’heure. Pour la conservation de l’epcoritamab après préparation, voir la rubrique 6.3. 4) Jeter le flacon et toute quantité d’epcoritamab non utilisée conformément à la réglementation en vigueur.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
8. NUMÉRO D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/23/1759/002
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE
L’AUTORISATION
Date de première autorisation : 22 septembre 2023 Date du dernier renouvellement : 17 juillet 2025
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
ANNEXE II
A. FABRICANT DE LA SUBSTANCE ACTIVE D’ORIGINE BIOLOGIQUE
ET FABRICANT RESPONSABLE DE LA LIBÉRATION DES LOTS
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET
D’UTILISATION
C. AUTRES CONDITIONS ET OBLIGATIONS DE L’AUTORISATION DE
MISE SUR LE MARCHÉ
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE UTILISATION SURE
ET EFFICACE DU MEDICAMENT
E. OBLIGATION SPÉCIFIQUE RELATIVE AUX MESURES POST-
AUTORISATION CONCERNANT L’AUTORISATION DE MISE SUR LE MARCHÉ CONDITIONNELLE
A. FABRICANT DE LA SUBSTANCE ACTIVE D’ORIGINE BIOLOGIQUE ET
FABRICANT RESPONSABLE DE LA LIBÉRATION DES LOTS
Nom et adresse du fabricant de la substance active d’origine biologique
Rentschler Biopharma Inc. 27 Maple Street Milford, MA 01757 ÉTATS-UNIS
Nom et adresse du fabricant responsable de la libération des lots
AbbVie S.r.l. S.R. 148 Pontina, km 52 SNC 04011 Campoverde di Aprilia (LT) ITALIE
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET D’UTILISATION
Médicament soumis à prescription médicale restreinte (voir annexe I : Résumé des Caractéristiques du Produit, rubrique 4.2).
C. AUTRES CONDITIONS ET OBLIGATIONS DE L’AUTORISATION DE MISE SUR
LE MARCHÉ
• Rapports périodiques actualisés de sécurité (PSURs)
Les exigences relatives à la soumission des PSURs pour ce médicament sont définies dans l’article 9 du Règlement (CE) No 507/2006 et, par conséquent, le titulaire doit soumettre les PSURs tous les 6 mois.
Les exigences relatives à la soumission des PSURs pour ce médicament sont définies dans la liste des dates de référence pour l’Union (liste EURD) prévue à l’article 107 quater, paragraphe 7, de la directive 2001/83/CE et ses actualisations publiées sur le portail web européen des médicaments.
Le titulaire soumet le premier PSUR pour ce médicament dans un délai de 6 mois suivant l’autorisation.
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE UTILISATION SÛRE ET
EFFICACE DU MÉDICAMENT
• Plan de gestion des risques (PGR)
Le titulaire de l’autorisation de mise sur le marché réalise les activités de pharmacovigilance et interventions requises décrites dans le PGR adopté et présenté dans le Module 1.8.2 de l’autorisation de mise sur le marché, ainsi que toutes actualisations ultérieures adoptées du PGR.
De plus, un PGR actualisé doit être soumis :
• à la demande de l’Agence européenne des médicaments ;
• dès lors que le système de gestion des risques est modifié, notamment en cas de réception de nouvelles informations pouvant entraîner un changement significatif du profil bénéfice/risque, ou lorsqu’une étape importante (pharmacovigilance ou réduction du risque) est franchie.
• Mesures additionnelles de réduction du risque
Les mesures additionnelles de réduction du risque visant à réduire les risques importants identifiés de SRC et d’ICANS consistent en une Carte patient qui doit être remise aux patients traités par l’epcoritamab.
Avant la mise sur le marché d’epcoritamab dans chaque État membre, le titulaire de l’autorisation de mise sur le marché doit convenir avec l’autorité compétente nationale du contenu et du format de la carte patient, incluant les médias de communication, les modalités de distribution et tous les autres aspects du programme.
Le titulaire de l’autorisation de mise sur le marché doit s’assurer que dans chaque État membre dans lequel l’epcoritamab est commercialisé, les professionnels de santé susceptibles de prescrire l’epcoritamab, et les patients traités par l’epcoritamab, ont accès à la Carte patient, ou recevront cette carte, qui précisera et expliquera aux patients les risques de SRC et d’ICANS.
| La Carte patient contiendra les messages importants suivants : | |
| • Informations sur les signes/symptômes du SRC et de l’ICANS | |
| • Avertissement aux patients qu’ils doivent sans attendre contacter leur médecin/un service | |
| d’urgences médicales s’ils observent tout signe ou symptôme de SRC ou d’ICANS | |
| • Message d’avertissement destiné aux professionnels de santé qui prennent en charge le | |
| patient en toutes circonstances, y compris en situation d’urgence, indiquant que le patient | |
| est traité par l’epcoritamab. | |
| • Coordonnées du médecin ayant prescrit l’epcoritamab | |
E. OBLIGATION SPÉCIFIQUE RELATIVE AUX MESURES POST-AUTORISATION
CONCERNANT L’AUTORISATION DE MISE SUR LE MARCHÉ CONDITIONNELLE
Une autorisation de mise sur le marché « conditionnelle » ayant été accordée, et conformément à l’article 14-a du règlement (CE) n° 726/2004, le titulaire de l’autorisation de mise sur le marché doit mener à son terme, selon le calendrier indiqué, les mesures suivantes :
| Description | Date |
|---|---|
| Afin de confirmer la sécurité et l’efficacité de l’epcoritamab dans le traitement du LDGCB en rechute ou réfractaire après au moins deux lignes de traitement systémique, les rapports d’étude clinique primaire (incluant l’analyse finale de la survie globale) et final de l’étude GCT3013-05 doivent être soumis. – Analyse du rapport d’étude clinique primaire (incluant l’analyse finale de la survie globale) - date : au 2e trimestre 2026 – Rapport d’étude clinique final – date : au 1er trimestre 2029 | 2e trimestre 2026 1er trimestre 2029 |
| Afin de confirmer la sécurité et l’efficacité d’epcoritamab dans le traitement du LDGCB en rechute ou réfractaire après au moins deux lignes de traitement systémique, le titulaire de l’autorisation de mise sur le marché doit soumettre le rapport d’étude clinique final pour la cohorte pivot LNHa de l’étude GCT3013-01. | 3e trimestre 2027 |
| Afin de confirmer la sécurité et l’efficacité de l’epcoritamab dans le traitement du LF en rechute ou réfractaire après au moins deux lignes de traitement systémique, les résultats de la cohorte pivotale LNHi de la phase d’expansion de l’étude GCT3013-01 et de la cohorte d’optimisation de la dose de l’étude GCT3013-01 doivent être soumis. – Rapport d’étude clinique final de la cohorte pivotale LNHi de la phase d’expansion – date : au 2e trimestre 2028 – Rapport d’étude clinique final de la cohorte d’optimisation de la dose – date : au 3e trimestre 2029 | 2e trimestre 2028 3e trimestre 2029 |
| Description | Date |
|---|---|
| Afin de confirmer le bénéfice de l’epcoritamab dans le LF en rechute ou réfractaire, le titulaire de l’autorisation de mise sur le marché mène actuellement une étude de phase III (étude M20-638) visant à évaluer la sécurité et l’efficacité de l’epcoritamab administré en association avec le protocole R² (rituximab et lénalidomide) par rapport au protocole R² chez des patients atteints d’un LF en rechute ou réfractaire après au moins un protocole d’immunochimiothérapie comportant un anti-CD20. Le rapport d’étude clinique final doit être soumis. Rapport d’étude clinique final – date : au 4e trimestre 2034 | 4e trimestre 2034 |
ANNEXE III - ÉTIQUETAGE ET NOTICE
A. ÉTIQUETAGE
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
EMBALLAGE EXTÉRIEUR
1. DÉNOMINATION DU MÉDICAMENT
Tepkinly 4 mg/0,8 mL, solution injectable epcoritamab
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Un flacon contient 4 mg d’epcoritamab pour 0,8 mL, à la concentration de 5 mg/mL.
3. LISTE DES EXCIPIENTS
Excipients : acétate de sodium trihydraté, acide acétique, sorbitol (E420), polysorbate 80, eau pour préparations injectables. Voir la notice pour plus d’informations.
4. FORME PHARMACEUTIQUE ET CONTENU
Solution injectable 4 mg/0,8 mL 1 flacon
5. MODE ET VOIE(S) D’ADMINISTRATION
Voie sous-cutanée
À usage unique. Pour les doses de 0,16 mg et 0,8 mg, diluer avant l’administration par voie sous-cutanée. Pas de dilution nécessaire pour la dose de 3 mg.
Lire la notice avant utilisation.
Ouvrir ici
Pour plus d’informations concernant Tepkinly, consulter www.tepkinly.eu ou scanner ce code. Code QR à inclure
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver et transporter réfrigéré. Ne pas congeler. Conserver le flacon dans l’emballage extérieur, à l’abri de la lumière.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/23/1759/001
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Justification de ne pas inclure l’information en Braille acceptée.
17. IDENTIFIANT UNIQUE – CODE-BARRES 2D
Code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE – DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS MINIMALES DEVANT FIGURER SUR LES PETITS CONDITIONNEMENTS PRIMAIRES
ÉTIQUETTE DU FLACON
1. DÉNOMINATION DU MÉDICAMENT ET VOIE(S) D’ADMINISTRATION
Tepkinly 4 mg/0,8 mL, injection epcoritamab SC
2. MODE D’ADMINISTRATION
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. CONTENU EN POIDS, VOLUME OU UNITÉ
0,8 mL
6. AUTRE
AbbVie (logo)
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
EMBALLAGE EXTÉRIEUR
1. DÉNOMINATION DU MÉDICAMENT
Tepkinly 48 mg, solution injectable epcoritamab
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Un flacon contient 48 mg d’epcoritamab pour 0,8 mL, à la concentration de 60 mg/mL.
3. LISTE DES EXCIPIENTS
Excipients : acétate de sodium trihydraté, acide acétique, sorbitol (E420), polysorbate 80, eau pour préparations injectables. Voir la notice pour plus d’informations.
4. FORME PHARMACEUTIQUE ET CONTENU
Solution injectable
1 flacon
5. MODE ET VOIE(S) D’ADMINISTRATION
Voie sous-cutanée
À usage unique.
Lire la notice avant utilisation.
Ouvrir ici
Pour plus d’informations concernant Tepkinly, consulter www.tepkinly.eu ou scanner ce code. Code QR à inclure
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver et transporter réfrigéré. Ne pas congeler. Conserver le flacon dans l’emballage extérieur, à l’abri de la lumière.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/23/1759/002
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Justification de ne pas inclure l’information en Braille acceptée.
17. IDENTIFIANT UNIQUE – CODE-BARRES 2D
Code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE – DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS MINIMALES DEVANT FIGURER SUR LES PETITS CONDITIONNEMENTS PRIMAIRES
ÉTIQUETTE DU FLACON
1. DÉNOMINATION DU MÉDICAMENT ET VOIE(S) D’ADMINISTRATION
Tepkinly 48 mg, injection epcoritamab SC
2. MODE D’ADMINISTRATION
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. CONTENU EN POIDS, VOLUME OU UNITÉ
0,8 mL
6. AUTRE
AbbVie (logo)
B. NOTICE
Notice : Information du patient
Tepkinly 4 mg/0,8 mL solution injectable epcoritamab
Ce médicament fait l’objet d’une surveillance supplémentaire qui permettra l’identification rapide de nouvelles informations relatives à la sécurité. Vous pouvez y contribuer en signalant tout effet indésirable que vous observez. Voir en fin de rubrique 4 comment déclarer les effets indésirables.
Veuillez lire attentivement cette notice avant d’utiliser ce médicament car elle contient des informations importantes pour vous.
- Gardez cette notice. Vous pourriez avoir besoin de la relire.
- Votre médecin vous remettra une Carte patient. Lisez-la attentivement et suivez les instructions qui y figurent. Gardez cette Carte patient avec vous en permanence.
- Montrez toujours la Carte patient au médecin ou à l’infirmier/ère lorsque vous les consultez ou si vous allez à l’hôpital.
- Si vous avez d’autres questions, interrogez votre médecin, votre pharmacien ou votre infirmier/ère.
- Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin, votre pharmacien ou votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
Que contient cette notice ?
1. Qu’est-ce que Tepkinly et dans quels cas est-il utilisé 2. Quelles sont les informations à connaître avant d’utiliser Tepkinly 3. Comment Tepkinly sera-t-il administré 4. Quels sont les effets indésirables éventuels ? 5. Comment conserver Tepkinly 6. Contenu de l’emballage et autres informations
1. Qu’est-ce que Tepkinly et dans quels cas est-il utilisé
Qu’est-ce que Tepkinly
Tepkinly est un médicament anticancéreux qui contient la substance active epcoritamab.
Tepkinly est utilisé seul (en monothérapie) pour traiter les patients adultes atteints d’un cancer du sang appelé lymphome diffus à grandes cellules B (LDGCB) ou lymphome folliculaire (LF), lorsque la maladie a récidivé ou n’a pas répondu au traitement précédent après au moins deux traitements.
Tepkinly est utilisé (en association) avec le lénalidomide et le rituximab pour traiter les patients adultes atteints d’un lymphome folliculaire (LF) qui a récidivé ou n’a pas répondu au traitement précédent.
Comment agit Tepkinly
L’epcoritamab est spécifiquement conçu pour aider votre système immunitaire à attaquer les cellules du cancer (lymphome). L’epcoritamab agit en se fixant aux cellules immunitaires et aux cellules cancéreuses de votre organisme, afin de les rapprocher pour que le système immunitaire puisse détruire les cellules cancéreuses.
2. Quelles sont les informations à connaître avant d’utiliser Tepkinly
N’utilisez jamais Tepkinly
Si vous êtes allergique à l’epcoritamab ou à l’un des autres composants contenus dans ce médicament (mentionnés dans la rubrique 6). En cas de doute, adressez-vous à votre médecin ou infirmier/ère avant de recevoir Tepkinly.
Avertissements et précautions
Adressez-vous à votre médecin, pharmacien ou infirmier/ère avant d’utiliser Tepkinly si vous
• avez actuellement ou avez eu des troubles du système nerveux, par exemple des convulsions ;
• avez une infection ;
• devez vous faire vacciner ou si vous savez que vous pourriez devoir vous faire vacciner dans un futur proche.
Si l’un des cas ci-dessus vous concerne (ou en cas de doute), adressez-vous à votre médecin ou infirmier/ère avant de recevoir Tepkinly.
Votre médecin ou votre infirmier/ère procédera à des analyses sanguines avant et pendant votre traitement par epcoritamab, pour vérifier votre taux d’anticorps, et donc tout risque potentiel d’infection et la nécessité éventuelle d’un traitement spécifique.
Informez immédiatement votre médecin si vous présentez des symptômes de l’un des effets indésirables mentionnés ci-dessous, pendant ou après le traitement par Tepkinly. Vous pourriez avoir besoin d’un traitement médical supplémentaire.
• Syndrome de relargage de cytokines : affection engageant le pronostic vital provoquant une fièvre, des vomissements, des difficultés à respirer/un essoufflement, des frissons, un rythme cardiaque rapide, des maux de tête et des vertiges ou des étourdissements qui est associée aux médicaments qui stimulent les lymphocytes T.
• Avant chaque injection sous la peau, vous pourrez recevoir des médicaments qui contribuent à réduire les effets possibles du syndrome de relargage de cytokines.
• Lymphohistiocytose hémophagocytaire (LH) : affection rare dans laquelle le système immunitaire produit un excès de cellules normales qui combattent les infections, appelées histiocytes et lymphocytes. Cela peut entraîner une hypertrophie du foie et/ou de la rate, des problèmes cardiaques et des anomalies rénales. Les symptômes peuvent comprendre de la fièvre, une éruption cutanée, un gonflement des ganglions lymphatiques, des difficultés respiratoires et l’apparition facile d’ecchymoses. Informez votre médecin immédiatement si vous présentez ces symptômes en même temps.
• ICANS (syndrome de neurotoxicité lié aux cellules effectrices de l’immunité)
• Les symptômes peuvent comprendre des problèmes d’utilisation du langage (incluant la parole, la compréhension, l’écriture et la lecture), une somnolence, une confusion mentale/désorientation, une faiblesse musculaire, des convulsions, un gonflement d’une partie du cerveau et une perte de mémoire.
• Infections : vous pourriez présenter des signes d’infection tels qu’une fièvre de 38 °C ou plus, des frissons, une toux ou une douleur en urinant, qui peuvent varier selon la partie du corps dans laquelle l’infection se développe.
• Leucoencéphalopathie multifocale progressive (LEMP) : les symptômes de cette affection cérébrale grave et potentiellement fatale peuvent comprendre une vision trouble, une perte de vision ou une vision double, des difficultés à parler, une faiblesse ou une maladresse d’un bras ou d’une jambe, une modification de votre façon de marcher ou des problèmes d’équilibre, des changements de personnalité, des changements dans la façon de penser, des troubles de la mémoire et de l’orientation entraînant de la confusion. Ces symptômes peuvent apparaître plusieurs mois après la fin du traitement et se développent généralement lentement et progressivement sur des semaines ou des mois. Il est important
que vos proches ou vos soignants soient également informés de ces symptômes, car ils peuvent remarquer des symptômes dont vous n’êtes pas conscients.
• Syndrome de lyse tumorale : certaines personnes peuvent avoir des taux inhabituels de certains sels dans le sang, causés par la dégradation rapide des cellules cancéreuses pendant le traitement. Cela est appelé syndrome de lyse tumorale (SLT).
• Votre médecin ou infirmier/ère effectuera des analyses de sang pour rechercher la présence de cette affection. Avant chaque injection sous la peau, vous devrez être bien hydraté(e) et vous pourrez recevoir d’autres médicaments qui peuvent contribuer à réduire les taux élevés d’acide urique et les effets possibles du syndrome de lyse tumorale.
• Poussée tumorale : alors que le cancer est détruit, il peut réagir et sembler s’aggraver. Cela est appelé « réaction de poussée tumorale ».
Enfants et adolescents
Tepkinly n’est pas recommandé chez les enfants et les adolescents âgés de moins de 18 ans, car il n’existe aucune information sur son utilisation dans ce groupe d’âge.
Autres médicaments et Tepkinly
Informez votre médecin ou pharmacien si vous prenez ou utilisez, avez récemment pris ou utilisé, ou pourriez prendre ou utiliser tout autre médicament. Ceci inclut les médicaments vendus sans ordonnance et les médicaments à base de plantes.
Grossesse
Si vous êtes enceinte, si vous pensez être enceinte ou planifiez une grossesse, demandez conseil à votre médecin ou pharmacien avant de prendre ce médicament. N’utilisez pas Tepkinly pendant la grossesse car le médicament pourrait avoir des effets nocifs sur votre enfant à naître. Votre médecin pourra vous demander d’effectuer un test de grossesse avant le début du traitement.
Contraception
Si vous êtes une femme en capacité d’avoir des enfants, vous devez utiliser une contraception efficace afin d’éviter toute grossesse en cours de traitement par Tepkinly et pendant au moins 4 mois après votre dernière dose de Tepkinly. Si vous tombez enceinte pendant cette période, vous devrez en informer votre médecin immédiatement.
Vous devez parler avec votre médecin ou infirmier/ère des méthodes de contraception appropriées.
Allaitement
Vous ne devez pas allaiter pendant le traitement par Tepkinly et pendant au moins 4 mois après la dernière dose. On ne sait pas si Tepkinly passe dans le lait maternel et s’il pourrait avoir des effets nocifs sur votre enfant.
Fertilité
L’effet de Tepkinly sur la fertilité masculine et féminine n’est pas connu.
Conduite de véhicules et utilisation de machines
Compte tenu des symptômes possibles d’ICANS, vous devez être prudent(e) lorsque vous conduisez, circulez à vélo ou utilisez des machines lourdes ou potentiellement dangereuses. Si vous présentez actuellement ces symptômes, évitez ces activités et contacter votre médecin, votre infirmier/ère ou votre pharmacien. Voir rubrique 4 pour plus d’informations sur les effets indésirables.
Tepkinly contient du sodium
Ce médicament contient moins de 1 mmol (23 mg) de sodium par flacon, c’est-à-dire qu’il est essentiellement « sans sodium ».
Tepkinly contient du sorbitol
Ce médicament contient 28,8 mg de sorbitol par flacon, équivalent à 27,33 mg/mL.
Tepkinly contient du polysorbate
Ce médicament contient 0,42 mg de polysorbate 80 par flacon, équivalent à 0,4 mg/mL. Les polysorbates peuvent provoquer des réactions allergiques. Informez votre médecin si vous avez déjà présenté une allergie.
3. Comment Tepkinly sera-t-il administré
Un médecin expérimenté dans le traitement du cancer supervisera votre traitement. Suivez le plan thérapeutique que votre médecin vous aura expliqué.
Tepkinly vous sera administré par un médecin ou un(e) infirmier/ère, sous forme d’injection sous la peau. Tepkinly vous sera administré en cycles de 28 jours, selon un schéma posologique que votre médecin vous aura indiqué.
Vous recevrez Tepkinly seul conformément au schéma posologique suivant
| Cycle | Schéma posologique de Tepkinly |
|---|---|
| Cycles 1 à 3 | Une fois par semaine |
| Cycles 4 à 9 | Toutes les deux semaines |
| Cycles 10 et suivants | Toutes les quatre semaines |
Vous recevrez Tepkinly en association avec le lénalidomide et le rituximab conformément au schéma posologique suivant
| Cycle | Schéma posologique de Tepkinly |
|---|---|
| Cycles 1 à 3 | Une fois par semaine |
| Cycles 4 à 12 | Toutes les quatre semaines |
Vous recevrez le lénalidomide tous les jours (les jours 1 à 21) pendant votre traitement (cycles 1 à 12). Vous recevrez le rituximab chaque semaine au cours du cycle 1 et toutes les quatre semaines pendant les cycles 2 à 5.
Vous recevrez peut-être d’autres médicaments avant de recevoir Tepkinly. Ils viseront à prévenir la survenue de réactions telles que le syndrome de relargage de cytokines et de fièvre au cours du Cycle 1 (et éventuellement des cycles suivants). Ces médicaments peuvent inclure
• Des corticoïdes, tels que la dexaméthasone, la prednisolone ou équivalent
• Un antihistaminique, comme la diphénhydramine
• Du paracétamol
Pendant le premier mois (cycle 1) de traitement par Tepkinly :
• Il est important que vous soyez bien hydraté(e). Pour cette raison, votre médecin pourra vous recommander de boire de l’eau abondamment la veille de l’administration de Tepkinly ainsi que le jour suivant l’administration. Le jour d’administration de Tepkinly, une solution permettant de compléter cette hydratation pourra vous être administrée à l’aide d’une aiguille insérée dans une veine (par voie intraveineuse).
• Si vous prenez un médicament pour traiter l’hypertension, votre médecin pourra vous demander d’arrêter de le prendre pendant une courte période pendant le traitement par Tepkinly.
Si vous êtes atteint(e) d’un lymphome diffus à grandes cellules B (LDGCB) La première dose complète (48 mg) de Tepkinly vous sera administrée au cycle 1 jour 15.
Si vous êtes atteint(e) d’un lymphome folliculaire (LF) La première dose complète (48 mg) de Tepkinly vous sera administrée au cycle 1 jour 22.
Votre médecin surveillera comment agit votre traitement. Vous recevrez Tepkinly seul pendant aussi longtemps que votre médecin jugera que vous tirez bénéfice du traitement.
Vous recevrez Tepkinly en association avec le lénalidomide et le rituximab. Tepkinly sera administré pendant 12 cycles.
Votre médecin pourra reporter ou arrêter définitivement votre traitement par Tepkinly si vous présentez certains effets indésirables.
Si vous oubliez d’utiliser Tepkinly Si vous oubliez ou manquez votre rendez-vous médical, reprenez rendez-vous immédiatement. Pour que le traitement soit pleinement efficace, il est très important de ne pas omettre de dose.
Si vous arrêtez d’utiliser Tepkinly N’arrêtez pas le traitement par Tepkinly sans en avoir discuté avec votre médecin. En effet, l’arrêt du traitement pourrait aggraver votre maladie.
Si vous avez d’autres questions sur l’utilisation de ce médicament, demandez plus d’informations à votre médecin, à votre pharmacien ou à votre infirmier/ère.
4. Quels sont les effets indésirables éventuels ?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
Effets indésirables graves
Informez immédiatement votre médecin si vous remarquez l’un des symptômes des effets indésirables graves suivants. Vous pourriez ne présenter qu’un seul ou certains de ces symptômes.
Syndrome de relargage de cytokines (SRC) (très fréquent : pouvant affecter plus d’1 personne sur 10) Les symptômes peuvent inclure
• fièvre
• vomissements
• vertiges ou étourdissements
• frissons
• rythme cardiaque rapide
• difficultés à respirer/essoufflement
• maux de tête
Syndrome de neurotoxicité lié aux cellules effectrices de l’immunité (ICANS) (fréquent : pouvant affecter jusqu’à 1 personne sur 10)
• les effets sur votre système nerveux, dont les symptômes peuvent survenir plusieurs jours ou semaines après l’injection, peuvent initialement être discrets. Certains de ces symptômes peuvent être le signe d’une réaction immunitaire grave appelée « syndrome
de neurotoxicité lié aux cellules effectrices de l’immunité » (ICANS). Les symptômes peuvent inclure
• difficulté à parler ou à écrire
• somnolence
• confusion mentale/désorientation
• faiblesse musculaire
• convulsions
• perte de mémoire
Syndrome de lyse tumorale (SLT) (fréquent : pouvant affecter jusqu’à 1 personne sur 10) Les symptômes peuvent inclure
• fièvre
• frissons
• vomissements
• confusion mentale
• essoufflement
• convulsions
• rythme cardiaque irrégulier
• urines foncées ou troubles
• fatigue inhabituelle
• douleurs musculaires ou articulaires
Lymphohistiocytose hémophagocytaire (LH) (peu fréquent : pouvant affecter jusqu’à 1 personne sur 100)
• Il s’agit d’une affection où le système immunitaire produit un excès de cellules normales qui combattent les infections, appelées histiocytes et lymphocytes. Les symptômes peuvent inclure
• fièvre
• éruption cutanée
• ganglions lymphatiques gonflés
• problèmes respiratoires
• apparition facile d’ecchymoses
Autres effets indésirables
Informez immédiatement votre médecin ou infirmier/ère si vous remarquez l’un des effets secondaires suivants ou s’ils s’aggravent :
Tepkinly utilisé seul chez les patients atteints d’un LDGCB et d’un LF :
Très fréquents : pouvant affecter plus d’1 personne sur 10
• infection virale
• pneumonie (infection des poumons)
• infections des voies respiratoires supérieures (infection des voies aériennes)
• diminution de l’appétit
• douleurs osseuses, articulaires, ligamentaires et musculaires
• douleurs au niveau du ventre
• maux de tête
• nausées
• diarrhée
• rash (éruption cutanée)
• fatigue
• réactions au site d’injection
• fièvre
• gonflement
Montrés par les analyses de sang
• faible taux d’un type de globules blancs qui combattent les infections (neutropénie)
• faible taux de globules rouges, pouvant provoquer une fatigue, une pâleur et un essoufflement (anémie)
• faible taux de plaquettes sanguines, pouvant entraîner des saignements et des ecchymoses (thrombopénie)
• diminution d’un type de globules blancs appelés lymphocytes, qui peut affecter la capacité de l’organisme à lutter contre les infections (lymphopénie)
• faibles taux d’immunoglobulines, ce qui peut favoriser les infections
Fréquents : pouvant affecter jusqu’à 1 personne sur 10
• fièvre due à une infection lorsque le taux de globules blancs est faible (neutropénie fébrile)
• ganglions lymphatiques sensibles et gonflés, douleur thoracique, toux ou difficultés respiratoires, douleur au site de la tumeur (poussée tumorale)
• infections fongiques (causées par un type de germe appelé champignon)
• infections de la peau
• réaction de l’organisme face à une infection engageant le pronostic vital (sepsis)
• dégradation rapide des cellules tumorales entraînant des modifications chimiques dans le sang et des dommages au niveau des organes, notamment les reins, le cœur et le foie (syndrome de lyse tumorale)
• rythme cardiaque irrégulier
• excès de liquide autour des poumons pouvant rendre la respiration difficile (épanchement pleural)
• vomissements
• démangeaisons (prurit)
Montrés par les analyses de sang
• faibles taux de phosphate, potassium, magnésium ou sodium dans le sang
• augmentation du taux sanguin de créatinine, un produit de dégradation du tissu musculaire
• augmentation du taux de protéines hépatiques dans le sang, qui peut révéler des problèmes au niveau du foie
Tepkinly utilisé en association avec le lénalidomide et le rituximab chez les patients atteints d’un LF :
Très fréquents : pouvant affecter plus d’1 personne sur 10
• infections des voies respiratoires supérieures (infection des voies aériennes)
• COVID-19
• pneumonie (infection des poumons)
• difficulté à dormir
• effets sur votre système nerveux (changements neurologiques)
• maux de tête
• diarrhée
• constipation
• nausée
• rash (éruption cutanée)
• fatigue
• réactions au site d’injection
• fièvre
Montrés par les analyses de sang
• faibles taux d’un type de globules blancs qui combattent les infections (neutropénie)
• faibles taux de globules rouges, pouvant provoquer une fatigue, une pâleur et un essoufflement (anémie)
• faibles taux de plaquettes sanguines, pouvant entraîner des saignements et des ecchymoses (thrombopénie)
• diminution d’un type de globules blancs appelés lymphocytes, qui peut affecter la capacité de l’organisme à lutter contre les infections (lymphopénie)
• faibles taux de potassium dans le sang
• augmentation du taux de protéines hépatiques dans le sang, qui peut révéler des problèmes au niveau du foie
• faibles taux d’immunoglobulines, ce qui peut favoriser les infections
Fréquents : pouvant affecter jusqu’à 1 personne sur 10
• infection virale pouvant causer des symptômes tels que fièvre, douleur, rougeur et/ou difficulté à respirer (infection à cytomégalovirus)
• infection virale de la bouche ou des organes génitaux (infection à herpèsvirus)
• fièvre due à une infection lorsque le taux de globules blancs est faible (neutropénie fébrile)
• infections fongiques (causées par des champignons)
• inflammation des muqueuses, qui constituent un revêtement humide tapissant les systèmes digestifs, respiratoire et génito-urinaire
Déclaration des effets secondaires Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin, votre pharmacien ou à votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver Tepkinly
Tepkinly sera conservé par le médecin, l’infirmier/ère ou le pharmacien, à l’hôpital ou la clinique. Pour conserver correctement Tepkinly
• Tenir ce médicament hors de la vue et de la portée des enfants
• N’utilisez pas ce médicament après la date de péremption indiquée sur l’étiquette du flacon et sur la boîte après EXP. La date de péremption fait référence au dernier jour de ce mois.
• À conserver et transporter réfrigéré (entre 2 °C et 8 °C).
• Ne pas congeler.
• Conserver le flacon dans l’emballage extérieur, à l’abri de la lumière.
• Tepkinly 4 mg/0,8 mL est une solution qui est diluée avant utilisation dans certains cas.
• Pour les doses de 0,16 mg et 0,8 mg, la solution doit être diluée avant l’administration par voie sous-cutanée.
• Pas de dilution nécessaire pour la dose de 3 mg.
• Si elle n’est pas utilisée immédiatement, la solution préparée peut être conservée pendant 24 heures au maximum, à une température comprise entre 2 °C et 8 °C, à compter du moment de sa préparation.
• Au cours de ces 24 heures, la solution préparée peut être conservée à température ambiante (20 °C à 25 °C) pendant 12 heures au maximum, à compter du début de sa préparation jusqu’à son administration.
• Laisser la solution revenir à température ambiante avant utilisation.
Votre médecin, infirmier/ère ou pharmacien éliminera tout médicament non utilisé conformément à la réglementation en vigueur. Ces mesures contribueront à protéger l’environnement.
6. Contenu de l’emballage et autres informations
Ce que contient Tepkinly
- La substance active est l’epcoritamab. Chaque flacon de 0,8 mL contient 4 mg d’epcoritamab à une concentration de 5 mg/mL.
- Les autres excipients sont l’acétate de sodium trihydraté, l’acide acétique, le sorbitol (E420), le polysorbate 80, l’eau pour préparations injectables (voir rubrique 2 « Tepkinly contient du sodium », « Tepkinly contient du sorbitol » et « Tepkinly contient du polysorbate »).
Comment se présente Tepkinly et contenu de l’emballage extérieur
Tepkinly est une solution injectable. C’est une solution incolore à légèrement jaune présentée dans un flacon en verre.
Chaque boîte contient 1 flacon.
Titulaire de l’autorisation de mise sur le marché
AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
Fabricant
AbbVie S.r.l. S.R. 148 Pontina, km 52 SNC 04011 Campoverde di Aprilia (LT) Italie
Pour toute information complémentaire concernant ce médicament, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché :
België/Belgique/Belgien Lietuva AbbVie SA AbbVie UAB Tél/Tel: +32 10 477811 Tel: +370 5 205 3023
България Luxembourg/Luxemburg АбВи ЕООД AbbVie SA Тел: +359 2 90 30 430 Belgique/Belgien
Tél/Tel: +32 10 477811
Česká republika Magyarország AbbVie s.r.o. AbbVie Kft. Tel: +420 233 098 111 Tel: +36 1 455 8600
Danmark Malta AbbVie A/S V.J.Salomone Pharma Limited Tlf: +45 72 30-20-28 Tel: +356 21220174
Deutschland Nederland AbbVie Deutschland GmbH & Co. KG AbbVie B.V. Tel: 00800 222843 33 (gebührenfrei) Tel: +31 (0)88 322 2843 Tel: +49 (0) 611 / 1720-0
Eesti Norge AbbVie OÜ AbbVie AS
Tel: +372 623 1011 Tlf: +47 67 81 80 00
Ελλάδα Österreich AbbVie ΦΑΡΜΑΚΕΥΤΙΚΗ Α.Ε. AbbVie GmbH Τηλ: +30 214 4165 555 Tel: +43 1 20589-0
España Polska AbbVie Spain, S.L.U. AbbVie Sp. z o.o. Tel: +34 91 384 09 10 Tel: +48 22 372 78 00
France Portugal AbbVie AbbVie, Lda. Tél: +33 (0) 1 45 60 13 00 Tel: +351 (0)21 1908400
Hrvatska România AbbVie d.o.o. AbbVie S.R.L. Tel: +385 (0)1 5625 501 Tel: +40 21 529 30 35
Ireland Slovenija AbbVie Limited AbbVie Biofarmacevtska družba d.o.o. Tel: +353 (0)1 4287900 Tel: +386 (1)32 08 060
Ísland Slovenská republika Vistor AbbVie s.r.o. Tel: +354 535 7000 Tel: +421 2 5050 0777
Italia Suomi/Finland AbbVie S.r.l. AbbVie Oy Tel: +39 06 928921 Puh/Tel: +358 (0)10 2411 200
Κύπρος Sverige Lifepharma (Z.A.M.) Ltd AbbVie AB Τηλ: +357 22 34 74 40 Tel: +46 (0)8 684 44 600
Latvija
AbbVie SIA Tel: +371 67605000
La dernière date à laquelle cette notice a été révisée est
Une autorisation de mise sur le marché « conditionnelle » a été délivrée pour ce médicament. Cela signifie que des données complémentaires concernant ce médicament devront être déposées. L’Agence européenne du médicament réévaluera toute nouvelle information sur ce médicament au moins chaque année et si nécessaire cette notice sera mise à jour.
Autres sources d’informations
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
La dernière notice approuvée et la carte patient de ce médicament sont disponibles en scannant le code QR figurant dans cette notice et sur l’emballage à l’aide d’un smartphone/appareil. Les mêmes informations sont également disponibles à l’adresse suivante : www.tepkinly.eu.
Code QR à inclure
Pour écouter une version audio de cette notice ou demander un exemplaire en <Braille>, <gros caractères> ou <version audio>, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché.
Cette notice est disponible dans toutes les langues de l’UE/EEE sur le site internet de l’Agence européenne des médicaments.
------------------------------------------------------------------------------------------------------------------------ Les informations suivantes sont destinées exclusivement aux professionnels de la santé :
Veuillez lire attentivement l’intégralité de cette section avant la préparation de l’epcoritamab. Certaines doses (la dose d’amorçage (0,16 mg) et la dose intermédiaire (0,8 mg)) d’epcoritamab nécessitent une dilution avant l’administration. Suivre toutes les instructions de préparation figurant ci-dessous, car une préparation incorrecte peut entraîner l’administration d’une dose inappropriée. L’epcoritamab peut être dilué selon deux méthodes différentes, à savoir la méthode du flacon ou la méthode de la seringue.
L’epcoritamab est préparé et administré sous forme d’injection sous-cutanée. Chaque flacon d’epcoritamab est destiné à un usage unique.
Chaque flacon contient un surremplissage permettant le prélèvement de la quantité indiquée.
L’epcoritamab doit être dilué et administré par un professionnel de santé en utilisant une technique aseptique. Il n’est pas nécessaire de filtrer la solution diluée.
L’epcoritamab doit être examiné visuellement avant l’administration pour vérifier l’absence de particules et de coloration anormale. La solution injectable doit être une solution incolore à légèrement jaune. Ne pas utiliser le médicament si la solution présente une coloration anormale, est trouble ou contient des particules.
Préparation de l’epcoritamab dilué selon la méthode du flacon stérile vide
Instructions pour la préparation de la dose d’amorçage de 0,16 mg – 2 dilutions nécessaires – méthode du flacon stérile vide Utiliser une seringue, un flacon et une aiguille de taille appropriée pour chaque étape de transfert. 1) Préparer le flacon de Tepkinly a) Sortir un flacon de Tepkinly 4 mg/0,8 mL avec un opercule bleu clair du réfrigérateur. b) Laisser le flacon revenir à température ambiante pendant 1 heure au maximum. c) Agiter délicatement le flacon de Tepkinly. NE PAS secouer ou agiter vigoureusement le flacon.
2) Effectuer la première dilution a) Étiqueter un flacon vide de taille appropriée « dilution A ». b) Transférer 0,8 mL de Tepkinly dans le flacon dilution A. c) Transférer 4,2 mL de solution stérile de chlorure de sodium 9 mg/mL (0,9 %) dans le flacon dilution A. La solution diluée initiale contient 0,8 mg/mL d’epcoritamab. d) Agiter délicatement le flacon dilution A pendant 30 à 45 secondes.
3) Effectuer la seconde dilution a) Étiqueter un flacon vide de taille appropriée « dilution B ». b) Transférer 2 mL de solution du flacon dilution A dans le flacon dilution B. Le flacon dilution A n’est plus nécessaire et doit être jeté. c) Transférer 8 mL de solution stérile de chlorure de sodium 9 mg/mL (0,9 %) dans le flacon dilution B pour obtenir une concentration finale de 0,16 mg/mL. d) Agiter délicatement le flacon dilution B pendant 30 à 45 secondes.
4) Prélever la dose Prélever 1 mL de la solution d’epcoritamab diluée du flacon dilution B dans une seringue. Le flacon dilution B n’est plus nécessaire et doit être jeté.
5) Étiqueter la seringue Étiqueter la seringue avec le nom du produit, le dosage (0,16 mg), la date et l’heure.
6) Jeter le flacon et toute quantité de Tepkinly non utilisée conformément à la réglementation en vigueur.
Instructions pour la préparation de la dose intermédiaire de 0,8 mg – 1 dilution nécessaire – méthode du flacon stérile vide Utiliser une seringue, un flacon et une aiguille de taille appropriée pour chaque étape de transfert. 1) Préparer le flacon de Tepkinly a) Sortir un flacon de Tepkinly 4 mg/0,8 mL avec un opercule bleu clair du réfrigérateur. b) Laisser le flacon revenir à température ambiante pendant 1 heure au maximum. c) Agiter délicatement le flacon de Tepkinly. NE PAS secouer ou agiter vigoureusement le flacon.
2) Effectuer la dilution a) Étiqueter un flacon vide de taille appropriée « dilution A ». b) Transférer 0,8 mL de Tepkinly dans le flacon dilution A. c) Transférer 4,2 mL de solution stérile de chlorure de sodium 9 mg/mL (0,9 %) dans le flacon dilution A pour obtenir une concentration finale de 0,8 mg/mL. d) Agiter délicatement le flacon dilution A pendant 30 à 45 secondes.
3) Prélever la dose Prélever 1 mL d’epcoritamab dilué du flacon dilution A dans une seringue. Le flacon dilution A n’est plus nécessaire et doit être jeté.
4) Étiqueter la seringue Étiqueter la seringue avec le nom du produit, le dosage (0,8 mg), la date et l’heure.
5) Jeter le flacon et toute quantité de Tepkinly non utilisée conformément à la réglementation en vigueur.
Préparation de l’epcoritamab dilué selon la méthode de la seringue stérile
Instructions pour la préparation de la dose d’amorçage de 0,16 mg – 2 dilutions nécessaires – méthode de la seringue stérile Utiliser une seringue et une aiguille de taille appropriée pour chaque étape de transfert.
1) Préparer le flacon de Tepkinly a) Sortir un flacon de Tepkinly 4 mg/0,8 mL avec un opercule bleu clair du réfrigérateur. b) Laisser le flacon revenir à température ambiante pendant 1 heure au maximum. c) Agiter délicatement le flacon de Tepkinly. NE PAS secouer ou agiter vigoureusement le flacon.
2) Effectuer la première dilution a) Étiqueter une seringue de taille appropriée « dilution A ». b) Prélever 4,2 mL de solution stérile de chlorure de sodium 9 mg/mL (0,9 %) dans la seringue dilution A. Aspirer environ 0,2 mL d’air dans la seringue. c) Dans une autre seringue étiquetée « seringue 1 », prélever 0,8 mL d’epcoritamab. d) Brancher les deux seringues et faire passer le volume de 0,8 mL d’epcoritamab dans la seringue dilution A. La solution diluée initiale contient 0,8 mg/mL d’epcoritamab. e) Mélanger délicatement en retournant complètement (180°) cinq fois les deux seringues branchées.
f) Débrancher les seringues et jeter la seringue 1.
3) Effectuer la seconde dilution a) Étiqueter une seringue de taille appropriée « dilution B ». b) Prélever 8 mL de solution stérile de chlorure de sodium 9 mg/mL (0,9 %) dans la seringue dilution B. Aspirer environ 0,2 mL d’air dans la seringue. c) Étiqueter une autre seringue de taille appropriée « seringue 2 ». d) Brancher la seringue 2 à la seringue dilution A et transférer 2 mL de solution dans la seringue 2. La seringue dilution A n’est plus nécessaire et doit être jetée. e) Brancher la seringue 2 à la seringue dilution B et faire passer le volume de 2 mL de solution dans la seringue dilution B pour obtenir une concentration finale de 0,16 mg/mL. f) Mélanger délicatement en retournant complètement (180°) cinq fois les deux seringues branchées. g) Débrancher les seringues et jeter la seringue 2.
4) Prélever la dose Brancher une seringue neuve à la seringue dilution B et transférer 1 mL d’epcoritamab dilué de la seringue dilution B dans la seringue neuve. La seringue dilution B n’est plus nécessaire et doit être jetée.
5) Étiqueter la seringue Étiqueter la seringue avec le nom du produit, le dosage (0,16 mg), la date et l’heure.
6) Jeter le flacon et toute quantité de Tepkinly non utilisée conformément à la réglementation en vigueur.
Instructions pour la préparation de la dose intermédiaire de 0,8 mg – 1 dilution nécessaire – méthode de la seringue stérile Utiliser une seringue et une aiguille de taille appropriée pour chaque étape de transfert.
1) Préparer le flacon de Tepkinly a) Sortir un flacon de Tepkinly 4 mg/0,8 mL avec un opercule bleu clair du réfrigérateur. b) Laisser le flacon revenir à température ambiante pendant 1 heure au maximum. c) Agiter délicatement le flacon de Tepkinly. NE PAS secouer ou agiter vigoureusement le flacon.
2) Effectuer la dilution a) Étiqueter une seringue de taille appropriée « dilution A ». b) Prélever 4,2 mL de solution stérile de chlorure de sodium 9 mg/mL (0,9 %) dans la seringue dilution A. Aspirer environ 0,2 mL d’air dans la seringue. c) Dans une autre seringue étiquetée « seringue 1 », prélever 0,8 mL d’epcoritamab. Brancher les deux seringues et faire passer le volume de 0,8 mL d’epcoritamab dans la d) seringue dilution A pour obtenir une concentration finale de 0,8 mg/mL. e) Mélanger délicatement en retournant complètement (180°) cinq fois les deux seringues branchées. Débrancher les seringues et jeter la seringue 1. f)
3) Prélever la dose Brancher une seringue neuve à la seringue dilution A et transférer 1 mL d’epcoritamab dilué dans la seringue neuve. La seringue dilution A n’est plus nécessaire et doit être jetée.
4) Étiqueter la seringue Étiqueter la seringue avec le nom du produit, le dosage (0,8 mg), la date et l’heure.
5) Jeter le flacon et toute quantité de Tepkinly non utilisée conformément à la réglementation en vigueur.
Préparation de la dose de 3 mg d’epcoritamab
Instructions pour la préparation de la seconde dose intermédiaire de 3 mg – Pas de dilution nécessaire
La dose de 3 mg d’epcoritamab n’est requise que chez les patients atteints d’un lymphome folliculaire (LF). 1) Préparer le flacon de Tepkinly a) Sortir un flacon de Tepkinly 4 mg/0,8 mL avec un opercule bleu clair du réfrigérateur. b) Laisser le flacon revenir à température ambiante pendant 1 heure au maximum. c) Agiter délicatement le flacon de Tepkinly. NE PAS secouer ou agiter vigoureusement le flacon.
Prélever la dose 2) Prélever 0,6 mL d’epcoritamab dans une seringue.
3) Étiqueter la seringue Étiqueter la seringue avec le dosage (3 mg), la date et l’heure.
4) Jeter le flacon et toute quantité de Tepkinly non utilisée conformément à la réglementation en vigueur.
Traçabilité Afin d’améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Notice : Information du patient
Tepkinly 48 mg solution injectable epcoritamab
Ce médicament fait l’objet d’une surveillance supplémentaire qui permettra l’identification rapide de nouvelles informations relatives à la sécurité. Vous pouvez y contribuer en signalant tout effet indésirable que vous observez. Voir en fin de rubrique 4 comment déclarer les effets indésirables.
Veuillez lire attentivement cette notice avant d’utiliser ce médicament car elle contient des informations importantes pour vous.
- Gardez cette notice. Vous pourriez avoir besoin de la relire.
- Votre médecin vous remettra une Carte patient. Lisez-la attentivement et suivez les instructions qui y figurent. Gardez cette Carte patient avec vous en permanence.
- Montrez toujours la Carte patient au médecin ou à l’infirmier/ère lorsque vous les consultez ou si vous allez à l’hôpital.
- Si vous avez d’autres questions, interrogez votre médecin, votre pharmacien ou votre infirmier/ère.
- Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin, votre pharmacien ou votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
Que contient cette notice ?
1. Qu’est-ce que Tepkinly et dans quels cas est-il utilisé 2. Quelles sont les informations à connaître avant d’utiliser Tepkinly 3. Comment Tepkinly sera-t-il administré 4. Quels sont les effets indésirables éventuels ? 5. Comment conserver Tepkinly 6. Contenu de l’emballage et autres informations
1. Qu’est-ce que Tepkinly et dans quels cas est-il utilisé
Qu’est-ce que Tepkinly
Tepkinly est un médicament anticancéreux qui contient la substance active epcoritamab.
Tepkinly est utilisé seul (en monothérapie) pour traiter les patients adultes atteints d’un cancer du sang appelé lymphome diffus à grandes cellules B (LDGCB) ou lymphome folliculaire (LF), lorsque la maladie a récidivé ou n’a pas répondu au traitement précédent après au moins deux traitements.
Tepkinly est utilisé (en association) avec le lénalidomide et le rituximab pour traiter les patients adultes atteints d’un lymphome folliculaire (LF) qui a récidivé ou n’a pas répondu au traitement précédent.
Comment agit Tepkinly
L’epcoritamab est spécifiquement conçu pour aider votre système immunitaire à attaquer les cellules du cancer (lymphome). L’epcoritamab agit en se fixant aux cellules immunitaires et aux cellules cancéreuses de votre organisme, afin de les rapprocher pour que le système immunitaire puisse détruire les cellules cancéreuses.
2. Quelles sont les informations à connaître avant d’utiliser Tepkinly
N’utilisez jamais Tepkinly
Si vous êtes allergique à l’epcoritamab ou à l’un des autres composants contenus dans ce médicament (mentionnés dans la rubrique 6). En cas de doute, adressez-vous à votre médecin ou infirmier/ère avant de recevoir Tepkinly.
Avertissements et précautions
Adressez-vous à votre médecin, pharmacien ou infirmier/ère avant d’utiliser Tepkinly si vous
• avez actuellement ou avez eu des troubles du système nerveux, par exemple des convulsions ;
• avez une infection ;
• devez vous faire vacciner ou si vous savez que vous pourriez devoir vous faire vacciner dans un futur proche.
Si l’un des cas ci-dessus vous concerne (ou en cas de doute), adressez-vous à votre médecin ou infirmier/ère avant de recevoir Tepkinly.
Votre médecin ou votre infirmier/ère procédera à des analyses sanguines avant et pendant votre traitement par epcoritamab, pour vérifier votre taux d’anticorps, et donc tout risque potentiel d’infection et la nécessité éventuelle d’un traitement spécifique.
Informez immédiatement votre médecin si vous présentez des symptômes de l’un des effets indésirables mentionnés ci-dessous, pendant ou après le traitement par Tepkinly. Vous pourriez avoir besoin d’un traitement médical supplémentaire.
• Syndrome de relargage de cytokines : affection engageant le pronostic vital provoquant une fièvre, des vomissements, des difficultés à respirer/un essoufflement, des frissons, un rythme cardiaque rapide, des maux de tête et des vertiges ou des étourdissements qui est associée aux médicaments qui stimulent les lymphocytes T.
• Avant chaque injection sous la peau, vous pourrez recevoir des médicaments qui contribuent à réduire les effets possibles du syndrome de relargage de cytokines.
• Lymphohistiocytose hémophagocytaire (LH) : affection rare dans laquelle le système immunitaire produit un excès de cellules normales qui combattent les infections, appelées histiocytes et lymphocytes. Cela peut entraîner une hypertrophie du foie et/ou de la rate, des problèmes cardiaques et des anomalies rénales. Les symptômes peuvent comprendre de la fièvre, une éruption cutanée, un gonflement des ganglions lymphatiques, des difficultés respiratoires et l’apparition facile d’ecchymoses. Informez votre médecin immédiatement si vous présentez ces symptômes en même temps.
• ICANS (syndrome de neurotoxicité lié aux cellules effectrices de l’immunité)
• Les symptômes peuvent comprendre des problèmes d’utilisation du langage (incluant la parole, la compréhension, l’écriture et la lecture), une somnolence, une confusion mentale/désorientation, une faiblesse musculaire, des convulsions, un gonflement d’une partie du cerveau et une perte de mémoire.
• Infections : vous pourriez présenter des signes d’infection tels qu’une fièvre de 38 °C ou plus, des frissons, une toux ou une douleur en urinant, qui peuvent varier selon la partie du corps dans laquelle l’infection se développe.
• Leucoencéphalopathie multifocale progressive (LEMP) : les symptômes de cette affection cérébrale grave et potentiellement fatale peuvent comprendre une vision trouble, une perte de vision ou une vision double, des difficultés à parler, une faiblesse ou une maladresse d’un bras ou d’une jambe, une modification de votre façon de marcher ou des problèmes d’équilibre, des changements de personnalité, des changements dans la façon de penser, des troubles de la mémoire et de l’orientation entraînant de la confusion. Ces symptômes peuvent apparaître plusieurs mois après la fin du traitement et se développent généralement lentement et progressivement sur des semaines ou des mois. Il est important
que vos proches ou vos soignants soient également informés de ces symptômes, car ils peuvent remarquer des symptômes dont vous n’êtes pas conscients.
• Syndrome de lyse tumorale : certaines personnes peuvent avoir des taux inhabituels de certains sels dans le sang, causés par la dégradation rapide des cellules cancéreuses pendant le traitement. Cela est appelé syndrome de lyse tumorale (SLT).
• Votre médecin ou infirmier/ère effectuera des analyses de sang pour rechercher la présence de cette affection. Avant chaque injection sous la peau, vous devrez être bien hydraté(e) et vous pourrez recevoir d’autres médicaments qui peuvent contribuer à réduire les taux élevés d’acide urique et les effets possibles du syndrome de lyse tumorale.
• Poussée tumorale : alors que le cancer est détruit, il peut réagir et sembler s’aggraver. Cela est appelé « réaction de poussée tumorale ».
Enfants et adolescents
Tepkinly n’est pas recommandé chez les enfants et les adolescents âgés de moins de 18 ans, car il n’existe aucune information sur son utilisation dans ce groupe d’âge.
Autres médicaments et Tepkinly
Informez votre médecin ou pharmacien si vous prenez ou utilisez, avez récemment pris ou utilisé, ou pourriez prendre ou utiliser tout autre médicament. Ceci inclut les médicaments vendus sans ordonnance et les médicaments à base de plantes.
Grossesse
Si vous êtes enceinte, si vous pensez être enceinte ou planifiez une grossesse, demandez conseil à votre médecin ou pharmacien avant de prendre ce médicament. N’utilisez pas Tepkinly pendant la grossesse car le médicament pourrait avoir des effets nocifs sur votre enfant à naître. Votre médecin pourra vous demander d’effectuer un test de grossesse avant le début du traitement.
Contraception
Si vous êtes une femme en capacité d’avoir des enfants, vous devez utiliser une contraception efficace afin d’éviter toute grossesse en cours de traitement par Tepkinly et pendant au moins 4 mois après votre dernière dose de Tepkinly. Si vous tombez enceinte pendant cette période, vous devrez en informer votre médecin immédiatement.
Vous devez parler avec votre médecin ou infirmier/ère des méthodes de contraception appropriées.
Allaitement
Vous ne devez pas allaiter pendant le traitement par Tepkinly et pendant au moins 4 mois après la dernière dose. On ne sait pas si Tepkinly passe dans le lait maternel et s’il pourrait avoir des effets nocifs sur votre enfant.
Fertilité
L’effet de Tepkinly sur la fertilité masculine et féminine n’est pas connu.
Conduite de véhicules et utilisation de machines
Compte tenu des symptômes possibles d’ICANS, vous devez être prudent(e) lorsque vous conduisez, circulez à vélo ou utilisez des machines lourdes ou potentiellement dangereuses. Si vous présentez actuellement ces symptômes, évitez ces activités et contacter votre médecin, votre infirmier/ère ou votre pharmacien. Voir rubrique 4 pour plus d’informations sur les effets indésirables.
Tepkinly contient du sodium
Ce médicament contient moins de 1 mmol (23 mg) de sodium par flacon, c’est-à-dire qu’il est essentiellement « sans sodium ».
Tepkinly contient du sorbitol
Ce médicament contient 28,8 mg de sorbitol par flacon, équivalent à 27,33 mg/mL.
Tepkinly contient du polysorbate
Ce médicament contient 0,42 mg de polysorbate 80 par flacon, équivalent à 0,4 mg/mL. Les polysorbates peuvent provoquer des réactions allergiques. Informez votre médecin si vous avez déjà présenté une allergie.
3. Comment Tepkinly sera-t-il administré
Un médecin expérimenté dans le traitement du cancer supervisera votre traitement. Suivez le plan thérapeutique que votre médecin vous aura expliqué.
Tepkinly vous sera administré par un médecin ou un(e) infirmier/ère, sous forme d’injection sous la peau. Tepkinly vous sera administré en cycles de 28 jours, selon un schéma posologique que votre médecin vous aura indiqué.
Vous recevrez Tepkinly seul conformément au schéma posologique suivant
| Cycle | Schéma posologique de Tepkinly |
|---|---|
| Cycles 1 à 3 | Une fois par semaine |
| Cycles 4 à 9 | Toutes les deux semaines |
| Cycles 10 et suivants | Toutes les quatre semaines |
Vous recevrez Tepkinly en association avec le lénalidomide et le rituximab conformément au schéma posologique suivant
| Cycle | Schéma posologique de Tepkinly |
|---|---|
| Cycles 1 à 3 | Une fois par semaine |
| Cycles 4 à 12 | Toutes les quatre semaines |
Vous recevrez le lénalidomide tous les jours (les jours 1 à 21) pendant votre traitement (cycles 1 à 12). Vous recevrez le rituximab chaque semaine au cours du cycle 1 et toutes les quatre semaines pendant les cycles 2 à 5.
Vous recevrez peut-être d’autres médicaments avant de recevoir Tepkinly. Ils viseront à prévenir la survenue de réactions telles que le syndrome de relargage de cytokines et de fièvre au cours du Cycle 1 (et éventuellement des cycles suivants). Ces médicaments peuvent inclure
• Des corticoïdes, tels que la dexaméthasone, la prednisolone ou équivalent
• Un antihistaminique, comme la diphénhydramine
• Du paracétamol
Pendant le premier mois (cycle 1) de traitement par Tepkinly :
• Il est important que vous soyez bien hydraté(e). Pour cette raison, votre médecin pourra vous recommander de boire de l’eau abondamment la veille de l’administration de Tepkinly ainsi que le jour suivant l’administration. Le jour d’administration de Tepkinly, une solution permettant de compléter cette hydratation pourra vous être administrée à l’aide d’une aiguille insérée dans une veine (par voie intraveineuse).
• Si vous prenez un médicament pour traiter l’hypertension, votre médecin pourra vous demander d’arrêter de le prendre pendant une courte période pendant le traitement par Tepkinly.
Si vous êtes atteint(e) d’un lymphome diffus à grandes cellules B (LDGCB) La première dose complète (48 mg) de Tepkinly vous sera administrée au cycle 1 jour 15.
Si vous êtes atteint(e) d’un lymphome folliculaire (LF) La première dose complète (48 mg) de Tepkinly vous sera administrée au cycle 1 jour 22.
Votre médecin surveillera comment agit votre traitement. Vous recevrez Tepkinly seul pendant aussi longtemps que votre médecin jugera que vous tirez bénéfice du traitement.
Vous recevrez Tepkinly en association avec le lénalidomide et le rituximab. Tepkinly sera administré pendant 12 cycles.
Votre médecin pourra reporter ou arrêter définitivement votre traitement par Tepkinly si vous présentez certains effets indésirables.
Si vous oubliez d’utiliser Tepkinly Si vous oubliez ou manquez votre rendez-vous médical, reprenez rendez-vous immédiatement. Pour que le traitement soit pleinement efficace, il est très important de ne pas omettre de dose.
Si vous arrêtez d’utiliser Tepkinly N’arrêtez pas le traitement par Tepkinly sans en avoir discuté avec votre médecin. En effet, l’arrêt du traitement pourrait aggraver votre maladie.
Si vous avez d’autres questions sur l’utilisation de ce médicament, demandez plus d’informations à votre médecin, à votre pharmacien ou à votre infirmier/ère.
4. Quels sont les effets indésirables éventuels ?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
Effets indésirables graves
Informez immédiatement votre médecin si vous remarquez l’un des symptômes des effets indésirables graves suivants. Vous pourriez ne présenter qu’un seul ou certains de ces symptômes.
Syndrome de relargage de cytokines (SRC) (très fréquent : pouvant affecter plus d’1 personne sur 10) Les symptômes peuvent inclure
• fièvre
• vomissements
• vertiges ou étourdissements
• frissons
• rythme cardiaque rapide
• difficultés à respirer/essoufflement
• maux de tête
Syndrome de neurotoxicité lié aux cellules effectrices de l’immunité (ICANS) (fréquent : pouvant affecter jusqu’à 1 personne sur 10)
• les effets sur votre système nerveux, dont les symptômes peuvent survenir plusieurs jours ou semaines après l’injection, peuvent initialement être discrets. Certains de ces symptômes peuvent être le signe d’une réaction immunitaire grave appelée « syndrome de neurotoxicité lié aux cellules effectrices de l’immunité » (ICANS). Les symptômes peuvent inclure
• difficulté à parler ou à écrire
• somnolence
• confusion mentale/désorientation
• faiblesse musculaire
• convulsions
• perte de mémoire
Syndrome de lyse tumorale (SLT) (fréquent : pouvant affecter jusqu’à 1 personne sur 10) Les symptômes peuvent inclure
• fièvre
• frissons
• vomissements
• confusion mentale
• essoufflement
• convulsions
• rythme cardiaque irrégulier
• urines foncées ou troubles
• fatigue inhabituelle
• douleurs musculaires ou articulaires
Lymphohistiocytose hémophagocytaire (LH) (peu fréquent : pouvant affecter jusqu’à 1 personne sur 100)
• Il s’agit d’une affection où le système immunitaire produit un excès de cellules normales qui combattent les infections, appelées histiocytes et lymphocytes. Les symptômes peuvent inclure
• fièvre
• éruption cutanée
• ganglions lymphatiques gonflés
• problèmes respiratoires
• apparition facile d’ecchymoses
Autres effets indésirables
Informez immédiatement votre médecin ou infirmier/ère si vous remarquez l’un des effets secondaires suivants ou s’ils s’aggravent :
Tepkinly utilisé seul chez les patients atteints d’un LDGCB et d’un LF :
Très fréquents : pouvant affecter plus d’1 personne sur 10
• infection virale
• pneumonie (infection des poumons)
• infections des voies respiratoires supérieures (infection des voies aériennes)
• diminution de l’appétit
• douleurs osseuses, articulaires, ligamentaires et musculaires
• douleurs au niveau du ventre
• maux de tête
• nausées
• diarrhée
• rash (éruption cutanée)
• fatigue
• réactions au site d’injection
• fièvre
• gonflement
Montrés par les analyses de sang
• faible taux d’un type de globules blancs qui combattent les infections (neutropénie)
• faible taux de globules rouges, pouvant provoquer une fatigue, une pâleur et un essoufflement (anémie)
• faible taux de plaquettes sanguines, pouvant entraîner des saignements et des ecchymoses (thrombopénie)
• diminution d’un type de globules blancs appelés lymphocytes, qui peut affecter la capacité de l’organisme à lutter contre les infections (lymphopénie)
• faibles taux d’immunoglobulines, ce qui peut favoriser les infections
Fréquents : pouvant affecter jusqu’à 1 personne sur 10
• fièvre due à une infection lorsque le taux de globules blancs est faible (neutropénie fébrile)
• ganglions lymphatiques sensibles et gonflés, douleur thoracique, toux ou difficultés respiratoires, douleur au site de la tumeur (poussée tumorale)
• infections fongiques (causées par un type de germe appelé champignon)
• infections de la peau
• réaction de l’organisme face à une infection engageant le pronostic vital (sepsis)
• dégradation rapide des cellules tumorales entraînant des modifications chimiques dans le sang et des dommages au niveau des organes, notamment les reins, le cœur et le foie (syndrome de lyse tumorale)
• rythme cardiaque irrégulier
• excès de liquide autour des poumons pouvant rendre la respiration difficile (épanchement pleural)
• vomissements
• démangeaisons (prurit)
Montrés par les analyses de sang
• faibles taux de phosphate, potassium, magnésium ou sodium dans le sang
• augmentation du taux sanguin de créatinine, un produit de dégradation du tissu musculaire
• augmentation du taux de protéines hépatiques dans le sang, qui peut révéler des problèmes au niveau du foie
Tepkinly utilisé en association avec le lénalidomide et le rituximab chez les patients atteints d’un LF :
Très fréquents : pouvant affecter plus d’1 personne sur 10
• infections des voies respiratoires supérieures (infection des voies aériennes)
• COVID-19
• pneumonie (infection des poumons)
• difficulté à dormir
• effets sur votre système nerveux (changements neurologiques)
• maux de tête
• diarrhée
• constipation
• nausée
• rash (éruption cutanée)
• fatigue
• réactions au site d’injection
• fièvre
Montrés par les analyses de sang
• faibles taux d’un type de globules blancs qui combattent les infections (neutropénie)
• faibles taux de globules rouges, pouvant provoquer une fatigue, une pâleur et un essoufflement (anémie)
• faibles taux de plaquettes sanguines, pouvant entraîner des saignements et des ecchymoses (thrombopénie)
• diminution d’un type de globules blancs appelés lymphocytes, qui peut affecter la capacité de l’organisme à lutter contre les infections (lymphopénie)
• faibles taux de potassium dans le sang
• augmentation du taux de protéines hépatiques dans le sang, qui peut révéler des problèmes au niveau du foie
• faibles taux d’immunoglobulines, ce qui peut favoriser les infections
Fréquents : pouvant affecter jusqu’à 1 personne sur 10
• infection virale pouvant causer des symptômes tels que fièvre, douleur, rougeur et/ou difficulté à respirer (infection à cytomégalovirus)
• infection virale de la bouche ou des organes génitaux (infection à herpèsvirus)
• fièvre due à une infection lorsque le taux de globules blancs est faible (neutropénie fébrile)
• infections fongiques (causées par des champignons)
• inflammation des muqueuses, qui constituent un revêtement humide tapissant les systèmes digestifs, respiratoire et génito-urinaire
Déclaration des effets secondaires Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin, votre pharmacien ou à votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver Tepkinly
Tepkinly sera conservé par le médecin, l’infirmier/ère ou le pharmacien, à l’hôpital ou la clinique. Pour conserver correctement Tepkinly
• Tenir ce médicament hors de la vue et de la portée des enfants
• N’utilisez pas ce médicament après la date de péremption indiquée sur l’étiquette du flacon et sur la boîte après EXP. La date de péremption fait référence au dernier jour de ce mois.
• À conserver et transporter réfrigéré (entre 2 °C et 8 °C).
• Ne pas congeler.
• Conserver le flacon dans l’emballage extérieur, à l’abri de la lumière.
• Si elle n’est pas utilisée immédiatement, la solution préparée peut être conservée pendant 24 heures au maximum, à une température comprise entre 2 °C et 8 °C, à compter du moment de sa préparation.
• Au cours de ces 24 heures, la solution préparée peut être conservée à température ambiante (20 °C à 25 °C) pendant 12 heures au maximum, à compter du début de sa préparation jusqu’à son administration.
• Laisser la solution revenir à température ambiante avant utilisation.
Votre médecin, infirmier/ère ou pharmacien éliminera tout médicament non utilisé conformément à la réglementation en vigueur. Ces mesures contribueront à protéger l’environnement.
6. Contenu de l’emballage et autres informations
Ce que contient Tepkinly
- La substance active est l’epcoritamab. Chaque flacon de 0,8 mL contient 48 mg d’epcoritamab à une concentration de 60 mg/mL.
- Les autres excipients sont l’acétate de sodium trihydraté, l’acide acétique, le sorbitol (E420), le polysorbate 80, l’eau pour préparations injectables (voir rubrique 2 « Tepkinly contient du sodium », « Tepkinly contient du sorbitol » et « Tepkinly contient du polysorbate »).
Comment se présente Tepkinly et contenu de l’emballage extérieur
Tepkinly est une solution injectable. C’est une solution incolore à légèrement jaune présentée dans un flacon en verre.
Chaque boîte contient 1 flacon.
Titulaire de l’autorisation de mise sur le marché
AbbVie Deutschland GmbH & Co. KG Knollstrasse 67061 Ludwigshafen Allemagne
Fabricant
AbbVie S.r.l. S.R. 148 Pontina, km 52 SNC 04011 Campoverde di Aprilia (LT) Italie
Pour toute information complémentaire concernant ce médicament, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché :
België/Belgique/Belgien Lietuva AbbVie SA AbbVie UAB Tél/Tel: +32 10 477811 Tel: +370 5 205 3023
България Luxembourg/Luxemburg АбВи ЕООД AbbVie SA Тел: +359 2 90 30 430 Belgique/Belgien
Tél/Tel: +32 10 477811
Česká republika Magyarország AbbVie s.r.o. AbbVie Kft. Tel: +420 233 098 111 Tel: +36 1 455 8600
Danmark Malta AbbVie A/S V.J.Salomone Pharma Limited Tlf: +45 72 30-20-28 Tel: +356 21220174
Deutschland Nederland AbbVie Deutschland GmbH & Co. KG AbbVie B.V. Tel: 00800 222843 33 (gebührenfrei) Tel: +31 (0)88 322 2843 Tel: +49 (0) 611 / 1720-0
Eesti Norge AbbVie OÜ AbbVie AS
Tel: +372 623 1011 Tlf: +47 67 81 80 00
Ελλάδα Österreich AbbVie ΦΑΡΜΑΚΕΥΤΙΚΗ Α.Ε. AbbVie GmbH Τηλ: +30 214 4165 555 Tel: +43 1 20589-0
España Polska AbbVie Spain, S.L.U. AbbVie Sp. z o.o. Tel: +34 91 384 09 10 Tel: +48 22 372 78 00
France Portugal AbbVie AbbVie, Lda. Tél: +33 (0) 1 45 60 13 00 Tel: +351 (0)21 1908400
Hrvatska România AbbVie d.o.o. AbbVie S.R.L. Tel: +385 (0)1 5625 501 Tel: +40 21 529 30 35
Ireland Slovenija AbbVie Limited AbbVie Biofarmacevtska družba d.o.o. Tel: +353 (0)1 4287900 Tel: +386 (1)32 08 060
Ísland Slovenská republika Vistor AbbVie s.r.o. Tel: +354 535 7000 Tel: +421 2 5050 0777
Italia Suomi/Finland AbbVie S.r.l. AbbVie Oy Tel: +39 06 928921 Puh/Tel: +358 (0)10 2411 200
Κύπρος Sverige Lifepharma (Z.A.M.) Ltd AbbVie AB Τηλ: +357 22 34 74 40 Tel: +46 (0)8 684 44 600
Latvija
AbbVie SIA Tel: +371 67605000
La dernière date à laquelle cette notice a été révisée est
Une autorisation de mise sur le marché « conditionnelle » a été délivrée pour ce médicament. Cela signifie que des données complémentaires concernant ce médicament devront être déposées. L’Agence européenne du médicament réévaluera toute nouvelle information sur ce médicament au moins chaque année et si nécessaire cette notice sera mise à jour.
Autres sources d’informations
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
La dernière notice approuvée et la carte patient de ce médicament sont disponibles en scannant le code QR figurant dans cette notice et sur l’emballage à l’aide d’un smartphone/appareil. Les mêmes informations sont également disponibles à l’adresse suivante : www.tepkinly.eu.
Code QR à inclure
Pour écouter une version audio de cette notice ou demander un exemplaire en <Braille>, <gros caractères> ou <version audio>, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché.
Cette notice est disponible dans toutes les langues de l’UE/EEE sur le site internet de l’Agence européenne des médicaments.
------------------------------------------------------------------------------------------------------------------------ Les informations suivantes sont destinées exclusivement aux professionnels de la santé :
L’epcoritamab est préparé et administré sous forme d’injection sous-cutanée. Chaque flacon d’epcoritamab est destiné à un usage unique.
Chaque flacon contient un surremplissage permettant le prélèvement de la quantité indiquée.
L’epcoritamab doit être préparé et administré par un professionnel de santé en utilisant une technique aseptique - Pas de dilution nécessaire.
Tepkinly 48 mg en flacon est fourni sous forme de solution prête à l’emploi qui ne nécessite pas de dilution avant l’administration. Il n’est pas nécessaire de filtrer la solution.
L’epcoritamab doit être examiné visuellement avant l’administration pour vérifier l’absence de particules et de coloration anormale. La solution injectable doit être une solution incolore à légèrement jaune. Ne pas utiliser le médicament si la solution présente une coloration anormale, est trouble ou contient des particules.
1) Préparer le flacon de Tepkinly a) Sortir un flacon de Tepkinly 48 mg avec un opercule orange du réfrigérateur. b) Laisser le flacon revenir à température ambiante pendant 1 heure au maximum. c) Agiter délicatement le flacon de Tepkinly. NE PAS secouer ou agiter vigoureusement le flacon. 2) Prélever la dose Prélever 0,8 mL de Tepkinly dans une seringue. 3) Étiqueter la seringue Étiqueter la seringue avec le nom du produit, le dosage (48 mg), la date et l’heure. 4) Jeter le flacon et toute quantité de Tepkinly non utilisée conformément à la réglementation en vigueur.
Conservation de Tepkinly préparé
• Utiliser immédiatement la solution de Tepkinly ou la conserver au réfrigérateur au maximum pendant 24 heures entre 2 °C et 8 °C à compter du moment de sa préparation, en la protégeant de la lumière.
• Pendant ces 24 heures, la solution de Tepkinly peut être conservée 12 heures au maximum à température ambiante, entre le début de la préparation et l’administration.
• Limiter au maximum l’exposition à la lumière du jour.
• Laisser la solution de Tepkinly revenir à température ambiante avant l’administration.
• Jeter la solution de Tepkinly non utilisée au-delà de la période de conservation autorisée.
Traçabilité
Afin d’améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
ANNEXE IV
CONCLUSIONS RELATIVES A LA DEMANDE D’UN AN DE PROTECTION DE LA MISE SUR LE MARCHE PRESENTEES PAR L’AGENCE EUROPEENNE DES MEDICAMENTS
Conclusions présentées par l’Agence européenne des médicaments relatives à :
Période d’un an de protection de l’autorisation de mise sur le marché Le CHMP a examiné les données soumises par le titulaire de l’autorisation de mise sur le marché, compte tenu des dispositions de l’article 14, paragraphe 11, du règlement (CE) n° 726/2004, et estime que la nouvelle indication thérapeutique apporte un bénéfice clinique important par rapport aux thérapies existantes, comme expliqué plus en détail dans le rapport européen public d’évaluation.
En savoir plus