OPZELURA 15 mg/g, crème
CIS 68279528
Informations à jour au 16 juillet 2026.Version vérifiée par justelesRCP le 30 septembre 2026.
En savoir plus
Sommaire
Ce médicament bénéficie d'une autorisation de mise sur le marché européenne centralisée. Le texte ci-dessous est le résumé des caractéristiques du produit (et sa notice) publié par l'Agence européenne des médicaments (EMA), converti par justelesRCP depuis le PDF officiel. En cas de doute, reportez-vous au PDF ci-dessus.
ANNEXE I - RÉSUMÉ DES CARACTÉRISTIQUES DU PRODUIT
1. DÉNOMINATION DU MÉDICAMENT
Opzelura 15 mg/g, crème
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Un gramme de crème contient 15 mg de ruxolitinib (sous forme de phosphate).
Excipients à effet notoire
Propylène glycol (E1520), 150 mg/g de crème Alcool cétylique, 30 mg/g de crème Alcool stéarylique, 17,5 mg/g de crème Parahydroxybenzoate de méthyle (E218), 1 mg/g de crème Parahydroxybenzoate de propyle, 0,5 mg/g de crème Butylhydroxytoluène (antioxydant dans de la paraffine molle blanche) (E321) Polysorbate 20 (E432)
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Crème
Crème blanche à blanc cassé.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Vitiligo
Opzelura est indiqué dans le traitement du vitiligo non-segmentaire avec atteinte faciale chez l’adulte et l’adolescent de plus de 12 ans.
Dermatite atopique
Opzelura est indiqué dans le traitement de la dermatite atopique modérée chez les adultes pour lesquels les dermocorticoïdes et les inhibiteurs de la calcineurine topiques sont inadéquats ou inappropriés.
4.2 Posologie et mode d’administration
Le traitement par Opzelura doit être instauré et supervisé par des médecins expérimentés dans le diagnostic et le traitement des affections pour lesquelles ruxolitinib crème est indiqué.
Posologie
Vitiligo
La dose recommandée est une fine couche de crème appliquée deux fois par jour sur les zones dépigmentées de la peau, sur un maximum de 10 % de la surface corporelle avec un intervalle minimum de 8 heures entre deux applications de ruxolitinib crème. 10 % de la surface corporelle représentent une surface correspondant à 10 fois la paume d’une main avec les 5 doigts. Ruxolitinib crème doit être utilisée sur la plus petite zone de peau nécessaire.
Il convient de ne pas utiliser plus de deux tubes de 100 grammes par mois.
L’obtention d’une repigmentation satisfaisante peut nécessiter un traitement de plus de 24 semaines. Si les zones traitées présentent moins de 25 % de repigmentation à 52 semaines de traitement, l’interruption du traitement devrait être envisagée.
Après obtention d’une repigmentation satisfaisante, le traitement sur ces zones peut être interrompu. Si la dépigmentation revient après l’arrêt du traitement, ce dernier peut être réinstauré sur les zones concernées.
Il n’est pas nécessaire d’arrêter le traitement progressivement.
Dermatite atopique
Une fine couche de crème doit être appliquée deux fois par jour sur la zone atteinte, sur un maximum de 20 % de la surface corporelle jusqu’à disparition des lésions. Il est recommandé d’appliquer la crème à intervalles réguliers, avec un minimum de 8 heures entre deux applications de ruxolitinib crème. Ruxolitinib crème doit être utilisée sur la plus petite zone de peau nécessaire.
Il convient de ne pas utiliser plus de 4 tubes de 100 grammes par mois.
En cas de réapparition des signes et des symptômes, un traitement à raison de deux fois par jour des zones atteintes doit être réinstauré selon les besoins.
En l’absence de réponse après 8 semaines de traitement à raison de deux fois par jour, le traitement doit être interrompu.
Populations particulières
Insuffisance hépatique
Aucune étude avec ruxolitinib crème n’a été menée auprès de patients insuffisants hépatiques. Néanmoins, compte tenu de l’exposition systémique limitée, aucune adaptation de dose n’est nécessaire chez les patients insuffisants hépatiques.
Insuffisance rénale
Aucune étude avec ruxolitinib crème n’a été menée auprès de patients insuffisants rénaux. Néanmoins, compte tenu de l’exposition systémique limitée, aucune adaptation de dose n’est nécessaire chez les patients insuffisants rénaux. Par mesure de précaution, ruxolitinib crème ne doit pas être utilisée par des patients atteints d’une insuffisance rénale terminale, en raison du manque de données de sécurité.
Personnes âgées
Un nombre limité de patients âgés de 65 ans et plus ont été inclus dans les études cliniques avec Opzelura dans le vitiligo et la dermatite atopique afin de déterminer s’ils répondaient différemment des sujets plus jeunes (voir rubrique 5.1). Aucune adaptation de dose n’est requise chez les patients âgés de 65 ans et plus.
Population pédiatrique
Vitiligo
Chez les adolescents (12 à 17 ans) présentant un vitiligo, la posologie est la même que chez l’adulte.
La sécurité et l’efficacité de ruxolitinib crème chez les enfants de moins de 12 ans présentant un vitiligo n’ont pas été établies. Aucune donnée n’est disponible.
Dermatite atopique
Il n’existe pas d’utilisation justifiée de ruxolitinib crème dans la population pédiatrique, de la naissance à moins de 3 mois. La sécurité et l’efficacité de ruxolitinib crème chez les enfants âgés de 3 mois à 17 ans n’ont pas encore été établies. Les données actuellement disponibles sont décrites à la rubrique 5.1 mais aucune recommandation sur la posologie ne peut être donnée.
Mode d’administration
La crème est réservée à une administration par voie cutanée.
Il est préférable de ne pas laver la peau traitée pendant au moins 2 heures après l’application de ruxolitinib crème.
La crème ne doit pas être appliquée sur les lèvres pour éviter tout risque d’ingestion.
Les patients doivent se laver les mains après avoir appliqué la crème, sauf si leurs mains font l’objet du traitement. Si une autre personne applique la crème au patient, elle doit se laver les mains après l’application.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1. Grossesse et allaitement (voir rubrique 4.6).
4.4 Mises en garde spéciales et précautions d’emploi
La crème n’est pas destinée à une administration par voie ophtalmique, orale ou intravaginale (voir rubrique 4.2). En cas d’exposition accidentelle sur les yeux ou les muqueuses, la crème doit être soigneusement essuyée et/ou rincée avec de l’eau.
Cancer de la peau non-mélanome
Des cas de cancer cutané non-mélanome (CCNM), essentiellement des carcinomes basocellulaires, ont été rapportés chez des patients traités par ruxolitinib en application topique. La plupart de ces patients présentaient des facteurs de risque, tels que des antécédents de photothérapie ou de CCNM. Aucun lien de causalité avec le ruxolitinib n’a été établi. Un examen régulier de la peau est recommandé chez tous les patients, particulièrement chez ceux présentant des facteurs de risque de cancer cutané.
Zona
Des cas de réactivation de zona ont été rapportés chez des patients traités par ruxolitinib en application topique. Si un patient développe un zona, une interruption temporaire du ruxolitinib en crème doit être envisagée jusqu’à la résolution de l’épisode.
Excipients à effet notoire
Propylène glycol Ce médicament contient 150 mg de propylène glycol (E1520) pour un gramme de crème, ce qui peut provoquer des irritations cutanées.
Alcool cétylique et alcool stéarylique Ce médicament contient de l’alcool cétylique et de l’alcool stéarylique susceptibles de provoquer des réactions cutanées locales (par ex. dermatite de contact).
Parahydroxybenzoates Ce médicament contient du parahydroxybenzoate de méthyle (E218) et du parahydroxybenzoate de propyle susceptibles de provoquer des réactions allergiques (éventuellement retardées).
Butylhydroxytoluène Ce médicament contient du butylhydroxytoluène (E321) susceptible de provoquer des réactions cutanées locales (par ex. dermatite de contact) ou une irritation des yeux et des muqueuses.
Polysorbate 20 Ce médicament contient du polysorbate 20 (E432) susceptible de provoquer des réactions allergiques.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude d’interaction n’a été réalisée avec le ruxolitinib administré par voie topique.
Le potentiel d’interactions avec le ruxolitinib est jugé faible en raison de l’exposition systémique limitée après l’administration par voie topique.
Sur la base de données in vitro, le ruxolitinib est principalement métabolisé par le cytochrome P450 3A4 (CYP3A4). Le potentiel d’interaction a été évalué pour le ruxolitinib par voie orale, dans le cadre d’études de pharmacologie clinique dédiées qui impliquaient l’administration d’inhibiteurs du CYP3A4 puissants ou modérés, ou d’un puissant inducteur du CYP3A4. L’ASC plasmatique est presque doublée avec la co-administration d’un puissant inhibiteur du CYP3A4, tandis que seule une légère augmentation est observée en cas de co-administration d’un inhibiteur modéré du CYP3A4.
L’utilisation de ruxolitinib crème en association avec d’autres médicaments topiques destinés au traitement du vitiligo ou de la dermatite atopique n’a pas été évaluée et leur application concomitante sur les mêmes zones cutanées n’est pas recommandée. L’efficacité et la sécurité d’emploi du ruxolitinib crème combiné à une photothérapie à rayons ultraviolets B à spectre étroit (UVB-NB) n’ont pas été établies ; aucune recommandation ne peut être émise.
Les autres médicaments topiques utilisés pour le traitement d’autres affections sur les mêmes zones cutanées doivent être appliqués au moins 2 heures après l’application de ruxolitinib crème. Cela s’applique également à l’utilisation d’écran solaire ou d’émollients.
4.6 Fertilité, grossesse et allaitement
Contraception chez les femmes en âge de procréer
Les femmes en âge de procréer doivent utiliser une contraception efficace pendant toute la durée du traitement et pendant 4 semaines après l’arrêt du traitement.
Grossesse
Il n’existe pas de données ou il existe des données limitées sur l’utilisation de ruxolitinib chez la femme enceinte. Les données portant sur l’absorption systémique du ruxolitinib par voie topique pendant la grossesse sont insuffisantes. Certains facteurs individuels (par ex. barrière cutanée endommagée, utilisation excessive) pourraient contribuer à une exposition systémique augmentée. Les études chez l’animal ont mis en évidence que le ruxolitinib est embryotoxique et fœtotoxique après une administration par voie orale. Aucune tératogénicité n’a été observée chez les rats ou les lapins (voir rubrique 5.3). Opzelura est contre-indiqué pendant la grossesse (voir rubrique 4.3).
Allaitement
Aucune donnée n’est disponible sur la présence de ruxolitinib dans le lait maternel, sur les effets chez l’enfant allaité ou sur les effets sur la production de lait après l’application topique d’Opzelura. Après une administration par voie orale de ruxolitinib à des rates allaitantes, le ruxolitinib et/ou ses métabolites étaient présents dans le lait à une concentration 13 fois supérieure à la concentration plasmatique maternelle. Dans les études réalisées sur des rats juvéniles, l’administration par voie orale de ruxolitinib a entraîné des effets sur la croissance et les mesures osseuses (voir rubrique 5.3). Opzelura est contre-indiqué pendant l’allaitement (voir rubrique 4.3) et le traitement doit être interrompu environ 4 semaines avant le début de l’allaitement.
Fertilité
Il n’y a pas de données portant sur l’effet du ruxolitinib sur la fertilité humaine. Dans les études chez l’animal, aucun effet sur la fertilité n’a été observé avec le ruxolitinib par voie orale.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Ruxolitinib crème n’a aucun effet ou qu’un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
L’effet indésirable le plus fréquent est l’acné au site d’application (5,8 % dans le vitiligo et 4,4 % dans la dermatite atopique).
Tableau des effets indésirables
Les effets indésirables sont classés par ordre de fréquence, avec le plus fréquent en première position, selon la convention suivante : très fréquent (≥ 1/10) ; fréquent (≥ 1/100 à < 1/10) ; peu fréquent (≥ 1/1 000 à < 1/100) ; rare (≥ 1/10 000 à < 1/1 000) ; très rare (< 1/10 000) ; fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Tableau 1 : Effets indésirables
| Classe de systèmes d’organes | Fréquence | Effet indésirable |
|---|---|---|
| Infections et infestations | Peu fréquent | Zona |
| Troubles généraux et anomalies au site d’administration | Fréquent | Acné au site d’application |
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
Un surdosage après une administration cutanée est peu probable. Si la quantité de crème appliquée est excessive, l’excès peut être essuyé.
En cas d’exposition ophtalmique, buccale ou intravaginale accidentelle, la crème doit être soigneusement essuyée et/ou rincée à l’eau (voir rubriques 4.2 et 4.4).
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Autres préparations dermatologiques, agents de la dermatite sauf corticoïdes, Code ATC : D11AH09
Mécanisme d’action
Le ruxolitinib est un inhibiteur de Janus Kinases (JAK) avec une sélectivité pour les isoformes JAK1 et JAK2. La signalisation JAK intracellulaire implique le recrutement de protéines STAT (transducteurs de signal et activateurs de transcription) au niveau des récepteurs de cytokines, et la modulation subséquente de l’expression génique.
| Les lymphocytes T cytotoxiques auto-immuns producteurs d’IFNγ seraient directement responsables | |
|---|---|
| de la destruction des mélanocytes dans le vitiligo humain. Le recrutement des lymphocytes | |
| cytotoxiques au niveau de la peau lésée est induit par des chimiokines dépendant de l’IFNγ, telles que | |
| CXCL10. La signalisation en aval de l’IFNγ est dépendante de JAK1/2 et le traitement par ruxolitinib | |
| réduit les niveaux de CXCL10 chez les patients atteints d’un vitiligo. | |
cytotoxiques au niveau de la peau lésée est induit par des chimiokines dépendant de l’IFNγ, telles que CXCL10. La signalisation en aval de l’IFNγ est dépendante de JAK1/2 et le traitement par ruxolitinib
| Plusieurs cytokines inflammatoires et pruritogènes impliquées dans la pathogenèse de la dermatite | ||
|---|---|---|
| atopique, telles que IL-4, IL-5, IL-13, IL-22, IL-31 et la TSLP (lymphopoïétine stromale thymique), | ||
| requièrent l’activation de la voie JAK/STAT pour exercer une activité biologique en aval. | ||
atopique, telles que IL-4, IL-5, IL-13, IL-22, IL-31 et la TSLP (lymphopoïétine stromale thymique),
Efficacité et sécurité cliniques dans le vitiligo
Efficacité Deux études de conception identique, randomisées, en double aveugle, contrôlées contre véhicule (TRuE-V1 et TRuE-V2) ont inclus un total de 674 patients atteints de vitiligo impliquant le visage pour une surface atteinte (faciale et non faciale) n’excédant pas 10 % de la surface corporelle. L’étendue dépigmentée était comprise entre 3,2 % et 10,1 % de la surface corporelle à l’initiation. Les patients étaient âgés de 12 ans et plus (10,7 % des patients étaient âgés de 12 à 17 ans et 6,7 % étaient âgés de 65 ans ou plus). Les femmes représentaient 53,1 % des patients, 81,9 % des patients étaient Blancs, 4,7 % étaient Noirs et 4,2 % étaient d’origine asiatique. La majorité des patients avaient des peaux de phototype III, IV, V ou VI (67,5 %) selon la classification de Fitzpatrick.
Dans les deux études, les patients, avec une surface atteinte n’excédant pas 10 %, ont été randomisés 2:1 pour recevoir le traitement par ruxolitinib crème ou le véhicule, à raison de deux fois par jour pendant 24 semaines. Cette première phase est suivie d’une phase de traitement pendant 28 semaines supplémentaires, avec ruxolitinib crème à raison de deux fois par jour chez tous les patients. Le critère d’évaluation principal était la proportion de patients obtenant une repigmentation de 75 % évaluée par le Vitiligo Area Scoring Index facial (F-VASI75) en semaine 24. Les critères d’évaluation secondaires clés incluaient les proportions de patients obtenant une repigmentation de 90 % (F-VASI90), une amélioration de 50 % du score Vitiligo Area Scoring Index corporel total (T-VASI50) et un score de 4 ou 5 sur la Vitiligo Noticeability Scale (VNS) (vitiligo « beaucoup moins visible » ou « plus du tout visible »).
La repigmentation des lésions de vitiligo traitées et la supériorité du ruxolitinib crème par rapport au véhicule ont été observées dans les deux études, comme indiquent les différences statistiquement significatives des taux de réponse pour F-VASI75/90, T-VASI50, et le score VNS de 4 ou 5 en semaine 24 (Tableau 2).
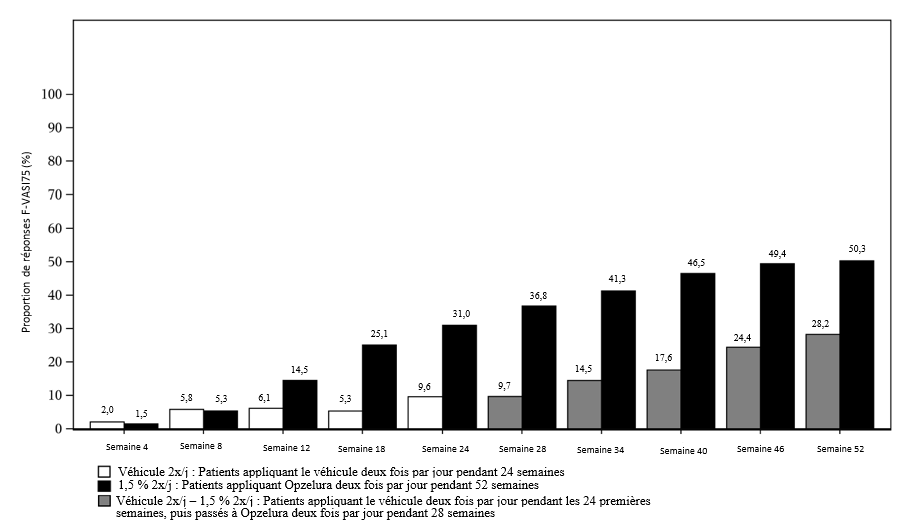
La différence d’effet thérapeutique par rapport au véhicule apparaît numériquement dès la semaine 12. Une repigmentation continue, évaluée par les scores VASI et VNS, a été observée jusqu’en semaine 52 pour les patients ayant continuellement appliqué ruxolitinib crème deux fois par jour depuis le début de l’étude. La proportion de patients ayant obtenu un score F-VASI75 sur la période de traitement de 52 semaines dans les données poolées provenant des études TRuEV1 et TRuEV2 est présentée dans la Figure 1.
Des réponses thérapeutiques similaires sont observées en semaine 52 chez ceux qui sont passés du véhicule au ruxolitinib (Figure 1).
Tableau 2 : Pourcentage de patients atteints de vitiligo ayant rempli les critères d’évaluation principal et secondaires clés à 24 semaines (intention de traiter)a
| TRuE-V1 | TRuE-V2 | |||
|---|---|---|---|---|
| Opzelura | Véhicule | Opzelura | Véhicule | |
| (N = 221) | (N = 109) | (N = 222) | (N = 109) | |
| F-VASI75 (%) | 29,8 | 7,4 | 30,9 | 11,4 |
| Différence de taux de réponse (IC à 95 %) | 22,3b (14,214, 30,471) | - | 19,5c (10,537, 28,420) | - |
| F-VASI90 (%) | 15,3 | 2,2 | 16,3 | 1,3 |
| Différence de taux de réponse (IC à 95 %) | 13,2d (7,497, 18,839) | - | 15,0e (9,250, 20,702) | - |
| T-VASI50 (%) | 20,6 | 5,1 | 23,9 | 6,8 |
| Différence de taux de réponse (IC à 95 %) | 15,5d (8,339, 22,592) | - | 17,1c (9,538, 24,721) | - |
| VNS 4 ou 5 (%) | 24,5 | 3,3 | 20,5 | 4,9 |
| Différence de taux de réponse (IC à 95 %) | 21,2c (14,271, 28,143) | - | 15,5d (8,515, 22,561) | - |
a Les critères d’évaluation primaire et secondaires clés ont été corrigés selon la méthode d’imputation multiple. b p-value < 0,0001 c p-value < 0,001 d p-value < 0,005 e p-value < 0,01
Figure 1 : Proportion de patients obtenant un score F-VASI75 au cours de la période de traitement de 52 semaines (intention de traiter) – données poolées des études TRuE-V1 et TRuE-V2
En semaine 52, le taux de réponse observé pour les scores F-VASI90, T-VASI50 et VNS était de 30,3 %, 51,1 %, et 36,3 % respectivement pour la population poolée en ITT.
Durabilité de la réponse
Une étude de phase 3 randomisée, en double aveugle, contrôlée contre véhicule, évaluant l’arrêt et la poursuite du traitement par ruxolitinib crème deux fois par jour incluait 458 patients éligibles présentant un vitiligo et ayant complété l’une des études parentes utilisant le ruxolitinib (TRuE-V1 et TRuE-V1 ; semaine 52) ; les patients ont été affectés dans la cohorte A ou B, avec un suivi allant jusqu’à 104 semaines.
La cohorte A comprenait 116 patients ayant obtenu un ≥ F-VASI90 à la semaine 52 de l’étude parente. Ces patients ont été randomisés à nouveau pour recevoir le ruxolitinib ou le véhicule (c.-à-d. Bras d’arrêt) jusqu’à apparition d’une rechute dans l’étude (< F-VASI75). Une rechute a été observée chez 15 % des patients du groupe ruxolitinib et 29 % des patients du groupe véhicule. Dans ce groupe, la plupart des rechutes (9/16) sont apparues dans les 4 mois suivant l’arrêt de ruxolitinib crème. Parmi les 16 patients du groupe véhicule qui présentaient une rechute et ont été à nouveau traités, la reprise du traitement a entraîné le retour d’un F-VASI75 chez 12 patients (75 %) en une médiane de 12 semaines et d’un F-VASI90 chez 11 patients (69 %) en une médiane de 15 semaines.
La cohorte B comprenait 342 patients ayant obtenu un < F-VASI90 à la semaine 52 de l’étude parente. Ces patients ont poursuivi le traitement par ruxolitinib en ouvert ; à la semaine 104, parmi les patients initialement randomisés pour recevoir ruxolitinib crème deux fois par jour, 66 % ont obtenu un F- VASI75 et 34 % ont obtenu un F-VASI90.
Sécurité
Dans l’extension de l’étude à long terme, la sécurité jusqu’à 104 semaines cumulées était cohérente avec le profil rapporté dans les études parentes jusqu’à 52 semaines.
Efficacité clinique dans la dermatite atopique
L’efficacité et la sécurité de ruxolitinib crème ont été évaluées dans une étude pivot randomisée, en double aveugle et contrôlée versus un véhicule (TRuE-AD4) menée auprès de patients adultes souffrant de dermatite atopique modérée qui présentaient une réponse insuffisante, une contre- indication ou une intolérance aux dermocorticoïdes et aux inhibiteurs de la calcineurine topiques.
L’étude pivot randomisée, en double aveugle et contrôlée versus véhicule (TRuE-AD4) a inclus un total de 241 patients âgés de 18 ans et plus souffrant de dermatite atopique modérée, définie par un score EASI (Eczema Area and Severity Index) > 7, un score d’évaluation globale par l’investigateur (IGA) de 3, une atteinte de 10-20 % de la surface corporelle (à l’exception du cuir chevelu), un score NRS-prurit (échelle d’évaluation numérique de démangeaisons) ≥ 4 et un DLQI (Dermatology Life Quality Index) > 10. Les patients inclus présentaient une réponse insuffisante documentée, une intolérance ou une contre-indication aux dermocorticoïdes et aux inhibiteurs de la calcineurine topiques. Les patients étaient randomisés selon un ratio 2:1 pour recevoir un traitement par ruxolitinib crème 1,5 % deux fois par jour (2x/j) ou le véhicule 2x/j pendant 8 semaines, suivi d’une période d’extension en double aveugle contrôlée versus véhicule de 16 semaines pour les patients présentant une réponse adéquate (réponse au moins EASI50 par rapport à la référence) et un bras de secours en ouvert. Pendant la période d’extension en double aveugle contrôlée versus véhicule, les patients ont appliqué le médicament à l’étude sur les lésions actives uniquement.
Critères d’évaluation
Dans l’étude TRuE-AD4, les co-critères d’évaluation principaux de l’efficacité étaient la proportion de patients obtenant un score EASI75 (défini comme une amélioration ≥ 75 % du score EASI par rapport à la valeur initiale) et la proportion de patients obtenant un succès thérapeutique selon l’IGA (IGA- TS ; défini comme un score IGA de 0 [absence de lésion] ou de 1 [quasi-absence de lésion] et une amélioration ≥ 2 points par rapport à la valeur initiale) en semaine 8. Les critères d’évaluation secondaires clés comprenaient la proportion de patients obtenant un score ITCH4 (défini comme une amélioration ≥ 4 points du score NRS-prurit par rapport à la valeur initiale) en semaine 8, au jour 7, au jour 3 et au jour 2. Les autres critères d’évaluation secondaires cliniquement pertinents comprenaient la proportion de patients obtenant des scores IGA-TS, EASI75, ITCH4, ainsi que la variation par rapport à la valeur initiale, le DLQI, le POEM (Patient-Oriented Eczema Measure), les formulaires abrégés PROMIS (Patient-Reported Outcomes Measurement Information System –altération liée au sommeil 8a et troubles du sommeil 8b), à chaque visite post-inclusion.
Caractéristiques à l’inclusion
Dans l’étude TRuE-AD4, l’âge moyen était de 39 ans et 7,9 % des patients étaient âgés de 65 ans ou plus. 54 % des patients étaient des femmes, 81 % étaient caucasiens, 5,8 % étaient noirs et 10 % étaient asiatiques. Les patients souffraient d’une dermatite atopique de longue date (moyenne de 20 ans) avant l’entrée dans l’étude. Les traitements antérieurs récents (au cours des 12 derniers mois) pour la dermatite atopique comprenaient des dermocorticoïdes (96 %) et des inhibiteurs de la calcineurine topiques (81 %), ainsi que des traitements systémiques (30 %) et la photothérapie (8,7 %). Le score EASI moyen était de 13, le score NRS-prurit moyen était de 7,4, et le % moyen de surface corporelle totale atteinte était de 15 %. Le score DLQI moyen était de 19, le score POEM moyen était de 20 (aucun patient n’ayant un score POEM de 0-2), et les scores PROMIS 8a et PROMIS 8b moyens étaient de 22 et 24, respectivement. Les caractéristiques à l’inclusion étaient généralement similaires entre les groupes de traitement.
Réponse clinique
Dans l’étude TRuE-AD4, ruxolitinib crème était statistiquement et significativement supérieure au véhicule en semaine 8 sur les co-critères d’évaluation principaux, EASI75 (Tableau 3 et Figure 2) et IGA-TS (Tableau 3), et tous les critères d’évaluation secondaires clés, ITCH4 en semaine 8 (Tableau 3 et Figure 3) et ITCH4 aux jours 7, 3 et 2, avec une séparation entre les groupes de traitement par ruxolitinib crème et le véhicule au Jour 1 (Figure 3).
La proportion de patients obtenant un score IGA-TS a augmenté par rapport à la valeur initiale pendant la période en double aveugle contrôlée versus véhicule (Tableau 3), avec une séparation entre les groupes de traitement par ruxolitinib crème et le véhicule à la semaine 2 (29 % et 2,5 %, respectivement) et à la semaine 4 (49 % et 9,9 %, respectivement).
Tableau 3 : Résultats d’efficacité de ruxolitinib crème sur les co-critères d’évaluation principaux et certains critères d’évaluation secondaires clés à la semaine 8
| TRuE-AD4 (intention de traiter) | ||
|---|---|---|
| Ruxolitinib crème | Véhicule | |
| (N = 160) | (N = 81) | |
| EASI75 (%) | 70,0 | 18,5 |
| Différence de taux de réponse (IC à 95 %) | 51,4 (40,48, 62,24)a | - |
| IGA-TS (%) | 61,3 | 13,6 |
| Différence de taux de réponse (IC à 95 %) | 47,6 (36,98, 58,20)a | - |
| ITCH4 (%) | 62,5 | 19,8 |
| Différence de taux de réponse (IC à 95 %) | 42,8 (31,44, 54,21)a | - |
a Valeur de p < 0,0001
Figure 2 : Proportion de patients obtenant un score EASI75 à chaque visite pendant la période contrôlée versus véhicule dans l’étude TRuE-AD4 (intention de traiter)
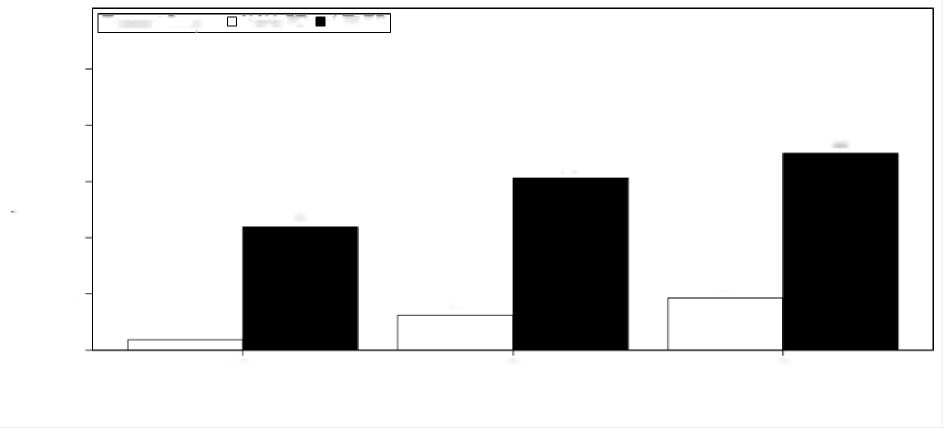
Proportion de participants ayant obtenu un score EASI75 (%)


Groupe de traitement : Véhicule 2x/j 1,5 % 2x/j
100

80 70,0 61,3 60
43,8 40
18,5 20 12,3
3,7 0 SEMAINE 2 SEMAINE 4 SEMAINE 8
| SEMAINE 2 Nombre de participants Visite Véhicule 2x/j 3/81 1,5 % 2x/j 70/160 | SEMAINE 2 | |
|---|---|---|
| Véhicule 2x/j 1,5 % 2x/j | 3/81 70/160 |

10/81 15/81 98/160 112/160
Figure 3 : Représentation graphique du taux de réponse ITCH4 du jour 1 au jour 7 – TRuE-AD4 (population en intention de traiter)
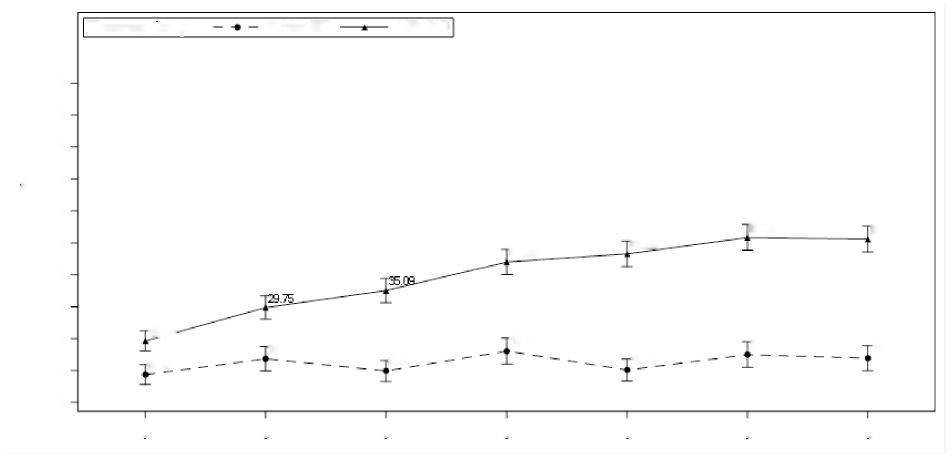

Groupe de traitement : Véhicule 2x/j 1,5 % 2x/j
| 100 90 80 70 60 50 40 30 20 10 0 | |
|---|---|
| Taux de réponse ITCH4 à l’ aide de MI | |

51,72 51,20 46,63 44,03
35,09 29,75
19,30 16,08 14,97 13,86 13,67 10,15 9,88 8,70
Jour 1 Jour 2 Jour 3 Jour 4 Jour 5 Jour 6 Jour 7
Valeur de p < 0,0001 à J7 et J3 ; valeur de p = 0,0072 à J2. Valeur de p nominale = 0,0374 à J1, valeur de p nominale < 0,0001 à J4, J5 et J6.
Durabilité de la réponse
Pendant la période d’extension en double aveugle contrôlée versus véhicule de la semaine 8 à la semaine 24, lorsque les patients appliquaient le traitement à l’étude sur les lésions actives uniquement, la proportion de patients du groupe ruxolitinib crème ayant obtenu des scores EASI75, IGA-TS et ITCH4 est restée supérieure au niveau atteint à la semaine 8.
Qualité de vie/résultats rapportés par le patient
Dans l’étude TRuE-AD4, les patients traités par ruxolitinib crème ont présenté des améliorations cliniquement pertinentes des symptômes rapportés par le patient et de l’impact de la dermatite atopique sur la qualité de vie liée à la santé, évalués par les scores DLQI et POEM, et sur le sommeil, évalué par les scores PROMIS relatifs aux altérations liées au sommeil (8a) et aux troubles du sommeil (8b), à la semaine 8.
A la semaine 8, les scores DLQI ont diminué (moyenne [ET]) par rapport à la valeur initiale de 15 (6,4) et 8,4 (7,7) points pour les groupes ruxolitinib crème 1,5 % et le véhicule 2x/j, respectivement. La proportion de patients obtenant une réduction de 4 points du score DLQI était de 97 % et 78 % pour les groupes ruxolitinib crème 1,5 % et le véhicule, respectivement.
A la semaine 8, les scores POEM ont diminué (moyenne [ET]) par rapport à la valeur initiale de 15 (8,1) et 6,4 (7,5) points pour les groupes ruxolitinib crème 1,5 % et le véhicule, respectivement. La proportion de patients obtenant un score POEM de 0 à 2 a augmenté à 40 % et 8,6 % pour les groupes ruxolitinib crème 1,5 % et le véhicule, respectivement.
A la semaine 8, les scores PROMIS relatifs aux altérations du sommeil (8a) et les scores PROMIS relatifs aux troubles du sommeil (8b) affichaient des améliorations numériquement supérieures dans le groupe ruxolitinib crème 1,5 % comparé au groupe véhicule.
Population pédiatrique
Vitiligo
Un total de 72 adolescents (12 à < 18 ans ; n = 55 ruxolitinib crème, n = 17 véhicule) a été inclus dans les études pivots. Les adolescents traités par ruxolitinib ont présenté des taux de réponse équivalents aux adultes âgés de 18 à 65 ans pour les critères d’évaluation principal et secondaires clés à 24 semaines.
Dermatite atopique
Un total de 130 adolescents (12 à < 18 ans ; n = 87 ruxolitinib crème 1,5 % ; n = 43 véhicule) atteints de dermatite atopique légère à modérée a été inclus dans une analyse groupée de deux études de Phase 3 (TRuE-AD1 et TRuE-AD2). Ruxolitinib crème 1,5 % présentait un taux de réponse supérieur à celui du véhicule à la semaine 8 pour ce qui concerne le critère d’évaluation principal, EASI75 (61 % versus 35 %) et les critères d’évaluation secondaires clés, IGA-TS (51 % versus 14 %) et ITCH4 (52 % versus 17 %) (voir rubrique 4.2).
La sécurité de ruxolitinib crème 1,5 % dans deux études pédiatriques de phase 1 (INCB 18424-102 [39 patients âgés de 2 à < 18 ans atteints de dermatite atopique légère à sévère] et INCB 18424-103 [21 patients âgés de 12 à < 18 ans atteints de dermatite atopique légère à sévère]) était conforme au profil rapporté dans l’étude de phase 3 TRuE-AD4 menée chez des adultes atteints de dermatite atopique modérée.
L’Agence européenne des médicaments a différé l’obligation de soumettre les résultats des études réalisées avec Opzelura dans un ou plusieurs sous-groupes de la population pédiatrique pour le traitement du vitiligo et de la dermatite atopique (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Absorption
Vitiligo
La pharmacocinétique de ruxolitinib crème a été évaluée chez 429 patients atteints de vitiligo âgés de 12 ans et plus (12,6 % étaient âgés de 12 à 17 ans), avec une atteinte moyenne ± ET de la surface corporelle de 7,31 ± 2,02 % (plage de 3,2 % à 10,0 %). Les patients ont appliqué environ 1,58 mg/cm2 de ruxolitinib crème (l’intervalle de dose était d’environ 0,18 gramme à 8,4 grammes de ruxolitinib crème par application) sur les mêmes zones cutanées deux fois par jour pendant 24 semaines.
La concentration plasmatique minimale moyenne ± ET (médiane ; moyenne géométrique) à l’état d’équilibre était de 56,9 ± 62,6 nM (35,8 nM ; 27,4 nM) avec une projection de l’ASC0-12 h à 683 ± 751 h*nM, ce qui correspond à approximativement 25 % de l’ASC0-12 h moyenne à l’état d’équilibre (2716 h*nM) après l’administration par voie orale de 15 mg deux fois par jour chez des participants en bonne santé. La biodisponibilité topique moyenne (moyenne géométrique) pour ruxolitinib crème chez les patients atteints de vitiligo dans les données poolées des deux études de Phase 3 était de 9,72 % (5,78 %).
Dermatite atopique
La pharmacocinétique de ruxolitinib crème a été évaluée chez 114 patients atteints de dermatite atopique modérée âgés de 18 ans et plus, avec une atteinte moyenne ± ET de la surface corporelle de 15,2 ± 2,99 % (plage de 10,0 % à 20 %). Les patients ont appliqué environ 3,97 grammes de ruxolitinib crème (l’intervalle de dose était d’environ 0,12 gramme à 8,5 grammes de ruxolitinib crème par application) sur les mêmes zones cutanées deux fois par jour pendant 8 semaines.
La concentration plasmatique minimale moyenne ± ET (médiane ; moyenne géométrique) à l’état d’équilibre était de 82,3 ± 98,4 nM (49,6 nM ; 42,7 nM) avec une projection de l’ASC0-12 h à 987,6 ± 1181 h*nM, ce qui correspond à approximativement 36 % de l’ASC0-12 h moyenne à l’état d’équilibre (2716 h*nM) après l’administration par voie orale de 15 mg deux fois par jour chez des participants en bonne santé. La biodisponibilité topique moyenne (moyenne géométrique) pour ruxolitinib crème chez les patients atteints de dermatite atopique dans l’étude de Phase 3 était de 8,87 % (4,97 %).
Distribution
Sur la base d’une étude in vitro, le ruxolitinib est lié à 97 % aux protéines plasmatiques humaines, principalement l’albumine.
Biotransformation
Le ruxolitinib est métabolisé par le CYP3A4 et, dans une moindre mesure, par le CYP2C9.
Élimination
La demi-vie d’élimination moyenne du ruxolitinib administré par voie orale est d’environ 3 heures. La demi-vie terminale apparente moyenne ± ET (médiane ; moyenne géométrique) du ruxolitinib après l’application topique d’Opzelura a été estimée chez 9 patients adultes et adolescents avec une dermatite atopique présentant une atteinte ≥ 25 % de la surface corporelle. Elle est d’environ 116 ± 251 (16,4 ; 32,5) heures, ce qui reflète la lenteur d’absorption du médicament plutôt que sa vitesse d’élimination.
Populations particulières
Insuffisance rénale L’ASC estimée, ajustée selon l’activité pharmacologique du ruxolitinib et de ses métabolites, augmente approximativement d’un facteur deux en cas d’insuffisance rénale terminale (IRT). Par mesure de précaution, compte tenu des données de sécurité insuffisantes en la matière, Opzelura ne doit pas être utilisé par les patients en IRT.
Insuffisance hépatique Si l’ASC était augmentée après l’administration par voie orale du ruxolitinib aux patients insuffisants hépatiques, il n’y avait pas de lien de causalité clair entre la sévérité de l’insuffisance hépatique et l’augmentation de l’ASC. Aucun ajustement posologique n’est nécessaire pour les patients en insuffisance hépatique.
Population pédiatrique Les données pharmacocinétiques issues de deux études de phase 1 menées chez des patients pédiatriques atteints de dermatite atopique âgés de 2 à < 18 ans (INCB 18424-102 et INCB 18424- 103) étaient comparables à celles des études conduites chez l’adulte.
5.3 Données de sécurité préclinique
Le ruxolitinib a été évalué dans des études de pharmacologie de sécurité, de toxicité à doses répétées,
| Le ruxolitinib a été évalué dans des études de pharmacologie de sécurité, de toxicité à doses répétées, | |
|---|---|
| de génotoxicité, de toxicité de la reproduction, | et de carcinogénicité |
orale. D’autres études complémentaires ont été menées après administration dermique sur des miniporcs et des souris. Les organes cibles associés à l’activité pharmacologique du ruxolitinib dans les études de toxicité à doses répétées par voie orale incluent la moelle osseuse, le sang périphérique et
| les études de toxicité à doses répétées | par voie orale | incluent la moelle osseuse, le sang périphérique et |
|---|---|---|
| les tissus lymphoïdes. Des infections généralement associées à une immunosuppression ont été | ||
| observées chez le chien. | ||
dans les études de toxicité chronique étaient environ 6 à 200 fois supérieures chez les rats mâles et femelles, et 10 fois supérieures chez les chiens, par rapport à l’exposition systémique observée chez les patients atteints de vitiligo, et 3,5 et 136 fois supérieures chez les rats mâles et femelles, et 7 fois supérieures chez les chiens, par rapport à l’exposition systémique observée chez les patients atteints de
| dermatite atopique modérée ayant appliqué 1,5 % de ruxolitinib crème deux fois par jour. | Des | |||||
|---|---|---|---|---|---|---|
| diminutions délétères de la pression artérielle accompagnées d’augmentations de la fréquence | ||||||
| cardiaque ont été observées dans une étude de télémétrie chez le chien, et une diminution délétère du | ||||||
| volume par minute a été constatée dans une étude de la fonction respiratoire chez le rat. Les marges | ||||||
| (basées sur la C de la fraction libre dumédicament) à des niveaux non nocifs dans les études sur les max | ||||||
| chiens et les rats étaient respectivement au moins 546 | fois et | 362 | fois supérieures, à | l’exposition | ||
(basées sur la Cmax de la fraction libre dumédicament) à des niveaux non nocifs dans les études sur les
systémique observée chez les patients atteints de vitiligo ou de dermatite atopique modérée ayant appliqué 1,5 % de ruxolitinib crème deux fois par jour. Aucun effet nocif n’a été observé dans
| appliqué 1,5 % de ruxolitinib crème deux fois par jour | . Aucun effet nocif n’a été observé dans | ||
|---|---|---|---|
| l’évaluation des effets neuropharmacologiques du ruxolitinib | chez le rat. |
Une étude à doses répétées de 3 mois par voie dermique a révélé une diminution de la numération lymphocytaire chez la souris. Les marges (basées sur l’ASC de la fraction libre) à des niveaux non nocifs étaient environ 10 fois supérieures chez les souris mâles et 24 fois supérieures chez les souris femelles, par rapport à l’exposition systémique observée chez les patients atteints de vitiligo, et 5,7 fois supérieures chez les souris mâles et 15 fois supérieures chez les souris femelles, par rapport à l’exposition systémique observée chez les patients atteints de dermatite atopique modérée ayant appliqué 1,5 % de ruxolitinib crème deux fois par jour. Une diminution non nocive de la numération lymphocytaire périphérique a également été observée chez les miniporcs dans une étude de toxicité de 9 mois par voie dermique. Les marges (basées sur l’ASC de la fraction libre) à des niveaux non nocifs chez les miniporcs étaient environ 3 fois supérieures à l’exposition systémique observée chez les patients atteints de vitiligo et 2 fois supérieures à l’exposition systémique observée chez les patients atteints de dermatite atopique modérée ayant appliqué 1,5 % de ruxolitinib crème deux fois par jour. Cet effet n’a pas été observé dans une étude de toxicité dermique d’une durée de 3 mois chez des miniporcs. Aucun signe de toxicité systémique n’a été observé chez les miniporcs de Göttingen après l’administration topique de 1,5 % de ruxolitinib crème deux fois par jour pendant une durée allant jusqu’à 9 mois.
Dans les études réalisées sur des rats juvéniles, l’administration par voie orale du ruxolitinib a entraîné des effets sur la croissance et sur les mesures osseuses. Une diminution de la croissance osseuse a été observée à des doses ≥ 5 mg/kg/jour lorsque le traitement était instauré au 7ème jour après la naissance (comparable à celui du nouveau-né humain) et à des doses ≥ 15 mg/kg/jour lorsque le traitement était instauré au 14ème ou au 21ème jour après la naissance (comparable à celui de l’enfant humain en bas- âge, de 1 à 3 ans). Des fractures et un sacrifice précoce chez le rat ont été observés à des doses ≥ 30 mg/kg/jour lorsque le traitement était instauré au 7ème jour après la naissance. D’après l’ASC de la fraction libre, l’exposition à la NOAEL (dose sans effet nocif observé) chez les rats juvéniles traités dès le 7ème jour après la naissance était environ 20 fois supérieure à celle des patients adultes atteints de vitiligo et 14 fois supérieure à celle des patients adultes atteints de dermatite atopique modérée, tandis qu’une croissance osseuse diminuée et des fractures survenaient respectivement à des expositions 22 à 150 fois supérieures à celle des patients adultes atteints de vitiligo et 14 à 90 fois supérieures à celle des patients adultes atteints de dermatite atopique modérée. Les effets étaient généralement plus graves chez les mâles et lorsque l’administration avait débuté plus tôt dans la période post-natale. Hormis le développement osseux, les effets du ruxolitinib chez les rats juvéniles étaient similaires à ceux observés chez les rats adultes. Les rats juvéniles sont plus sensibles que les rats adultes à la toxicité du ruxolitinib.
Dans les études sur le développement embryo-fœtal, l’administration par voie orale de ruxolitinib à des rats et des lapins pendant la gestation a entraîné une diminution du poids du fœtus et une augmentation des pertes post-implantation aux doses associées à une toxicité maternelle. Aucun effet tératogène n’a été mis en évidence chez le rat et le lapin. Les marges (basées sur l’ASC de la fraction libre) à des niveaux non nocifs de toxicité sur le développement étaient environ 25 fois supérieures chez les rats, par rapport à l’exposition systémique observée chez les patients atteints de vitiligo et 16 fois supérieures chez les patients atteints de dermatite atopique modérée ayant appliqué 1,5 % de
| ruxolitinib crème deux fois par jour. | Aucun effet sur la fertilité des rats mâles et femelles n’a été mis | |
|---|---|---|
| en évidence avec le ruxolitinib par voie orale. Dans une étude du développement pré- et post-natal, u | ||
| léger allongement de la période de gestation, une réduction du nombre de sites d’implantation et une | ||
| réduction du nombre de petits mis bas ont été observés. Chez les petits, un poids corporel initial | ||
en évidence avec le ruxolitinib par voie orale. Dans une étude du développement pré- et post-natal, un moyen plus faible et une courte période de diminution du gain pondéral moyen ont été observés. Chez les rates allaitantes, le ruxolitinib et/ou ses métabolites ont été excrétés dans le lait à une concentration 13 fois supérieure à la concentration plasmatique maternelle. Le ruxolitinib n’a pas été mutagène ou clastogène. Le ruxolitinib n’a pas montré de potentiel carcinogène après administration par voie topique chez les souris et après administration par voie orale chez les rats Sprague-Dawley et les souris transgéniques Tg.rasH2.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Butylhydroxytoluène (antioxydant dans de la paraffine molle blanche) (E321) Alcool cétylique Diméthicone (E900) EDTA calcio-disodique (E385) Stéarate de glycérol auto-émulsifiant Macrogol Triglycérides à chaîne moyenne Parahydroxybenzoate de méthyle (E218) Paraffine (E905), Liquide légère Paraffine (E905), molle blanche Phénoxyéthanol Acide phosphorique (E338) Polysorbate 20 (E432) Propylène glycol (E1520) Parahydroxybenzoate de propyle Eau purifiée Alcool stéarylique Gomme xanthane (E415)
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
21 mois
Après première ouverture : 6 mois.
6.4 Précautions particulières de conservation
À conserver à une température ne dépassant pas 30 °C.
6.5 Nature et contenu de l’emballage extérieur
Tube laminé avec revêtement intérieur en polyéthylène basse densité et haute densité fermé par un bouchon en polypropylène, ou tube en aluminium avec revêtement interne laqué et capuchon en polypropylène (100g tube) ou polyéthylène haute densité (5 g tube).
Tubes de 5 g et 100 g. Un tube par boîte.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Incyte Biosciences Distribution B.V. Paasheuvelweg 25 1105 BP Amsterdam Pays-Bas
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/23/1726/001 EU/1/23/1726/002 EU/1/23/1726/003
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE
L’AUTORISATION
Date de première autorisation : 19 avril 2023
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
ANNEXE II
A. FABRICANT(S) RESPONSABLE(S) DE LA LIBÉRATION
DES LOTS
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET
D’UTILISATION
C. AUTRES CONDITIONS ET OBLIGATIONS DE
L’AUTORISATION DE MISE SUR LE MARCHÉ
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE
UTILISATION SURE ET EFFICACE DU MÉDICAMENT
A. FABRICANT(S) RESPONSABLE(S) DE LA LIBÉRATION DES LOTS
Nom et adresse du (des) fabricant(s) responsable(s) de la libération des lots
Incyte Biosciences Distribution B.V. Paasheuvelweg 25 1105 BP Amsterdam Pays-Bas
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET D’UTILISATION
Médicament soumis à prescription médicale restreinte (voir annexe I : Résumé des Caractéristiques du Produit, rubrique 4.2).
C. AUTRES CONDITIONS ET OBLIGATIONS DE L’AUTORISATION DE MISE SUR
LE MARCHÉ
Rapports périodiques actualisés de sécurité (PSURs)
•
Les exigences relatives à la soumission des PSURs pour ce médicament sont définies dans la liste des dates de référence pour l’Union (liste EURD) prévue à l’article 107c(7) de la directive 2001/83/CE et ses actualisations publiées sur le portail web européen des médicaments.
Le titulaire soumet le premier PSUR pour ce médicament dans un délai de 6 mois suivant l’autorisation.
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE UTILISATION SÛRE ET
EFFICACE DU MÉDICAMENT
• Plan de gestion des risques (PGR)
Le titulaire de l’autorisation de mise sur le marché réalise les activités de pharmacovigilance et interventions requises décrites dans le PGR adopté et présenté dans le Module 1.8.2 de l’autorisation de mise sur le marché, ainsi que toutes actualisations ultérieures adoptées du PGR.
De plus, un PGR actualisé doit être soumis :
• à la demande de l’Agence européenne des médicaments ;
• dès lors que le système de gestion des risques est modifié, notamment en cas de réception de nouvelles informations pouvant entraîner un changement significatif du profil bénéfice/risque, ou lorsqu’une étape importante (pharmacovigilance ou réduction du risque) est franchie.
ANNEXE III - ÉTIQUETAGE ET NOTICE
A. ÉTIQUETAGE
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
Boîte (tube en aluminium) (100 g)
1. DÉNOMINATION DU MÉDICAMENT
Opzelura 15 mg/g, crème ruxolitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
1 g de crème contient 15 mg de ruxolitinib (sous forme de phosphate).
3. LISTE DES EXCIPIENTS
Butylhydroxytoluène (E321), alcool cétylique, diméthicone (E900), EDTA calcio-disodique (E385), stéarate de glycérol, paraffine (E905), macrogol, triglycérides à chaîne moyenne, parahydroxybenzoate de méthyle (E218), phénoxyéthanol, acide phosphorique (E338), polysorbate 20 (E432), propylène glycol (E1520), parahydroxybenzoate de propyle, eau purifiée, alcool stéarylique et gomme xanthane (E415).
4. FORME PHARMACEUTIQUE ET CONTENU
Crème
1 tube (100 g)
5. MODE ET VOIE(S) D’ADMINISTRATION
Voie cutanée
Lire la notice avant utilisation.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver à une température ne dépassant pas 30 °C.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Incyte Biosciences Distribution B.V. Paasheuvelweg 25 1105 BP Amsterdam Pays-Bas
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/23/1726/001 1 tube (100 g)
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Opzelura
17. IDENTIFIANT UNIQUE – CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
Boîte (tube laminé) (100 g)
1. DÉNOMINATION DU MÉDICAMENT
Opzelura 15 mg/g, crème ruxolitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
1 g de crème contient 15 mg de ruxolitinib (sous forme de phosphate).
3. LISTE DES EXCIPIENTS
Butylhydroxytoluène (E321), alcool cétylique, diméthicone (E900), EDTA calcio-disodique (E385), stéarate de glycérol, paraffine (E905), macrogol, triglycérides à chaîne moyenne, parahydroxybenzoate de méthyle (E218), phénoxyéthanol, acide phosphorique (E338), polysorbate 20 (E432), propylène glycol (E1520), parahydroxybenzoate de propyle, eau purifiée, alcool stéarylique et gomme xanthane (E415).
4. FORME PHARMACEUTIQUE ET CONTENU
Crème
1 tube (100 g)
5. MODE ET VOIE(S) D’ADMINISTRATION
Voie cutanée
Lire la notice avant utilisation.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver à une température ne dépassant pas 30 °C.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Incyte Biosciences Distribution B.V. Paasheuvelweg 25 1105 BP Amsterdam Pays-Bas
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/23/1726/002 1 tube (100 g)
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Opzelura
17. IDENTIFIANT UNIQUE – CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
Boîte (tube en aluminium) (5 g)
1. DÉNOMINATION DU MÉDICAMENT
Opzelura 15 mg/g, crème ruxolitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
1 g de crème contient 15 mg de ruxolitinib (sous forme de phosphate).
3. LISTE DES EXCIPIENTS
Butylhydroxytoluène (E321), alcool cétylique, diméthicone (E900), EDTA calcio-disodique (E385), stéarate de glycérol, paraffine (E905), macrogol, triglycérides à chaîne moyenne, parahydroxybenzoate de méthyle (E218), phénoxyéthanol, acide phosphorique (E338), polysorbate 20 (E432), propylène glycol (E1520), parahydroxybenzoate de propyle, eau purifiée, alcool stéarylique et gomme xanthane (E415).
4. FORME PHARMACEUTIQUE ET CONTENU
Crème
1 tube (5 g)
5. MODE ET VOIE(S) D’ADMINISTRATION
Voie cutanée
Lire la notice avant utilisation.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver à une température ne dépassant pas 30 °C.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Incyte Biosciences Distribution B.V. Paasheuvelweg 25 1105 BP Amsterdam Pays-Bas
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/23/1726/003 1 tube (5 g)
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Opzelura
17. IDENTIFIANT UNIQUE – CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS DEVANT FIGURER SUR LE CONDITIONNEMENT PRIMAIRE
TUBE (tube imprimé ou étiquette, tube en aluminium) (100 g)
1. DÉNOMINATION DU MÉDICAMENT
Opzelura 15 mg/g, crème ruxolitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
1 g de crème contient 15 mg de ruxolitinib (sous forme de phosphate).
3. LISTE DES EXCIPIENTS
E321, alcool cétylique, E900, E385, stéarate de glycérol, E905, macrogol, triglycérides à chaîne moyenne, E218, phénoxyéthanol, E338, E432, E1520, parahydroxybenzoate de propyle, eau purifiée, alcool stéarylique et E415.
4. FORME PHARMACEUTIQUE ET CONTENU
Crème
100 g
5. MODE ET VOIE(S) D’ADMINISTRATION
Voie cutanée
Lire la notice avant utilisation.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver à une température ne dépassant pas 30 °C.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Incyte Biosciences Distribution B.V. (sous forme de logo Incyte)
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/23/1726/001 1 tube (100 g)
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
MENTIONS DEVANT FIGURER SUR LE CONDITIONNEMENT PRIMAIRE
TUBE (tube imprimé, tube laminé) (100 g)
1. DÉNOMINATION DU MÉDICAMENT
Opzelura 15 mg/g, crème ruxolitinib
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
1 g de crème contient 15 mg de ruxolitinib (sous forme de phosphate).
3. LISTE DES EXCIPIENTS
E321, alcool cétylique, E900, E385, stéarate de glycérol, E905, macrogol, triglycérides à chaîne moyenne, E218, phénoxyéthanol, E338, E432, E1520, parahydroxybenzoate de propyle, eau purifiée, alcool stéarylique et E415.
4. FORME PHARMACEUTIQUE ET CONTENU
Crème
100 g
5. MODE ET VOIE(S) D’ADMINISTRATION
Voie cutanée
Lire la notice avant utilisation.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
À conserver à une température ne dépassant pas 30 °C.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Incyte Biosciences Distribution B.V. (sous forme de logo Incyte)
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/23/1726/002 1 tube (100 g)
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
MINIMALES DEVANT FIGURER SUR LES PETITS CONDITIONNEMENTS PRIMAIRES
TUBE (tube imprimé ou étiquette, tube en aluminium) (5 g)
1. DÉNOMINATION DU MÉDICAMENT ET VOIE(S) D’ADMINISTRATION
Opzelura 15 mg/g, crème ruxolitinib Voie cutanée
2. MODE D’ADMINISTRATION
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. CONTENU EN POIDS, VOLUME OU UNITÉ
5 g
6. AUTRE
Incyte Biosciences Distribution B.V. (sous forme de logo Incyte)
EU/1/23/1726/003
B. NOTICE
Notice : Information du patient
Opzelura 15 mg/g, crème ruxolitinib
Veuillez lire attentivement cette notice avant d’utiliser ce médicament car elle contient des informations importantes pour vous.
- Gardez cette notice. Vous pourriez avoir besoin de la relire.
- Si vous avez d’autres questions, interrogez votre médecin ou votre pharmacien.
- Ce médicament vous a été personnellement prescrit. Ne le donnez pas à d’autres personnes. Il pourrait leur être nocif, même si les signes de leur maladie sont identiques aux vôtres.
- Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou votre pharmacien. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
Que contient cette notice ?
1. Qu’est-ce que Opzelura et dans quels cas est-il utilisé 2. Quelles sont les informations à connaître avant d’utiliser Opzelura 3. Comment utiliser Opzelura 4. Quels sont les effets indésirables éventuels 5. Comment conserver Opzelura 6. Contenu de l’emballage et autres informations
1. Qu’est-ce que Opzelura et dans quels cas est-il utilisé
Opzelura contient la substance active ruxolitinib. Il appartient à un groupe de médicaments appelé inhibiteurs de Janus kinase.
Opzelura est utilisé sur la peau pour traiter le vitiligo avec atteinte faciale chez les adultes et les adolescents à partir de 12 ans. Le vitiligo est une maladie auto-immune où le système immunitaire de l’organisme attaque les cellules qui fabriquent la mélanine, le pigment de la peau. Cela engendre une perte de mélanine et par conséquent, des plaques de peau rose pâle à blanche. Dans le vitiligo, le ruxolitinib réduit l’activité du système immunitaire contre les cellules fabriquant la mélanine, laissant ainsi la peau produire des pigments et retrouver sa couleur normale.
Opzelura est utilisé sur la peau pour traiter la dermatite atopique modérée, également appelée eczéma atopique, chez les adultes qui présentent un contrôle insuffisant ou chez lesquels les dermocorticoïdes et les inhibiteurs de la calcineurine topiques sont inappropriés. Le ruxolitinib diminue l’inflammation qui joue un rôle majeur dans l’apparition des symptômes de la dermatite atopique. En diminuant l’inflammation, le ruxolitinib peut améliorer votre dermatite atopique, réduisant ainsi la surface de peau atteinte ainsi que les démangeaisons, les éruptions cutanées et les rougeurs associées.
2. Quelles sont les informations à connaître avant d’utiliser Opzelura
N’utilisez jamais Opzelura
- si vous êtes allergique au ruxolitinib ou à l’un des autres composants contenus dans ce médicament (mentionnés dans la rubrique 6).
- si vous êtes enceinte ou si vous allaitez.
Avertissements et précautions Adressez-vous à votre médecin ou votre pharmacien avant d’utiliser Opzelura.
Opzelura n’est pas destiné à une utilisation sur les lèvres, dans les yeux, la bouche ou le vagin. En cas de contact accidentel de la crème avec ces zones, essuyez et/ou rincez soigneusement la crème avec de l’eau.
Informez votre médecin ou votre pharmacien avant et pendant le traitement par Opzelura si vous avez déjà eu une infection herpétique (zona) car Opzelura pourrait la faire réapparaître. Si vous présentez une éruption cutanée douloureuse avec des cloques, parlez-en à votre médecin car cela peut évoquer un zona.
Enfants
- Ne donnez pas Opzelura à des enfants atteints de vitiligo âgés de moins de 12 ans, car il n’a pas été étudié dans ce groupe d’âge.
- Ne donnez pas Opzelura à des enfants atteints de dermatite atopique modérée âgés de moins de 18 ans car sa sécurité et son efficacité n’ont pas été établies dans ce groupe d’âge.
Autres médicaments et Opzelura Informez votre médecin ou votre pharmacien si vous utilisez, avez récemment utilisé ou pourriez utiliser tout autre médicament.
L’utilisation simultanée d’Opzelura et d’autres médicaments sur la peau atteinte n’est pas recommandée car elle n’a pas été étudiée.
Après l’application d’Opzelura, attendez au moins 2 heures avant d’appliquer d’autres médicaments, un écran solaire ou des crèmes/huiles pour le corps sur la même zone.
Grossesse et allaitement Opzelura ne doit pas être utilisé chez les femmes enceintes ou qui allaitent car il n’a pas été étudié dans ces circonstances. Si vous êtes une femme en âge de procréer, vous devez utiliser une méthode de contraception efficace pendant toute la durée du traitement par Opzelura et pendant 4 semaines après l’arrêt du traitement.
On ne sait pas si le ruxolitinib passe dans le lait maternel après une application sur la peau. Les effets de ce médicament sur les nourrissons allaités ne sont pas connus ; par conséquent, Opzelura ne doit pas être utilisé si vous allaitez ou prévoyez d’allaiter. Vous pouvez commencer l’allaitement environ quatre semaines après la dernière application d’Opzelura.
Conduite de véhicules et utilisation de machines Il est peu probable que Opzelura ait une influence sur votre capacité à conduire des véhicules et à utiliser des machines.
Opzelura contient du propylène glycol, de l’alcool cétylique, de l’alcool stéarylique, du parahydroxybenzoate de méthyle, du parahydroxybenzoate de propyle, du butylhydroxytoluène et du polysorbate 20
- Ce médicament contient 150 mg de propylène glycol (E1520) par gramme de crème, ce qui peut provoquer des irritations cutanées.
- L’alcool cétylique et l’alcool stéarylique peuvent provoquer des réactions cutanées locales (par ex. dermatite de contact).
- Le parahydroxybenzoate de méthyle (E218) et le parahydroxybenzoate de propyle peuvent provoquer des réactions allergiques (éventuellement retardées).
- Le butylhydroxytoluène (E321) peut provoquer des réactions cutanées locales (par ex. dermatite de contact) ou une irritation des yeux et des muqueuses.
- Les polysorbates peuvent provoquer des réactions allergiques.
3. Comment utiliser Opzelura
Veillez à toujours utiliser ce médicament en suivant exactement les indications de votre médecin ou votre pharmacien. Vérifiez auprès de votre médecin ou votre pharmacien en cas de doute.
Utilisation d’Opzelura dans le vitiligo
Dose recommandée
- Appliquez une fine couche de crème deux fois par jour sur les zones atteintes de votre peau. Les applications doivent être espacées d’au moins 8 heures.
- La crème ne doit pas être utilisée sur plus de 10 % (un dixième) de votre corps. Cette surface représente l’équivalent de dix fois la paume de votre main avec les cinq doigts.
Mode d’administration
- Ce médicament doit être utilisé sur la peau uniquement.
- Ne l’appliquez pas sur des zones de peau autres que celles recommandées par votre médecin. Le médicament doit être utilisé sur la plus petite zone de peau nécessaire.
- Lavez-vous les mains après avoir appliqué le médicament, sauf si vos mains font l’objet du traitement. Si une autre personne vous applique la crème, elle doit se laver les mains après l’application.
- Il est préférable de ne pas laver la peau traitée pendant au moins 2 heures après l’application d’Opzelura.
Durée d’utilisation Votre médecin déterminera la durée pendant laquelle vous devrez utiliser la crème. Une durée minimale de 6 mois est recommandée mais l’obtention de résultats satisfaisants peut nécessiter un traitement de 12 mois. Si vous obtenez une repigmentation satisfaisante des zones traitées, consultez votre médecin pour déterminer si le traitement de ces zones doit être interrompu. Consultez votre médecin si vous observez une perte de la repigmentation après l’arrêt du traitement.
N’utilisez pas plus de deux tubes de 100 g par mois.
Utilisation d’Opzelura dans la dermatite atopique
Dose recommandée
- Appliquez une fine couche de crème deux fois par jour sur les zones atteintes de votre peau. Les applications doivent être espacées d’au moins 8 heures.
- La crème ne doit pas être utilisée sur plus de 20 % (un cinquième) de votre corps.
Mode d’administration
- Ce médicament doit être utilisé sur la peau uniquement.
- Ne l’appliquez pas sur des zones de peau autres que celles recommandées par votre médecin. Le médicament doit être utilisé sur la plus petite zone de peau nécessaire.
- Lavez-vous les mains après avoir appliqué le médicament, sauf si vos mains font l’objet du traitement. Si une autre personne vous applique la crème, elle doit se laver les mains après l’application.
- Il est préférable de ne pas laver la peau traitée pendant au moins 2 heures après l’application d’Opzelura.
Durée d’utilisation Votre médecin déterminera la durée pendant laquelle vous devrez utiliser la crème. Utilisez tous les jours jusqu’à disparition des lésions de dermatite atopique. Si vos lésions de dermatite atopique n’ont pas disparu après 8 semaines de traitement continu, consultez votre médecin.
Pendant les 8 premières semaines, n’utilisez pas plus de quatre tubes de 100 grammes par mois. Au fur et à mesure que les lésions diminuent avec le traitement, le nombre de tubes requis devrait diminuer en conséquence.
Si vous avez utilisé plus d’Opzelura que vous n’auriez dû Essuyez l’excès de crème si cela se produit.
Si vous oubliez d’utiliser Opzelura Si vous oubliez d’appliquer la crème à l’heure prévue, faites-le dès que vous vous en rendez compte, puis reprenez votre programme habituel. Toutefois, si la dose suivante est prévue dans moins de 8 heures, ignorez la dose oubliée.
Si vous avez d’autres questions sur l’utilisation de ce médicament, demandez plus d’informations à votre médecin ou à votre pharmacien.
4. Quels sont les effets indésirables éventuels
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
Les effets secondaires suivants ont été rapportés avec Opzelura : Fréquent (pouvant concerner jusqu’à 1 personne sur 10)
- acné au site d’application
Peu fréquent (pouvant concerner jusqu’à 1 personne sur 100)
- zona : les symptômes peuvent comprendre une éruption cutanée douloureuse avec des cloques
Déclaration des effets secondaires Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou votre pharmacien. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver Opzelura
Tenir ce médicament hors de la vue et de la portée des enfants.
N’utilisez pas ce médicament après la date de péremption indiquée sur le tube et la boîte après EXP. La date de péremption fait référence au dernier jour de ce mois.
À conserver à une température ne dépassant pas 30 °C.
Une fois le tube ouvert, utilisez la crème dans les 6 mois mais pas au-delà de la date de péremption.
Ne jetez aucun médicament au tout-à-l’égout ou avec les ordures ménagères. Demandez à votre pharmacien d’éliminer les médicaments que vous n’utilisez plus. Ces mesures contribueront à protéger l’environnement.
6. Contenu de l’emballage et autres informations
Ce que contient Opzelura
- La substance active est le ruxolitinib. Un gramme de crème contient 15 mg de ruxolitinib.
- Les autres composants sont : butylhydroxytoluène (E321), alcool cétylique, diméthicone (E900), EDTA calcio-disodique (E385), stéarate de glycérol, paraffine (E905), macrogol, triglycérides à chaîne moyenne, parahydroxybenzoate de méthyle (E218), phénoxyéthanol, acide phosphorique (E338), polysorbate 20 (E432), propylène glycol (E1520), parahydroxybenzoate de propyle, eau purifiée, alcool stéarylique, gomme xanthane (E415).
Voir rubrique 2 « Opzelura contient du propylène glycol, de l’alcool cétylique, de l’alcool stéarylique, du parahydroxybenzoate de méthyle, du parahydroxybenzoate de propyle, du butylhydroxytoluène et du polysorbate 20 ».
Comment se présente Opzelura et contenu de l’emballage extérieur Opzelura crème est de couleur blanche à blanc cassé et se présente dans des tubes contenant 5 g et 100 g de crème. Il y a un tube par boîte.
Titulaire de l’Autorisation de mise sur le marché et fabricant Incyte Biosciences Distribution B.V. Paasheuvelweg 25 1105 BP Amsterdam Pays-Bas
La dernière date à laquelle cette notice a été révisée est
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu
En savoir plus