ENSPRYNG 120 mg, solution injectable en seringue préremplie
CIS 69326436
Informations à jour au 11 août 2026.Version vérifiée par justelesRCP le 1 octobre 2026.
En savoir plus
Sommaire
Ce médicament bénéficie d'une autorisation de mise sur le marché européenne centralisée. Le texte ci-dessous est le résumé des caractéristiques du produit (et sa notice) publié par l'Agence européenne des médicaments (EMA), converti par justelesRCP depuis le PDF officiel. En cas de doute, reportez-vous au PDF ci-dessus.
ANNEXE I - RÉSUMÉ DES CARACTÉRISTIQUES DU PRODUIT
1. DÉNOMINATION DU MÉDICAMENT
Enspryng 120 mg solution injectable en seringue préremplie Enspryng 120 mg solution injectable en stylo prérempli
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Enspryng 120 mg solution injectable en seringue préremplie
Chaque seringue préremplie contient 120 mg de satralizumab dans 1 mL (120 mg/mL).
Enspryng 120 mg solution injectable en stylo prérempli
Chaque stylo prérempli contient 120 mg de satralizumab dans 1 mL (120 mg/mL).
Le satralizumab est produit dans des cellules ovariennes de hamster chinois par la technologie de l’ADN recombinant.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Solution injectable
La solution est incolore à légèrement jaune. La solution a un pH d’environ 6,0 et une osmolalité d’environ 310 mOsm/kg.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Enspryng est indiqué en monothérapie ou en association avec un traitement immunosuppresseur (TIS) dans le traitement des troubles du spectre de la neuromyélite optique (TSNMO) chez les patients adultes et les adolescents à partir de 12 ans qui sont séropositifs pour les IgG anti-aquaporine-4 (AQP4-IgG) (voir rubrique 5.1).
4.2 Posologie et mode d’administration
Le traitement doit être initié sous la surveillance d’un médecin expérimenté dans le traitement de la neuromyélite optique (NMO) ou des TSNMO.
Posologie
Enspryng peut être utilisé en monothérapie ou en association avec des corticoïdes oraux (CO), de l’azathioprine (AZA), ou du mycophénolate mofétil (MMF) (voir rubrique 5.1). La posologie chez les patients adolescents ≥ 12 ans avec un poids corporel ≥ 40 kg et chez les patients adultes est identique.
Doses de charge
La posologie recommandée pour la dose de charge est de 120 mg par injection sous-cutanée toutes les deux semaines pour les trois premières administrations (première dose à la Semaine 0, deuxième dose à la Semaine 2 et troisième dose à la Semaine 4).
Doses d’entretien
La posologie recommandée pour la dose d’entretien est de 120 mg par injection sous-cutanée toutes les quatre semaines.
Durée du traitement
Enspryng est destiné à un traitement au long cours.
Doses retardées ou oubliées
En cas d’oubli d’une injection, pour toute autre raison que l’augmentation des enzymes hépatiques, celle-ci doit être administrée comme décrit dans le tableau 1.
Tableau 1 : Dose recommandée en cas de doses retardées ou oubliées
| Dernière dose administrée | Dose recommandée en cas de doses retardées ou oubliées |
|---|---|
| Oubli d’une dose de charge ou dose retardée de moins de 8 semaines pendant la phase d’entretien | La dose recommandée doit être administrée le plus tôt possible sans attendre la prochaine dose planifiée. Phase initiale Si la seconde dose de charge est retardée ou oubliée, cette dose doit être administrée le plus tôt possible et la troisième et dernière dose de charge 2 semaines plus tard. Si la troisième dose de charge est retardée ou oubliée, cette dose doit être administrée le plus tôt possible et la première dose d’entretien 4 semaines plus tard. Phase d’entretien Après avoir administré la dose retardée ou oubliée, le rythme d’administration doit être rétabli toutes les 4 semaines. |
| De 8 semaines à moins de 12 semaines | La dose recommandée doit être administrée aux semaines 0*, 2 et toutes les 4 semaines par la suite. |
| 12 semaines ou au-delà | La dose recommandée doit être administrée aux semaines 0*, 2, 4 et toutes les 4 semaines par la suite. |
* « Semaine 0 » fait référence au moment de la première administration après la dose oubliée.
Recommandations de modification de la posologie en cas d’anomalies des enzymes hépatiques
En cas d’augmentation du taux d’alanine aminotransférase (ALAT) ou d’aspartate transaminase (ASAT) > 5 × la limite supérieure de la normale (LSN) associée à une augmentation du taux de bilirubine, le traitement doit être interrompu, et la réinstauration n’est pas recommandée.
En cas d’augmentation du taux d’ALAT ou d’ASAT > 5 × LSN non associée à une augmentation du taux de bilirubine, le traitement doit être interrompu. Le traitement peut être réinstauré à une dose de 120 mg par injection sous-cutanée toutes les quatre semaines lorsque les taux d’ALAT et d’ASAT sont revenus dans l’intervalle des valeurs normales et sur la base de l’évaluation du rapport bénéfice/risque du traitement chez le patient. Si la décision est prise de reprendre le traitement, les paramètres hépatiques doivent être étroitement surveillés, et en cas de toute nouvelle augmentation des
taux d’ALAT/ASAT et/ou de la bilirubine, le traitement doit être interrompu, et la réinstauration n’est pas recommandée (voir rubriques 4.4 et 4.8).
Tableau 2 : Dose recommandée pour la réinstauration de traitement après une augmentation des transaminases hépatiques
| Dernière dose administrée | Dose recommandée pour la réinstauration du traitement |
|---|---|
| Moins de 12 semaines | Le traitement doit être réinstauré à la dose recommandée, toutes les 4 semaines. |
| 12 semaines ou au-delà | Le traitement doit être réinstauré à la dose recommandée, aux semaines 0*, 2, 4 et toutes les 4 semaines par la suite. |
* « Semaine 0 » fait référence au moment de la première administration après la réinstauration du traitement.
Recommandations de modification de la posologie en cas de neutropénie
Si le nombre de neutrophiles est inférieur à 1,0 × 10⁹/L et est confirmé par des analyses répétées, le traitement doit être interrompu jusqu’à ce que le nombre de neutrophiles soit > 1,0 × 10⁹/L.
Recommandation de modification de la posologie en cas de thrombopénie
Si le nombre de plaquettes est inférieur à 75 × 109/L et est confirmé par des analyses répétées, le traitement doit être interrompu jusqu’à ce que le nombre de plaquettes soit ≥ 75 × 109/L.
Populations particulières
Population pédiatrique
La posologie chez les patients adolescents âgés de ≥ 12 ans avec un poids corporel ≥ 40 kg et chez les patients adultes est identique (voir rubriques 5.1 et 5.2). La sécurité et l’efficacité du satralizumab chez les enfants avec un poids corporel < 40 kg n’ont pas encore été établies. Aucune donnée n’est disponible.
Personnes âgées
Aucun ajustement posologique n’est nécessaire chez les patients âgés de ≥ 65 ans (voir rubrique 5.2).
Insuffisance rénale
La tolérance et l’efficacité du satralizumab n’ont pas été formellement étudiées chez les patients atteints d’insuffisance rénale. Aucun ajustement posologique n’est recommandé chez les patients atteints d’une insuffisance rénale légère (voir rubrique 5.2).
Insuffisance hépatique
La tolérance et l’efficacité du satralizumab n’ont pas été étudiées chez les patients atteints d’insuffisance hépatique. Aucune donnée n’est disponible (voir rubrique 5.2).
Des augmentations des taux des enzymes hépatiques ont été observées au cours du traitement par le satralizumab (voir rubriques 4.4 et 4.8). Pour l’ajustement posologique, voir ci-dessus la rubrique Recommandations de modification de la dose en cas d’anomalies des enzymes hépatiques.
Mode d’administration
Satralizumab 120 mg est administré par injection sous-cutanée à l’aide d’une seringue préremplie à dose unique ou d’un stylo prérempli. La totalité du contenu (1 mL) de la seringue préremplie ou du stylo prérempli doit être administrée.
Les sites d’injection recommandés sont les cuisses et l’abdomen, à au moins 5 cm du nombril. Les sites d’injection doivent être alternés et situés à au moins 5 cm du site d’injection le plus récent. Le médicament ne doit jamais être injecté dans des grains de beauté, des cicatrices, ou des zones où la peau est sensible, rouge, dure ou non intacte.
Des instructions détaillées concernant l’administration du satralizumab sont fournies à la fin de la notice.
Administration par le patient et/ou l’aidant
La première injection doit être effectuée sous la surveillance d’un professionnel de santé qualifié.
Après une formation appropriée sur la manière de préparer et de réaliser l’injection, un patient/aidant adulte peut administrer toutes les autres doses à domicile si le médecin traitant détermine que cela est approprié et que le patient/aidant adulte peut effectuer la technique d’injection.
Les patients/aidants doivent solliciter immédiatement un médecin si le patient développe des symptômes de réactions allergiques graves et doivent vérifier avec leur professionnel de santé si le traitement peut être poursuivi ou non.
4.3 Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Traçabilité
Afin d’améliorer la traçabilité des médicaments biologiques, le nom et le numéro de lot du produit administré doivent être clairement enregistrés.
Infections
L’administration du satralizumab doit être retardée chez les patients présentant une infection active jusqu’au contrôle de l’infection (voir rubrique 4.2).
Il est recommandé de faire preuve de vigilance pour détecter et diagnostiquer à temps une infection chez les patients recevant un traitement par le satralizumab. Le traitement doit être retardé dans le cas où le patient développe une infection grave ou opportuniste et un traitement approprié doit être mis en place sous surveillance étroite. Les patients doivent être informés de la nécessité de consulter rapidement un médecin en cas de signes et de symptômes d’infections afin de faciliter le diagnostic rapide des infections. Les patients doivent recevoir une carte d’alerte patient.
Vaccinations
Les vaccins vivants et vivants atténués ne doivent pas être administrés simultanément avec le satralizumab dans la mesure où la sécurité clinique n’a pas été établie. L’intervalle entre l’administration de vaccins vivants et le début du traitement par le stralizumab doit respecter les recommandations vaccinales en vigueur concernant les agents immunomodulateurs ou immunosuppresseurs.
Aucune donnée n’est disponible sur les effets d’une vaccination chez les patients recevant le satralizumab. Il est recommandé que tous les patients soient à jour de toutes leurs vaccinations conformément aux recommandations vaccinales en vigueur avant de débuter un traitement par satralizumab.
Enzymes hépatiques
Des augmentations légères à modérées des taux de transaminases hépatiques ont été observées lors d’un traitement par le satralizumab, la plupart des augmentations étaient inférieures à 5 × LSN (voir rubrique 4.8).
Les taux d’ALAT et d’ASAT doivent être contrôlés toutes les quatre semaines pendant les trois premiers mois du traitement, puis tous les trois mois pendant un an, et par la suite si indiqué d’un point de vue clinique.
Le traitement par le satralizumab doit être interrompu chez les patients présentant un taux d’ALAT ou d’ASAT > 5 × LSN (voir rubrique 4.2).
Nombre de neutrophiles
Des diminutions du nombre de neutrophiles sont apparues après un traitement par satralizumab (voir rubrique 4.8). Le nombre de neutrophiles doit être contrôlé 4 à 8 semaines après le début du traitement et par la suite si indiqué d’un point de vue clinique. Pour les recommandations d’interruption de traitement, voir rubrique 4.2.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Aucune étude d’interaction n’a été réalisée.
Les analyses de pharmacocinétique (PK) de population n’ont mis en évidence aucun effet de l’azathioprine (AZA), des corticoïdes oraux (CO) ou du mycophénolate mofetil (MMF) sur la clairance du satralizumab.
Des études in vitro et in vivo ont montré que l’expression des enzymes hépatiques spécifiques du CYP450 (CYP1A2, CYP2C9, CYP2C19, et CYP3A4) est supprimée par des cytokines telles que l’IL- 6.
Par conséquent, toutes les précautions doivent être prises lors de l’initiation ou de l’arrêt d’un traitement par le satralizumab chez des patients recevant également des substrats du CYP450 3A4, 1A2, 2C9 ou 2C19, en particulier ceux dont la marge thérapeutique est étroite (tels que la warfarine, la carbamazépine, la phénytoïne et la théophylline), et les posologies doivent être ajustées si nécessaire.
Compte tenu de la demi-vie terminale prolongée du satralizumab, l’effet du satralizumab peut persister pendant plusieurs semaines après l’arrêt du traitement.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’existe pas de donnée sur l’utilisation du satralizumab chez la femme enceinte. Les études chez le singe n’ont pas mis en évidence d'effets délétères sur la reproduction (voir rubrique 5.3).
Par mesure de précaution, il est préférable d’éviter l’utilisation d’Enspryng pendant la grossesse.
Allaitement
Il est inconnu si le satralizumab est excrété dans le lait maternel. Il est connu que les IgG chez l’homme sont excrétées dans le lait maternel pendant les premiers jours suivant la naissance mais leur taux diminue rapidement jusqu’à des concentrations faibles ; par conséquent, un risque pour les nourrissons allaités au sein ne peut être exclu pendant cette courte période. Par la suite, l’utilisation d’Enspryng pourrait être envisagée pendant l’allaitement, uniquement si cela est nécessaire sur le plan clinique.
Fertilité
Aucune donnée clinique n’est disponible sur l’effet du satralizumab sur la fertilité chez l’homme. Les études chez l’animal n’ont montré aucune altération de la fertilité chez l’homme ou chez la femme (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Enspryng n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquemment rapportés et observés étaient : céphalées (19,2 %), arthralgie (13,5 %), diminution du nombre de globules blancs (13,5 %), hyperlipidémie (13,5 %), et réactions liées à l’injection (12,5 %).
Tableau des effets indésirables
Le tableau 3 résume les effets indésirables qui ont été rapportés en association avec l’utilisation du satralizumab en monothérapie ou associé à un TIS dans les essais cliniques.
Les effets indésirables issus des essais cliniques (tableau 3) sont répertoriés par classe de systèmes d’organes selon la classification MedDRA. Les effets indésirables sont présentés par nombre d’événements indésirables par 100 patients-années et par fréquence. La catégorie de fréquence correspondante pour chaque effet indésirable est basée sur les chiffres de la fréquence et la convention suivante : très fréquent (≥ 1/10), fréquent (≥ 1/100, < 1/10), peu fréquent (≥ 1/1 000, < 1/100), rare (≥ 1/10 000, < 1/1 000), très rare (< 1/10 000).
Tableau 3 : Effets indésirables
| Classe de système d’organes | Fréquence | |
|---|---|---|
| Très fréquent | Fréquent | |
| Affections hématologiques et du système lymphatique | Hypofibrinogénémie | |
| Troubles du métabolisme et de la nutrition | Hyperlipidémie | |
| Affections psychiatriques | Insomnie | |
| Affections du système nerveux | Céphalées | Migraine |
| Affections cardiaques | Bradycardie | |
| Affections vasculaires | Hypertension | |
| Affections respiratoires, thoraciques et médiastinales | Rhinite allergique | |
| Affections gastro-intestinales | Gastrite | |
| Affections de la peau et du tissu sous-cutané | Éruption cutanée, prurit | |
| Affections musculosquelettiques et du tissu conjonctif | Arthralgie | Raideur musculo-squelettique |
| Troubles généraux et anomalies au site d’administration | Réactions liées à l’injection | Œdème périphérique |
| Investigations | Diminution du nombre de globules blancs | Diminution du nombre de neutrophiles, diminution du nombre de plaquettes, augmentation du taux des transaminases, augmentation du taux sanguin de bilirubine, prise de poids |
Description de certains effets indésirables
Réactions liées à l’injection (RLI)
Les RLI rapportées chez des patients traités par le satralizumab étaient principalement d’intensité légère à modérée, et la plupart sont survenues au cours des 24 heures suivant les injections. Les symptômes systémiques les plus fréquemment rapportés étaient des diarrhées et des céphalées. Les réactions locales au site d’injection les plus fréquemment rapportées étaient une rougeur, un érythème, un gonflement, une induration, un prurit, une éruption cutanée et une douleur.
Poids corporel
Durant la période de traitement en double aveugle, une augmentation du poids corporel ≥ 15 % par rapport au début de l’étude a été observée chez 3,8 % des patients traités par le satralizumab (en monothérapie ou en association avec un TIS) comparativement à 2,7 % des patients sous placebo (ou placebo plus TIS).
Anomalies biologiques Neutrophiles Durant la période de traitement en double aveugle, une diminution du taux de neutrophiles a été observée chez 31,7 % des patients traités par le satralizumab (en monothérapie ou en association avec un TIS) par rapport à 21,6 % des patients sous placebo (ou placebo plus TIS). La majorité des diminutions du nombre de neutrophiles étaient transitoires ou intermittentes.
9,6 % des patients recevantle satralizumab avaient un taux de neutrophiles inférieur à 1 × 10⁹/L, par rapport à 5,4 % des patients sous placebo (ou placebo plus TIS).
Plaquettes Durant la période de traitement en double aveugle, une diminution du nombre de plaquettes (inférieure à 150 × 109/L) est survenue chez 24,0 % des patients sous satralizumab (en monothérapie ou en
association avec un TIS) par rapport à 9,5 % des patients sous placebo ou placebo plus TIS. La diminution du nombre de plaquettes n’a pas été associée à des événements hémorragiques.
La majorité des diminutions du nombre de plaquettes étaient transitoires et non inférieures à 75 × 109/L.
Enzymes hépatiques Durant la période de traitement en double aveugle, des augmentations des taux d’ALAT ou d’ASAT sont survenues chez respectivement 27,9 % et 18,3 % des patients traités par le satralizumab (en monothérapie ou en association avec un TIS), par rapport à 12,2 % et 13,5 % des patients sous placebo ou placebo plus TIS. La majorité des augmentations étaient inférieures à 3 × LSN, étaient transitoires, et se sont résolues sans interruption du traitement par le satralizumab.
Des augmentations des taux d’ALAT ou d’ASAT > 3 × LSN sont survenues chez respectivement 2,9 % et 1,9 % des patients traités par le satralizumab (en monothérapie ou en association avec un TIS). Ces élévations n’étaient pas associées à des augmentations du taux de bilirubine totale.
Des augmentations des taux d’ALAT supérieures à 5 × LSN ont été observées 4 semaines après le début du traitement chez un (1 %) patient recevant le satralizumab en association avec un TIS ; ces taux sont revenus à la normale après l’arrêt du traitement, et le satralizumab n’avait pas été réinstauré chez ce patient (voir rubriques 4.2 et 4.4).
Paramètres lipidiques
Durant la période de traitement en double aveugle, 10,6 % des patients recevant le satralizumab (en monothérapie ou en association avec un TIS) ont présenté des augmentations du taux de cholestérol total au-dessus de 7,75 mmol/L par rapport à 1,4 % des patients sous placebo (ou placebo plus TIS) ; 20,2 % des patients recevant le satralizumab ont présenté des augmentations du taux de triglycérides au-dessus de 3,42 mmol/L par rapport à 10,8 % des patients sous placebo.
Population pédiatrique
La tolérance et l’efficacité du satralizumab ont été étudiées chez 9 enfants âgés de 12 ans et plus. Il est attendu que la fréquence, le type et la sévérité des effets indésirables chez les enfants à partir de 12 ans soient les mêmes que chez les adultes.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
En cas de surdosage, le patient doit être étroitement surveillé, recevoir un traitement symptomatique, et une prise en charge doit être instaurée, si nécessaire.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : immunosuppresseurs, inhibiteurs de l’interleukine, code ATC : L04AC19.
Mécanisme d’action
Le satralizumab est un anticorps monoclonal (AcM) recombinant humanisé de type immunoglobuline G2 (IgG2) qui se lie aux récepteurs solubles et transmembranaires de l’IL-6 (IL-6R) humaine, et empêche donc la voie de signalisation en aval de l’IL-6 grâce à ces récepteurs.
Les taux d’IL-6 augmentent dans le liquide céphalorachidien et le sérum des patients atteints de NMO et de TSNMO pendant les périodes d’activité de la maladie. Les fonctions de l’IL-6 ont été impliquées dans la pathogenèse de la NMO et des TNSMO, incluant l’activation des lymphocytes B, la différenciation des lymphocytes B en plasmablastes et la production d’auto-anticorps spécifiques à la pathologie, par ex. dirigés contre l’AQP4, une protéine formant un canal pour l’eau, exprimée principalement par les astrocytes dans le SNC, l’activation et la différenciation des cellules Th17, l’inhibition de lymphocytes T régulateurs, et les modifications de la perméabilité de la barrière hémato-encéphalique.
Effets pharmacodynamiques
Dans les études cliniques avec le satralizumab dans la NMO et les TSNMO, des diminutions du taux de protéine C réactive (CRP), du fibrinogène et du complément (C3, C4 et CH50) ont été observées.
Efficacité et sécurité cliniques
L’efficacité et la sécurité d’emploi du satralizumab ont été évaluées dans deux essais cliniques pivots de phase III chez des patients atteints de TSNMO (diagnostiqués comme ayant une NMO séropositive ou séronégative pour les IgG anti-AQP4 [Critères de Wingerchuk 2006], ou comme ayant un TSNMO séropositif pour les IgG anti-AQP4 [Critères de Wingerchuk 2007]).
L’étude BN40898 incluait des patients adultes et adolescents atteints de TSNMO, âgés de 12 à 74 ans, recevant un TIS stable, ayant présenté au moins 2 poussées au cours des 2 dernières années précédant la sélection (avec au moins une poussée au cours des 12 mois précédant la sélection) et un score sur l’échelle d’évaluation du handicap EDSS (Expanded Disability Status Scale) de 0 à 6,5, tandis que l’étude BN40900 incluait des patients adultes, âgés de 18 à 74 ans, sans traitement de fond par des TIS, ayant présenté au moins 1 poussée ou un premier épisode au cours des 12 derniers mois avant la sélection et un score EDSS de 0 à 6,5.
Les deux études incluaient environ 30 % de patients atteints de NMO séronégatifs pour les IgG anti- AQP4.
L’efficacité dans les deux études a été évaluée en se basant sur le délai jusqu’à la première poussée confirmé par un comité d’adjudication (Clinical Endpoint Committee, CEC) indépendant, où la poussée est définie par une aggravation prédéfinie des critères du score EDSS et du score des systèmes fonctionnels (Functional System Score, FSS), évalués dans les 7 jours après que le patient ait signalé des symptômes (poussée confirmée).
Étude BN40898 (aussi appelée SA-307JG ou SAkuraSky)
L’étude BN40898 était un essai clinique randomisé, multicentrique, en double aveugle, contrôlé par placebo visant à évaluer l’effet du satralizumab en association avec un TIS stable (CO jusqu’à 15 mg/jour [d’équivalent prednisolone], AZA jusqu’à 3 mg/kg/jour ou MMF jusqu’à 3 000 mg/jour ; les adolescents recevaient une association d’AZA et de CO ou une association de MMF et de CO). Durant la période en double aveugle de l’étude, 83 patients séropositifs et séronégatifs pour les IgG anti-AQP4-IgG (76 adultes et 7 adolescents) ont été inclus. Les patients ont reçu les 3 premières doses uniques du satralizumab à 120 mg ou du placebo correspondant, par injection sous-cutanée dans la région abdominale ou fémorale, toutes les 2 semaines pendant les 4 premières semaines, puis une fois toutes les 4 semaines par la suite.
La conception de l’étude et les caractéristiques initiales de la population de l’étude sont présentées dans le tableau 4.
Tableau 4 : Conception de l’étude et caractéristiques initiales chez les patients séropositifs pour les IgG anti-AQP4 pour l’étude BN40898
| Nom de l’étude | Étude BN40898 (séropositifs pour les IgG anti-AQP4 : N=55 ; ITT*: N = 83) | |
|---|---|---|
| Conception de l’étude | ||
| Population de l’étude | Patients adolescents et adultes atteints de NMO ou de TSNMO, sous TIS stable Âge de 12 à 74 ans, ≥ 2 poussées au cours des 2 dernières années précédant la sélection (avec au moins une poussée au cours des 12 mois précédant la sélection), score EDSS de 0 à 6,5 | |
| Durée de l’étude pour l’évaluation de l’efficacité | Guidée par les événements** (26 poussées confirmées) Temps de suivi médian : satralizumab 139,4 semaines, placebo 40,2 semaines (respectivement en ITT : 115,1 semaines et 42,5 semaines | |
| Groupes de traitement, randomisation selon un rapport 1:1 | Groupe A : satralizumab 120 mg sous-cutanée Groupe B : placebo | |
| Caractéristiques initiales chez les patients séropositifs pour les IgG anti-AQP4 | Satralizumab + TIS (n = 27) | Placebo + TIS (n = 28) |
| Diagnostic, n (%) : NMO TSNMO | 19 (70,4) 8 (29,6) | 14 (50,0) 14 (50,0) |
| Âge moyen en années (ET) (Min - Max) | 44,4 (15,7) (13 - 73) | 43,4 (12,9) (14 - 65) |
| Sujets âgés (≥ 65 ans), n (%) | 3 (11,1) | 1 (3,6) |
| Adolescents (≥ 12 à < 18 ans), n (%) | 1(3,7) | 2 (7,1) |
| Distribution en fonction du sexe, Homme n (%) / Femme n (%) | 0 / 27 (100) | 0 / 28 (100) |
| Traitement immunosuppresseur (TIS), n (%) : Corticoïdes oraux (CO) Azathioprine (AZA) Mycophénolate mofétil (MMF) AZA + CO*** MMF + CO*** | 14 (51,9) 11 (40,7) 1 (3,7) 0 1 (3,7) | 13 (46,4) 11 (39,3) 3 (10,7) 0 1 (3,6) |
* Intention de traiter (ITT) ** Les patients traités avec un traitement de secours sans poussée confirmée ont été autorisés à entrer dans la période d’extension de l’étude en ouvert et ont été censurés de l’analyse primaire d’efficacité. *** Association autorisée chez les patients adolescents
Étude BN40900 (aussi appelée SA-309JG ou SAkuraStar)
L’étude BN40900 était un essai clinique randomisé, multicentrique, en double aveugle, contrôlé par placebo visant à évaluer l’effet du satralizumab en monothérapie en comparaison à un placebo. L'étude incluait 95 patients adultes séropositifs et séronégatifs pour les IgG anti-AQP4. Les patients ont reçu les 3 premières doses uniques du satralizumab à 120 mg ou du placebo correspondant, par injection
sous-cutanée dans la région abdominale ou fémorale, toutes les 2 semaines pendant les 4 premières semaines, puis une fois toutes les 4 semaines par la suite.
La conception de l’étude et les caractéristiques initiales de la population de l’étude sont présentées dans le tableau 5.
Tableau 5 : Conception de l’étude et caractéristiques initiales chez les patients séropositifs pour les IgG anti-AQP4 pour l’étude BN40900
| Nom de l’étude | Étude BN40900 (Séropositifs pour les IgG anti-AQP4 : N=64; ITT*: N=95) | |
|---|---|---|
| Conception de l’étude | ||
| Population de l’étude | Patients adultes atteints de NMO ou de TSNMO Âge de 18 à 74 ans, ≥ 1 poussée ou premier épisode au cours des 12 derniers mois avant la sélection, score EDSS de 0 à 6,5. Les patients avaient reçu un traitement préventif pour TSNMO avant la poussée ou étaient naïfs de traitement. | |
| Durée de l’étude pour l’évaluation de l’efficacité | Guidée par les événements (44 poussées confirmées, ou 1,5 an après la date de la randomisation du dernier patient inclus, selon la première éventualité) Temps de suivi médian : satralizumab 96,7 semaines, placebo 60,1 semaines (respectivement en ITT : 95,4 semaines et 60,5 semaines) | |
| Groupes de traitement, randomisation selon un rapport 2:1 | Monothérapie : Groupe A : satralizumab 120 mg sous-cutanée Groupe B : placebo | |
| Caractéristiques initiales chez les patients séropositifs pour les IgG anti-AQP4 | Satralizumab (n = 41) | Placebo (n = 23) |
| Diagnostic, n (%) : NMO TSNMO | 26 (63,4) 15 (36,6) | 15 (65,2) 8 (34,8) |
| Âge moyen en années (ET) (Min - Max) | 46 (12,0) (22 - 70) | 40,1 (11,5) (20 - 56) |
| Sujets âgés (≥ 65 ans), n (%) | 1 (2,4) | 0 |
| Distribution en fonction du sexe, Homme n (%) / Femme n (%) | 10 (24,4) / 31 (75,6) | 1 (4,3) / 22 (95,7) |
* Intention de traiter (ITT)
Critère principal d’efficacité
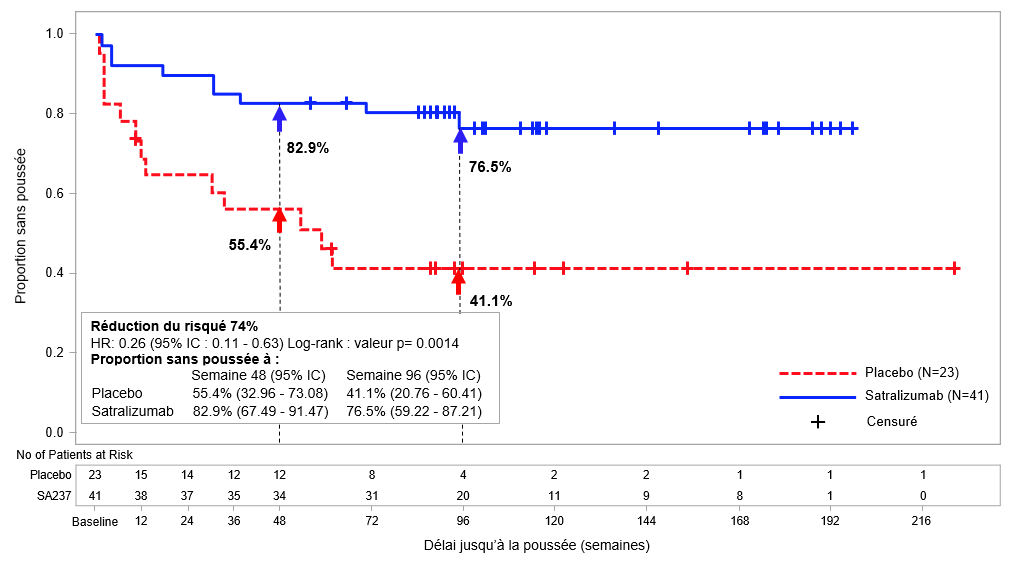
Chez les patients séropositifs pour les IgG anti-AQP4, le risque relatif d’apparition d’une poussée confirmée dans l’étude BN40898 a été réduit de 79 % (Hazard Ratio, HR [IC à 95 %] : 0,21 [0,06 - 0,75]), et dans l’étude BN40900 de 74 % (HR [IC à 95 %] : 0,26 [0,11 - 0,63]) (voir et Figures 1 et 2). Lorsque les données des études BN40898 et BN40900 ont été regroupées, le traitement par le satralizumab avec ou sans TIS a conduit à une réduction globale du risque de 75 % (HR [IC à 95 %] ; 0,25 (0,12 - 0,50]) chez les patients séropositifs pour les IgG anti-AQP4. À 48 semaines, 85,7% des patients séropositifs pour les IgG anti-AQP4 traités par le satralizumab n’avaient présenté aucune poussée confirmée lorsqu’il était utilisé en association avec un TIS ou en monothérapie par rapport à
58,7% dans le goupe placebo. A 96 semaines, 81,4% des patients séropositifs pour les IgG anti-AQP4 traités par le satralizumab n’avaient présenté aucune poussée confirmée lorsqu’il etait utilisé en association avec un TIS ou en monothérapie par rapport à 47,2% dans le groupe placebo. L’efficacité n’était pas significative chez les patients séronégatifs pour les IgG anti-AQP4.
Figure 1 : Étude BN40898 - délai jusqu’à la première poussée confirmée au cours de la période en double aveugle chez les patients séropositifs pour les IgG anti-AQP4
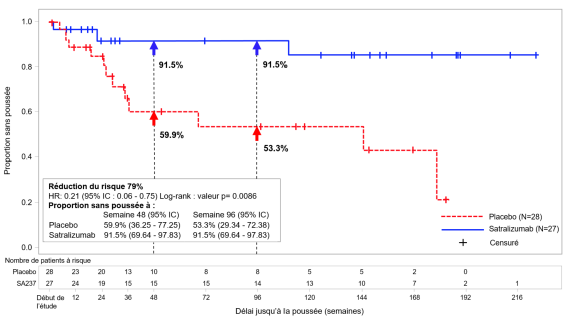
Figure 2 : Étude BN40900 - délai jusqu’à la première poussée confirmée au cours de la période en double aveugle chez les patients séropositifs pour les IgG anti-AQP4
Le traitement par le satralizumab chez les patients séropositifs pour les IgG anti-AQP4 a réduit le taux annualisé de poussées (TAP) confirmées de 88 % (rapport de taux d’incidence [Rate Ratio]= 0,122, IC à 95 % : 0,027 – 0,546 ; p=0,0039) dans l’étude BN40898 et de 90 % ([Rate Ratio]= 0,096, IC à 95 % : 0,020 – 0,473 ; p=0,0086) dans l’étude BN40900 par rapport au traitement par placebo.
Par rapport aux patients sous placebo, la nécessité d’un traitement de secours (par exemple, corticoïdes, immunoglobulines intraveineuses, et/ou aphérèse [notamment plasmaphérèse ou échange plasmatique]) a été réduite chez les patients séropositifs pour les IgG anti-AQP4 traités par le satralizumab de 61 % (odds ratio [OR]=0,3930, IC à 95 % : 0,1343 – 1,1502 ; p=0,0883) dans l’étude BN40898 et de 74 % ([OR] = 0,2617, IC à 95 % : 0,0862 – 0,7943 ; p=0,0180) dans l’étude BN40900.
Le traitement par le satralizumab chez les patients séropositifs pour les IgG anti-AQP4 a réduit le risque d’apparition de poussée sévère, définie comme une augmentation du score EDSS ≥ 2 points depuis la précédente évaluation du score EDSS, de 85 % (délai jusqu’à la poussée sévère confirmée pendant la période de double aveugle ; HR=0,15, IC à 95% : 0,02 – 1,25 ; p=0,0441) dans l’étude BN40898 et de 79 % (HR=0,21, IC à 95% : 0,05 – 0,91 ; p=0,0231) dans l’étude BN40900 par rapport au traitement par placebo.
Critères d’évaluation secondaires importants
Les études BN40898 et BN40900 n’ont pas montré de changement au niveau de la douleur ou de la fatigue à la semaine 24 par rapport à l’inclusion dans l’étude.
Extension en ouvert
Les analyses des données à plus long terme, incluant la période de traitement en ouvert (basées sur une poussée traitée par un traitement de secours) ont montré que 58 % et 73 % des patients séropositifs pour les IgG anti-AQP4 traités par le satralizumab n’ont présenté aucune poussée après 120 semaines de traitement, lorsque le satralizumab était administré respectivement en traitement adjuvant ou en monothérapie.
Immunogénicité
Dans l’étude de phase III BN40898 (en association avec un TIS) et dans l’étude de phase III BN40900 (en monothérapie), des anticorps anti-médicament (ADA) ont été observés respectivement chez 41 % et 71 % des patients recevant le satralizumab dans la période en double aveugle. La capacité des ADA à neutraliser la liaison du satralizumab est inconnue.
L’exposition était plus faible chez les patients ADA-positifs, toutefois, il n’y a eu aucun impact des ADA sur la sécurité et aucun impact net sur l’efficacité ni sur les marqueurs pharmacodynamiques indiquant une implication de la cible.
Le traitement par satralizumab a entraîné une réduction similaire du risque d’apparition d’une poussée confirmée chez les patients dans les études de phase III malgré les différents taux d’ADA entre ces études.
Population pédiatrique
Dans l’étude BN40898, 7 patients adolescents étaient inclus pendant la période en double aveugle. Leur moyenne d’âge était de 15,4 ans et leut poids corporel médian était de 79,6 kg. La majorité étaient des femmes (n=6). Quatre patients étaient de type caucasien, 2 étaient de type afro-américain, et 1 était de type asiatique. Trois (42,9 %) patients adolescents étaient séropositifs pour les IgG anti- AQP4 au moment de la sélection (2 dans le groupe placebo et 1 dans le groupe satralizumab). Pendant la période en double aveugle, 1 des 3 adolescents du groupe placebo et 1 des 4 adolescents du groupe satralizumab ont présenté une poussée confirmée. En raison de la petite taille de l’échantillon, le risque relatif pour le critère d’évaluation principal, à savoir le délai jusqu’à la première poussée
confirmée, dans ce sous-groupe n’a pas été calculé. Deux adolescents supplémentaires ont été inclus dans la phase en ouvert de l’étude.
L’Agence Européenne des Médicaments a différé l’obligation de soumettre les résultats d’études réalisées avec Enspryng dans un ou plusieurs sous-groupes de la population pédiatrique, dans le traitement de la NMOSD (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
La pharmacocinétique du satralizumab a été caractérisée à la fois chez des volontaires sains japonais et caucasiens, et chez des patients atteints de NMO et de TSNMO. La pharmacocinétique chez les patients atteints de NMO et de TSNMO en utilisant la dose recommandée a été caractérisée à l’aide de méthodes d’analyse de la PK en population à partir d’une base de données de 154 patients.
La pharmacocinétique du satralizumab après administration par la seringue préremplie ou par le stylo prérempli était comparable.
L’évolution de la concentration en fonction du temps du satralizumab chez les patients atteints de NMO ou de TSNMO a été décrite de manière précise par un modèle de PK en population à deux compartiments avec une élimination parallèle linéaire et médiée par sa liaison avec sa cible (Michaelis-Menten) et une absorption sous-cutanée de premier ordre. Les paramètres de clairance et de volume du satralizumab ont été pondérés de manière allométrique en fonction du poids corporel (par une fonction de puissance avec un coefficient de puissance fixe de 0,75 et 1 pour les paramètres de clairance et de volume, respectivement). Il a été démontré que le poids corporel était une covariable significative, avec une augmentation de la clairance et du Volume du Compartiment central (Vc) chez les patients pesant 123 kg (97,5e percentile de la distribution du poids) de 71,3 % et 105 % respectivement, par rapport à un patient pesant 60 kg.
La pharmacocinétique à l’état d’équilibre a été obtenue après la période de charge (8 semaines) pour la Cmin, Cmax et l’Aire Sous la Courbe (ASC) comme suit (moyenne (± ET) : Cmin : 19,7 (12,2) µg/mL, Cmax : 31,5 (14,9) µg/mL et ASC : 737 (386) µg.mL/jour.
Absorption
La constante de vitesse d’absorption du satralizumab était de 0,0104/h équivalant à une demi-vie d’absorption d’environ 3 jours (66 heures) à la dose recommandée (voir rubrique 4.2). La biodisponibilité était élevée (85,4 %).
Distribution
La distribution du satralizumab est biphasique. Le volume de distribution du compartiment central était de 3,46 L le volume de distribution du compartiment périphérique était de 2,07 L. La clairance entre compartiments était de 14 mL/h.
Biotransformation
Le métabolisme du satralizumab n’a pas été directement étudié, car les anticorps monoclonaux sont principalement éliminés par catabolisme.
Élimination
La clairance totale du satralizumab est concentration-dépendante. La clairance linéaire (représentant environ la moitié de la clairance totale à l’état d’équilibre en utilisant la dose recommandée chez les patients atteints de NMO et de TSNMO) est estimée à 2,50 mL/h. La t1/2 terminale associée est d’environ 30 jours (intervalle 22 à 37 jours) d’après les données groupées issues des études de phase 3.
Populations particulières
Des analyses de pharmacocinétique de population chez les patients adultes atteints de NMO ou de TSNMO ont montré que l’âge, le sexe, et l’origine ethnique n’avaient pas influencé de manière significative la pharmacocinétique du satralizumab. Bien que le poids corporel ait une influence sur la pharmacocinétique du satralizumab, aucun ajustement posologique n’est recommandé pour l’un de ces critères démographiques.
Population pédiatrique
Les données obtenues chez 8 patients adolescents [âgés de 13 à 17 ans] qui recevaient le schéma posologique « adulte » montrent que les paramètres de la PK en population pour le satralizumab ne sont pas significativement différents de ceux observés dans la population adulte. Par conséquent, aucun ajustement posologique n’est requis.
Personnes âgées
Aucune étude spécifique n’a été réalisée pour évaluer la PK du satralizumab chez les patients âgés de ≥ 65 ans, toutefois, des patients atteints de NMO ou de TSNMO, âgés de 65 à 74 ans ont été inclus dans les études cliniques BN40898 et BN40900.
Insuffisance rénale
Aucune étude formelle de l’effet de l’insuffisance rénale sur la PK du satralizumab n’a été réalisée. Cependant, des patients avec une insuffisance rénale légère (clairance de la créatinine ≥ 50 mL/min et < 80 mL/min) ont été inclus dans les études de phase III. D’après les valeurs de l’analyse PK en population, il n’y a aucun impact de l’insuffisance rénale sur la PK du satralizumab ce qui est conforme aux mécanismes connus de clairance du satralizumab. Par conséquent, aucun ajustement posologique n’est requis.
Insuffisance hépatique
Aucune étude formelle de l’effet de l’insuffisance hépatique sur la PK du satralizumab n’a été réalisée (voir rubrique 4.2).
5.3 Données de sécurité préclinique
Les données non cliniques n’ont pas révélé de risque particulier pour l'homme, sur la base des études conventionnelles de pharmacologie de sécurité, de toxicité à doses répétées et de toxicité sur les fonctions de reproduction et de développement.
Carcinogénicité
Aucune étude de carcinogénicité n’a été réalisée chez les rongeurs pour établir le pouvoir carcinogène du satralizumab. Aucune lésion proliférative n’a été observée au cours d’une étude de toxicité chronique de 6 mois menée chez le singe cynomolgus.
Génotoxicité
Aucune étude n’a été réalisée pour déterminer le potentiel mutagène du satralizumab. Les anticorps ne sont pas supposés avoir un effet sur l’ADN.
Toxicité sur la reproduction
Un traitement prénatal et une exposition postnatale au satralizumab chez des singes gravides et leur descendance n’ont pas provoqué d’effets indésirables chez les mères, le développement fœtal, l’issue de la gestation ou la survie et le développement des nouveaux-nés, y compris leur capacité d’apprentissage.
Les concentrations de satralizumab dans le lait maternel étaient très faibles (< 0,9 % des taux correspondants dans le plasma).
Fertilité
Aucun effet sur les organes reproducteurs mâles ou femelles n’a été observé avec un traitement chronique de satralizumab chez le singe.
Syndrome de relargage des cytokines
D’après des études in vitro réalisées avec du sang humain, le risque de relargage des cytokines pro- inflammatoires avec le satralizumab est considéré comme faible en termes d’incidence et d’augmentation du taux des cytokines.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Histidine Acide aspartique Arginine Poloxamère 188 Eau pour préparations injectables
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
6.3 Durée de conservation
Enspryng 120 mg solution injectable en seringue préremplie
3 ans
Enspryng 120 mg solution injectable en stylo prérempli
2 ans
6.4 Précautions particulières de conservation
A conserver au réfrigérateur (entre 2 °C et 8 °C). Ne pas congeler. Ne pas utiliser la seringue préremplie ou le stylo prérempli s’ils ont été congelés. Conserver toujours la seringue préremplie ou le stylo prérempli au sec.
Conserver dans l’emballage extérieur à l’abri de la lumière et de l’humidité.
S’ils n’ont pas été ouverts et qu’ils sont conservés dans l’emballage extérieur, la seringue préremplie ou le stylo prérempli peuvent être laissés hors du réfrigérateur à une température inférieure à 30 °C
pendant une période unique allant jusqu’à 8 jours. Après conservation à température ambiante, le produit ne doit pas être remis au réfrigérateur et doit être utilisé ou jeté.
6.5 Nature et contenu de l’emballage extérieur
Enspryng 120 mg solution injectable en seringue préremplie
1 mL de solution dans une seringue préremplie (polymère) munie d’une aiguille en acier inoxydable, équipée d’un protecteur d’aiguille rigide en polypropylène-caoutchouc chlorobutylé et hermétiquement fermée par un bouchon-piston en caoutchouc chlorobutylé. La seringue préremplie est étiquetée et assemblée avec un système de protection d’aiguille automatique, un piston, et des ailettes de préhension allongées.
Boîte de 1 seringue préremplie et emballage multiple contenant 3 (3 boîtes de 1) seringues préremplies. Toutes les présentations peuvent ne pas être commercialisées.
Enspryng 120 mg solution injectable en stylo prérempli
1 mL de solution dans une seringue préremplie (polymère) munie d’une aiguille en acier inoxydable, équipée d’un protecteur d’aiguille rigide en polypropylène-caoutchouc chlorobutylé et hermétiquement fermé par un bouchon-piston en caoutchouc chlorobutylé. La seringue préremplie est assemblée avec des sous-ensembles de stylo prérempli.
Boîte de 1 ou 3 stylos préremplis. Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination et manipulation
Après avoir sorti la boîte du réfrigérateur, la seringue préremplie ou le stylo prérempli doit être retiré de la boîte scellée. La seringue préremplie doit être retirée avec précaution de la boîte en la tenant par le corps. Il est important de laisser la seringue préremplie ou le stylo prérempli revenir à température ambiante pendant 30 minutes avant de commencer le processus d’administration.
Le médicament ne doit pas être utilisé si la solution est trouble, a changé de couleur, contient des particules visibles ou si la seringue préremplie ou le stylo prérempli semble endommagé ou est tombé.
L'injection doit être effectuée juste après le retrait du capuchon et au plus tard dans les 5 minutes, afin d’éviter que le médicament se dessèche et bouche l’aiguille. Si la seringue préremplie ou le stylo prérempli n'est pas utilisé dans les 5 minutes suivant le retrait du capuchon, vous devez la jeter dans un conteneur pour objets pointus et tranchants et utiliser une nouvelle seringue préremplie ou un nouveau stylo prérempli.
Il convient d’éviter de toucher le protège-aiguille vert du stylo prérempli ou de remettre le capuchon après l’avoir retiré, car cela pourrait entraîner une activation involontaire du stylo prérempli.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Roche Registration GmbH Emil-Barell-Strasse 1 79639 Grenzach-Wyhlen Allemagne
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/21/1559/001 EU/1/21/1559/002 EU/1/21/1559/003 EU/1/21/1559/004
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE
L’AUTORISATION
Date de première autorisation : 24 Juin 2021 Date du dernier renouvellement : 10 février 2026
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
ANNEXE II
A. FABRICANT(S) DE LA/DES SUBSTANCE(S) ACTIVE(S)
D’ORIGINE BIOLOGIQUE ET FABRICANT(S) RESPONSABLE(S) DE LA LIBÉRATION DES LOTS
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET
D’UTILISATION
C. AUTRES CONDITIONS ET OBLIGATIONS DE
L’AUTORISATION DE MISE SUR LE MARCHÉ
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE
UTILISATION SÛRE ET EFFICACE DU MÉDICAMENT
A. FABRICANT(S) DE LA/DES SUBSTANCE(S) ACTIVE(S) D’ORIGINE BIOLOGIQUE
ET FABRICANT(S) RESPONSABLE(S) DE LA LIBÉRATION DES LOTS
Nom et adresse du (des) fabricant(s) de la (des) substance(s) active(s) d’origine biologique
Chugai Pharma Manufacturing Co., Ltd. 5-1, Ukima 5-Chome, Kita-ku, Tokyo, 115-8543 Japon
WuXi Biologics Co., Ltd. 108 Meiliang Road Mashan, Binhu District Wuxi, Jiangsu, 214092 Chine
Nom et adresse du/des fabricant(s) responsable(s) de la libération des lots
Roche Pharma AG Emil-Barell-Strasse 1 79639 Grenzach-Wyhlen Allemagne
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET D’UTILISATION
Médicament soumis à prescription médicale restreinte (voir Annexe I : Résumé des caractéristiques du produit, rubrique 4.2).
C. AUTRES CONDITIONS ET OBLIGATIONS DE L’AUTORISATION DE MISE SUR
LE MARCHÉ
Rapports périodiques actualisés de sécurité (PSUR)
•
Les exigences relatives à la soumission des PSURs pour ce médicament sont définies dans la liste des dates de référence pour l’Union (liste EURD) prévue à l’article 107 quater, paragraphe 7, de la directive 2001/83/CE et ses actualisations publiées sur le portail web européen des médicaments.
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE UTILISATION SÛRE ET
EFFICACE DU MÉDICAMENT
Plan de gestion des risques (PGR)
•
Le titulaire de l’autorisation de mise sur le marché réalise les activités de pharmacovigilance et interventions requises décrites dans le PGR adopté et présenté dans le Module 1.8.2 de l’autorisation de mise sur le marché, ainsi que toutes actualisations ultérieures adoptées du PGR.
De plus, un PGR actualisé doit être soumis :
• à la demande de l’Agence européenne des médicaments ;
• dès lors que le système de gestion des risques est modifié, notamment en cas de réception de nouvelles informations pouvant entraîner un changement significatif du profil bénéfice/risque, ou lorsqu’une étape importante (pharmacovigilance ou réduction du risque) est franchie.
• Mesures additionnelles de réduction du risque
Préalablement au lancement d’Enspryng dans chaque Etat Membre, le titulaire de l'autorisation de mise sur le marché doit convenir du contenu et du format de la carte d’alerte patient, des modalités de distribution, et tout autre aspect de la carte, avec l’autorité nationale compétente.
La carte d’alerte patient a pour objectif d’intensifier la communication autour du risque d’infections/infections graves, de garantir que les patients consultent rapidement un médecin en cas de signes et symptômes d’infections afin de faciliter le diagnostic rapide des infections, et que les professionnels de santé soient informés de la nécessité de prendre des mesures rapides et appropriées.
Le titulaire de l’autorisation de mise sur le marché doit s'assurer qu'au sein de tous les Etats Membres commercialisant Enspryng, tous les professionnels de santé et les patients/personnels soignants susceptibles de prescrire, dispenser, administrer ou utiliser Enspryng reçoivent ou ont accès à la carte d’alerte patient.
La carte d’alerte patient contient :
• l’information selon laquelle le traitement Enspryng peut augmenter le risque d’infections
• un message d’avertissement sur la nécessité de consulter rapidement un médecin en cas de signes et de symptômes d’infections
• un message d’avertissement pour les professionnels de santé qui traitent le patient à tout moment, y compris dans des conditions d’urgence, informant que le patient est traité par Enspryng
• les coordonnées du prescripteur d’Enspryng
ANNEXE III - ÉTIQUETAGE ET NOTICE
A. ÉTIQUETAGE
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
EMBALLAGE EXTÉRIEUR
1. DÉNOMINATION DU MÉDICAMENT
Enspryng 120 mg solution injectable en seringue préremplie satralizumab
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque seringue préremplie contient 120 mg de satralizumab.
3. LISTE DES EXCIPIENTS
Excipients : histidine, acide aspartique, arginine, poloxamère 188, eau pour préparations injectables.
4. FORME PHARMACEUTIQUE ET CONTENU
Solution injectable 1 seringue préremplie 120 mg/1 mL
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Voie sous-cutanée
A usage unique
Laisser la seringue reposer à température ambiante hors de la boîte pendant 30 minutes avant utilisation.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
A conserver au réfrigérateur. Ne pas congeler. Conserver la seringue préremplie dans l’emballage extérieur à l’abri de la lumière et de l’humidité. A condition qu’il ne soit pas ouvert et soit conservé dans l’emballage extérieur, Enspryng peut être laissé hors du réfrigérateur à une température inférieure à 30 °C pendant une période unique allant jusqu’à 8 jours.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Roche Registration GmbH Emil-Barell-Strasse 1 79639 Grenzach-Wyhlen Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/21/1559/001 1 seringue préremplie
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
enspryng 120 mg seringue
17. IDENTIFIANT UNIQUE – CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
EMBALLAGE EXTÉRIEUR POUR CONDITIONNEMENT MULTIPLE (AVEC BLUE BOX)
1. DÉNOMINATION DU MÉDICAMENT
Enspryng 120 mg solution injectable en seringue préremplie satralizumab
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque seringue préremplie contient 120 mg de satralizumab.
3. LISTE DES EXCIPIENTS
Excipients : histidine, acide aspartique, arginine, poloxamère 188, eau pour préparations injectables.
4. FORME PHARMACEUTIQUE ET CONTENU
Solution injectable Emballage multiple : 3 (3 boîtes de 1) seringues préremplies 120 mg/1 mL
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Voie sous-cutanée
A usage unique
Laisser la seringue reposer à température ambiante hors de la boîte pendant 30 minutes avant utilisation.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
A conserver au réfrigérateur. Ne pas congeler. Conserver la seringue préremplie dans l’emballage extérieur à l’abri de la lumière et de l’humidité. A condition qu’il ne soit pas ouvert et soit conservé dans l’emballage extérieur, Enspryng peut être laissé hors du réfrigérateur à une température inférieure à 30 °C pendant une période unique allant jusqu’à 8 jours.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Roche Registration GmbH Emil-Barell-Strasse 1 79639 Grenzach-Wyhlen Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/21/1559/002 3 seringues préremplies (3 boîtes de 1 seringue)
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
enspryng 120 mg seringue
17. IDENTIFIANT UNIQUE – CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
EMBALLAGE INTERIEUR POUR CONDITIONNEMENT MULTIPLE (SANS BLUE BOX)
1. DÉNOMINATION DU MÉDICAMENT
Enspryng 120 mg solution injectable en seringue préremplie satralizumab
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque seringue préremplie contient 120 mg de satralizumab.
3. LISTE DES EXCIPIENTS
Excipients : histidine, acide aspartique, arginine, poloxamère 188, eau pour préparations injectables.
4. FORME PHARMACEUTIQUE ET CONTENU
Solution injectable 1 seringue préremplie. Composant d’un emballage multiple, ne peut être vendu séparément. 120 mg/1 mL
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Voie sous-cutanée
A usage unique
Laisser la seringue reposer à température ambiante hors de la boîte pendant 30 minutes avant utilisation.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
A conserver au réfrigérateur. Ne pas congeler. Conserver la seringue préremplie dans l’emballage extérieur à l’abri de la lumière et de l’humidité. A condition qu’il ne soit pas ouvert et soit conservé dans l’emballage extérieur, Enspryng peut être laissé hors du réfrigérateur à une température inférieure à 30 °C pendant une période unique allant jusqu’à 8 jours.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Roche Registration GmbH Emil-Barell-Strasse 1 79639 Grenzach-Wyhlen Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/21/1559/002 3 seringues préremplies (3 boîtes de 1 seringue)
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
enspryng 120 mg seringue
17. IDENTIFIANT UNIQUE – CODE-BARRES 2D
code-barres 2D portant l’identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS MINIMALES DEVANT FIGURER SUR LES PETITS CONDITIONNEMENTS PRIMAIRES
ÉTIQUETTE DE LA SERINGUE PRÉREMPLIE
1. DÉNOMINATION DU MÉDICAMENT ET VOIE(S) D’ADMINISTRATION
Enspryng 120 mg solution injectable satralizumab SC
2. MODE D’ADMINISTRATION
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. CONTENU EN POIDS, VOLUME OU UNITÉ
120 mg/1 mL
6. AUTRE
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTERIEUR
EMBALLAGE EXTERIEUR
1. DÉNOMINATION DU MÉDICAMENT
Enspryng 120 mg solution injectable en stylo prérempli satralizumab
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque stylo prérempli contient 120 mg de satralizumab.
3. LISTE DES EXCIPIENTS
Excipients : histidine, acide aspartique, arginine, poloxamère 188, eau pour préparations injectables.
4. FORME PHARMACEUTIQUE ET CONTENU
Solution injectable
1 stylo prérempli 3 stylos préremplis
120 mg/1 mL
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Utilisation par voie sous-cutanée
A usage unique
Laisser le stylo prérempli reposer à température ambiante hors de la boîte pendant 30 minutes avant utilisation.
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
A conserver au réfrigérateur. Ne pas congeler. Conserver le stylo prérempli dans l'emballage extérieur à l'abri de la lumière et de l’humidité. A condition qu’il ne soit pas ouvert et soit conservé dans l’emballage extérieur, Enspryng peut être laissé hors du réfrigérateur à une température inférieure à 30 °C pendant une période unique allant jusqu’à 8 jours.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Roche Registration GmbH Emil-Barell-Strasse 1 79639 Grenzach-Wyhlen Allemagne
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
| EU/1/21/1559/003 | 1 stylo prérempli | |
|---|---|---|
| EU/1/21/1559/004 | 3 stylos préremplis |
EU/1/21/1559/004 3 stylos préremplis
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
enspryng 120 mg stylo
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l'identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS MINIMALES DEVANT FIGURER SUR LES PETITS CONDITIONNEMENTS PRIMAIRES
ETIQUETTE DU STYLO PRÉREMPLI
1. DÉNOMINATION DU MÉDICAMENT ET VOIE(S) D’ADMINISTRATION
Enspryng 120 mg solution injectable satralizumab SC
2. MODE D’ADMINISTRATION
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. CONTENU EN POIDS, VOLUME OU UNITE
120 mg/1 mL
6. AUTRE
B. NOTICE
Notice : Information du patient
Enspryng 120 mg solution injectable en seringue préremplie satralizumab
Veuillez lire attentivement cette notice avant d’utiliser ce médicament car elle contient des informations importantes pour vous.
• Gardez cette notice. Vous pourriez avoir besoin de la relire.
• Si vous avez d’autres questions, interrogez votre médecin, votre pharmacien, ou votre infirmier/ère.
• Ce médicament vous a été personnellement prescrit. Ne le donnez pas à d’autres personnes. Il pourrait leur être nocif, même si les signes de leur maladie sont identiques aux vôtres.
• Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin, votre pharmacien ou votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
En complément de cette notice, votre médecin vous remettra également une carte d’alerte patient, qui contient des informations importantes dont vous devez être informé(e) avant et pendant le traitement par Enspryng. Gardez tout le temps cette carte d’alerte sur vous.
Que contient cette notice ?:
1. Qu’est-ce que Enspryng et dans quels cas est-il utilisé 2. Quelles sont les informations à connaître avant d’utiliser Enspryng 3. Comment utiliser Enspryng 4. Quels sont les effets indésirables éventuels ? 5. Comment conserver Enspryng 6. Contenu de l’emballage et autres informations
Instructions d’utilisation
1. Qu’est-ce que Enspryng et dans quels cas est-il utilisé
Qu’est-ce que Enspryng
Enspryng contient la substance active, le satralizumab. Il s’agit d’un type de protéine appelé anticorps monoclonal. Les anticorps monoclonaux sont conçus pour reconnaître et se lier à une substance spécifique dans l’organisme.
Dans quel cas Enspryng est-il utilisé
Enspryng est un médicament pour traiter les troubles du spectre de la neuromyélite optique (TSNMO) chez les adultes et les adolescents à partir de l’âge de 12 ans.
Qu’est-ce que les TSNMO
Les TSNMO est une maladie du système nerveux central qui touche principalement les nerfs optiques et la moelle épinière. Elle est due à un mauvais fonctionnement du système immunitaire (les défenses de l’organisme) qui attaque les nerfs de l’organisme.
• Les lésions des nerfs optiques provoquent une inflammation responsable d’une douleur et d’une perte de la vue.
• Les lésions de la moelle épinière provoquent une faiblesse ou une perte des mouvements au niveau des jambes ou des bras, une perte de la sensibilité, et des troubles au niveau de la vessie et des intestins.
Au cours d’un « épisode » de TSNMO, il apparaît une inflammation au niveau du système nerveux. Cela se produit également quand la maladie revient (poussée). L’inflammation entraîne l’apparition de nouveaux symptômes, ou la réapparition de symptômes déjà présentés auparavant.
Comment Enspryng agit-il ?
Enspryng bloque l’action d’une protéine appelée « interleukine-6 » (IL-6), qui est impliquée dans les phénomènes qui conduisent à des lésions et à une inflammation du système nerveux. En bloquant ses effets, Enspryng réduit le risque de poussée ou d’épisode de TSNMO.
2. Quelles sont les informations à connaître avant d’utiliser Enspryng
N’utilisez jamais Enspryng
• si vous êtes allergique au satralizumab ou à l’un des autres composants contenus dans ce médicament (mentionnés dans la rubrique 6).
Si vous êtes concerné(e) par l’une des situations ci-dessus, ou en cas de doute, n’utilisez pas Enspryng et adressez-vous à votre médecin, pharmacien ou infirmier/ère.
Avertissements et précautions
Adressez-vous à votre médecin immédiatement si vous présentez une réaction allergique (voir rubrique 4. Quels sont les effets indésirables éventuels ?)
Adressez-vous à votre médecin, pharmacien ou infirmier/ère avant d’utiliser Enspryng si vous êtes concerné(e) par l’une des situations décrites ci-dessous (ou en cas de doute).
Infections
Vous ne pouvez pas utiliser Enspryng si vous avez une infection. Informez immédiatement votre médecin ou infirmier/ère si vous pensez avoir des signes d’infection avant, pendant, ou après un traitement par Enspryng, tels que :
• fièvre ou frissons
• toux qui ne disparaît pas
• maux de gorge
• bouton de fièvre ou lésions génitales (herpes simplex)
• zona (herpes zoster)
• rougeur, gonflement, sensibilité ou douleur au niveau de la peau
• envie de vomir ou vomissements, diarrhée ou maux de ventre.
Vous trouverez également ces informations dans la carte d’alerte patient que votre médecin vous a remise. Il est important que vous gardiez tout le temps cette carte d’alerte sur vous et que vous la présentiez à tout médecin, infirmier/ère ou personnel soignant.
Votre médecin attendra que cette infection soit contrôlée avant de vous administrer Enspryng ou de vous permettre de continuer les injections d’Enspryng.
Vaccinations
Informez votre médecin si vous avez récemment été vacciné(e) ou si vous pourriez l’être dans un futur proche.
• Votre médecin vérifiera si vous avez besoin d’être vacciné(e) avant le début du traitement par Enspryng.
• Pendant votre traitement par Enspryng, vous ne devez pas recevoir de vaccins « vivants » ou « vivants atténués » (par exemple BCG contre la tuberculose ou vaccins contre la fièvre jaune).
Enzymes hépatiques
Enspryng peut avoir des effets sur votre foie et augmenter le taux de certaines enzymes hépatiques dans votre sang. Votre médecin réalisera des examens sanguins avant de vous administrer Enspryng, ainsi que pendant le traitement pour vérifier le bon fonctionnement de votre foie. Informez immédiatement votre médecin ou infirmier/ère si vous présentez l’un de ces signes d’atteinte du foie pendant ou après votre traitement par Enspryng :
• coloration jaune de la peau et du blanc des yeux (jaunisse)
• urines foncées
• envie de vomir ou vomissements
• douleur abdominale
Nombre de globules blancs
Votre médecin va effectuer des examens sanguins avant de vous administrer Enspryng, ainsi que pendant votre traitement afin de vérifier votre nombre de globules blancs.
Enfants et adolescents
Ce médicament n’est pas indiqué chez les enfants de moins de 12 ans car ses effets n’ont pas été étudiés chez des patients de cette tranche d’âge.
Autres médicaments et Enspryng
Informez votre médecin ou pharmacien si vous prenez, avez récemment pris ou pourriez prendre tout autre médicament.
Informez votre médecin ou votre pharmacien si vous prenez des médicaments comme la warfarine, la carbamazépine, la phénytoïne et la théophylline car il se peut que leurs posologies aient besoin d’être ajustées.
Grossesse et allaitement
Si vous êtes enceinte ou que vous allaitez, si vous pensez être enceinte ou planifiez une grossesse, demandez conseil à votre médecin ou pharmacien avant de prendre ce médicament.
Votre médecin pourra vous conseiller d’arrêter l’allaitement si vous devez recevoir Enspryng. On ne sait pas si Enspryng est excrété dans le lait maternel.
Conduite de véhicules et utilisation de machines
Enspryng ne devrait pas avoir d’effet sur l’aptitude à conduire des véhicules, à faire du vélo et à utiliser des outils ou des machines.
3. Comment utiliser Enspryng
Veillez à toujours prendre ce médicament en suivant exactement les indications de votre médecin ou pharmacien. Vérifiez auprès de votre médecin ou pharmacien en cas de doute.
Quelle quantité d’Enspryng devez-vous utiliser
Chaque injection contient 120 mg de satralizumab. La première injection sera administrée sous la surveillance de votre médecin ou infirmier/ère.
• Les trois premières injections seront administrées toutes les 2 semaines. C’est ce qu’on appelle les « doses de charge ».
• Ensuite, une injection est administrée toutes les 4 semaines. C’est ce qu’on appelle la « dose d’entretien ». Continuez les injections d’Enspryng toutes les 4 semaines aussi longtemps que le médecin vous le demandera.
Comment utiliser Enspryng
• Enspryng est injecté sous la peau (en sous-cutané).
• Injectez la totalité du contenu de la seringue à chaque fois.
Au début, votre médecin ou infirmier/ère peut vous administrer Enspryng. Toutefois, votre médecin pourrait décider que, vous, ou un aidant adulte, pouvez pratiquer les injections d’Enspryng.
• Vous, ou votre aidant, recevrez une formation concernant la manière de pratiquer les injections d’Enspryng.
• Adressez-vous à votre médecin ou infirmier/ère, si vous, ou votre aidant, avez des questions concernant la réalisation des injections.
Lisez attentivement et suivez les « Instructions d’utilisation » à la fin de cette notice concernant la manière de pratiquer les injections d’Enspryng.
Si vous avez utilisé plus d’Enspryng que vous n’auriez dû
Dans la mesure où Enspryng est contenu dans une seringue préremplie, il est peu probable que vous receviez une dose excessive. Cependant, si vous êtes préoccupé(e), interrogez votre médecin, pharmacien ou infirmier/ère.
Si vous avez injecté accidentellement plus de doses que vous n’auriez dû, contactez votre médecin. Emportez toujours avec vous l’emballage extérieur lorsque vous allez voir le médecin.
Si vous oubliez d’utiliser Enspryng
Pour que le traitement soit totalement efficace, il est très important de poursuivre les injections.
Si les injections sont pratiquées par votre médecin ou infirmier/ère et que vous oubliez un rendez- vous, fixez-en un autre immédiatement.
Si vous vous administrez vous-même Enspryng et que vous oubliez une injection, injectez-la le plus rapidement possible. N’attendez pas jusqu’à la prochaine administration planifiée. Après avoir reçu l’injection de la dose oubliée, votre prochaine injection devra être effectuée soit :
• pour les doses de charge - 2 semaines plus tard,
• pour les doses d’entretien - 4 semaines plus tard.
Vérifiez auprès de votre médecin, pharmacien ou infirmier/ère en cas de doute.
Si vous arrêtez d’utiliser Enspryng
Vous ne devez pas arrêter brutalement Enspryng sans en avoir parlé préalablement à votre médecin. Si vous avez d’autres questions sur l’utilisation de ce médicament, demandez plus d’informations à votre médecin, pharmacien ou infirmier/ère.
4. Quels sont les effets indésirables éventuels ?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
Réactions allergiques
Consultez immédiatement un médecin ou rendez vous dans le service des urgences de l’hôpital le plus proche de chez vous, si vous présentez un des signes de réactions allergiques au cours ou après une injection (voir rubrique 2). Ces signes incluent :
• oppression au niveau de la poitrine ou respiration sifflante
• sensation d’essoufflement
• fièvre ou frissons
• sensation vertigineuse sévère ou étourdissement
• gonflement des lèvres, de la langue, du visage
• démangeaisons, urticaire ou éruption cutanée.
N’injectez pas la dose suivante tant que vous n’en avez pas parlé avec votre médecin et que celui-ci ne vous ait dit que vous pouviez pratiquer l’injection suivante.
Réactions liées à l’injection (très fréquent : peut affecter plus d’1 personne sur 10)
Dans la plupart des cas, les réactions sont d’intensité légère, mais certaines peuvent être graves. Informez immédiatement votre médecin ou infirmier/ère si vous présentez l’un de ces signes au cours ou après une injection - en particulier au cours des 24 premières heures après l’injection :
• rougeurs, démangeaisons, douleur ou gonflement au niveau du site d’injection
• éruption cutanée, rougeurs ou démangeaisons cutanées ou urticaire
• bouffées de chaleur
• maux de tête
• irritation, gonflement ou douleur au niveau de la gorge
• sensation d’essoufflement
• diminution de la tension artérielle (sensation vertigineuse et étourdissement)
• fièvre ou frissons
• sensation de fatigue
• envie de vomir ou vomissements, ou diarrhée
• rythme rapide du cœur, sensation de battements ou de pulsations dans votre poitrine (palpitations).
Informez immédiatement votre médecin ou votre infirmier/ère si vous présentez l’un des signes mentionnés ci-dessus.
Autres effets indésirables :
Très fréquent (peut affecter plus d’1 personne sur 10) :
• maux de tête
• douleur articulaire
• taux importants de lipides (graisses) dans le sang
• faible nombre de globules blancs lors des examens sanguins
Fréquent (peut affecter jusqu’à 1 personne sur 10)
• sensation de raideur
• migraine
• battements lents du coeur (bradycardie)
• augmentation de la pression sanguine
• insomnie
• gonflement au niveau des jambes, des pieds ou des mains
• éruption cutanée ou démangeaisons
• allergies ou rhume des foins
• inflammation de l’estomac (gastrite) avec douleurs et nausées,
• prise de poids
• examens sanguins montrant :
- faible taux de fibrinogène (une protéine impliquée dans la coagulation du sang)
- taux élevé d’enzymes hépatiques (transaminases, signe possible de problèmes au niveau du foie)
- taux élevé de bilirubine (signe possible de problèmes au niveau du foie)
- faible taux de plaquettes (qui peut conduire à des saignements ou à faire des bleus facilement).
Déclaration des effets secondaires
Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin, votre pharmacien ou votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver Enspryng
• Tenir ce médicament hors de la vue et de la portée des enfants.
• N’utilisez pas ce médicament après la date de péremption indiquée sur l’étiquette de la seringue préremplie et sur l’emballage après « EXP ». La date de péremption fait référence au dernier jour de ce mois.
• A conserver au réfrigérateur (entre 2 °C et 8 °C). Ne pas congeler. Ne pas utiliser la seringue si elle a été congelée.
• Conserver toujours la seringue au sec.
• Conserver les seringues préremplies dans l’emballage extérieur à l’abri de la lumière et de l’humidité.
• A condition qu’il ne soit pas ouvert et soit conservé dans l’emballage extérieur, Enspryng peut être laissé hors du réfrigérateur à une température inférieure à 30 °C pendant une période unique allant jusqu’à 8 jours. Ne pas remettre Enspryng au réfrigérateur.
• N’utilisez pas et jetez la seringue préremplie si elle a été laissée hors du réfrigérateur pendant plus de 8 jours.
N’utilisez pas ce médicament si la solution est trouble, a changé de couleur ou contient des particules. Enspryng est une solution incolore à légèrement jaune.
Avant de procéder à l’injection, attendez 30 minutes que la seringue atteigne la température ambiante.
Le médicament doit être injecté juste après le retrait du capuchon et au plus tard dans les 5 minutes, afin d’éviter que le médicament se dessèche et bouche l’aiguille. Si la seringue préremplie n'est pas utilisée dans les 5 minutes après avoir retiré le capuchon, vous devez la jeter dans un conteneur pour objets pointus et tranchants et utiliser une nouvelle seringue préremplie.
Ne jetez aucun médicament au tout-à-l’égout ou avec les ordures ménagères. Demandez à votre pharmacien d’éliminer les médicaments que vous n’utilisez plus. Ces mesures contribueront à protéger l’environnement.
6. Contenu de l’emballage et autres informations
Ce que contient Enspryng
• La substance active est le satralizumab. Chaque seringue préremplie contient 120 mg de satralizumab dans 1 mL.
• Les autres composants sont l’histidine, l’acide aspartique, l’arginine, le poloxamère 188, l’eau pour préparations injectables.
Comment se présente Enspryng et contenu de l’emballage extérieur
• Enspryng est une solution incolore à légèrement jaune.
• Enspryng est une solution injectable.
• Enspryng est disponible en boîtes contenant 1 seringue préremplie et en conditionnements multiples comprenant 3 boîtes, chaque boîte contenant 1 seringue préremplie. Toutes les présentations peuvent ne pas être commercialisées.
Titulaire de l’Autorisation de mise sur le marché
Roche Registration GmbH Emil-Barell-Strasse 1 79639 Grenzach-Wyhlen Allemagne
Fabricant
Roche Pharma AG Emil-Barell-Strasse 1 79639 Grenzach-Wyhlen Allemagne
Pour toute information complémentaire concernant ce médicament, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché :
België/Belgique/Belgien Latvija Luxembourg/Luxemburg Roche Latvija SIA N.V. Roche S.A. Tel: +371 - 6 7039831 België/Belgique/Belgien
Tél/Tel: +32 (0) 2 525 82 11 България Lietuva Рош България ЕООД UAB “Roche Lietuva” Тел: +359 2 818 44 44 Tel: +370 5 2546799 Česká republika Magyarország Roche s. r. o. Roche (Magyarország) Kft. Tel: +420 - 2 20382111 Tel: +36 - 12 794 500 Danmark Nederland Roche Pharmaceuticals A/S Roche Nederland B.V. Tel: +31 (0) 348 438000 Tlf: +45 - 36 39 99 99
Deutschland Norge Roche Pharma AG Roche Norge AS Tel: +49 (0) 7624 140 Tlf: +47 - 22 78 90 00 Eesti Österreich Roche Eesti OÜ Roche Austria GmbH Tel: + 372 - 6 177 380 Tel: +43 (0) 1 27739 Ελλάδα, Κύπρος Polska Roche (Hellas) A.E. Roche Polska Sp.z o.o. Ελλάδα Tel: +48 - 22 345 18 88 Τηλ: +30 210 61 66 100 España Portugal Roche Farma S.A. Roche Farmacêutica Química, Lda Tel: +34 - 91 324 81 00 Tel: +351 - 21 425 70 00 France România Roche Roche România S.R.L. Tél: +33 (0) 1 47 61 40 00 Tel: +40 21 206 47 01 Hrvatska Slovenija Roche d.o.o. Roche farmacevtska družba d.o.o. Tel: +385 1 4722 333 Tel: +386 - 1 360 26 00 Ireland, Malta Slovenská republika Roche Products (Ireland) Ltd. Roche Slovensko, s.r.o. Tel: +421 - 2 52638201 Ireland/L-Irlanda Tel: +353 (0) 1 469 0700
Ísland Suomi/Finland Roche Pharmaceuticals A/S Roche Oy Puh/Tel: +358 (0) 10 554 500 c/o Icepharma hf Sími: +354 540 8000
Italia Sverige Roche S.p.A. Roche AB Tel: +39 - 039 2471 Tel: +46 (0) 8 726 1200
La dernière date à laquelle cette notice a été révisée est
Autres sources d’informations
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments : https://www.ema.europa.eu
Il existe également des liens vers d’autres sites Internet concernant les maladies rares et les traitements.
Instructions d’utilisation de la seringue préremplie d’Enspryng
Lisez ces instructions d’utilisation :
• Avant de commencer à utiliser votre seringue préremplie Chaque fois que vous avez un renouvellement de prescription, car elles peuvent contenir
• de nouvelles informations.
• Ces informations ne remplacent pas une discussion avec votre médecin ou infirmier/ère à propos de votre pathologie ou de votre traitement.
• Votre médecin ou infirmier/ère décidera si vous, ou un aidant, pouvez pratiquer vos injections d’Enspryng à domicile. Ils vous montreront ainsi qu’à votre aidant la manière d’utiliser correctement et en toute sécurité la seringue avant que vous l’utilisiez pour la première fois.
• En cas de questions, contactez votre médecin ou infirmier/ère.
Informations importantes
• Chaque seringue est préremplie avec un médicament appelé Enspryng.
• Chaque boîte d’Enspryng contient 1 seule seringue préremplie.
• Chaque seringue préremplie ne doit être utilisée qu’une seule fois.
• Ne partagez pas vos seringues avec d’autres personnes.
• Ne retirez pas le capuchon de l’aiguille avant d’être prêt(e) à pratiquer l’injection d’Enspryng.
• N’utilisez pas la seringue si elle est tombée ou est endommagée.
• N’essayez pas de démonter la seringue à quelque moment que ce soit.
• Ne laissez pas la seringue sans surveillance.
• Ne réutilisez pas la même seringue.
Matériel dont vous avez besoin pour réaliser votre injection
Chaque boîte d’Enspryng contient :
• 1 seringue préremplie à usage unique.
Vous avez également besoin du matériel suivant mais celui-ci n’est pas inclus dans la boîte :
• 1 tampon alcoolisé
• 1 boule de coton ou une compresse stérile
• 1 petit pansement
• 1 conteneur pour objets pointus et tranchants pour l’élimination en toute sécurité du capuchon d’aiguille et de la seringue utilisée. Voir Étape 21 « Élimination d’Enspryng » à la fin de ces instructions d’utilisation.
Seringue préremplie d’Enspryng (Voir Figure A et Figure B)
Avant utilisation :
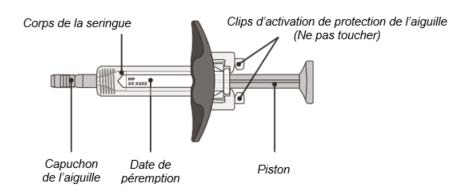
Figure A
Après utilisation :
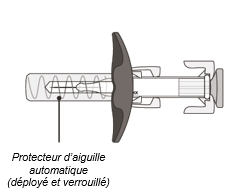
Figure B
La seringue est munie d’un protecteur d’aiguille automatique qui recouvre l’aiguille lorsque l’injection est terminée.
Préparer l’utilisation d’Enspryng 1. Sortez la boîte contenant la seringue du réfrigérateur et placez-la sur une surface propre, plate (comme une table). 2. Vérifiez la date de péremption au dos de la boîte (voir Figure C). Ne pas utiliser si la date de péremption est dépassée. 3. Vérifiez que l’avant de la boîte est scellé (voir Figure C). Ne pas utiliser si le sceau est brisé. Si la date de péremption est dépassée ou si le sceau est brisé, passez à l’étape 21 « Élimination d’Enspryng » et contactez votre médecin ou infirmier/ère.
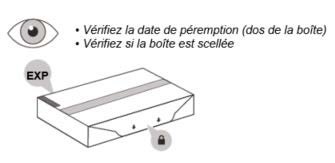
Figure C
4. Ouvrez la boîte scellée (voir Figure D).
Figure D
5. Sortez avec précaution la seringue de la boîte en la tenant par le corps (voir Figure E).
• Ne retournez pas le carton pour sortir la seringue.
• Ne touchez pas les clips d’activation de protection de l’aiguille. Cela pourrait endommager la seringue.
• Ne tenez pas le piston ou le capuchon de l’aiguille.
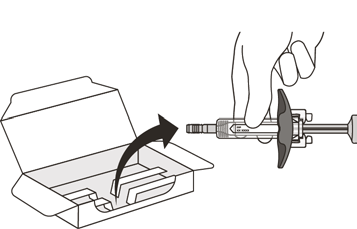
Figure E
Vérifier la seringue (Voir Figure F) 6. Vérifiez la date de péremption sur la seringue. Ne pas utiliser la seringue si la date de péremption est dépassée. 7. Vérifiez que la seringue n’est pas endommagée. Ne pas utiliser si elle est fêlée ou cassée. 8. Vérifiez, à travers la fenêtre de visualisation, que la solution est limpide et incolore à légèrement jaune. Ne pas injecter le médicament si la solution est trouble, a changé de couleur ou contient des particules.
• La seringue peut contenir quelques bulles d’air. Cela est normal et vous ne devez pas essayer de les éliminer.
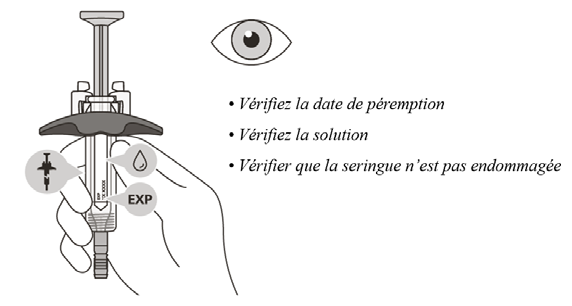
• Vérifiez la date de péremption
• Vérifiez la solution
• Vérifiez que la seringue n’est pas endommagée
Figure F
Si la date de péremption est dépassée, si la seringue est endommagée ou si la solution est trouble, a changé de couleur ou contient des particules, ne pas utiliser. Passez à l’étape 21 « Élimination d’Enspryng » et contactez votre médecin ou infirmier/ère.
Laisser la seringue atteindre la température ambiante 9. Une fois que vous avez vérifié la seringue, placez-la sur une surface de travail propre, plate (comme une table) pendant 30 minutes. Cela lui permettra d’atteindre la température ambiante. (voir Figure G). Il est important de laisser la seringue atteindre doucement la température ambiante car l’injection d’un médicament froid peut être désagréable et le piston pourrait être difficile à enfoncer.
• N’accélérez pas le processus de réchauffement en chauffant la seringue de quelque manière que ce soit.
• Ne retirez pas le capuchon de la seringue pendant que la seringue revient à température ambiante.
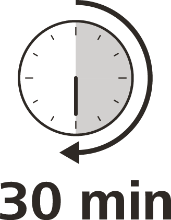
Figure G
Laver vos mains 10. Lavez-vous les mains avec du savon et de l’eau. (voir Figure H).
Figure H
Choisir un site d’injection 11. Choisissez votre site d’injection entre :
• la partie inférieure de votre abdomen (ventre) ou
• l'avant et le milieu de vos cuisses (voir Figure I).
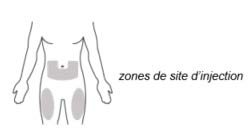
Figure I
• Ne pas injecter dans la zone de 5 cm qui entoure directement le nombril.
• Ne pas injecter le médicament dans un grain de beauté, une cicatrice, un bleu ou dans des régions où la peau est sensible, rouge, dure ou lésée. Choisissez un site d’injection différent pour chaque nouvelle injection. Choisissez un endroit différent pour chaque nouvelle injection à au moins 5 cm de la zone que vous avez utilisée pour l'injection précédente.
Nettoyer le site d’injection 12. Nettoyez le site d’injection avec un tampon alcoolisé et laissez sécher à l’air.
• N’éventez ou ne soufflez pas sur la zone nettoyée.
• Ne touchez pas à nouveau le site d’injection avant de réaliser l’administration.
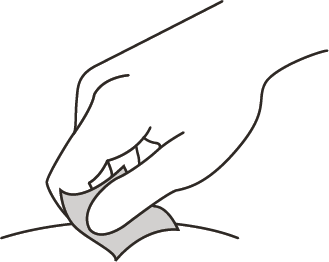
Figure J
Injecter Enspryng 13. Tenez le corps de la seringue entre le pouce et l’index. Avec l’autre main, retirez le capuchon de l’aiguille en le tirant tout droit. Il se peut qu’une goutte de liquide soit présente à l'extrémité de l'aiguille. Cela est normal et n’aura pas d’impact sur votre dose (voir Figure K).
• Utilisez la seringue dans les 5 minutes suivant le retrait du capuchon sinon l’aiguille peut se boucher.
• Ne retirez pas le capuchon de l’aiguille avant d’être prêt(e) à pratiquer l’injection d’Enspryng.
• Ne remettez pas le capuchon de l’aiguille une fois que vous l’avez enlevé car cela peut endommager l’aiguille.
• Ne touchez pas l’aiguille et évitez tout contact avec une surface après le retrait du capuchon de l’aiguille.
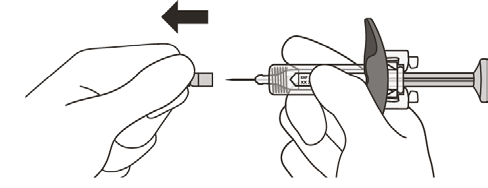
Figure K
14. Jetez immédiatement le capuchon de l'aiguille dans le conteneur pour objets pointus et tranchants. Voir étape 21 « Élimination d’Enspryng ». 15. Tenez le corps de la seringue avec le pouce et l’index. Avec l’autre main, pincez la zone de la peau que vous avez nettoyée (voir Figure L). 16. Avec un geste rapide et ferme, insérez l’aiguille à un angle compris entre 45° et 90° (voir Figure L).
• Ne pas changer l’angle d’injection pendant que vous réalisez l’injection.
• Ne pas insérer à nouveau l’aiguille.
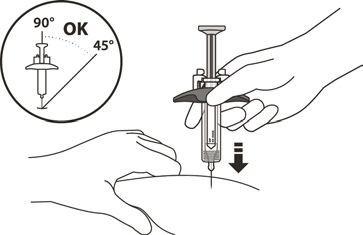
Figure L
17. Une fois que l’aiguille est insérée dans la peau, relâchez la peau pincée.
18. Injectez lentement la totalité du médicament en poussant doucement et complètement le piston jusqu’à ce qu’il touche les clips d’activation (voir Figure M).
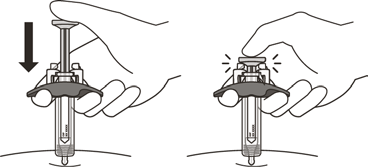
Figure M
19. Relâchez doucement le piston et retirez l’aiguille de la peau avec le même angle que pour l’insertion (voir Figure N).
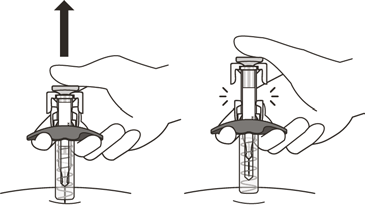
Figure N
• L’aiguille sera désormais recouverte par le protecteur d’aiguille automatique. Si l’aiguille n’est pas recouverte, déposez avec précaution la seringue dans le conteneur pour objets pointus et tranchants afin d’éviter de vous blesser. Voir étape 21 « Élimination d’Enspryng ».
Vérifier le site d’injection 20. Quelques gouttes de sang peuvent apparaître au niveau du site d’injection. Vous pouvez appuyer avec du coton ou une compresse sur le site d'injection jusqu’à l’arrêt du saignement mais ne le frottez pas. Au besoin, vous pouvez recouvrir la zone d’injection par un petit pansement. Si le médicament entre en contact avec votre peau, lavez la zone avec de l’eau.
Élimination d’Enspryng 21. N'essayez pas de remettre le capuchon sur la seringue. Jetez la seringue utilisée dans un conteneur pour objets pointus et tranchants immédiatement après utilisation (voir Figure O). Ne jetez pas la seringue avec les ordures ménagères et ne la recyclez pas.
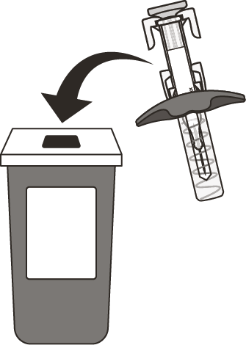
Figure O
• Consultez votre médecin ou infirmier/ère ou pharmacien pour savoir où vous procurer un conteneur pour objets pointus et tranchants ou tout autre type de conteneurs résistants aux objets pointus que vous pouvez utiliser pour jeter en toute sécurité vos seringues usagées et les capuchons d’aiguille.
• Éliminez le conteneur pour objets pointus et tranchants rempli conformément aux instructions de votre professionnel de santé ou de votre pharmacien.
• Ne jetez pas le conteneur pour objets pointus et tranchants avec les ordures ménagères.
• Ne recyclez pas le conteneur pour objets pointus et tranchants.
Notice : Information du patient
Enspryng 120 mg solution injectable en stylo prérempli satralizumab
Veuillez lire attentivement cette notice avant d’utiliser ce médicament car elle contient des informations importantes pour vous.
• Gardez cette notice. Vous pourriez avoir besoin de la relire.
• Si vous avez d’autres questions, interrogez votre médecin, votre pharmacien, ou votre infirmier/ère.
• Ce médicament vous a été personnellement prescrit. Ne le donnez pas à d’autres personnes. Il pourrait leur être nocif, même si les signes de leur maladie sont identiques aux vôtres.
• Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin, votre pharmacien ou votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
En complément de cette notice, votre médecin vous remettra également une carte d’alerte patient, qui contient des informations importantes dont vous devez être informé(e) avant et pendant le traitement par Enspryng. Gardez tout le temps cette carte d’alerte sur vous.
Que contient cette notice ?:
1. Qu’est-ce que Enspryng et dans quels cas est-il utilisé 2. Quelles sont les informations à connaître avant d’utiliser Enspryng 3. Comment utiliser Enspryng 4. Quels sont les effets indésirables éventuels ? 5. Comment conserver Enspryng 6. Contenu de l’emballage et autres informations
Instructions d’utilisation
1. Qu’est-ce que Enspryng et dans quels cas est-il utilisé
Qu’est-ce que Enspryng
Enspryng contient la substance active, le satralizumab. Il s’agit d’un type de protéine appelé anticorps monoclonal. Les anticorps monoclonaux sont conçus pour reconnaître et se lier à une substance spécifique dans l’organisme.
Dans quel cas Enspryng est-il utilisé
Enspryng est un médicament pour traiter les troubles du spectre de la neuromyélite optique (TSNMO) chez les adultes et les adolescents à partir de l’âge de 12 ans.
Qu’est-ce que les TSNMO
Les TSNMO est une maladie du système nerveux central qui touche principalement les nerfs optiques et la moelle épinière. Elle est due à un mauvais fonctionnement du système immunitaire (les défenses de l’organisme) qui attaque les nerfs de l’organisme.
• Les lésions des nerfs optiques provoquent une inflammation responsable d’une douleur et d’une perte de la vue.
• Les lésions de la moelle épinière provoquent une faiblesse ou une perte des mouvements au niveau des jambes ou des bras, une perte de la sensibilité, et des troubles au niveau de la vessie et des intestins.
Au cours d’un « épisode » de TSNMO, il apparaît une inflammation au niveau du système nerveux. Cela se produit également quand la maladie revient (poussée). L’inflammation entraîne l’apparition de nouveaux symptômes, ou la réapparition de symptômes déjà présentés auparavant.
Comment Enspryng agit-il ?
Enspryng bloque l’action d’une protéine appelée « interleukine-6 » (IL-6), qui est impliquée dans les phénomènes qui conduisent à des lésions et à une inflammation du système nerveux. En bloquant ses effets, Enspryng réduit le risque de poussée ou d’épisode de TSNMO.
2. Quelles sont les informations à connaître avant d’utiliser Enspryng
N’utilisez jamais Enspryng
• si vous êtes allergique au satralizumab ou à l’un des autres composants contenus dans ce médicament (mentionnés dans la rubrique 6).
Si vous êtes concerné(e) par l’une des situations ci-dessus, ou en cas de doute, n’utilisez pas Enspryng et adressez-vous à votre médecin, pharmacien ou infirmier/ère.
Avertissements et précautions
Adressez-vous à votre médecin immédiatement si vous présentez une réaction allergique (voir rubrique 4. Quels sont les effets indésirables éventuels ?)
Adressez-vous à votre médecin, pharmacien ou infirmier/ère avant d’utiliser Enspryng si vous êtes concerné(e) par l’une des situations décrites ci-dessous (ou en cas de doute).
Infections
Vous ne pouvez pas utiliser Enspryng si vous avez une infection. Informez immédiatement votre médecin ou infirmier/ère si vous pensez avoir des signes d’infection avant, pendant, ou après un traitement par Enspryng, tels que :
• fièvre ou frissons
• toux qui ne disparaît pas
• maux de gorge
• bouton de fièvre ou lésions génitales (herpes simplex)
• zona (herpes zoster)
• rougeur, gonflement, sensibilité ou douleur au niveau de la peau
• envie de vomir ou vomissements, diarrhée ou maux de ventre.
Vous trouverez également ces informations dans la carte d’alerte patient que votre médecin vous a remise. Il est important que vous gardiez tout le temps cette carte d’alerte sur vous et que vous la présentiez à tout médecin, infirmier/ère ou personnel soignant.
Votre médecin attendra que cette infection soit contrôlée avant de vous administrer Enspryng ou de vous permettre de continuer les injections d’Enspryng.
Vaccinations
Informez votre médecin si vous avez récemment été vacciné(e) ou si vous pourriez l’être dans un futur proche.
• Votre médecin vérifiera si vous avez besoin d’être vacciné(e) avant le début du traitement par Enspryng.
• Pendant votre traitement par Enspryng, vous ne devez pas recevoir de vaccins « vivants » ou « vivants atténués » (par exemple BCG contre la tuberculose ou vaccins contre la fièvre jaune).
Enzymes hépatiques
Enspryng peut avoir des effets sur votre foie et augmenter le taux de certaines enzymes hépatiques dans votre sang. Votre médecin réalisera des examens sanguins avant de vous administrer Enspryng, ainsi que pendant le traitement pour vérifier le bon fonctionnement de votre foie. Informez immédiatement votre médecin ou infirmier/ère si vous présentez l’un de ces signes d’atteinte du foie pendant ou après votre traitement par Enspryng :
• coloration jaune de la peau et du blanc des yeux (jaunisse)
• urines foncées
• envie de vomir ou vomissements
• douleur abdominale
Nombre de globules blancs
Votre médecin va effectuer des examens sanguins avant de vous administrer Enspryng, ainsi que pendant votre traitement afin de vérifier votre nombre de globules blancs.
Enfants et adolescents
Ce médicament n’est pas indiqué chez les enfants de moins de 12 ans car ses effets n’ont pas été étudiés chez des patients de cette tranche d’âge.
Autres médicaments et Enspryng
Informez votre médecin ou pharmacien si vous prenez, avez récemment pris ou pourriez prendre tout autre médicament.
Informez votre médecin ou votre pharmacien si vous prenez des médicaments comme la warfarine, la carbamazépine, la phénytoïne et la théophylline car il se peut que leurs posologies aient besoin d’être ajustées.
Grossesse et allaitement
Si vous êtes enceinte ou que vous allaitez, si vous pensez être enceinte ou planifiez une grossesse, demandez conseil à votre médecin ou pharmacien avant de prendre ce médicament.
Votre médecin pourra vous conseiller d’arrêter l’allaitement si vous devez recevoir Enspryng. On ne sait pas si Enspryng est excrété dans le lait maternel.
Conduite de véhicules et utilisation de machines
Enspryng ne devrait pas avoir d’effet sur l’aptitude à conduire des véhicules, à faire du vélo et à utiliser des outils ou des machines.
3. Comment utiliser Enspryng
Veillez à toujours prendre ce médicament en suivant exactement les indications de votre médecin ou pharmacien. Vérifiez auprès de votre médecin ou pharmacien en cas de doute.
Quelle quantité d’Enspryng devez-vous utiliser
Chaque injection contient 120 mg de satralizumab. La première injection sera administrée sous la surveillance de votre médecin ou infirmier/ère.
• Les trois premières injections seront administrées toutes les 2 semaines. C’est ce qu’on appelle les « doses de charge ».
• Ensuite, une injection est administrée toutes les 4 semaines. C’est ce qu’on appelle la « dose d’entretien ». Continuez les injections d’Enspryng toutes les 4 semaines aussi longtemps que le médecin vous le demandera.
Comment utiliser Enspryng
• Enspryng est injecté sous la peau (en sous-cutané).
• Injectez la totalité du contenu du stylo à chaque fois.
Au début, votre médecin ou infirmier/ère peut vous administrer Enspryng. Toutefois, votre médecin pourrait décider que, vous, ou un aidant adulte, pouvez pratiquer les injections d’Enspryng.
• Vous, ou votre aidant, recevrez une formation concernant la manière de pratiquer les injections d’Enspryng.
• Adressez-vous à votre médecin ou infirmier/ère, si vous, ou votre aidant, avez des questions concernant la réalisation des injections.
Lisez attentivement et suivez les « Instructions d’utilisation » à la fin de cette notice concernant la manière de pratiquer les injections d’Enspryng.
Si vous avez utilisé plus d’Enspryng que vous n’auriez dû
Dans la mesure où Enspryng est contenu dans un stylo prérempli, il est peu probable que vous receviez une dose excessive. Cependant, si vous êtes préoccupé(e), interrogez votre médecin, pharmacien ou infirmier/ère.
Si vous avez injecté accidentellement plus de doses que vous n’auriez dû, contactez votre médecin. Emportez toujours avec vous l’emballage extérieur lorsque vous allez voir le médecin.
Si vous oubliez d’utiliser Enspryng
Pour que le traitement soit totalement efficace, il est très important de poursuivre les injections.
Si les injections sont pratiquées par votre médecin ou infirmier/ère et que vous oubliez un rendez- vous, fixez-en un autre immédiatement.
Si vous vous administrez vous-même Enspryng et que vous oubliez une injection, injectez-la le plus rapidement possible. N’attendez pas jusqu’à la prochaine administration planifiée. Après avoir reçu l’injection de la dose oubliée, votre prochaine injection devra être effectuée soit :
• pour les doses de charge - 2 semaines plus tard,
• pour les doses d’entretien - 4 semaines plus tard.
Vérifiez auprès de votre médecin, pharmacien ou infirmier/ère en cas de doute.
Si vous arrêtez d’utiliser Enspryng
Vous ne devez pas arrêter brutalement Enspryng sans en avoir parlé préalablement à votre médecin. Si vous avez d’autres questions sur l’utilisation de ce médicament, demandez plus d’informations à votre médecin, pharmacien ou infirmier/ère.
4. Quels sont les effets indésirables éventuels ?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
Réactions allergiques
Consultez immédiatement un médecin ou rendez vous dans le service des urgences de l’hôpital le plus proche de chez vous, si vous présentez un des signes de réactions allergiques au cours ou après une injection (voir rubrique 2). Ces signes incluent :
• oppression au niveau de la poitrine ou respiration sifflante
• sensation d’essoufflement
• fièvre ou frissons
• sensation vertigineuse sévère ou étourdissement
• gonflement des lèvres, de la langue, du visage
• démangeaisons, urticaire ou éruption cutanée.
N’injectez pas la dose suivante tant que vous n’en avez pas parlé avec votre médecin et que celui-ci ne vous ait dit que vous pouviez pratiquer l’injection suivante.
Réactions liées à l’injection (très fréquent : peut affecter plus d’1 personne sur 10)
Dans la plupart des cas, les réactions sont d’intensité légère, mais certaines peuvent être graves. Informez immédiatement votre médecin ou infirmier/ère si vous présentez l’un de ces signes au cours ou après une injection - en particulier au cours des 24 premières heures après l’injection :
• rougeurs, démangeaisons, douleur ou gonflement au niveau du site d’injection
• induration (durcissement) de la peau au point d'injection
• éruption cutanée, rougeurs ou démangeaisons cutanées ou urticaire
• bouffées de chaleur
• maux de tête
• irritation, gonflement ou douleur au niveau de la gorge
• sensation d’essoufflement
• diminution de la tension artérielle (sensation vertigineuse et étourdissement)
• fièvre ou frissons
• sensation de fatigue
• envie de vomir ou vomissements, ou diarrhée
• rythme rapide du cœur, sensation de battements ou de pulsations dans votre poitrine (palpitations).
Informez immédiatement votre médecin ou votre infirmier/ère si vous présentez l’un des signes mentionnés ci-dessus.
Autres effets indésirables :
Très fréquent (peut affecter plus d’1 personne sur 10) :
• maux de tête
• douleur articulaire
• taux importants de lipides (graisses) dans le sang
• faible nombre de globules blancs lors des examens sanguins
Fréquent (peut affecter jusqu’à 1 personne sur 10)
• sensation de raideur
• migraine
• battements lents du coeur (bradycardie)
• augmentation de la pression sanguine
• insomnie
• gonflement au niveau des jambes, des pieds ou des mains
• éruption cutanée ou démangeaisons
• allergies ou rhume des foins
• inflammation de l’estomac (gastrite) avec douleurs et nausées,
• prise de poids
• examens sanguins montrant :
- faible taux de fibrinogène (une protéine impliquée dans la coagulation du sang)
- taux élevé d’enzymes hépatiques (transaminases, signe possible de problèmes au niveau du foie)
- taux élevé de bilirubine (signe possible de problèmes au niveau du foie)
- faible taux de plaquettes (qui peut conduire à des saignements ou à faire des bleus facilement).
Déclaration des effets secondaires
Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin, votre pharmacien ou votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver Enspryng
• Tenir ce médicament hors de la vue et de la portée des enfants.
• N’utilisez pas ce médicament après la date de péremption indiquée sur l’étiquette du stylo prérempli et sur l’emballage après « EXP ». La date de péremption fait référence au dernier jour de ce mois.
• A conserver au réfrigérateur (entre 2 °C et 8 °C). Ne pas congeler. Ne pas utiliser le stylo prérempli s’il a été congelé.
• Conserver toujours le stylo prérempli au sec.
• Conserver le stylo prérempli dans l’emballage extérieur à l’abri de la lumière.
• A condition qu’il ne soit pas ouvert et soit conservé dans l’emballage extérieur, Enspryng peut être laissé hors du réfrigérateur à une température inférieure à 30 °C pendant une période unique allant jusqu’à 8 jours. Ne pas remettre Enspryng au réfrigérateur.
• N’utilisez pas et jetez le stylo prérempli s’il a été laissé hors du réfrigérateur pendant plus de 8 jours.
N’utilisez pas ce médicament si la solution est trouble, a changé de couleur ou contient des particules. Enspryng est une solution incolore à légèrement jaune.
Avant de procéder à l’injection, attendez 30 minutes que le stylo prérempli atteigne la température ambiante.
Le médicament doit être injecté juste après le retrait du capuchon et au plus tard dans les 5 minutes, afin d’éviter que le médicament se dessèche et bouche l’aiguille. Si le stylo prérempli n'est pas utilisé dans les 5 minutes après avoir retiré le capuchon, vous devez le jeter dans un conteneur pour objets pointus et tranchants et utiliser une nouveau stylo prérempli.
Ne touchez pas le protège-aiguille vert du stylo prérempli ou ne remettez pas le capuchon après l’avoir retiré, car cela pourrait entraîner une activation involontaire du stylo prérempli.
Ne jetez aucun médicament au tout-à-l’égout ou avec les ordures ménagères. Demandez à votre pharmacien d’éliminer les médicaments que vous n’utilisez plus. Ces mesures contribueront à protéger l’environnement.
6. Contenu de l’emballage et autres informations
Ce que contient Enspryng
• La substance active est le satralizumab. Chaque stylo prérempli contient 120 mg de satralizumab dans 1 mL.
• Les autres composants sont l’histidine, l’acide aspartique, l’arginine, le poloxamère 188, l’eau pour préparations injectables.
Comment se présente Enspryng et contenu de l’emballage extérieur
• Enspryng est une solution incolore à légèrement jaune.
• Enspryng est une solution injectable.
• Chaque boîte d’Enspryng contient 1 ou 3 stylos préremplis. Toutes les présentations peuvent ne pas être commercialisées.
Titulaire de l’Autorisation de mise sur le marché
Roche Registration GmbH Emil-Barell-Strasse 1 79639 Grenzach-Wyhlen Allemagne
Fabricant
Roche Pharma AG Emil-Barell-Strasse 1 79639 Grenzach-Wyhlen Allemagne
Pour toute information complémentaire concernant ce médicament, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché :
België/Belgique/Belgien Latvija Roche Latvija SIA Luxembourg/Luxemburg N.V. Roche S.A. Tel: +371 - 6 7039831 België/Belgique/Belgien
Tél/Tel: +32 (0) 2 525 82 11 България Lietuva Рош България ЕООД UAB “Roche Lietuva” Тел: +359 2 818 44 44 Tel: +370 5 2546799 Česká republika Magyarország Roche s. r. o. Roche (Magyarország) Kft. Tel: +420 - 2 20382111 Tel: +36 - 12 794 500 Danmark Nederland Roche Pharmaceuticals A/S Roche Nederland B.V. Tel: +31 (0) 348 438050 Tlf: +45 - 36 39 99 99
Deutschland Norge Roche Pharma AG Roche Norge AS Tel: +49 (0) 7624 140 Tlf: +47 - 22 78 90 00 Eesti Österreich Roche Eesti OÜ Roche Austria GmbH Tel: + 372 - 6 177 380 Tel: +43 (0) 1 27739 Ελλάδα, Κύπρος Polska Roche (Hellas) A.E. Roche Polska Sp.z o.o. Ελλάδα Tel: +48 - 22 345 18 88 Τηλ: +30 210 61 66 100 España Portugal Roche Farma S.A. Roche Farmacêutica Química, Lda Tel: +34 - 91 324 81 00 Tel: +351 - 21 425 70 00 France România Roche Roche România S.R.L. Tél: +33 (0) 1 47 61 40 00 Tel: +40 21 206 47 01 Hrvatska Slovenija Roche d.o.o. Roche farmacevtska družba d.o.o. Tel: +385 1 4722 333 Tel: +386 - 1 360 26 00 Ireland, Malta Slovenská republika Roche Products (Ireland) Ltd. Roche Slovensko, s.r.o. Tel: +421 - 2 52638201 Ireland/L-Irlanda Tel: +353 (0) 1 469 0700
Ísland Suomi/Finland Roche Pharmaceuticals A/S Roche Oy Puh/Tel: +358 (0) 10 554 500 c/o Icepharma hf Sími: +354 540 8000
Italia Sverige Roche S.p.A. Roche AB Tel: +39 - 039 2471 Tel: +46 (0) 8 726 1200
La dernière date à laquelle cette notice a été révisée est
Autres sources d’informations
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments : https://www.ema.europa.eu
Il existe également des liens vers d’autres sites Internet concernant les maladies rares et les traitements.
Instructions d’utilisation du stylo prérempli d’Enspryng
Lisez ces instructions d’utilisation :
• Avant de commencer à utiliser votre stylo prérempli Enspryng.
• A chaque fois que vous avez une nouvelle ordonnance, car elles peuvent contenir de nouvelles informations.
• Ces informations ne remplacent pas une discussion avec votre médecin ou infirmier/ère à propos de votre pathologie ou de votre traitement.
• Votre médecin ou infirmier/ère vous montrera à vous ou à votre un aidant, comment utiliser Enspryng correctement.
• En cas de questions, contactez votre médecin ou infirmier/ère.
Informations importantes à connaître avant d’injecter Enspryng
• N’utilisez pas le stylo prérempli Enspryng tant que votre médecin ou votre infirmier/ère ne vous a pas formé(e), vous ou votre aidant, sur la bonne façon d’effectuer l’injection.
• N’utilisez pas le stylo prérempli si la date de péremption (EXP) est dépassée.
• N’utilisez pas si le scellé de la boîte est brisé.
• Ne tentez pas de démonter le stylo prérempli à aucun moment. Ne retirez pas le capuchon tant que vous n'êtes pas prêt à effectuer l'injection.
•
• N’utilisez pas si le stylo prérempli semble endommagé ou est tombé.
• Ne touchez pas et ne nettoyez pas le protège-aiguille vert. Ne procédez pas à l'injection à travers vos vêtements.
•
Comment dois-je conserver Enspryng ?
• Conservez le stylo prérempli Enspryng dans son emballage d'origine au réfrigérateur entre 2 °C et 8 °C jusqu'au moment de l'utilisation.
• Si nécessaire, le stylo prérempli peut être conservé à température ambiante jusqu'à 30 °C pendant 8 jours maximum.
• Conservez le stylo prérempli dans son emballage d'origine à l'abri de la lumière directe du soleil.
• Ne congelez pas Enspryng. N’utilisez pas le stylo prérempli s'il a été congelé.
• Jetez le stylo prérempli s'il a été congelé, s'il a été exposé à la lumière ou à des températures supérieures à 30 °C ou s'il est sorti du réfrigérateur depuis plus de 8 jours.
• Conservez Enspryng et tous les médicaments hors de la portée des enfants.
Enspryng stylo prérempli Vérifiez toujours que vous avez le bon médicament et la bonne dose prescrite par votre médecin.
Avant utilisation : Piston vert
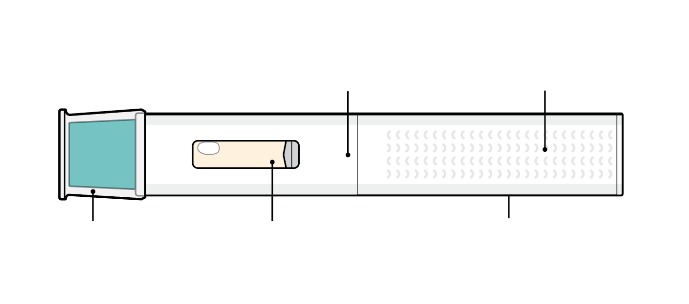
(caché) Surface de prise
Fenêtre de Date de péremption Capuchon visualisation (sur le côté)
(médicament)
Après utilisation :
Capuchon
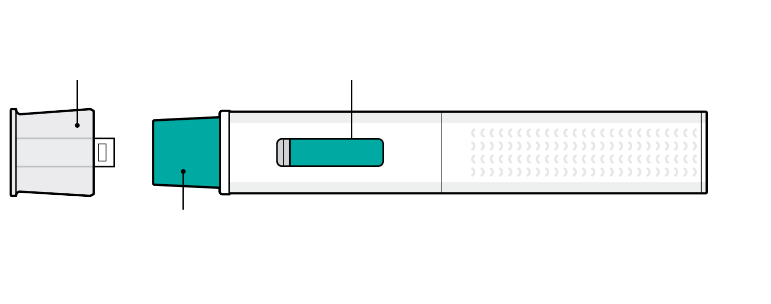
Piston vert (remplissant (retiré) la fenêtre)
Protège-aiguille vert
(verrouillé)
Préparer l’utilisation d’Enspryng
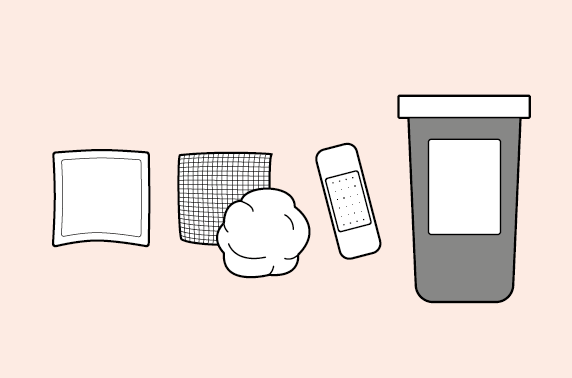
1. Rassemblez le matériel nécessaire à votre injection
Matériel inclus dans la boîte :
• Stylo prérempli d’Enspryng
Matériel non inclus dans la boîte :
• 1 tampon alcoolisé
• 1 boule de coton ou une compresse stérile
• 1 petit pansement
• 1 conteneur pour objets pointus et tranchants (voir étape 17 « Élimination du stylo prérempli »)
Retirer le stylo prérempli
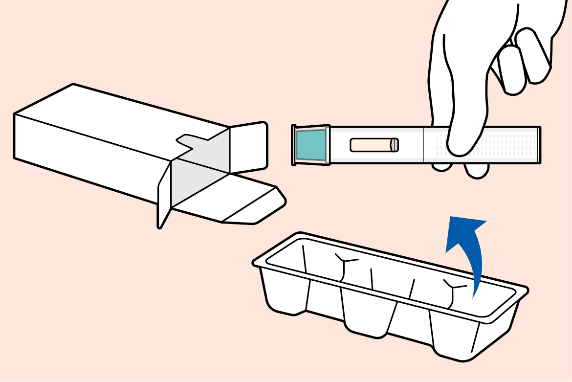
2. Sortez le stylo prérempli Enspryng du réfrigérateur. 3. Ouvrez la boîte et sortez le stylo prérempli du plateau.
Vérifier le stylo prérempli
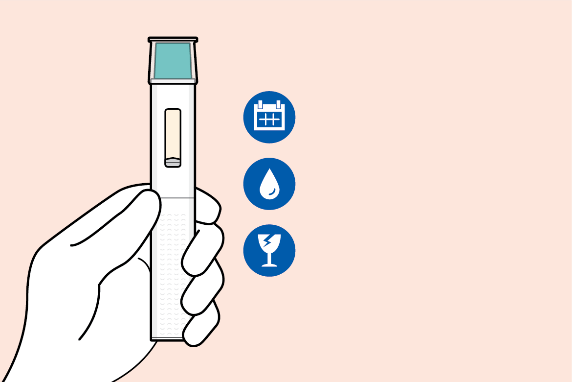
Vérifier la date de péremption Vérifier le médicament Vérifier l’absence de dommages
4. Vérifiez la date de péremption (EXP) sur le stylo prérempli.
• Ne pas injecter si la date de péremption (EXP) est dépassée.
5. Vérifiez le médicament à travers la fenêtre de visualisation. Le médicament doit être incolore ou légèrement jaune. Il ne doit pas y avoir de particules dedans. Ne pas injecter le médicament si la solution est trouble, a changé de couleur ou contient des
• particules. Vous pouvez voir de petites bulles d’air. Cela est normal.
6. Vérifiez que le stylo prérempli n'est pas endommagé.
• Ne pas utiliser si le stylo prérempli est fissuré ou cassé.
Si la date de péremption est dépassée, si le stylo prérempli est endommagé ou si le médicament est trouble, a changé de couleur ou contient des particules, ne pas utiliser. Jetez le stylo prérempli dans un conteneur pour objets pointus et tranchants (voir étape 17) et contactez votre médecin ou votre pharmacien.
Laisser le stylo prérempli atteindre la température ambiante
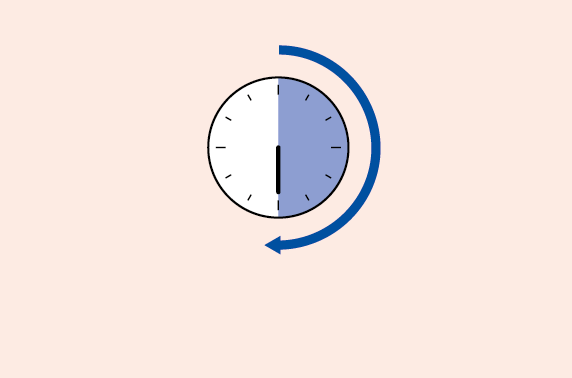
30 minutes
7. Placez le stylo prérempli sur une surface propre et plane (comme une table) pendant 30 minutes. Cela permet au médicament d’atteindre la température ambiante. Si le stylo prérempli n'atteint pas la température ambiante, l'injection du médicament peut prendre plus de temps. L’injection de médicament froid peut être inconfortable.
• Ne pas accélérer le processus de réchauffement de quelque manière que ce soit, comme l’utilisation d’un micro-ondes, d’eau chaude ou de la lumière directe du soleil.
• Ne pas retirer le capuchon tant que vous n'êtes pas prêt à effectuer l'injection.
Choisir le site d’injection
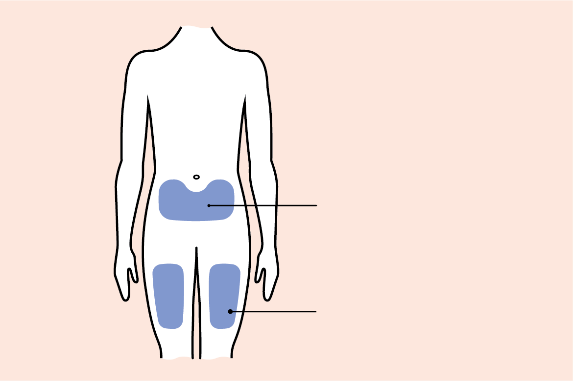
Ventre
Cuisse
8. Vous pouvez vous injecter Enspryng au niveau du ventre (abdomen) ou à l’avant de la cuisse.
• Ne pas injecter dans la zone de 5 cm qui entoure directement le nombril.
• Ne pas injecter dans des grains de beauté, des cicatrices ou des zones où la peau est sensible, contusionnée, rouge, dure ou lésée.
Choisissez un site d’injection différent pour chaque nouvelle injection. Chaque injection doit être réalisée à au moins 5 cm de la zone où vous avez reçu la dernière injection.
Nettoyer votre peau
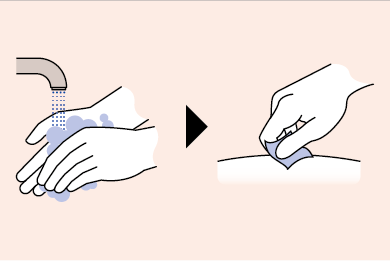
9. Lavez-vous les mains avec du savon et de l’eau. 10. Nettoyez le site d’injection avec un tampon alcoolisé et laissez-le sécher à l’air. Ne pas éventer ou souffler sur la zone que vous venez de nettoyer.
•
• Ne pas toucher à nouveau le site d’injection avant de réaliser l’injection.
Retirer le capuchon
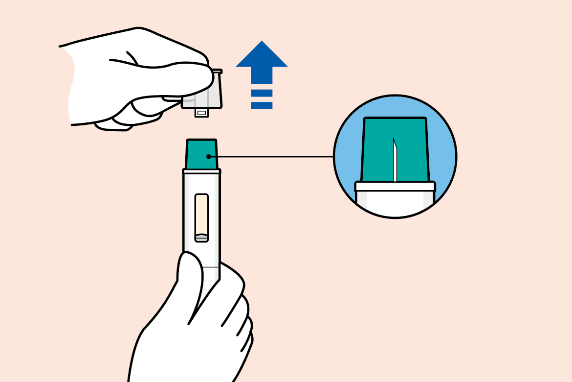
Ne pas toucher le protège-aiguille vert (aiguille à l’intérieur)
11. Tenez le stylo prérempli avec le capuchon pointant vers le haut. Puis retirer le capuchon tout droit. L’aiguille restera cachée. Utiliser le stylo prérempli dans les 5 minutes suivant le retrait du capuchon.
| Important : Ne pas toucher le protège-aiguille vert. Cela peut provoquer une blessure par | ||
|---|---|---|
| piqûre d’aiguille. |
• Ne pas nettoyer le protège-aiguille vert. Cela peut activer le stylo prérempli.
• Ne pas remettre le capuchon après l’avoir retiré. Cela peut activer le stylo prérempli.
Placer sur la peau
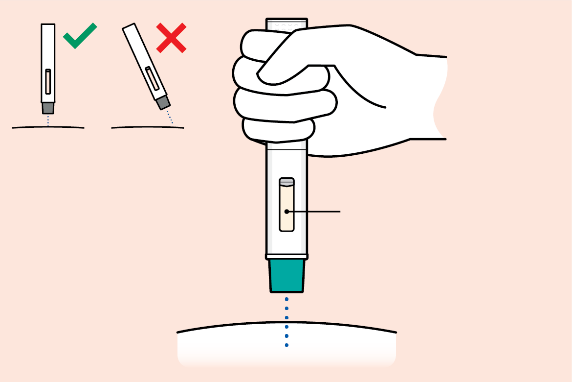
Fenêtre de visualisation
12. Tenez le stylo prérempli de sorte que vous puissiez voir la fenêtre de visualisation. Placez le stylo prérempli à plat contre la peau, avec le protège-aiguille vert orienté vers le bas. Vous pourriez apercevoir des gouttes de liquide. C’est tout à fait normal.
• Ne pas changer l’angle d’injection.
Appuyer fermement et maintenir en place
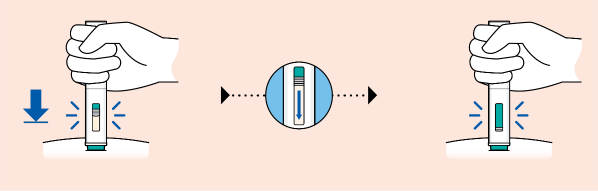
Maintenir en place ! Début Fin
13. Appuyez fermement le stylo prérempli contre la peau et maintenez-le enfoncé. Le premier clic indique que l’injection a commencé.
Le piston vert descend dans la fenêtre de visualisation. Cela peut prendre jusqu’à 5 secondes.
• Ne pas soulever le stylo prérempli tant que le piston vert est en mouvement. Cela pourrait entraîner une perte de médicament.
14. Maintenez le stylo prérempli fermement appuyé. Attendez le second clic. Cela signifie que l’injection est terminée.
Si vous avez des difficultés à entendre les clics : Surveillez le piston vert descendre. Ou vérifiez si le piston vert a déjà rempli toute la fenêtre de visualisation (voir étape 15).
Vérifier le piston vert
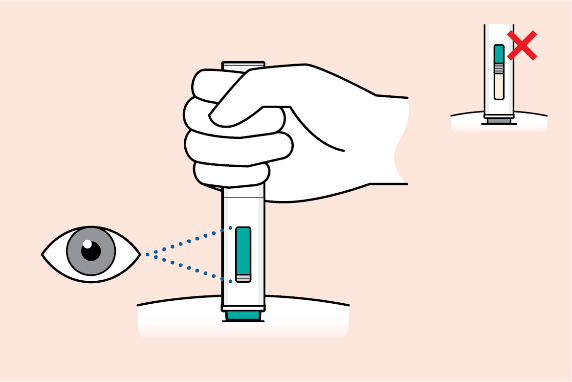
15. Avant de retirer le stylo prérempli du site d'injection, vérifiez que le piston vert remplit entièrement la fenêtre de visualisation.
Si le piston vert ne remplit pas la fenêtre de visualisation, il se peut que vous n’ayez pas reçu la dose complète. Jetez avec précautions le stylo prérempli dans un conteneur pour objets pointus et tranchants (voir étape 17) et contactez votre médecin ou votre pharmacien.
Retirer le stylo prérempli
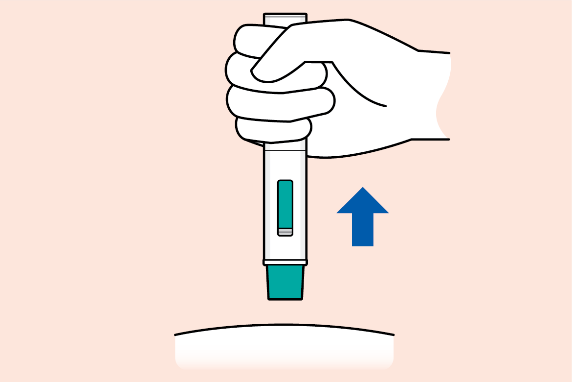
16. Retirez le stylo prérempli en le soulevant verticalement de la peau.
Le protège-aiguille vert reprendra sa place initiale, recouvrant l’aiguille une fois l’injection terminée.
Jeter le stylo prérempli
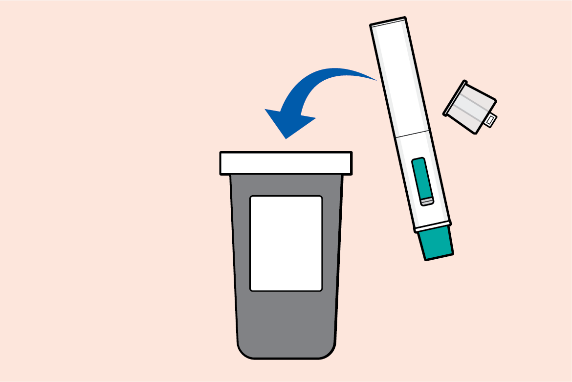
17. Jetez le stylo prérempli utilisé et le capuchon dans un conteneur pour objets pointus et tranchants immédiatement après utilisation.
• Ne pas jeter le stylo prérempli avec les ordures ménagères.
Vérifier le site d’injection
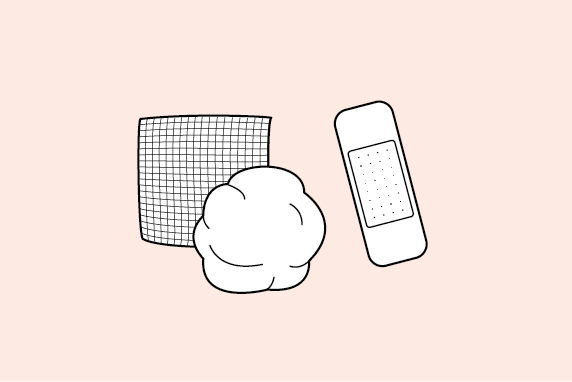
18. Une petite quantité de sang ou de médicament peut être présente au site d’injection. Vous pouvez appuyer sur le site d’injection à l’aide d’une boule de coton ou d’une compresse. Si nécessaire, recouvrez le site d’injection d’un petit pansement. L’injection est maintenant terminée.
• Ne pas frotter et ne pas masser la zone où vous avez effectué l’injection.
Elimination du stylo prérempli
Tout produit médical non utilisé ou tout déchet doit être éliminé conformément aux exigences locales. Ne jetez aucun médicament au tout-à-l'égout ou avec les ordures ménagères. Demandez à votre pharmacien d’éliminer les médicaments que vous n’utilisez plus. Ces mesures contribueront à protéger l’environnement. Lorsque le contenant est plein, veillez à l’éliminer conformément aux instructions de votre médecin, infirmier/ère ou pharmacien.
En savoir plus