SIVEXTRO 200 mg, comprimé pelliculé
CIS 69945545
Informations à jour au 15 juillet 2026.Version vérifiée par justelesRCP le 30 septembre 2026.
En savoir plus
Sommaire
Ce médicament bénéficie d'une autorisation de mise sur le marché européenne centralisée. Le texte ci-dessous est le résumé des caractéristiques du produit (et sa notice) publié par l'Agence européenne des médicaments (EMA), converti par justelesRCP depuis le PDF officiel. En cas de doute, reportez-vous au PDF ci-dessus.
ANNEXE I - RÉSUMÉ DES CARACTÉRISTIQUES DU PRODUIT
1. DÉNOMINATION DU MÉDICAMENT
Sivextro 200 mg comprimés pelliculés
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque comprimé pelliculé contient 200 mg de phosphate de tédizolide.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Comprimé pelliculé (comprimé).
Comprimé pelliculé ovale (13,8 mm de longueur sur 7,4 mm de largeur) de couleur jaune portant la mention « TZD » gravée sur une face et « 200 » sur l’autre face.
4. DONNÉES CLINIQUES
4.1 Indications thérapeutiques
Les comprimés de Sivextro sont indiqués dans le traitement des infections bactériennes aiguës de la peau et des tissus mous (IBAPTM) chez : les adultes les adolescents et les enfants pesant au moins 35 kg.
Voir rubriques 4.4 et 5.1.
Il convient de tenir compte des recommandations officielles concernant l’utilisation appropriée des antibactériens.
4.2 Posologie et mode d’administration
Posologie
Le phosphate de tédizolide comprimés, poudre pour suspension buvable ou poudre pour solution à diluer pour perfusion peut être utilisé en traitement initial. Le traitement des patients initié avec la formulation parentérale peut être poursuivi avec une présentation orale du traitement selon le contexte clinique.
La dose recommandée chez les adultes, ainsi que chez les adolescents et les enfants pesant au moins 35 kg est de 200 mg une fois par jour pendant 6 jours.
En cas d’oubli d’une dose, celle-ci doit être prise le plus tôt possible à tout moment jusqu’à 8 heures avant la prochaine dose prévue. Si le délai jusqu’à la prochaine dose est de moins de 8 heures, le patient doit attendre le moment de la prochaine dose prévue. Les patients ne doivent pas prendre de dose double pour compenser une dose oubliée.
Populations particulières
Sujets âgés Aucune adaptation posologique n’est nécessaire (voir rubrique 5.2). L’expérience clinique chez les patients âgés de 75 ans et plus est limitée. Insuffisance hépatique Aucune adaptation posologique n’est nécessaire (voir rubrique 5.2).
Insuffisance rénale Aucune adaptation posologique n’est nécessaire (voir rubrique 5.2).
Population pédiatrique Pour les adolescents et les enfants pesant au moins 35 kg, le phosphate de tédizolide est disponible en comprimés de 200 mg, poudre pour suspension buvable, et poudre pour solution à diluer pour perfusion.
Pour les adolescents et les enfants pesant moins de 35 kg, le phosphate de tédizolide existe sous forme de poudre pour suspension buvable ou de poudre pour solution à diluer pour perfusion.
Mode d’administration
Pour administration orale. Les comprimés doivent être avalés en entier au cours ou en dehors des repas (voir rubrique 5.2).
4.3 Contre-indications
Hypersensibilité au principe actif ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Patients présentant une neutropénie
La sécurité et l’efficacité du phosphate de tédizolide chez les patients présentant une neutropénie (taux de neutrophiles < 1 000 cellules/mm3) n’ont pas été étudiées. Dans un modèle animal d’infection, l’activité antibactérienne du tédizolide a été réduite en l’absence de granulocytes. La pertinence clinique de cette observation n’est pas connue. D’autres traitements doivent être envisagés chez les patients présentant une IBAPTM et une neutropénie (voir rubrique 5.1).
Dysfonctionnement mitochondrial
Le tédizolide inhibe la synthèse des protéines mitochondriales. Des effets indésirables tels qu’une acidose lactique, une anémie et une neuropathie (optique et périphérique) peuvent survenir du fait de cette inhibition. Ces événements ont été observés avec un autre antibiotique de la classe des oxazolidinones lorsqu’il était administré pendant une durée supérieure à celle recommandée pour le phosphate de tédizolide.
Myélosuppression
Une thrombopénie, une diminution de l’hémoglobine et des neutrophiles ont été observées pendant le traitement par le phosphate de tédizolide (voir rubrique 4.8). Des cas d’anémie, de leucopénie et de pancytopénie ont été rapportés chez des patients traités par un autre antibiotique de la classe des oxazolidinones et le risque de ces effets semblait être lié à la durée du traitement. La plupart des cas de thrombopénie sont survenus avec un traitement d'une durée supérieure à celle recommandée. Il peut y avoir une association avec la thrombopénie chez les patients présentant une insuffisance rénale. Les patients qui développent une myélosuppression doivent être surveillés et le rapport bénéfice-risque doit être réévalué. Si le traitement est poursuivi, une surveillance étroite de la numération de la formule sanguine et des stratégies de prise en charge appropriées doivent être mises en place.
Neuropathie périphérique et affections du nerf optique
Des cas de neuropathie périphérique, ainsi que de neuropathie optique évoluant parfois vers une perte de vision, ont été rapportés chez des patients traités par un autre antibiotique de la classe des oxazolidinones pendant des durées de traitement supérieures à celle recommandée pour le phosphate de tédizolide. Il n’a pas été rapporté de neuropathie (optique et périphérique) chez les patients traités par le phosphate de tédizolide pendant la durée de traitement recommandée de 6 jours. Tous les patients doivent être informés qu’ils doivent signaler les symptômes à type de troubles visuels tels que des modifications de l’acuité visuelle, des modifications de la vision des couleurs, une vision floue ou une anomalie du champ visuel. Dans ces cas, il est recommandé d’effectuer rapidement un examen en adressant le patient à un ophtalmologiste si nécessaire.
Acidose lactique
Des cas d’acidose lactique ont été rapportés lors du traitement par un autre antibiotique de la classe des oxazolidinones. Il n’a pas été rapporté d’acidose lactique chez les patients traités par le phosphate de tédizolide pendant la durée recommandée de 6 jours.
Réactions d’hypersensibilité
Le phosphate de tédizolide doit être administré avec prudence chez les patients présentant une hypersensibilité connue aux autres oxazolidinones en raison du risque d’hypersensibilité croisée.
Diarrhée associée à Clostridioides difficile
Des cas de diarrhées associées à Clostridioides difficile (DACD) ont été rapportés avec le phosphate de tédizolide (voir rubrique 4.8). Leur sévérité peut varier d’une diarrhée légère jusqu’à une colite d’issue fatale. Le traitement par antibiotiques altère la flore intestinale normale et peut permettre la prolifération de C. difficile.
Une DACD doit être envisagée chez tous les patients présentant une diarrhée sévère après une antibiothérapie. Une anamnèse attentive est nécessaire car la survenue de DACD a été rapportée jusqu’à plus de deux mois après l’administration d’antibiotiques.
En cas de suspicion ou de confirmation d’une DACD, le phosphate de tédizolide et si possible, les autres antibiotiques ne ciblant pas directement C. difficile, doivent être arrêtés et des mesures thérapeutiques adéquates doivent être instaurées immédiatement. Des mesures thérapeutiques appropriées, un traitement antibiotique de l’infection à C. difficile et un examen chirurgical doivent être envisagés. Les médicaments qui inhibent le péristaltisme sont contre-indiqués dans cette situation.
Inhibition de la monoamine oxydase
Le tédizolide est un inhibiteur non sélectif réversible de la monoamine oxydase (MAO) in vitro (voir rubrique 4.5).
Syndrome sérotoninergique
Des cas spontanés de syndrome sérotoninergique associé à l’administration concomitante d’oxazolidinones, y compris le phosphate de tédizolide, et d’agents sérotoninergiques (tels que des antidépresseurs et des opioïdes) ont été rapportés (voir rubrique 4.5).
Des précautions doivent être prises lorsque le tédizolide est utilisé avec ces médicaments. Les patients doivent être étroitement surveillés pour rechercher les signes et symptômes du syndrome sérotoninergique tels qu’un dysfonctionnement cognitif, une hyperpyrexie, une hyperréflexie et une mauvaise coordination. Si ces signes ou ces symptômes apparaissent, les médecins doivent envisager d’arrêter l’un ou les deux agents.
Micro-organismes non sensibles
La prescription de phosphate de tédizolide en l’absence d’infection bactérienne confirmée ou fortement suspectée augmente le risque de développement de bactéries résistantes.
Le tédizolide n’est généralement pas actif contre les bactéries à Gram négatif.
Limites des données cliniques
Dans les études menées dans les IBAPTM, les types d’infections traitées étaient limités aux cellulites et aux érysipèles ou aux abcès cutanés importants et aux infections de plaies seulement. Les autres types d’infections cutanées n’ont pas été étudiés.
Il existe des données limitées sur le phosphate de tédizolide dans le traitement de patients présentant de façon concomitante des infections bactériennes aiguës de la peau et des tissus mous et une bactériémie secondaire et il n’existe pas de données dans le traitement des IBAPTM avec sepsis sévère ou choc septique.
Les études cliniques contrôlées n’ont pas inclus de patients présentant une neutropénie (taux de neutrophiles < 1 000 cellules/mm3) ou de patients présentant une immunodépression sévère.
Interactions avec d’autres médicaments et autres formes d’interactions
4.5 Potentiel du phosphate de tédizolide à affecter d’autres médicaments
Inhibition du transporteur de la protéine de résistance au cancer du sein Dans une étude clinique comparant la pharmacocinétique d’une dose unique (10 mg) de rosuvastatine (substrat de la Protéine de Résistance au Cancer du Sein [Breast Cancer Resistance Protein - BCRP], voir rubrique 5.2) seule ou associée au phosphate de tédizolide (une dose orale de 200 mg, une fois par jour), l’ASC et la Cmax de la rosuvastatine ont augmenté respectivement d’environ 70 % et 55 %, en cas de co-administration avec le phosphate de tédizolide. Par conséquent, le phosphate de tédizolide administré par voie orale peut entraîner une inhibition de la BCRP au niveau intestinal. Si possible, une interruption du médicament substrat de la BCRP co-administré (tels que l'imatinib, le lapatinib, le méthotrexate, la pitavastatine, la rosuvastatine, la sulfasalazine et le topotécan) doit être envisagée pendant les 6 jours de traitement par le phosphate de tédizolide administré par voie orale.
Interactions sérotoninergiques Le potentiel d’interactions sérotoninergiques n’a pas été étudié chez des patients ou des volontaires sains (voir rubriques 4.4 et 5.2). Dans les études de Phase III, les sujets prenant des agents sérotoninergiques y compris des antidépresseurs tels que les inhibiteurs sélectifs de la recapture de la sérotonine (ISRS), les antidépresseurs tricycliques, et les agonistes des récepteurs de la sérotonine 5- hydroxytryptamine (5-HT1) (triptans), la mépéridine, ou la buspirone, ont été exclus.
Expérience depuis la commercialisation : des cas de patients présentant un syndrome sérotoninergique lors de la prise de tédizolide et d’agents sérotoninergiques (antidépresseurs, opioïdes) ont été rapportés, qui se sont résolus à l’arrêt de l’un ou des deux médicaments.
Inhibition de la monoamine oxydase Le tédizolide est un inhibiteur réversible de la monoamine oxydase (MAO) in vitro (voir rubrique 5.2). L’interaction avec les inhibiteurs de la MAO n’a pas pu être évaluée dans les essais de Phase II et III, puisque les sujets prenant de tels médicaments étaient exclus des essais.
Interactions adrénergiques Deux études croisées contrôlées par placebo ont été menées pour évaluer le potentiel de 200 mg de phosphate de tédizolide oral à l’état d’équilibre à augmenter les réponses vasopressives à la pseudoéphédrine et à la tyramine chez des individus sains. Aucune modification significative de la pression artérielle ou de la fréquence cardiaque n’a été observée avec la pseudoéphédrine. La dose médiane de tyramine nécessaire pour entraîner une augmentation de ≥ 30 mmHg de la pression artérielle systolique par rapport à la valeur de référence avant administration était de 325 mg avec le phosphate de tédizolide, contre 425 mg avec le placebo. L’administration de Sivextro avec des aliments riches en tyramine (c.-à-d. contenant des teneurs de tyramine d’environ 100 mg) ne devrait pas induire une réponse vasopressive.
Médicaments métabolisés par le CYP3A Dans une étude clinique comparant la pharmacocinétique d’une dose unique (2 mg) de midazolam (substrat du CYP3A4, voir rubrique 5.2) seul ou associé au phosphate de tédizolide (une dose orale de 200 mg, une fois par jour pendant 10 jours), l'ASC et la Cmax du midazolam lors de la co- administration avec le phosphate de tédizolide étaient respectivement 81 % et 83 % de l'ASC et de la Cmax du midazolam administré seul. Cet effet n'est pas cliniquement significatif et aucune adaptation posologique des substrats du CYP3A4 co-administrés n'est nécessaire pendant le traitement par le phosphate de tédizolide.
Population pédiatrique
Les études d’interaction ont uniquement été réalisées chez les adultes.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’existe pas de données concernant l’utilisation du phosphate de tédizolide chez les femmes enceintes. Les études effectuées chez la souris et le rat ont mis en évidence des effets sur le développement (voir rubrique 5.3). Par mesure de précaution, il est préférable d’éviter l’utilisation du phosphate de tédizolide pendant la grossesse.
Allaitement.
On ne sait pas si le phosphate de tédizolide ou ses métabolites sont excrétés dans le lait maternel. Le tédizolide est excrété dans le lait chez la rate (voir rubrique 5.3). Un risque pour l’enfant allaité ne peut être exclu. Une décision doit être prise, soit d’interrompre l’allaitement, soit d’interrompre/de s’abstenir du traitement avec le phosphate de tédizolide en prenant en compte le bénéfice de l’allaitement pour l’enfant et le bénéfice du traitement pour la femme.
Fertilité
Les effets du phosphate de tédizolide sur la fertilité humaine n’ont pas été étudiés. Les études du phosphate de tédizolide effectuées chez l’animal n’ont pas mis en évidence d’effets délétères sur la fertilité (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Sivextro peut avoir une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines car il peut provoquer des vertiges, une fatigue ou, peu fréquemment, une somnolence (voir rubrique 4.8).
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquemment rapportés chez les patients recevant le phosphate de tédizolide dans les études cliniques de phase III contrôlées poolées (phosphate de tédizolide 200 mg une fois par jour pendant 6 jours) étaient des nausées (6,9 %), des céphalées (3,5 %), une diarrhée (3,2 %) et des vomissements (2,3 %), et ont été généralement de sévérité légère à modérée.
Le profil de sécurité a été similaire lors de la comparaison des patients recevant le phosphate de tédizolide seul par voie intraveineuse et des patients recevant la présentation orale seule, à l’exception d’un taux plus élevé d’affections gastro-intestinales associées à l’administration orale. Liste tabulée des effets indésirables
Les effets indésirables suivants ont été identifiés dans deux études pivots de phase III comparatives chez des adultes traités par Sivextro (Tableau 1). Les effets indésirables sont présentés par terme préférentiel et classe de systèmes d’organes et par fréquence. Les fréquences sont définies comme : très fréquent (≥ 1/10) ; fréquent (≥ 1/100 à < 1/10) ; peu fréquent (≥ 1/1 000 à < 1/100) ; rare (≥ 1/10 000 à < 1/1 000) ; très rare (< 1/10 000) ; fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
Tableau 1 : Effets indésirables
| Classe de systèmes d’organes | Fréquence | Effets indésirables |
|---|---|---|
| Infections et infestations Peu fréquent : Mycose vulvo-vaginale, infection fongique, candidose vulvo-vaginale, abcès, colite à Clostridioides difficile, dermatophytose, candidose buccale, infection des voies respiratoires | ||
| Affections hématologiques et Peu fréquent : Lymphadénopathie, anémie du système lymphatique Fréquence Thrombopénie* indéterminée* : | ||
| Affections du système Peu fréquent : Hypersensibilité médicamenteuse immunitaire | ||
| Troubles du métabolisme et de Peu fréquent : Déshydratation, diabète sucré déséquilibré, la nutrition hyperkaliémie | ||
| Affections psychiatriques Peu fréquent : Insomnie, troubles du sommeil, anxiété, cauchemars | ||
| Affections du système Fréquent : Céphalées, sensation vertigineuse nerveux Peu fréquent : Somnolence, dysgueusie, tremblements, paresthésies, hypoesthésies | ||
| Affections oculaires Peu fréquent : Vison floue, myodésopsies | ||
| Affections cardiaques Peu fréquent : Bradycardie | ||
| Affections vasculaires Peu fréquent : Bouffées vasomotrices, bouffées de chaleur | ||
| Affections respiratoires, Peu fréquent : Toux, sécheresse nasale, congestion pulmonaire thoraciques et médiastinales | ||
| Affections gastro-intestinales Fréquent : Nausées, diarrhée, vomissements, Peu fréquent : Douleurs abdominales, constipation, gêne abdominale, sécheresse buccale, dyspepsie, douleur abdominale haute, flatulence, reflux gastro-œsophagien, hématochézie, haut-le-coeur | ||
| Affections de la peau et du Fréquent : Prurit généralisé tissu sous-cutané Peu fréquent : Hyperhidrose, prurit, éruption cutanée, urticaire, alopécie, éruption érythémateuse, éruption généralisée, acné, prurit allergique, éruption maculo-papuleuse, éruption papuleuse, éruption prurigineuse | ||
| Affections Peu fréquent : Arthralgie, spasmes musculaires, dorsalgie, gêne musculo-squelettiques et du dans les membres, cervicalgie tissu conjonctif | ||
| Affections du rein et des voies Peu fréquent : Odeur anormale des urines urinaires | ||
| Affections des organes de Peu fréquent : Prurit vulvo-vaginal reproduction et du sein | ||
| Classe de systèmes d’organes | Fréquence | Effets indésirables |
|---|---|---|
| Troubles généraux et Fréquent : Fatigue anomalies au site Peu fréquent : Frissons, irritabilité, pyrexie, œdème périphérique d’administration | ||
| Investigations Peu fréquent : Diminution de la force de préhension, élévation des transaminases, diminution du taux de leucocytes | ||
* Basé sur des rapports depuis la commercialisation. Comme ces effets sont signalées de manière volontaire à partir d'une population de taille incertaine, il n'est pas possible d'estimer de façon fiable leur fréquence, qui est donc classée comme indéterminée.
Population pédiatrique
La sécurité du phosphate de tédizolide chez les adolescents a été évaluée dans un essai clinique de phase III (voir rubrique 5.1), ayant inclus 91 patients pédiatriques (âgés de 12 à < 18 ans) présentant des IBAPTM traitées par du phosphate de tédizolide à la dose de 200 mg administrée par voies intraveineuse et/ou orale pendant 6 jours et 29 patients traités par des comparateurs pendant 10 jours.
La sécurité du phosphate de tédizolide (par voies intraveineuse et/ou orale) a également été évaluée dans 2 études cliniques qui comprenaient des administrations multiples chez 83 enfants âgés de < 12 ans. Parmi ceux-ci, 44 enfants âgés de 6 à < 12 ans ont reçu le traitement pendant une durée médiane de 9 jours (intervalle 1-12 jours), 16 enfants âgés de 2 à < 6 ans ont reçu le traitement pendant une durée médiane de 9 jours (intervalle 2-14 jours), 15 enfants âgés de 28 jours à < 2 ans ont reçu le traitement pendant une durée médiane de 10 jours (intervalle 6-11 jours), et 8 nouveau-nés âgés de < 28 jours (4 à terme et 4 prématurés) ont reçu le traitement pendant une durée médiane de 3 jours (intervalle 3 jours).
Dans les essais cliniques menés dans les IBAPTM, les effets indésirables les plus fréquents survenus chez les patients pédiatriques âgés de < 18 ans recevant du phosphate de tédizolide étaient des nausées (1,1 %), des vomissements (1,1 %), et des phlébites (1,1 %). Trois adolescents (3,3 %) du groupe tédizolide ont présenté une augmentation des ALAT, une augmentation des ASAT ou des anomalies dans les tests de la fonction hépatique.
Le profil de sécurité du phosphate de tédizolide chez les patients pédiatriques était généralement similaire au profil observé chez les adultes d’après les données disponibles.
Déclaration des effets indésirables suspectés La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
En cas de surdosage, Sivextro doit être arrêté et un traitement symptomatique instauré. L’hémodialyse n’entraîne pas d’élimination significative du tédizolide de la circulation systémique. La dose unique maximale administrée dans les études cliniques était de 1 200 mg. Tous les effets indésirables observés à cette dose ont été de sévérité légère à modérée.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Antibactériens à usage systémique, autres antibactériens Code ATC : J01XX11 Mécanisme d’action
Le phosphate de tédizolide est une prodrogue du tédizolide de la famille des oxazolidinones. Le tédizolide exerce son activité antibactérienne en se liant à la sous-unité 50S du ribosome bactérien, ce qui inhibe la synthèse protéique.
Le tédizolide est actif principalement contre les bactéries à Gram positif.
Le tédizolide est bactériostatique in vitro contre les entérocoques, les staphylocoques et les streptocoques.
Résistance
Les mutations entraînant une résistance aux oxazolidinones les plus fréquemment observées chez les staphylocoques et les entérocoques sont présentes dans une ou plusieurs copies des gènes codant pour l’ARNr 23S (G2576U et T2500A). Les organismes résistants aux oxazolidinones par des mutations des gènes chromosomiques codant pour l’ARNr 23S ou les protéines ribosomales (L3 et L4) présentent en général une résistance croisée au tédizolide.
Un deuxième mécanisme de résistance est codé par un gène de résistance au chloramphénicol-florfénicol (cfr) associé à un transposon et porté par un plasmide, qui confère une résistance des staphylocoques et entérocoques aux oxazolidinones, aux phénicolés, aux lincosamides, aux pleuromutilines, à la streptogramine A et aux macrolides à 16 atomes. Du fait de la présence d’un groupement hydroxyméthyle en position C5, le tédizolide conserve une activité contre les souches de Staphylococcus aureus qui expriment le gène cfr en l’absence de mutations chromosomiques.
Le mécanisme d’action est différent de celui des autres antibiotiques n’appartenant pas à la classe des oxazolidinones ; par conséquent, une résistance croisée entre le tédizolide et d’autres classes d’antibiotiques est peu probable.
Activité antibactérienne en association avec d’autres antibactériens et antifongiques
Les études d’association in vitro réalisées avec le tédizolide et l’amphotéricine B, l’aztréonam, la ceftazidime, la ceftriaxone, la ciprofloxacine, la clindamycine, la colistine, la daptomycine, la gentamicine, l’imipénème, le kétoconazole, la minocycline, la pipéracilline, la rifampicine, la terbinafine, le triméthoprime/sulfaméthoxazole et la vancomycine n’ont pas montré de synergie ni d’antagonisme.
Seuils des tests de sensibilité
Les critères d’interprétation des concentrations minimales inhibitrices (CMI) pour les tests de sensibilité ont été établis par le Comité européen des antibiogrammes (EUCAST) pour le tédizolide et sont énumérés ci-dessous : https://www.ema.europa.eu/documents/other/minimum-inhibitory- concentration-mic-breakpoints_en.xlsx
Relations pharmacocinétique/pharmacodynamique
Le rapport ASC/CMI était le paramètre pharmacodynamique le mieux corrélé à l’efficacité dans des modèles murins d’infections à S. aureus de la cuisse et du poumon.
Dans un modèle murin d’infection de la cuisse à S. aureus, l’activité antibactérienne du tédizolide était réduite en l’absence de granulocytes. Le rapport ASC/CMI pour obtenir une bactériostase chez des souris neutropéniques était au moins 16 fois plus élevé que chez les animaux immunocompétents (voir rubrique 4.4). Efficacité clinique contre des pathogènes spécifiques
L’efficacité a été démontrée dans les études cliniques contre les pathogènes, répertoriés par indication, et qui étaient sensibles in vitro au tédizolide.
Infections bactériennes aiguës de la peau et des tissus mous
• Staphylococcus aureus
• Streptococcus pyogenes
• Streptococcus agalactiae
• Groupe Streptococcus anginosus (incluant S. anginosus, S. intermedius et S. constellatus)
Activité antibactérienne contre d’autres pathogènes pertinents
L’efficacité clinique n’a pas été établie contre les pathogènes suivants bien que les études in vitro semblent indiquer qu’ils devraient être sensibles au tédizolide en l’absence de mécanismes de résistance acquis :
• Staphylococcus lugdunensis
Population pédiatrique
Une étude randomisée, avec mise en aveugle de l’investigateur, menée chez 120 patients pédiatriques âgés de 12 à < 18 ans présentant des IBAPTM, a évalué la sécurité et l’efficacité du phosphate de tédizolide administré par voies intraveineuse et/ou orale, à la dose de 200 mg une fois par jour pendant 6 jours, vs. un comparateur administré par voies intraveineuse et/ou orale, sélectionné par l’investigateur, pendant 10 jours. Quatre-vingt-onze (91) patients ont été randomisés pour recevoir le phosphate de tédizolide et 29 le comparateur. L’efficacité était un critère d’évaluation secondaire analysé de manière descriptive dans la population en intention de traiter (ITT). Le succès clinique aux jours 18 à 25 après le traitement était de 96,7 % dans le groupe tédizolide et de 93,1 % dans le groupe comparateur (différence 3,6 %, IC à 95 % : -6,3 ; 13,5). La réponse clinique précoce (définie comme une réduction d’au moins 20 % de la taille de la lésion à 48-72 heures après le début du traitement) était de 92,3 % dans le groupe tédizolide et de 96,6 % dans le groupe comparateur (différence -4,2 %, IC à 95 % : -12,9 ; 4,4).
De plus, la sécurité et l’efficacité du phosphate de tédizolide chez les patients pédiatriques âgés de 28 jours à < 12 ans ont été évaluées dans un essai randomisé, avec mise en aveugle de l’investigateur, contrôlé versus traitement actif, chez 100 patients présentant des IBAPTM cliniquement documentées (75 recevant du tédizolide, 25 recevant le comparateur sélectionné par l’investigateur). Les patients ont été randomisés selon un ratio de 3:1 pour recevoir du phosphate de tédizolide pendant 6 à 10 jours ou le comparateur pendant 10 à 14 jours. Le phosphate de tédizolide (intraveineux et/ou oral) a été administré soit à une dose basée sur le poids de 2-2,5 mg/kg toutes les 12 heures, soit à 200 mg administrés une fois par jour. L’efficacité était un critère d’évaluation secondaire analysé de manière descriptive. Le succès clinique aux jours 22 à 29 après le traitement dans la population ITT était de 93,3 % dans le groupe tédizolide et de 92,0 % dans le groupe comparateur (différence 1,3 %, IC à 95 % : -10,7 ; 13,4).
Aucun test d’hypothèse n’était prévu ni réalisé dans l’une ou l’autre étude. L’efficacité chez les patients pédiatriques a été établie sur la base de l’obtention d’expositions similaires à celles chez les adultes (voir rubrique 5.2).
5.2 Propriétés pharmacocinétiques
Le phosphate de tédizolide administré par voie orale et intraveineuse est une prodrogue qui est transformée rapidement par des phosphatases en tédizolide, la fraction microbiologiquement active. Seul le profil pharmacocinétique du tédizolide est présenté dans cette rubrique. Les études pharmacocinétiques ont été réalisées chez des volontaires sains et les analyses de pharmacocinétique de population ont été effectuées chez les patients des études de phase III.
Absorption
À l’état d’équilibre, les valeurs moyennes [écart-type] de la Cmax (2,2 [0,6] et 3,0 [0,7] µg/mL) et de l’ASC (25,6 [8,5] et 29,2 [6,2] µg·h/mL) du tédizolide sont comparables après administration de phosphate de tédizolide par voies orale et intraveineuse respectivement. La biodisponibilité absolue du tédizolide est supérieure à 90 %. Après administration orale du phosphate de tédizolide à jeun, la concentration plasmatique maximale de tédizolide est atteinte en 3 heures environ.
Après administration de phosphate de tédizolide avec un repas riche en graisses, les concentrations maximales (Cmax) de tédizolide sont diminuées d’environ 26 % et retardées de 6 heures par rapport à l’administration à jeun, tandis que l’exposition totale (ASC0-∞) est comparable après administration avec un repas ou à jeun.
Distribution
La liaison moyenne du tédizolide aux protéines plasmatiques humaines est d’environ 70 - 90 %. Après administration d’une dose intraveineuse unique de 200 mg de phosphate de tédizolide chez des adultes sains (n=8), le volume de distribution moyen du tédizolide à l’état d’équilibre est de 67 à 80 L.
Biotransformation
Le phosphate de tédizolide est transformé par des phosphatases plasmatiques et tissulaires endogènes en tédizolide, la fraction microbiologiquement active. À part le tédizolide, qui représente environ 95 % de l’ASC de la radioactivité totale dans le plasma, il n’existe pas d’autres métabolites importants en circulation. Après incubation avec des microsomes hépatiques humains en pool, le tédizolide a été stable, ce qui semble indiquer que le tédizolide n’est pas un substrat des enzymes du CYP450 hépatique. Plusieurs enzymes sulfotransférases (SULT) (SULT1A1, SULT1A2 et SULT2A1) participent à la biotransformation du tédizolide pour former un conjugué sulfaté inactif et non circulant détecté dans les excreta.
Élimination
Le tédizolide est éliminé dans les excreta, essentiellement sous forme de conjugué sulfaté non circulant. Après administration à jeun d’une dose orale unique de phosphate de tédizolide marqué au 14C, l’élimination s’effectue essentiellement par voie hépatique avec 81,5 % de la dose radioactive retrouvés dans les fèces et 18 % dans les urines, la majorité de l’élimination (> 85 %) se produisant dans les 96 heures. Moins de 3 % de la dose de phosphate de tédizolide administrée sont éliminés sous forme de tédizolide actif. La demi-vie d’élimination du tédizolide est d’environ 12 heures et la clairance intraveineuse est de 6 - 7 L/h.
Linéarité/non-linéarité
La pharmacocinétique du tédizolide est linéaire en termes de temps et de dose. La Cmax et l’ASC du tédizolide augmentent de façon à peu près dose-proportionnelle dans l’intervalle de doses uniques de 200 mg à 1 200 mg par voie orale et de 100 mg à 400 mg par voie intraveineuse. Les concentrations à l’état d’équilibre sont atteintes en 3 jours et indiquent une accumulation modeste de la substance active d’environ 30 % après administration répétée de doses orales ou intraveineuses une fois par jour, comme cela est prédit par une demi-vie d’environ 12 heures.
Populations particulières
Insuffisance rénale Après administration d’une dose intraveineuse unique de 200 mg de phosphate de tédizolide chez 8 patients présentant une insuffisance rénale sévère, définie comme un DFGe < 30 mL/min/1,73 m2, la Cmax n’a pas été significativement modifiée et l’ASC0-∞ a été modifiée de moins de 10 % par rapport aux valeurs observées chez 8 sujets témoins sains appariés. L’hémodialyse n’entraîne pas une élimination significative du tédizolide de la circulation systémique, comme cela a été évalué chez des patients atteints d’insuffisance rénale terminale (DFGe < 15 mL/min/1,73 m2). Le DFGe a été calculé à l’aide de l’équation MDRD4.
Insuffisance hépatique Après administration d’une dose orale unique de 200 mg de phosphate de tédizolide, la pharmacocinétique du tédizolide n’a pas été modifiée chez les patients présentant une insuffisance hépatique modérée (n=8) ou sévère (n=8) (classes B et C de Child-Pugh).
Sujets âgés Après administration d’une dose orale unique de 200 mg de phosphate de tédizolide, la pharmacocinétique du tédizolide chez des volontaires sains âgés (65 ans et plus, dont au moins 5 sujets âgés d’au moins 75 ans ; n=14) a été comparable à celle observée chez des témoins plus jeunes (25 à 45 ans ; n=14).
Population pédiatrique La pharmacocinétique du tédizolide a été évaluée chez des adolescents (12 à < 18 ans ; n=91) ayant reçu 200 mg de phosphate de tédizolide par voie intraveineuse ou orale toutes les 24 heures pendant 6 jours. La Cmax et l’ASC0-24h moyennes estimées (% CV) à l’état d’équilibre pour le tédizolide chez les adolescents étaient de 3,37 (42,2 %) µg/mL et 30,8 (50,2 %) µg·h/mL ce qui était comparable à celles des adultes.
Les moyennes des paramètres pharmacocinétiques du tédizolide après administration répétée de phosphate de tédizolide en perfusion intraveineuse et en formulation orale chez les patients pédiatriques âgés de < 12 ans sont présentées dans le Tableau 2. Par rapport aux patients adultes recevant 200 mg de phosphate de tédizolide une fois par jour, les expositions au tédizolide à l’état d’équilibre (ASC0-24h et Cmax) sont plus élevées chez les patients pédiatriques âgés de < 12 ans recevant la posologie recommandée de phosphate de tédizolide.
Tableau 2 : Moyenne géométrique (%CV) des estimations des paramètres pharmacocinétiques de population du tédizolide à l’état d’équilibre chez les patients pédiatriquesa âgés de moins de 12 ans et pesant au moins 35 kg
| Schéma posologique | Dose quotidienne totale | Voie d’administration | ASC à l’état 0-24h d’équilibre (µg·h/mL) | C à l’état max d’équilibre (µg/mL) |
|---|---|---|---|---|
| 200 mg Une fois par jour | 200 mg | Intraveineuse | 38,70 (32,00) | 5,02 (15,73) |
| Orale (comprimé) | 36,96 (32,00) | 3,21 (21,16) | ||
| Orale (suspension) | 24,62 (25,41) | 2,91 (21,14) |
ASC, aire sous la courbe des concentrations en fonction du temps ; Cmax, concentration maximale ; %CV, coefficient de variation. a N=16
Sexe L’effet du sexe sur la pharmacocinétique du phosphate de tédizolide a été évalué chez des hommes et femmes sains dans des études cliniques et dans une analyse pharmacocinétique de population. La pharmacocinétique du tédizolide était comparable chez les hommes et les femmes. Études d’interactions médicamenteuses
Effets d’autres médicaments sur le phosphate de tédizolide
Des études in vitro ont montré que des interactions médicamenteuses entre le tédizolide et les inhibiteurs ou inducteurs des isoenzymes du cytochrome P450 (CYP) ne sont pas attendues.
Plusieurs isoformes de sulfotransférases (SULT) (SULT1A1, SULT1A2, et SULT2A1) capables de conjuguer le tédizolide ont été identifiées in vitro, ce qui suggère qu’aucune isoenzyme unique n’est essentielle pour l’élimination du tédizolide.
Effets du phosphate de tédizolide sur les autres médicaments
Enzymes du métabolisme des médicaments Les études in vitro sur microsomes hépatiques humains indiquent que le phosphate de tédizolide et le tédizolide n’inhibent pas significativement le métabolisme médié par les isoenzymes suivantes du CYP (CYP1A2, CYP2C19, CYP2A6, CYP2C8, CYP2C9, CYP2D6 et CYP3A4). Le tédizolide n’altère pas l’activité des isoenzymes du CYP sélectionnées, mais une induction de l’ARNm du CYP3A4 a été observée in vitro dans les hépatocytes.
Transporteurs membranaires Le potentiel du tédizolide ou du phosphate de tédizolide à inhiber le transport des substrats tests d’importants transporteurs d’influx (OAT1, OAT3, OATP1B1, OATP1B3, OCT1 et OCT2) et d’efflux (P-gp et BCRP) a été testé in vitro. Aucune interaction cliniquement significative n’est attendue avec ces transporteurs, à l’exception de la BCRP.
Inhibition de la monoamine oxydase Le tédizolide est un inhibiteur réversible de la MAO in vitro ; cependant, aucune interaction n’est attendue lorsque l’on compare la CI50 et les expositions plasmatiques attendues chez l’homme.
Agents sérotoninergiques Les effets sérotoninergiques observés à des doses de phosphate de tédizolide jusqu’à 30-fois la dose équivalente chez l’homme n’étaient pas différents de ceux observés avec le véhicule contrôle dans un modèle murin prédisant l’activité sérotoninergique cérébrale.
5.3 Données de sécurité préclinique
Il n’a pas été mené d’études de cancérogenèse à long terme avec le phosphate de tédizolide.
Dans les études de toxicologie d’une durée de 1-mois et 3-mois chez le rat, l’administration de doses orales et intraveineuses répétées a induit une hypocellularité médullaire dose et temps-dépendante (lignées myéloïde, érythroïde et mégacaryocytaire), avec une diminution associée des érythrocytes, leucocytes et plaquettes en circulation. Ces effets ont montré des signes de réversibilité et sont survenus à des niveaux d’exposition plasmatique au tédizolide (ASC) ≥ 6-fois supérieurs à l’exposition plasmatique à la dose thérapeutique humaine. Dans une étude d’immunotoxicologie d’un mois chez le rat, l’administration de doses orales répétées de phosphate de tédizolide a entraîné une diminution significative des lymphocytes B et T spléniques et une diminution des titres d’IgG plasmatiques. Ces effets sont survenus à des niveaux d’exposition plasmatique au tédizolide (ASC) ≥ 3-fois supérieurs à l’exposition plasmatique attendue chez l’homme à la dose thérapeutique.
Dans les études menées chez les rats juvéniles, aucun organe cible de la toxicité n'a été observé, ni unique ni spécifique, par rapport à ceux identifiés dans les études de toxicité en doses répétées chez les rats adultes. Cependant, l’exposition à la dose sans effet nocif observable (NOAEL) (basée sur l’ASC0- 24h) de l’étude de toxicité juvénile était deux fois plus faible que l’exposition dans l’étude de 28 jours chez les rats adultes. Par conséquent, les niveaux d’exposition plasmatique dans l’étude de toxicité juvénile étaient similaires à ceux des patients pédiatriques à la dose thérapeutique humaine. Une étude de neuropathologie spécifique a été effectuée chez des rats Long Evans pigmentés recevant le phosphate de tédizolide une fois par jour pendant une durée allant jusqu’à 9 mois. Cette étude a utilisé une analyse morphologique sensitive du tissu du système nerveux central et périphérique fixé par perfusion. Aucun signe de neurotoxicité, incluant des modifications neurocomportementales ou une neuropathie optique ou périphérique, n’a été associé au tédizolide après 1, 3, 6 ou 9 mois d’administration par voie orale de doses entraînant des niveaux d’exposition plasmatique (ASC) allant jusqu’à 8-fois l’exposition plasmatique attendue chez l’homme à la dose orale thérapeutique.
Le phosphate de tédizolide n’a été génotoxique dans aucun des essais in vitro (essai de mutation réverse sur bactéries [test d’Ames], essai d’aberrations chromosomiques sur cellules de poumon de hamster chinois [CHL]) et dans aucun des tests in vivo (test des micronoyaux sur moelle osseuse de souris, test de synthèse non programmée de l’ADN sur hépatocytes de rat). Le potentiel génotoxique du tédizolide, formé à partir du phosphate de tédizolide après activation métabolique (in vitro et in vivo) a également été évalué. Le tédizolide a été positif dans un essai d’aberrations chromosomiques sur cellules CHL in vitro, mais négatif pour le potentiel génotoxique dans les autres essais in vitro (test d’Ames, test de mutagénicité sur cellules de lymphome de souris) et dans un test des micronoyaux sur moelle osseuse de souris in vivo.
Le phosphate de tédizolide n’a pas eu d’effets toxiques sur la fertilité ou les performances reproductives de rats mâles, incluant la spermatogenèse, à des doses orales allant jusqu’à la dose maximale testée de 50 mg/kg/jour, ou chez des rates adultes à des doses orales allant jusqu’à la dose maximale testée de 15 mg/kg/jour. Ces doses correspondent à des marges d’expositions ≥ 5,3-fois pour les mâles et ≥ 4,2-fois pour les femelles par rapport aux valeurs de l’ASC0-24h plasmatique du tédizolide à la dose orale thérapeutique chez l’homme.
Les études du développement embryonnaire et fœtal effectuées chez la souris et le rat n’ont pas mis en évidence d’effet tératogène à des niveaux d’exposition représentant respectivement 4 et 6-fois ceux attendus chez l’homme. Dans les études du développement embryonnaire et fœtal, le phosphate de tédizolide a induit des toxicités sur le développement fœtal chez la souris et le rat. Les effets sur le développement fœtal chez la souris survenant en l’absence de toxicité maternelle étaient une diminution du poids des fœtus et une augmentation de l’incidence de soudure des cartilages costaux (une exacerbation de la prédisposition génétique normale aux variations sternales chez la souris de souche CD-1) à la dose élevée de 25 mg/kg/jour (4-fois le niveau d’exposition humaine estimé sur la base des ASC). Chez le rat, des diminutions du poids des fœtus et une augmentation des anomalies squelettiques, incluant une diminution de l’ossification des sternèbres, des vertèbres et du crâne, ont été observées à la dose élevée de 15 mg/kg/jour (6-fois l’exposition humaine estimée sur la base des ASC) et étaient associées à une toxicité maternelle (diminutions du poids des mères). Les NOAEL pour la toxicité fœtale chez la souris (5 mg/kg/jour) et la toxicité maternelle et fœtale chez le rat (2,5 mg/kg/jour) étaient associées à des valeurs d’aire sous la courbe (ASC) plasmatique du tédizolide approximativement équivalentes à la valeur de l’ASC du tédizolide à la dose orale thérapeutique chez l’homme.
Le tédizolide est excrété dans le lait de rates allaitantes et les concentrations observées étaient similaires à celles dans le plasma maternel.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Noyau du comprimé
Cellulose microcristalline Mannitol Povidone Crospovidone Stéarate de magnésium Pelliculage
Alcool polyvinylique Dioxyde de titane (E171) Macrogol Talc Oxyde de fer jaune (E172)
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
3 ans.
6.4 Précautions particulières de conservation
Ce médicament ne nécessite pas de précautions particulières de conservation.
6.5 Nature et contenu de l’emballage extérieur
6 x 1 comprimés en plaquettes unidose prédécoupées avec sécurité enfant en aluminium/Polyéthylène Téréphtalate (PET)/papier et polychlorure de vinyle (PVC)/film transparent de polychlorure de vinylidène (PVdC).
6.6 Précautions particulières d’élimination
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Merck Sharp & Dohme B.V. Waarderweg 39 2031 BN Haarlem Pays-Bas
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/15/991/001
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE
L’AUTORISATION
Date de première autorisation : 23 mars 2015 Date du dernier renouvellement : 09 janvier 2020
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
1. DÉNOMINATION DU MÉDICAMENT
Sivextro 200 mg poudre pour solution à diluer pour perfusion.
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque flacon contient du phosphate de tédizolide disodique équivalant à 200 mg de phosphate de tédizolide.
Après reconstitution, chaque mL de solution contient 50 mg de phosphate de tédizolide.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Poudre pour solution à diluer pour perfusion (poudre pour solution à diluer).
Poudre de couleur blanche à blanc cassé.
4. DONNÉES CLINIQUES
4.1 Indications thérapeutiques
Sivextro poudre pour solution à diluer pour perfusion est indiqué dans le traitement des infections bactériennes aiguës de la peau et des tissus mous (IBAPTM) dès la naissance (voir rubriques 4.4 et 5.1).
Il convient de tenir compte des recommandations officielles concernant l’utilisation appropriée des antibactériens.
4.2 Posologie et mode d’administration
Posologie
Le phosphate de tédizolide comprimés, poudre pour suspension buvable ou poudre pour solution à diluer pour perfusion peut être utilisé en traitement initial. Le traitement des patients initié avec la formulation parentérale peut être poursuivi avec une présentation orale du traitement selon le contexte clinique.
Adultes, ainsi que les adolescents et les enfants pesant au moins 35 kg La dose recommandée de phosphate de tédizolide est de 200 mg une fois par jour pendant 6 jours.
Adolescents et enfants pesant moins de 35 kg La dose intraveineuse recommandée de phosphate de tédizolide est présentée dans le Tableau 1. Chez ces patients, le phosphate de tédizolide est administré deux fois par jour pendant 6 jours, en perfusion intraveineuse pendant 1 heure. Tableau 1 : Posologie intraveineuse du phosphate de tédizolide chez les patients pédiatriques pesant moins de 35 kg
| Tranche de poids (kg) | Dose | Fréquence |
|---|---|---|
| 1 à moins de 3 | 6 mg | Deux fois par jour |
| 3 à moins de 6 | 12 mg | Deux fois par jour |
| 6 à moins de 10 | 20 mg | Deux fois par jour |
| 10 à moins de 14 | 30 mg | Deux fois par jour |
| 14 à moins de 20 | 40 mg | Deux fois par jour |
| 20 à moins de 35 | 60 mg | Deux fois par jour |
Administration une fois par jour de phosphate de tédizolide En cas d’oubli d’une dose, celle-ci doit être administrée au patient le plus tôt possible à tout moment jusqu’à 8 heures avant la prochaine dose prévue. Si le délai jusqu’à la prochaine dose est de moins de 8 heures, il faut attendre le moment de la prochaine dose prévue. Ne pas administrer de dose double pour compenser une dose oubliée.
Administration deux fois par jour de phosphate de tédizolide En cas d’oubli d’une dose, celle-ci doit être administrée au patient le plus tôt possible à tout moment jusqu’à 6 heures avant la prochaine dose prévue. Si le délai jusqu’à la prochaine dose est de moins de 6 heures, il faut attendre le moment de la prochaine dose prévue. Ne pas administrer de dose double pour compenser une dose oubliée.
Populations particulières
Sujets âgés Aucune adaptation posologique n’est nécessaire (voir rubrique 5.2). L’expérience clinique chez les patients âgés de 75 ans et plus est limitée.
Insuffisance hépatique Aucune adaptation posologique n’est nécessaire (voir rubrique 5.2).
Insuffisance rénale Aucune adaptation posologique n’est nécessaire (voir rubrique 5.2).
Population pédiatrique Le phosphate de tédizolide est également disponible sous forme de comprimés de 200 mg pour les adolescents et les enfants pesant au moins 35 kg. Pour ceux pesant moins de 35 kg, ou pour les patients ne pouvant pas avaler les comprimés, une poudre pour suspension buvable peut être administrée.
Mode d’administration
Sivextro doit être administré en perfusion intraveineuse de 60 minutes.
Pour les instructions concernant la reconstitution et la dilution du médicament avant administration, voir la rubrique 6.6.
4.3 Contre-indications
Hypersensibilité au principe actif ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Patients présentant une neutropénie
La sécurité et l’efficacité du phosphate de tédizolide chez les patients présentant une neutropénie (taux de neutrophiles < 1 000 cellules/mm3) n’ont pas été étudiées. Dans un modèle animal d’infection, l’activité antibactérienne du tédizolide a été réduite en l’absence de granulocytes. La pertinence clinique de cette observation n’est pas connue. D’autres traitements doivent être envisagés chez les patients présentant une IBAPTM et une neutropénie (voir rubrique 5.1).
Dysfonctionnement mitochondrial
Le tédizolide inhibe la synthèse des protéines mitochondriales. Des effets indésirables tels qu’une acidose lactique, une anémie et une neuropathie (optique et périphérique) peuvent survenir du fait de cette inhibition. Ces événements ont été observés avec un autre antibiotique de la classe des oxazolidinones lorsqu’il était administré pendant une durée supérieure à celle recommandée pour le phosphate de tédizolide.
Myélosuppression
Une thrombopénie, une diminution de l’hémoglobine et des neutrophiles ont été observées pendant le traitement par le phosphate de tédizolide (voir rubrique 4.8). Des cas d’anémie, de leucopénie et de pancytopénie ont été rapportés chez des patients traités par un autre antibiotique de la classe des oxazolidinones et le risque de ces effets semblait être lié à la durée du traitement. La plupart des cas de thrombopénie sont survenus avec un traitement d'une durée supérieure à celle recommandée. Il peut y avoir une association avec la thrombopénie chez les patients présentant une insuffisance rénale. Les patients qui développent une myélosuppression doivent être surveillés et le rapport bénéfice-risque doit être réévalué. Si le traitement est poursuivi, une surveillance étroite de la numération de la formule sanguine et des stratégies de prise en charge appropriées doivent être mises en place.
Neuropathie périphérique et affections du nerf optique
Des cas de neuropathie périphérique, ainsi que de neuropathie optique évoluant parfois vers une perte de vision, ont été rapportés chez des patients traités par un autre antibiotique de la classe des oxazolidinones pendant des durées de traitement supérieures à celle recommandée pour le phosphate de tédizolide. Il n’a pas été rapporté de neuropathie (optique et périphérique) chez les patients traités par le phosphate de tédizolide pendant la durée de traitement recommandée de 6 jours. Tous les patients doivent être informés qu’ils doivent signaler les symptômes à type de troubles visuels tels que des modifications de l’acuité visuelle, des modifications de la vision des couleurs, une vision floue ou une anomalie du champ visuel. Dans ces cas, il est recommandé d’effectuer rapidement un examen en adressant le patient à un ophtalmologiste si nécessaire.
Acidose lactique
Des cas d’acidose lactique ont été rapportés lors du traitement par un autre antibiotique de la classe des oxazolidinones. Il n’a pas été rapporté d’acidose lactique chez les patients traités par le phosphate de tédizolide pendant la durée recommandée de 6 jours.
Réactions d’hypersensibilité
Le phosphate de tédizolide doit être administré avec prudence chez les patients présentant une hypersensibilité connue aux autres oxazolidinones en raison du risque d’hypersensibilité croisée.
Diarrhée associée à Clostridioides difficile
Des cas de diarrhées associées à Clostridioides difficile (DACD) ont été rapportés avec le phosphate de tédizolide (voir rubrique 4.8). Leur sévérité peut varier d’une diarrhée légère jusqu’à une colite d’issue fatale. Le traitement par antibiotiques altère la flore intestinale normale et peut permettre la prolifération de C. difficile.
Une DACD doit être envisagée chez tous les patients présentant une diarrhée sévère après une antibiothérapie. Une anamnèse attentive est nécessaire car la survenue de DACD a été rapportée jusqu’à plus de deux mois après l’administration d’antibiotiques.
En cas de suspicion ou de confirmation d’une DACD, le phosphate de tédizolide et si possible, les autres antibiotiques ne ciblant pas directement C. difficile doivent être arrêtés et des mesures thérapeutiques adéquates doivent être instaurées immédiatement. Des mesures thérapeutiques appropriées, un traitement antibiotique de l’infection à C. difficile et un examen chirurgical doivent être envisagés. Les médicaments qui inhibent le péristaltisme sont contre-indiqués dans cette situation.
Inhibition de la monoamine oxydase
Le tédizolide est un inhibiteur non sélectif réversible de la monoamine oxydase (MAO) in vitro (voir rubrique 4.5).
Syndrome sérotoninergique
Des cas spontanés de syndrome sérotoninergique associé à l’administration concomitante d’oxazolidinones, y compris le phosphate de tédizolide, et d’agents sérotoninergiques (tels que des antidépresseurs et des opioïdes) ont été rapportés (voir rubrique 4.5).
Des précautions doivent être prises lorsque le tédizolide est utilisé avec ces médicaments. Les patients doivent être étroitement surveillés pour rechercher les signes et symptômes du syndrome sérotoninergique tels qu’un dysfonctionnement cognitif, une hyperpyrexie, une hyperréflexie et une mauvaise coordination. Si ces signes ou ces symptômes apparaissent, les médecins doivent envisager d’arrêter l’un ou les deux agents.
Micro-organismes non sensibles
La prescription de phosphate de tédizolide en l’absence d’infection bactérienne confirmée ou fortement suspectée augmente le risque de développement de bactéries résistantes.
Le tédizolide n’est généralement pas actif contre les bactéries à Gram négatif.
Limites des données cliniques
Dans les études menées dans les IBAPTM, les types d’infections traitées étaient limités aux cellulites et aux érysipèles ou aux abcès cutanés importants et aux infections de plaies seulement. Les autres types d’infections cutanées n’ont pas été étudiés.
Il existe des données limitées sur le phosphate de tédizolide dans le traitement de patients présentant de façon concomitante des infections bactériennes aiguës de la peau et des tissus mous et une bactériémie secondaire et il n’existe pas de données dans le traitement des IBAPTM avec sepsis sévère ou choc septique.
Les études cliniques contrôlées n’ont pas inclus de patients présentant une neutropénie (taux de neutrophiles < 1 000 cellules/mm3) ou de patients présentant une immunodépression sévère.
Sodium
Ce médicament contient moins de 1 mmol (23 mg) de sodium par flacon, c’est-à-dire qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Potentiel du phosphate de tédizolide à affecter d’autres médicaments
Inhibition du transporteur de la protéine de résistance au cancer du sein Dans une étude clinique comparant la pharmacocinétique d’une dose unique (10 mg) de rosuvastatine (substrat de la Protéine de Résistance au Cancer du Sein [Breast Cancer Resistance Protein - BCRP], voir rubrique 5.2) seule ou associée au phosphate de tédizolide (une dose orale de 200 mg, une fois par jour), l’ASC et la Cmax de la rosuvastatine ont augmenté respectivement d’environ 70 % et 55 %, en cas de co-administration avec le phosphate de tédizolide. Par conséquent, le phosphate de tédizolide administré par voie orale peut entraîner une inhibition de la BCRP au niveau intestinal. Si possible, une interruption du médicament substrat de la BCRP co-administré (tels que l'imatinib, le lapatinib, le méthotrexate, la pitavastatine, la rosuvastatine, la sulfasalazine et le topotécan) doit être envisagée pendant les 6 jours de traitement par le phosphate de tédizolide administré par voie orale.
Interactions sérotoninergiques Le potentiel d’interactions sérotoninergiques n’a pas été étudié chez des patients ou des volontaires sains (voir rubriques 4.4 et 5.2). Dans les études de Phase III, les sujets prenant des agents sérotoninergiques y compris des antidépresseurs tels que les inhibiteurs sélectifs de la recapture de la sérotonine (ISRS), les antidépresseurs tricycliques, et les agonistes des récepteurs de la sérotonine 5- hydroxytryptamine (5-HT1) (triptans), la mépéridine, ou la buspirone, ont été exclus.
Expérience depuis la commercialisation : des cas de patients présentant un syndrome sérotoninergique lors de la prise de tédizolide et d’agents sérotoninergiques (antidépresseurs, opioïdes) ont été rapportés, qui se sont résolus à l’arrêt de l’un ou des deux médicaments.
Inhibition de la monoamine oxydase Le tédizolide est un inhibiteur réversible de la monoamine oxydase (MAO) in vitro (voir rubrique 5.2). L’interaction avec les inhibiteurs de la MAO n’a pas pu être évaluée dans les essais de Phase II et III, puisque les sujets prenant de tels médicaments étaient exclus des essais.
Interactions adrénergiques Deux études croisées contrôlées par placebo ont été menées pour évaluer le potentiel de 200 mg de phosphate de tédizolide oral à l’état d’équilibre à augmenter les réponses vasopressives à la pseudoéphédrine et à la tyramine chez des individus sains. Aucune modification significative de la pression artérielle ou de la fréquence cardiaque n’a été observée avec la pseudoéphédrine. La dose médiane de tyramine nécessaire pour entraîner une augmentation de ≥ 30 mmHg de la pression artérielle systolique par rapport à la valeur de référence avant administration était de 325 mg avec le phosphate de tédizolide, contre 425 mg avec le placebo. L’administration de Sivextro avec des aliments riches en tyramine (c.-à-d. contenant des teneurs de tyramine d’environ 100 mg) ne devrait pas induire une réponse vasopressive.
Médicaments métabolisés par le CYP3A Dans une étude clinique comparant la pharmacocinétique d’une dose unique (2 mg) de midazolam (substrat du CYP3A4, voir rubrique 5.2) seul ou associé au phosphate de tédizolide (une dose orale de 200 mg, une fois par jour pendant 10 jours), l'ASC et la Cmax du midazolam lors de la co- administration avec le phosphate de tédizolide étaient respectivement 81 % et 83 % de l'ASC et de la Cmax du midazolam administré seul. Cet effet n'est pas cliniquement significatif et aucune adaptation posologique des substrats du CYP3A4 co-administrés n'est nécessaire pendant le traitement par le phosphate de tédizolide.
Population pédiatrique
Les études d’interaction ont uniquement été réalisées chez les adultes.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’existe pas de données concernant l’utilisation du phosphate de tédizolide chez les femmes enceintes. Les études effectuées chez la souris et le rat ont mis en évidence des effets sur le développement (voir rubrique 5.3). Par mesure de précaution, il est préférable d’éviter l’utilisation du phosphate de tédizolide pendant la grossesse.
Allaitement.
On ne sait pas si le phosphate de tédizolide ou ses métabolites sont excrétés dans le lait maternel. Le tédizolide est excrété dans le lait chez la rate (voir rubrique 5.3). Un risque pour l’enfant allaité ne peut être exclu. Une décision doit être prise soit d’interrompre l’allaitement soit d’interrompre/de s’abstenir du traitement avec le phosphate de tédizolide en prenant en compte le bénéfice de l’allaitement pour l’enfant et le bénéfice du traitement pour la femme.
Fertilité
Les effets du phosphate de tédizolide sur la fertilité humaine n’ont pas été étudiés. Les études du phosphate de tédizolide effectuées chez l’animal n’ont pas mis en évidence d’effets délétères sur la fertilité (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Sivextro peut avoir une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines car il peut provoquer des vertiges, une fatigue ou, peu fréquemment, une somnolence (voir rubrique 4.8).
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquemment rapportés chez les patients recevant le phosphate de tédizolide dans les études cliniques de phase III contrôlées poolées (phosphate de tédizolide 200 mg une fois par jour pendant 6 jours) étaient des nausées (6,9 %), des céphalées (3,5 %), une diarrhée (3,2 %) et des vomissements (2,3 %), et ont été généralement de sévérité légère à modérée.
Le profil de sécurité a été similaire lors de la comparaison des patients recevant le phosphate de tédizolide seul par voie intraveineuse et des patients recevant la présentation orale seule, à l’exception d’un taux plus élevé d’affections gastro-intestinales associées à l’administration orale.
La sécurité a également été évaluée au cours d’une étude multicentrique randomisée en double aveugle menée en Chine, aux Philippines, à Taïwan et aux États-Unis, ayant inclus un total de 292 patients adultes traités par 200 mg de phosphate de tédizolide administrés par voies intraveineuse et/ou orale une fois par jour pendant 6 jours, et 297 patients traités par 600 mg de linézolide administré par voies intraveineuse et/ou orale toutes les 12 heures pendant 10 jours pour une IBAPTM. Le profil de sécurité dans cette étude était similaire à celui des essais cliniques de Phase III ; cependant, des réactions au site de perfusion (phlébite) ont été rapportées plus fréquemment (2,7%) chez les sujets traités par le phosphate de tédizolide que dans le groupe témoin linézolide (0%), en particulier chez les patients asiatiques. Ces résultats suggèrent une fréquence plus élevée des réactions liées à la perfusion (phlébite) que celle observée dans les études cliniques précédentes avec le phosphate de tédizolide.
Liste tabulée des effets indésirables
Les effets indésirables suivants ont été identifiés dans deux études pivots de phase III comparatives et une étude post-autorisation chez des adultes traités par Sivextro (Tableau 2). Les effets indésirables sont présentés par terme préférentiel et classe de systèmes d’organes et par fréquence. Les fréquences sont définies comme : très fréquent (≥ 1/10) ; fréquent (≥ 1/100 à < 1/10) ; peu fréquent (≥ 1/1 000 à < 1/100) ; rare (≥ 1/10 000 à < 1/1 000) ; très rare (< 1/10 000) ; fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
Tableau 2 : Effets indésirables
| Classe de systèmes d’organes | Fréquence | Effets indésirables |
|---|---|---|
| Infections et infestations Peu fréquent : Mycose vulvo-vaginale, infection fongique, candidose vulvo-vaginale, abcès, colite à Clostridioides difficile, dermatophytose, candidose buccale, infection des voies respiratoires | ||
| Affections hématologiques et Peu fréquent : Lymphadénopathie, anémie du système lymphatique Fréquence Thrombopénie* indéterminée* : | ||
| Affections du système Peu fréquent : Hypersensibilité médicamenteuse immunitaire | ||
| Troubles du métabolisme et de Peu fréquent : Déshydratation, diabète sucré déséquilibré, la nutrition hyperkaliémie | ||
| Affections psychiatriques Peu fréquent : Insomnie, troubles du sommeil, anxiété, cauchemars | ||
| Affections du système Fréquent : Céphalées, sensation vertigineuse nerveux Peu fréquent : Somnolence, dysgueusie, tremblements, paresthésies, hypoesthésies | ||
| Affections oculaires Peu fréquent : Vison floue, myodésopsies | ||
| Affections cardiaques Peu fréquent : Bradycardie | ||
| Affections vasculaires Peu fréquent : Bouffées vasomotrices, bouffées de chaleur | ||
| Affections respiratoires, Peu fréquent : Toux, sécheresse nasale, congestion pulmonaire thoraciques et médiastinales | ||
| Affections gastro-intestinales Fréquent : Nausées, diarrhée, vomissements, Peu fréquent : Douleurs abdominales, constipation, gêne abdominale, sécheresse buccale, dyspepsie, douleur abdominale haute, flatulence, reflux gastro-œsophagien, hématochézie, haut-le-coeur | ||
| Affections de la peau et du Fréquent : Prurit généralisé tissu sous-cutané Peu fréquent : Hyperhidrose, prurit, éruption cutanée, urticaire, alopécie, éruption érythémateuse, éruption généralisée, acné, prurit allergique, éruption maculo-papuleuse, éruption papuleuse, éruption prurigineuse | ||
| Affections Peu fréquent : Arthralgie, spasmes musculaires, dorsalgie, gêne musculo-squelettiques et du dans les membres, cervicalgie tissu conjonctif | ||
| Affections du rein et des voies Peu fréquent : Odeur anormale des urines urinaires | ||
| Affections des organes de Peu fréquent : Prurit vulvo-vaginal reproduction et du sein | ||
| Classe de systèmes d’organes | Fréquence | Effets indésirables |
|---|---|---|
| Troubles généraux et Fréquent : Fatigue, réactions au site de perfusion (phlébite) anomalies au site Peu fréquent : Frissons, douleur au site de perfusion, irritabilité, d’administration pyrexie, réaction liée à la perfusion, œdème périphérique | ||
| Investigations Peu fréquent : Diminution de la force de préhension, élévation des transaminases, diminution du taux de leucocytes | ||
* Basé sur des rapports depuis la commercialisation. Comme ces effets sont signalées de manière volontaire à partir d'une population de taille incertaine, il n'est pas possible d'estimer de façon fiable leur fréquence, qui est donc classée comme indéterminée.
Population pédiatrique
La sécurité du phosphate de tédizolide chez les adolescents a été évaluée dans un essai clinique de phase III (voir rubrique 5.1), ayant inclus 91 patients pédiatriques (âgés de 12 à < 18 ans) présentant des IBAPTM traitées par du phosphate de tédizolide à la dose de 200 mg administrée par voies intraveineuse et/ou orale pendant 6 jours et 29 patients traités par des comparateurs pendant 10 jours.
La sécurité du phosphate de tédizolide (par voies intraveineuse et/ou orale) a également été évaluée dans 2 études cliniques qui comprenaient des administrations multiples chez 83 enfants âgés de < 12 ans. Parmi ceux-ci, 44 enfants âgés de 6 à < 12 ans ont reçu le traitement pendant une durée médiane de 9 jours (intervalle 1-12 jours), 16 enfants âgés de 2 à < 6 ans ont reçu le traitement pendant une durée médiane de 9 jours (intervalle 2-14 jours), 15 enfants âgés de 28 jours à < 2 ans ont reçu le traitement pendant une durée médiane de 10 jours (intervalle 6-11 jours), et 8 nouveau-nés âgés de < 28 jours (4 à terme et 4 prématurés) ont reçu le traitement pendant une durée médiane de 3 jours (intervalle 3 jours).
Dans les essais cliniques menés dans les IBAPTM, les effets indésirables les plus fréquents survenus chez les patients pédiatriques âgés de < 18 ans recevant du phosphate de tédizolide étaient des nausées (1,1 %), des vomissements (1,1 %), et des phlébites (1,1 %). Trois adolescents (3,3 %) du groupe tédizolide ont présenté une augmentation des ALAT, une augmentation des ASAT ou des anomalies dans les tests de la fonction hépatique.
Le profil de sécurité du phosphate de tédizolide chez les patients pédiatriques était généralement similaire au profil observé chez les adultes d’après les données disponibles.
Déclaration des effets indésirables suspectés La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
En cas de surdosage, Sivextro doit être arrêté et un traitement symptomatique instauré. L’hémodialyse n’entraîne pas d’élimination significative du tédizolide de la circulation systémique. La dose unique maximale administrée dans les études cliniques était de 1 200 mg. Tous les effets indésirables observés à cette dose ont été de sévérité légère à modérée.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Antibactériens à usage systémique, autres antibactériens, Code ATC : J01XX11 Mécanisme d’action
Le phosphate de tédizolide est une prodrogue du tédizolide de la famille des oxazolidinones. Le tédizolide exerce son activité antibactérienne en se liant à la sous-unité 50S du ribosome bactérien, ce qui inhibe la synthèse protéique.
Le tédizolide est actif principalement contre les bactéries à Gram positif.
Le tédizolide est bactériostatique in vitro contre les entérocoques, les staphylocoques et les streptocoques.
Résistance
Les mutations entraînant une résistance aux oxazolidinones les plus fréquemment observées chez les staphylocoques et les entérocoques sont présentes dans une ou plusieurs copies des gènes codant pour l’ARNr 23S (G2576U et T2500A). Les organismes résistants aux oxazolidinones par des mutations des gènes chromosomiques codant pour l’ARNr 23S ou les protéines ribosomales (L3 et L4) présentent en général une résistance croisée au tédizolide.
Un deuxième mécanisme de résistance est codé par un gène de résistance au chloramphénicol-florfénicol (cfr) associé à un transposon et porté par un plasmide, qui confère une résistance des staphylocoques et entérocoques aux oxazolidinones, aux phénicolés, aux lincosamides, aux pleuromutilines, à la streptogramine A et aux macrolides à 16 atomes. Du fait de la présence d’un groupement hydroxyméthyle en position C5, le tédizolide conserve une activité contre les souches de Staphylococcus aureus qui expriment le gène cfr en l’absence de mutations chromosomiques.
Le mécanisme d’action est différent de celui des autres antibiotiques n’appartenant pas à la classe des oxazolidinones ; par conséquent, une résistance croisée entre le tédizolide et d’autres classes d’antibiotiques est peu probable.
Activité antibactérienne en association avec d’autres antibactériens et antifongiques
Les études d’association in vitro réalisées avec le tédizolide et l’amphotéricine B, l’aztréonam, la ceftazidime, la ceftriaxone, la ciprofloxacine, la clindamycine, la colistine, la daptomycine, la gentamicine, l’imipénème, le kétoconazole, la minocycline, la pipéracilline, la rifampicine, la terbinafine, le triméthoprime/sulfaméthoxazole et la vancomycine n’ont pas montré de synergie ni d’antagonisme.
Seuils des tests de sensibilité
Les critères d’interprétation des concentrations minimales inhibitrices (CMI) pour les tests de sensibilité ont été établis par le Comité européen des antibiogrammes (EUCAST) pour le tédizolide et sont énumérés ci-dessous : https://www.ema.europa.eu/documents/other/minimum-inhibitory- concentration-mic-breakpoints_en.xlsx
Relations pharmacocinétique/pharmacodynamique
Le rapport ASC/CMI était le paramètre pharmacodynamique le mieux corrélé à l’efficacité dans des modèles murins d’infections à S. aureus de la cuisse et du poumon.
Dans un modèle murin d’infection de la cuisse à S. aureus, l’activité antibactérienne du tédizolide était réduite en l’absence de granulocytes. Le rapport ASC/CMI pour obtenir une bactériostase chez des souris neutropéniques était au moins 16 fois plus élevé que chez les animaux immunocompétents (voir rubrique 4.4). Efficacité clinique contre des pathogènes spécifiques
L’efficacité a été démontrée dans les études cliniques contre les pathogènes, répertoriés par indication, et qui étaient sensibles in vitro au tédizolide.
Infections bactériennes aiguës de la peau et des tissus mous
• Staphylococcus aureus
• Streptococcus pyogenes
• Streptococcus agalactiae
• Groupe Streptococcus anginosus (incluant S. anginosus, S. intermedius et S. constellatus)
Activité antibactérienne contre d’autres pathogènes pertinents
L’efficacité clinique n’a pas été établie contre les pathogènes suivants bien que les études in vitro semblent indiquer qu’ils devraient être sensibles au tédizolide en l’absence de mécanismes de résistance acquis :
• Staphylococcus lugdunensis
Population pédiatrique
Une étude randomisée, avec mise en aveugle de l’investigateur, menée chez 120 patients pédiatriques âgés de 12 à < 18 ans présentant des IBAPTM a évalué la sécurité et l’efficacité du phosphate de tédizolide administré par voies intraveineuse et/ou orale, à la dose de 200 mg une fois par jour pendant 6 jours, vs. un comparateur administré par voies intraveineuse et/ou orale, sélectionné par l’investigateur, pendant 10 jours. Quatre-vingt-onze (91) patients ont été randomisés pour recevoir le phosphate de tédizolide et 29 le comparateur. L’efficacité était un critère d’évaluation secondaire analysé de manière descriptive dans la population en intention de traiter (ITT). Le succès clinique aux jours 18 à 25 après le traitement était de 96,7 % dans le groupe tédizolide et de 93,1 % dans le groupe comparateur (différence 3,6 %, IC à 95 % : -6,3 ; 13,5). La réponse clinique précoce (définie comme une réduction d’au moins 20 % de la taille de la lésion à 48-72 heures après le début du traitement) était de 92,3 % dans le groupe tédizolide et de 96,6 % dans le groupe comparateur (différence -4,2 %, IC à 95 % : -12,9 ; 4,4).
De plus, la sécurité et l’efficacité du phosphate de tédizolide chez les patients pédiatriques âgés de 28 jours à < 12 ans ont été évaluées dans un essai randomisé, avec mise en aveugle de l’investigateur, contrôlé versus traitement actif, chez 100 patients présentant des IBAPTM cliniquement documentées (75 recevant du tédizolide, 25 recevant le comparateur sélectionné par l’investigateur). Les patients ont été randomisés selon un ratio de 3:1 pour recevoir du phosphate de tédizolide pendant 6 à 10 jours ou le comparateur pendant 10 à 14 jours. Le phosphate de tédizolide (intraveineux et/ou oral) a été administré soit à une dose basée sur le poids de 2-2,5 mg/kg toutes les 12 heures, soit à 200 mg administrés une fois par jour. L’efficacité était un critère d’évaluation secondaire analysé de manière descriptive. Le succès clinique aux jours 22 à 29 après le traitement dans la population ITT était de 93,3 % dans le groupe tédizolide et de 92,0 % dans le groupe comparateur (différence 1,3 %, IC à 95 % : -10,7 ; 13,4).
Aucun test d’hypothèse n’était prévu ni réalisé dans l’une ou l’autre étude. L’efficacité chez les patients pédiatriques a été établie sur la base de l’obtention d’expositions similaires à celles chez les adultes (voir rubrique 5.2).
5.2 Propriétés pharmacocinétiques
Le phosphate de tédizolide administré par voies orale et intraveineuse est une prodrogue qui est transformée rapidement par des phosphatases en tédizolide, la fraction microbiologiquement active. Seul le profil pharmacocinétique du tédizolide est présenté dans cette rubrique. Les études pharmacocinétiques ont été réalisées chez des volontaires sains et les analyses de pharmacocinétique de population ont été effectuées chez les patients des études de phase III.
Absorption
À l’état d’équilibre, les valeurs moyennes écart-type de la Cmax (2,2 0,6 et 3,0 0,7 µg/mL) et de l’ASC (25,6 8,5 et 29,2 6,2 µg·h/mL) du tédizolide sont comparables après administration de phosphate de tédizolide par voies orale et intraveineuse respectivement. La biodisponibilité absolue du tédizolide est supérieure à 90 %. Après administration orale du phosphate de tédizolide à jeun, la concentration plasmatique maximale de tédizolide est atteinte en 3 heures environ.
Après administration de phosphate de tédizolide avec un repas riche en graisses, les concentrations maximales (Cmax) de tédizolide sont diminuées d’environ 26 % et retardées de 6 heures par rapport à l’administration à jeun, tandis que l’exposition totale (ASC0-∞) est comparable après administration avec un repas ou à jeun.
Distribution
La liaison moyenne du tédizolide aux protéines plasmatiques humaines est d’environ 70 - 90 %. Après administration d’une dose intraveineuse unique de 200 mg de phosphate de tédizolide chez des adultes sains (n=8), le volume de distribution moyen du tédizolide à l’état d’équilibre est de 67 à 80 L.
Biotransformation
Le phosphate de tédizolide est transformé par des phosphatases plasmatiques et tissulaires endogènes en tédizolide, la fraction microbiologiquement active. À part le tédizolide, qui représente environ 95 % de l’ASC de la radioactivité totale dans le plasma, il n’existe pas d’autres métabolites importants en circulation. Après incubation avec des microsomes hépatiques humains en pool, le tédizolide a été stable, ce qui semble indiquer que le tédizolide n’est pas un substrat des enzymes du CYP450 hépatique. Plusieurs enzymes sulfotransférases (SULT) (SULT1A1, SULT1A2 et SULT2A1) participent à la biotransformation du tédizolide pour former un conjugué sulfaté inactif et non circulant détecté dans les excreta.
Élimination
Le tédizolide est éliminé dans les excreta, essentiellement sous forme de conjugué sulfaté non circulant. Après administration à jeun d’une dose orale unique de phosphate de tédizolide marqué au 14C, l’élimination s’effectue essentiellement par voie hépatique avec 81,5 % de la dose radioactive retrouvés dans les fèces et 18 % dans les urines, la majorité de l’élimination (> 85 %) se produisant dans les 96 heures. Moins de 3 % de la dose de phosphate de tédizolide administrée sont éliminés sous forme de tédizolide actif. La demi-vie d’élimination du tédizolide est d’environ 12 heures et la clairance intraveineuse est de 6 - 7 L/h.
Linéarité/non-linéarité
La pharmacocinétique du tédizolide est linéaire en termes de temps et de dose. La Cmax et l’ASC du tédizolide augmentent de façon à peu près dose-proportionnelle dans l’intervalle de doses uniques de 200 mg à 1 200 mg par voie orale et de 100 mg à 400 mg par voie intraveineuse. Les concentrations à l’état d’équilibre sont atteintes en 3 jours et indiquent une accumulation modeste de la substance active d’environ 30 % après administration répétée de doses orales ou intraveineuses une fois par jour, comme cela est prédit par une demi-vie d’environ 12 heures.
Populations particulières
Insuffisance rénale Après administration d’une dose intraveineuse unique de 200 mg de phosphate de tédizolide chez 8 patients présentant une insuffisance rénale sévère, définie comme un DFGe < 30 mL/min/1,73 m2, la Cmax n’a pas été significativement modifiée et l’ASC0-∞ a été modifiée de moins de 10 % par rapport aux valeurs observées chez 8 sujets témoins sains appariés. L’hémodialyse n’entraîne pas une élimination significative du tédizolide de la circulation systémique, comme cela a été évalué chez des patients atteints d’insuffisance rénale terminale (DFGe < 15 mL/min/1,73 m2). Le DFGe a été calculé à l’aide de l’équation MDRD4.
Insuffisance hépatique Après administration d’une dose orale unique de 200 mg de phosphate de tédizolide, la pharmacocinétique du tédizolide n’a pas été modifiée chez les patients présentant une insuffisance hépatique modérée (n=8) ou sévère (n=8) (classes B et C de Child-Pugh).
Sujets âgés Après administration d’une dose orale unique de 200 mg de phosphate de tédizolide, la pharmacocinétique du tédizolide chez des volontaires sains âgés (65 ans et plus, dont au moins 5 sujets âgés d’au moins 75 ans ; n=14) a été comparable à celle observée chez des témoins plus jeunes (25 à 45 ans ; n=14).
Population pédiatrique La pharmacocinétique du tédizolide a été évaluée chez des adolescents (12 à < 18 ans ; n=91) ayant reçu 200 mg de phosphate de tédizolide par voie intraveineuse ou orale toutes les 24 heures pendant 6 jours. La Cmax et l’ASC0-24h moyennes estimées (% CV) à l’état d’équilibre pour le tédizolide chez les adolescents étaient de 3,37 (42,2 %) µg/mL et 30,8 (50,2 %) µg·h/mL ce qui était comparable à celles des adultes.
Les moyennes des paramètres pharmacocinétiques du tédizolide après administration répétée de phosphate de tédizolide en perfusion intraveineuse et en formulation orale chez les patients pédiatriques âgés de < 12 ans sont présentées dans le Tableau 3. Par rapport aux patients adultes recevant 200 mg de phosphate de tédizolide une fois par jour, les expositions au tédizolide à l’état d’équilibre (ASC0-24h et Cmax) sont plus élevées chez les patients pédiatriques âgés de < 12 ans recevant la posologie recommandée de phosphate de tédizolide.
Tableau 3 : Moyenne géométrique (%CV) des estimations des paramètres pharmacocinétiques de population du tédizolide à l’état d’équilibre chez les patients pédiatriques* de la naissance à moins de 12 ans
| Poids (kg) | Schéma posologique | Dose quotidienne totale | Voie d’administration | ASC à 0-24h l’état d’équilibre (µg·h/mL)† | C à l’état max d’équilibre (µg/mL) |
|---|---|---|---|---|---|
| 1 à moins de 3 (N = 14) | 6 mg Deux fois par jour | 12 mg | Intraveineuse | 28,41 (48,25) | 2,22 (34,36) |
| Orale (suspension) | 24,27 (48,25) | 1,35 (43,05) | |||
| 3 à moins de 6 (N = 13) | 12 mg Deux fois par jour | 24 mg | Intraveineuse | 26,40 (34,38) | 2,40 (20,71) |
| Orale (suspension) | 22,55 (34,38) | 1,40 (28,20) | |||
| 6 à moins de 10 (N = 13) | 20 mg Deux fois par jour | 40 mg | Intraveineuse | 22,54 (43,87) | 2,22 (20,37) |
| Orale (suspension) | 19,26 (43,87) | 1,33 (29,42) | |||
| 10 à moins de 14 (N = 17) | 30 mg Deux fois par jour | 60 mg | Intraveineuse | 27,61 (32,14) | 2,68 (19,57) |
| Orale (suspension) | 23,58 (32,14) | 1,53 (27,01) | |||
| 14 à moins de 20 (N = 25) | 40 mg Deux fois par jour | 80 mg | Intraveineuse | 28,44 (22,09) | 2,74 (12,95) |
| Orale (suspension) | 24,30 (22,09) | 1,61 (12,69) | |||
| 20 à moins de 35 (N = 42) | 60 mg Deux fois par jour | 120 mg | Intraveineuse | 31,84 (30,43) | 2,64 (22,06) |
| Orale (suspension) | 27,20 (30,43) | 1,63 (25,66) |
| Au moins 35 (N = 16) | 200 mg Une fois par jour | 200 mg | Intraveineuse | 38,70 (32,00) | 5,02 (15,73) |
|---|---|---|---|---|---|
| Orale (comprimé) | 36,96 (32,00) | 3,21 (21,16) | |||
| Orale (suspension) | 24,62 (25,41) | 2,91 (21,14) |
ASC, aire sous la courbe des concentrations en fonction du temps ; Cmax, concentration maximale ; %CV, coefficient de variation.
* Inclut les nouveau-nés (N = 22) ayant au moins 26 semaines d’âge gestationnel. † ASC0-24h= 2 x ASC0-12h pour une administration deux fois par jour.
Sexe L’effet du sexe sur la pharmacocinétique du phosphate de tédizolide a été évalué chez des hommes et femmes sains dans des études cliniques et dans une analyse pharmacocinétique de population. La pharmacocinétique du tédizolide était comparable chez les hommes et les femmes.
Études d’interactions médicamenteuses
Effets d’autres médicaments sur le phosphate de tédizolide
Des études in vitro ont montré que des interactions médicamenteuses entre le tédizolide et les inhibiteurs ou inducteurs des isoenzymes du cytochrome P450 (CYP) ne sont pas attendues.
Plusieurs isoformes de sulfotransférases (SULT) (SULT1A1, SULT1A2, et SULT2A1) capables de conjuguer le tédizolide ont été identifiées in vitro, ce qui suggère qu’aucune isoenzyme unique n’est essentielle pour l’élimination du tédizolide.
Effets du phosphate de tédizolide sur les autres médicaments
Enzymes du métabolisme des médicaments Les études in vitro sur microsomes hépatiques humains indiquent que le phosphate de tédizolide et le tédizolide n’inhibent pas significativement le métabolisme médié par les isoenzymes suivantes du CYP (CYP1A2, CYP2C19, CYP2A6, CYP2C8, CYP2C9, CYP2D6 et CYP3A4). Le tédizolide n’altère pas l’activité des isoenzymes du CYP sélectionnées, mais une induction de l’ARNm du CYP3A4 a été observée in vitro dans les hépatocytes.
Transporteurs membranaires Le potentiel du tédizolide ou du phosphate de tédizolide à inhiber le transport des substrats tests d’importants transporteurs d’influx (OAT1, OAT3, OATP1B1, OATP1B3, OCT1 et OCT2) et d’efflux (P-gp et BCRP) a été testé in vitro. Aucune interaction cliniquement significative n’est attendue avec ces transporteurs avec l’administration de la formulation parentérale.
Inhibition de la monoamine oxydase Le tédizolide est un inhibiteur réversible de la MAO in vitro ; cependant, aucune interaction n’est attendue lorsque l’on compare la CI50 et les expositions plasmatiques attendues chez l’homme.
Agents sérotoninergiques Les effets sérotoninergiques observés à des doses de phosphate de tédizolide jusqu’à 30-fois la dose équivalente chez l’homme n’étaient pas différents de ceux observés avec le véhicule contrôle dans un modèle murin prédisant l’activité sérotoninergique cérébrale.
5.3 Données de sécurité préclinique
Il n’a pas été mené d’études de cancérogenèse à long terme avec le phosphate de tédizolide.
Dans les études de toxicologie d’une durée de 1-mois et 3-mois chez le rat, l’administration de doses orales et intraveineuses répétées a induit une hypocellularité médullaire dose et temps-dépendante (lignées myéloïde, érythroïde et mégacaryocytaire), avec une diminution associée des érythrocytes, leucocytes et plaquettes en circulation. Ces effets ont montré des signes de réversibilité et sont survenus à des niveaux d’exposition plasmatique au tédizolide (ASC) ≥ 6-fois supérieurs à l’exposition plasmatique à la dose thérapeutique humaine. Dans une étude d’immunotoxicologie d’un mois chez le rat, l’administration de doses orales répétées de phosphate de tédizolide a entraîné une diminution significative des lymphocytes B et T spléniques et une diminution des titres d’IgG plasmatiques. Ces effets sont survenus à des niveaux d’exposition plasmatique au tédizolide (ASC) ≥ 3-fois supérieurs à l’exposition plasmatique attendue chez l’homme à la dose thérapeutique.
Dans les études menées chez les rats juvéniles, aucun organe cible de la toxicité n'a été observé, ni unique ni spécifique, par rapport à ceux identifiés dans les études de toxicité en doses répétées chez les rats adultes. Cependant, l’exposition à la dose sans effet nocif observable (NOAEL) (basée sur l’ASC0- 24h) de l’étude de toxicité juvénile était deux fois plus faible que l’exposition dans l’étude de 28 jours chez les rats adultes. Par conséquent, les niveaux d’exposition plasmatique dans l’étude de toxicité juvénile étaient similaires à ceux des patients pédiatriques à la dose thérapeutique humaine.
Une étude de neuropathologie spécifique a été effectuée chez des rats Long Evans pigmentés recevant le phosphate de tédizolide une fois par jour pendant une durée allant jusqu’à 9 mois. Cette étude a utilisé une analyse morphologique sensitive du tissu du système nerveux central et périphérique fixé par perfusion. Aucun signe de neurotoxicité, incluant des modifications neurocomportementales ou une neuropathie optique ou périphérique, n’a été associé au tédizolide après 1, 3, 6 ou 9 mois d’administration par voie orale de doses entraînant des niveaux d’exposition plasmatique (ASC) allant jusqu’à 8-fois l’exposition plasmatique attendue chez l’homme à la dose orale thérapeutique.
Le phosphate de tédizolide n’a été génotoxique dans aucun des essais in vitro (essai de mutation réverse sur bactéries test d’Ames , essai d’aberrations chromosomiques sur cellules de poumon de hamster chinois CHL ) et dans aucun des tests in vivo (test des micronoyaux sur moelle osseuse de souris, test de synthèse non programmée de l’ADN sur hépatocytes de rat). Le potentiel génotoxique du tédizolide, formé à partir du phosphate de tédizolide après activation métabolique (in vitro et in vivo) a également été évalué. Le tédizolide a été positif dans un essai d’aberrations chromosomiques sur cellules CHL in vitro, mais négatif pour le potentiel génotoxique dans les autres essais in vitro (test d’Ames, test de mutagénicité sur cellules de lymphome de souris) et dans un test des micronoyaux sur moelle osseuse de souris in vivo.
Le phosphate de tédizolide n’a pas eu d’effets toxiques sur la fertilité ou les performances reproductives de rats mâles, incluant la spermatogenèse, à des doses orales allant jusqu’à la dose maximale testée de 50 mg/kg/jour, ou chez des rates adultes à des doses orales allant jusqu’à la dose maximale testée de 15 mg/kg/jour. Ces doses correspondent à des marges d’expositions ≥ 5,3-fois pour les mâles et ≥ 4,2-fois pour les femelles par rapport aux valeurs de l’ASC0-24h plasmatique du tédizolide à la dose orale thérapeutique chez l’homme.
Les études du développement embryonnaire et fœtal effectuées chez la souris et le rat n’ont pas mis en évidence d’effet tératogène à des niveaux d’exposition représentant respectivement 4 et 6-fois ceux attendus chez l’homme. Dans les études du développement embryonnaire et fœtal, le phosphate de tédizolide a induit des toxicités sur le développement fœtal chez la souris et le rat. Les effets sur le développement fœtal chez la souris survenant en l’absence de toxicité maternelle étaient une diminution du poids des fœtus et une augmentation de l’incidence de soudure des cartilages costaux (une exacerbation de la prédisposition génétique normale aux variations sternales chez la souris de souche CD-1) à la dose élevée de 25 mg/kg/jour (4-fois le niveau d’exposition humaine estimé sur la base des ASC). Chez le rat, des diminutions du poids des fœtus et une augmentation des anomalies squelettiques, incluant une diminution de l’ossification des sternèbres, des vertèbres et du crâne, ont été observées à la dose élevée de 15 mg/kg/jour (6-fois l’exposition humaine estimée sur la base des ASC) et étaient associées à une toxicité maternelle (diminutions du poids des mères). Les NOAEL pour la toxicité fœtale chez la souris (5 mg/kg/jour) et la toxicité maternelle et fœtale chez le rat (2,5 mg/kg/jour) étaient associées à des valeurs d’aire sous la courbe (ASC) plasmatique du tédizolide approximativement équivalentes à la valeur de l’ASC du tédizolide à la dose orale thérapeutique chez l’homme.
Le tédizolide est excrété dans le lait de rates allaitantes et les concentrations observées étaient similaires à celles dans le plasma maternel.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Mannitol Hydroxyde de sodium (pour l’ajustement du pH) Acide chlorhydrique (pour l’ajustement du pH)
6.2 Incompatibilités
Ce médicament ne doit pas être mélangé avec d’autres médicaments à l’exception de ceux mentionnés dans la rubrique 6.6. Sivextro est incompatible avec les solutions contenant des cations divalents (par exemple Ca2+, Mg2+), y compris les solutions injectables de Lactate Ringer et de Hartmann.
6.3 Durée de conservation
3 ans.
La durée de conservation cumulée (de la reconstitution à la dilution, jusqu’à l’administration) ne doit pas dépasser 24 heures s’il a été conservé soit à température ambiante soit au réfrigérateur (2 °C – 8 °C).
6.4 Précautions particulières de conservation
Ce médicament ne nécessite pas de précautions particulières de conservation. Pour les conditions de conservation après reconstitution et dilution du médicament, voir la rubrique 6.3.
6.5 Nature et contenu de l’emballage extérieur
Flacon tube en verre de type I (10 mL) en borosilicate transparent avec bouchon en caoutchouc chlorobutyle gris siliconé. Disponibles en boîtes de 1 flacon et 6 flacons.
Toutes les présentations peuvent ne pas être commercialisées.
6.6 Précautions particulières d’élimination et manipulation
Les flacons de Sivextro sont à usage unique.
Pour une administration en perfusion intraveineuse uniquement. Il ne doit pas être administré en bolus intraveineux.
Des conditions aseptiques doivent être appliquées pour préparer la solution pour perfusion. Le contenu du flacon doit être reconstitué avec 4 mL d’eau pour préparations injectables, et doit être tourné doucement jusqu’à dissolution complète de la poudre. Éviter d’agiter et d’effectuer des mouvements rapides car cela pourrait provoquer la formation de mousse.
Pour l’administration, la solution reconstituée doit ensuite être diluée dans une solution injectable de chlorure de sodium à 0,9 % comme décrit ci-dessous. Ne pas agiter la poche. La solution obtenue est une solution limpide incolore ou jaune clair et doit être administrée en une heure environ. Il n’existe que des données limitées sur la compatibilité de Sivextro avec d’autres substances intraveineuses ; par conséquent, des additifs ou d’autres médicaments ne doivent pas être ajoutés dans les flacons à usage unique de Sivextro ni administrés simultanément. Si la même ligne intraveineuse est utilisée pour la perfusion séquentielle de plusieurs médicaments différents, la ligne doit être rincée avant et après la perfusion avec une solution de chlorure de sodium à 0,9 %.
Avant l’administration, la solution reconstituée doit être examinée visuellement pour vérifier l’absence de particules. Ne pas utiliser de solutions reconstituées contenant des particules visibles.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
Instructions pour la reconstitution aseptique
1. À l’aide d’une seringue stérile, injecter 4 mL d’eau pour préparations injectables dans le flacon contenant la poudre de Sivextro. 2. Faire tourner doucement le flacon jusqu’à dissolution complète de la poudre. Ne pas agiter ni déplacer rapidement afin d’éviter la formation de mousse.
Instructions pour la dilution aseptique de la solution reconstituée et préparation des doses
Pour la préparation de la dose de 200 mg de Sivextro pour perfusion une fois par jour (adultes ainsi que les adolescents et les enfants pesant ≥ 35 kg) : 1. Prélever 4 mL de la solution reconstituée du flacon à l’aide d’une seringue et l’ajouter à une poche pour perfusion contenant 250 mL de solution injectable de chlorure de sodium à 0,9 %.
2. Perfuser la poche entière pendant 1 heure.
Pour la préparation de doses en fonction du poids pour une perfusion deux fois par jour (pour les adolescents et les enfants pesant < 35 kg) : 1. Préparation de la solution mère (100 mL de phosphate de tédizolide à 0,8 mg/mL) : Prélever 1,6 mL de la solution reconstituée du flacon à l’aide d’une seringue et l’ajouter à une poche pour perfusion contenant 98,4 mL de solution injectable de chlorure de sodium à 0,9 %. Veuillez noter que les poches de perfusion pré-remplies sont sur-remplies et, pour obtenir une concentration correcte, il est important de s'assurer qu’exactement 98,4 mL de solvant sont utilisés à cette étape.
2. Préparation des doses à partir de la solution mère : a. Déterminer la quantité appropriée de Sivextro en mg en consultant le tableau de doses ci-dessous.
Tableau 4. Préparation de Sivextro pour perfusion chez les patients pédiatriques pesant < 35 kg de poids corporel à partir de la solution mère de 100 mL de phosphate de tédizolide à 0,8 mg/mL
| Poids corporel (kg) | Quantité (mg) de Sivextro par dose (deux fois par jour) | Volume (mL) de solution mère à administrer au patient |
|---|---|---|
| 1 à moins de 3 | 6 | 7,5 |
| 3 à moins de 6 | 12 | 15 |
| 6 à moins de 10 | 20 | 25 |
| 10 à moins de 14 | 30 | 37,5 |
| 14 à moins de 20 | 40 | 50 |
| 20 à moins de 35 | 60 | 75 |
b. Transférer le volume approprié de solution mère dans une poche pour perfusion ou une seringue pour perfusion de taille adéquate. Il peut être nécessaire d’arrondir à la graduation la plus proche d’une seringue de taille appropriée pour des plus petits volumes. c. Perfuser pendant 1 heure à l’aide d’une pompe à perfusion ou d’un pousse-seringue d. Ce processus est répété pour la deuxième dose de la journée
Remarque : les deux doses doivent être utilisées pendant la durée de conservation requise (voir rubrique 6.3).
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Merck Sharp & Dohme B.V. Waarderweg 39 2031 BN Haarlem Pays-Bas
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/15/991/002 EU/1/15/991/003
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE
L’AUTORISATION
Date de première autorisation : 23 mars 2015 Date du dernier renouvellement : 09 janvier 2020
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
1. DÉNOMINATION DU MÉDICAMENT
Sivextro 245 mg poudre pour suspension buvable
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Chaque sachet contient 245,3 mg de phosphate de tédizolide.
Après reconstitution, chaque mL de suspension buvable contient 20 mg de phosphate de tédizolide.
Excipient à effet notoire
Après reconstitution, chaque mL de suspension buvable contient 252,8 mg de saccharose.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Poudre pour suspension buvable.
Poudre blanche à blanc cassé.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
Sivextro poudre pour suspension buvable est indiqué dans le traitement des infections bactériennes aiguës de la peau et des tissus mous (IBAPTM) chez les patients dès la naissance (voir rubriques 4.4 et 5.1).
Il convient de tenir compte des recommandations officielles concernant l’utilisation appropriée des antibactériens.
4.2 Posologie et mode d’administration
Posologie
Le phosphate de tédizolide comprimés, poudre pour suspension buvable ou poudre pour solution à diluer pour perfusion peut être utilisé en traitement initial. Le traitement des patients initié avec la formulation parentérale peut être poursuivi avec une présentation orale du traitement selon le contexte clinique (voir rubrique 5.2).
Adultes, ainsi que les adolescents et les enfants pesant au moins 35 kg La dose recommandée de phosphate de tédizolide est de 200 mg une fois par jour pendant 6 jours.
Adolescents et enfants pesant moins de 35 kg La dose recommandée de phosphate de tédizolide en suspension buvable est présentée dans le Tableau 1. Chez ces patients, le phosphate de tédizolide est administré deux fois par jour pendant 6 jours. Tableau 1 : Recommandations posologiques de la suspension buvable chez les patients pédiatriques
| Tranche de poids (kg) | Quantité par dose (mg)/volume de suspension (mL) | Fréquence |
|---|---|---|
| 1 à moins de 3 | 6 mg/0,3 mL | Deux fois par jour |
| 3 à moins de 6 | 12 mg/0,6 mL | Deux fois par jour |
| 6 à moins de 10 | 20 mg/1 mL | Deux fois par jour |
| 10 à moins de 14 | 30 mg/1,5 mL | Deux fois par jour |
| 14 à moins de 20 | 40 mg/2 mL | Deux fois par jour |
| 20 à moins de 35 | 60 mg/3 mL | Deux fois par jour |
| Supérieur ou égal à 35 | 200 mg/10 mL | Une fois par jour |
Administration orale une fois par jour de phosphate de tédizolide En cas d’oubli d’une dose, celle-ci doit être administrée au patient le plus tôt possible à tout moment jusqu’à 8 heures avant la prochaine dose prévue. Si le délai jusqu’à la prochaine dose est de moins de 8 heures, il faut attendre le moment de la prochaine dose prévue. Ne pas administrer de dose double pour compenser une dose oubliée.
Administration orale deux fois par jour de phosphate de tédizolide En cas d’oubli d’une dose, celle-ci doit être administrée au patient le plus tôt possible à tout moment jusqu’à 6 heures avant la prochaine dose prévue. Si le délai jusqu’à la prochaine dose est de moins de 6 heures, il faut attendre le moment de la prochaine dose prévue. Ne pas administrer de dose double pour compenser une dose oubliée.
Populations particulières
Sujets âgés Aucune adaptation posologique n’est nécessaire (voir rubrique 5.2). L’expérience clinique chez les patients âgés de 75 ans et plus est limitée.
Insuffisance hépatique Aucune adaptation posologique n’est nécessaire (voir rubrique 5.2).
Insuffisance rénale Aucune adaptation posologique n’est nécessaire (voir rubrique 5.2).
Population pédiatrique
Le phosphate de tédizolide est également disponible en poudre pour solution à diluer pour perfusion et en comprimés de 200 mg pour les patients pédiatriques pesant au moins 35 kg.
Mode d’administration
Pour administration orale.
La suspension buvable peut être prise avec ou sans nourriture et doit être prise dans les 30 minutes suivant la reconstitution (voir rubrique 5.2).
Pour les instructions concernant la préparation de la suspension buvable, voir rubrique 6.6.
4.3 Contre-indications
Hypersensibilité au principe actif ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4 Mises en garde spéciales et précautions d’emploi
Patients présentant une neutropénie
La sécurité et l’efficacité du phosphate de tédizolide chez les patients présentant une neutropénie (taux de neutrophiles < 1 000 cellules/mm3) n’ont pas été étudiées. Dans un modèle animal d’infection, l’activité antibactérienne du tédizolide a été réduite en l’absence de granulocytes. La pertinence clinique de cette observation n’est pas connue. D’autres traitements doivent être envisagés chez les patients présentant une IBAPTM et une neutropénie (voir rubrique 5.1).
Dysfonctionnement mitochondrial
Le tédizolide inhibe la synthèse des protéines mitochondriales. Des effets indésirables tels qu’une acidose lactique, une anémie et une neuropathie (optique et périphérique) peuvent survenir du fait de cette inhibition. Ces événements ont été observés avec un autre antibiotique de la classe des oxazolidinones lorsqu’il était administré pendant une durée supérieure à celle recommandée pour le phosphate de tédizolide.
Myélosuppression
Une thrombopénie, une diminution de l’hémoglobine et des neutrophiles ont été observées pendant le traitement par le phosphate de tédizolide (voir rubrique 4.8). Des cas d’anémie, de leucopénie et de pancytopénie ont été rapportés chez des patients traités par un autre antibiotique de la classe des oxazolidinones et le risque de ces effets semblait être lié à la durée du traitement.
La plupart des cas de thrombopénie sont survenus avec un traitement d'une durée supérieure à celle recommandée. Il peut y avoir une association avec la thrombopénie chez les patients présentant une insuffisance rénale. Les patients qui développent une myélosuppression doivent être surveillés et le rapport bénéfice-risque doit être réévalué. Si le traitement est poursuivi, une surveillance étroite de la numération de la formule sanguine et des stratégies de prise en charge appropriées doivent être mises en place.
Neuropathie périphérique et affections du nerf optique
Des cas de neuropathie périphérique, ainsi que de neuropathie optique évoluant parfois vers une perte de vision, ont été rapportés chez des patients traités par un autre antibiotique de la classe des oxazolidinones pendant des durées de traitement supérieures à celle recommandée pour le phosphate de tédizolide. Il n’a pas été rapporté de neuropathie (optique et périphérique) chez les patients traités par le phosphate de tédizolide pendant la durée de traitement recommandée de 6 jours. Tous les patients doivent être informés qu’ils doivent signaler les symptômes à type de troubles visuels tels que des modifications de l’acuité visuelle, des modifications de la vision des couleurs, une vision floue ou une anomalie du champ visuel. Dans ces cas, il est recommandé d’effectuer rapidement un examen en adressant le patient à un ophtalmologiste si nécessaire.
Acidose lactique
Des cas d’acidose lactique ont été rapportés lors du traitement par un autre antibiotique de la classe des oxazolidinones. Il n’a pas été rapporté d’acidose lactique chez les patients traités par le phosphate de tédizolide pendant la durée recommandée de 6 jours.
Réactions d’hypersensibilité
Le phosphate de tédizolide doit être administré avec prudence chez les patients présentant une hypersensibilité connue aux autres oxazolidinones en raison du risque d’hypersensibilité croisée. Diarrhée associée à Clostridioides difficile
Des cas de diarrhées associées à Clostridioides difficile (DACD) ont été rapportés avec le phosphate de tédizolide (voir rubrique 4.8). Leur sévérité peut varier d’une diarrhée légère jusqu’à une colite d’issue fatale. Le traitement par antibiotiques altère la flore intestinale normale et peut permettre la prolifération de C. difficile.
Une DACD doit être envisagée chez tous les patients présentant une diarrhée sévère après une antibiothérapie. Une anamnèse attentive est nécessaire car la survenue de DACD a été rapportée jusqu’à plus de deux mois après l’administration d’antibiotiques.
En cas de suspicion ou de confirmation d’une DACD, le phosphate de tédizolide et si possible, les autres antibiotiques ne ciblant pas directement C. difficile doivent être arrêtés et des mesures thérapeutiques adéquates doivent être instaurées immédiatement. Des mesures thérapeutiques appropriées, un traitement antibiotique de l’infection à C. difficile et un examen chirurgical doivent être envisagés. Les médicaments qui inhibent le péristaltisme sont contre-indiqués dans cette situation.
Inhibition de la monoamine oxydase
Le tédizolide est un inhibiteur non sélectif réversible de la monoamine oxydase (MAO) in vitro (voir rubrique 4.5).
Syndrome sérotoninergique
Des cas spontanés de syndrome sérotoninergique associé à l’administration concomitante d’oxazolidinones, y compris le phosphate de tédizolide, et d’agents sérotoninergiques (tels que des antidépresseurs et des opioïdes) ont été rapportés (voir rubrique 4.5).
Des précautions doivent être prises lorsque le tédizolide est utilisé avec ces médicaments. Les patients doivent être étroitement surveillés pour rechercher les signes et symptômes du syndrome sérotoninergique tels qu’un dysfonctionnement cognitif, une hyperpyrexie, une hyperréflexie et une mauvaise coordination. Si ces signes ou ces symptômes apparaissent, les médecins doivent envisager d’arrêter l’un ou les deux agents.
Micro-organismes non sensibles
La prescription de phosphate de tédizolide en l’absence d’infection bactérienne confirmée ou fortement suspectée augmente le risque de développement de bactéries résistantes.
Le tédizolide n’est généralement pas actif contre les bactéries à Gram négatif.
Limites des données cliniques
Dans les études menées dans les IBAPTM, les types d’infections traitées étaient limités aux cellulites et aux érysipèles ou aux abcès cutanés importants et aux infections de plaies seulement. Les autres types d’infections cutanées n’ont pas été étudiés.
Il existe des données limitées sur le phosphate de tédizolide dans le traitement de patients présentant de façon concomitante des infections bactériennes aiguës de la peau et des tissus mous et une bactériémie secondaire et il n’existe pas de données dans le traitement des IBAPTM avec sepsis sévère ou choc septique.
Les études cliniques contrôlées n’ont pas inclus de patients présentant une neutropénie (taux de neutrophiles < 1 000 cellules/mm3) ou de patients présentant une immunodépression sévère. Excipients à effet notoire
Ce médicament contient du saccharose. Les patients présentant de rares problèmes héréditaires d’intolérance au fructose, de malabsorption du glucose-galactose ou d’insuffisance en sucrase-isomaltase ne doivent pas prendre ce médicament.
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Potentiel du phosphate de tédizolide à affecter d’autres médicaments
Inhibition du transporteur de la protéine de résistance au cancer du sein Dans une étude clinique comparant la pharmacocinétique d’une dose unique (10 mg) de rosuvastatine (substrat de la Protéine de Résistance au Cancer du Sein [Breast Cancer Resistance Protein - BCRP], voir rubrique 5.2) seule ou associée au phosphate de tédizolide (une dose orale de 200 mg, une fois par jour), l’ASC et la Cmax de la rosuvastatine ont augmenté respectivement d’environ 70 % et 55 %, en cas de co-administration avec le phosphate de tédizolide. Par conséquent, le phosphate de tédizolide administré par voie orale peut entraîner une inhibition de la BCRP au niveau intestinal. Si possible, une interruption du médicament substrat de la BCRP co-administré (tels que l'imatinib, le lapatinib, le méthotrexate, la pitavastatine, la rosuvastatine, la sulfasalazine et le topotécan) doit être envisagée pendant les 6 jours de traitement par le phosphate de tédizolide administré par voie orale.
Interactions sérotoninergiques Le potentiel d’interactions sérotoninergiques n’a pas été étudié chez des patients ou des volontaires sains (voir rubriques 4.4 et 5.2). Dans les études de Phase III, les sujets prenant des agents sérotoninergiques y compris des antidépresseurs tels que les inhibiteurs sélectifs de la recapture de la sérotonine (ISRS), les antidépresseurs tricycliques, et les agonistes des récepteurs de la sérotonine 5- hydroxytryptamine (5-HT1) (triptans), la mépéridine, ou la buspirone, ont été exclus.
Expérience depuis la commercialisation : des cas de patients présentant un syndrome sérotoninergique lors de la prise de tédizolide et d’agents sérotoninergiques (antidépresseurs, opioïdes) ont été rapportés, qui se sont résolus à l’arrêt de l’un ou des deux médicaments.
Inhibition de la monoamine oxydase Le tédizolide est un inhibiteur réversible de la monoamine oxydase (MAO) in vitro (voir rubrique 5.2). L’interaction avec les inhibiteurs de la MAO n’a pas pu être évaluée dans les essais de Phase II et III, puisque les sujets prenant de tels médicaments étaient exclus des essais.
Interactions adrénergiques Deux études croisées contrôlées par placebo ont été menées pour évaluer le potentiel de 200 mg de phosphate de tédizolide oral à l’état d’équilibre à augmenter les réponses vasopressives à la pseudoéphédrine et à la tyramine chez des individus sains. Aucune modification significative de la pression artérielle ou de la fréquence cardiaque n’a été observée avec la pseudoéphédrine. La dose médiane de tyramine nécessaire pour entraîner une augmentation de ≥ 30 mmHg de la pression artérielle systolique par rapport à la valeur de référence avant administration était de 325 mg avec le phosphate de tédizolide, contre 425 mg avec le placebo. L’administration de Sivextro avec des aliments riches en tyramine (c.-à-d. contenant des teneurs de tyramine d’environ 100 mg) ne devrait pas induire une réponse vasopressive.
Médicaments métabolisés par le CYP3A Dans une étude clinique comparant la pharmacocinétique d’une dose unique (2 mg) de midazolam (substrat du CYP3A4, voir rubrique 5.2) seul ou associé au phosphate de tédizolide (une dose orale de 200 mg, une fois par jour pendant 10 jours), l'ASC et la Cmax du midazolam lors de la co- administration avec le phosphate de tédizolide étaient respectivement 81 % et 83 % de l'ASC et de la Cmax du midazolam administré seul. Cet effet n'est pas cliniquement significatif et aucune adaptation posologique des substrats du CYP3A4 co-administrés n'est nécessaire pendant le traitement par le phosphate de tédizolide. Population pédiatrique
Les études d’interaction ont uniquement été réalisées chez les adultes.
4.6 Fertilité, grossesse et allaitement
Grossesse
Il n’existe pas de données concernant l’utilisation du phosphate de tédizolide chez les femmes enceintes. Les études effectuées chez la souris et le rat ont mis en évidence des effets sur le développement (voir rubrique 5.3). Par mesure de précaution, il est préférable d’éviter l’utilisation du phosphate de tédizolide pendant la grossesse.
Allaitement
On ne sait pas si le phosphate de tédizolide ou ses métabolites sont excrétés dans le lait maternel. Le tédizolide est excrété dans le lait chez la rate (voir rubrique 5.3). Un risque pour l’enfant allaité ne peut être exclu. Une décision doit être prise soit d’interrompre l’allaitement soit d’interrompre/de s’abstenir du traitement avec le phosphate de tédizolide en prenant en compte le bénéfice de l’allaitement pour l’enfant et le bénéfice du traitement pour la femme.
Fertilité
Les effets du phosphate de tédizolide sur la fertilité humaine n’ont pas été étudiés. Les études du phosphate de tédizolide effectuées chez l’animal n’ont pas mis en évidence d’effets délétères sur la fertilité (voir rubrique 5.3).
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Sivextro peut avoir une influence mineure sur l’aptitude à conduire des véhicules et à utiliser des machines car il peut provoquer des vertiges, une fatigue ou, peu fréquemment, une somnolence (voir rubrique 4.8).
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquemment rapportés chez les patients recevant le phosphate de tédizolide dans les études cliniques de phase III contrôlées poolées (phosphate de tédizolide 200 mg une fois par jour pendant 6 jours) étaient des nausées (6,9 %), des céphalées (3,5 %), une diarrhée (3,2 %) et des vomissements (2,3 %), et ont été généralement de sévérité légère à modérée.
Le profil de sécurité a été similaire lors de la comparaison des patients recevant le phosphate de tédizolide seul par voie intraveineuse et des patients recevant la présentation orale seule, à l’exception d’un taux plus élevé d’affections gastro-intestinales associées à l’administration orale.
Liste tabulée des effets indésirables
Les effets indésirables suivants ont été identifiés dans deux études pivots de phase III comparatives et une étude post-autorisation chez des adultes traités par Sivextro (Tableau 2). Les effets indésirables sont présentés par terme préférentiel et classe de systèmes d’organes et par fréquence. Les fréquences sont définies comme : très fréquent (≥ 1/10) ; fréquent (≥ 1/100 à < 1/10) ; peu fréquent (≥ 1/1 000 à < 1/100) ; rare (≥ 1/10 000 à < 1/1 000) ; très rare (< 1/10 000) ; fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Tableau 2 : Effets indésirables
| Classe de systèmes d’organes | Fréquence | Effets indésirables |
|---|---|---|
| Infections et infestations Peu fréquent : Mycose vulvo-vaginale, infection fongique, candidose vulvo-vaginale, abcès, colite à Clostridioides difficile, dermatophytose, candidose buccale, infection des voies respiratoires | ||
| Affections hématologiques et Peu fréquent : Lymphadénopathie, anémie du système lymphatique Fréquence Thrombopénie* indéterminée* : | ||
| Affections du système Peu fréquent : Hypersensibilité médicamenteuse immunitaire | ||
| Troubles du métabolisme et de Peu fréquent : Déshydratation, diabète sucré déséquilibré, la nutrition hyperkaliémie | ||
| Affections psychiatriques Peu fréquent : Insomnie, troubles du sommeil, anxiété, cauchemars | ||
| Affections du système Fréquent : Céphalées, sensation vertigineuse nerveux Peu fréquent : Somnolence, dysgueusie, tremblements, paresthésies, hypoesthésies | ||
| Affections oculaires Peu fréquent : Vison floue, myodésopsies | ||
| Affections cardiaques Peu fréquent : Bradycardie | ||
| Affections vasculaires Peu fréquent : Bouffées vasomotrices, bouffées de chaleur | ||
| Affections respiratoires, Peu fréquent : Toux, sécheresse nasale, congestion pulmonaire thoraciques et médiastinales | ||
| Affections gastro-intestinales Fréquent : Nausées, diarrhée, vomissements, Peu fréquent : Douleurs abdominales, constipation, gêne abdominale, sécheresse buccale, dyspepsie, douleur abdominale haute, flatulence, reflux gastro-œsophagien, hématochézie, haut-le-coeur | ||
| Affections de la peau et du Fréquent : Prurit généralisé tissu sous-cutané Peu fréquent : Hyperhidrose, prurit, éruption cutanée, urticaire, alopécie, éruption érythémateuse, éruption généralisée, acné, prurit allergique, éruption maculo-papuleuse, éruption papuleuse, éruption prurigineuse | ||
| Affections Peu fréquent : Arthralgie, spasmes musculaires, dorsalgie, gêne musculo-squelettiques et du dans les membres, cervicalgie tissu conjonctif | ||
| Affections du rein et des voies Peu fréquent : Odeur anormale des urines urinaires | ||
| Affections des organes de Peu fréquent : Prurit vulvo-vaginal reproduction et du sein | ||
| Troubles généraux et Fréquent : Fatigue anomalies au site Peu fréquent : Frissons, irritabilité, pyrexie, œdème périphérique d’administration | ||
| Investigations Peu fréquent : Diminution de la force de préhension, élévation des transaminases, diminution du taux de leucocytes | ||
* Basé sur des rapports depuis la commercialisation. Comme ces effets sont signalées de manière volontaire à partir d'une population de taille incertaine, il n'est pas possible d'estimer de façon fiable leur fréquence, qui est donc classée comme indéterminée.
Population pédiatrique
La sécurité du phosphate de tédizolide chez les adolescents a été évaluée dans un essai clinique de phase III (voir rubrique 5.1), ayant inclus 91 patients pédiatriques (âgés de 12 à < 18 ans) présentant des IBAPTM traitées par du phosphate de tédizolide à la dose de 200 mg administrée par voies intraveineuse et/ou orale pendant 6 jours et 29 patients traités par des comparateurs pendant 10 jours.
La sécurité du phosphate de tédizolide (par voies intraveineuse et/ou orale) a également été évaluée dans 2 études cliniques qui comprenaient des administrations multiples chez 83 enfants âgés de < 12 ans. Parmi ceux-ci, 44 enfants âgés de 6 à < 12 ans ont reçu le traitement pendant une durée médiane de 9 jours (intervalle 1-12 jours), 16 enfants âgés de 2 à < 6 ans ont reçu le traitement pendant une durée médiane de 9 jours (intervalle 2-14 jours), 15 enfants âgés de 28 jours à < 2 ans ont reçu le traitement pendant une durée médiane de 10 jours (intervalle 6-11 jours), et 8 nouveau-nés âgés de < 28 jours (4 à terme et 4 prématurés) ont reçu le traitement pendant une durée médiane de 3 jours (intervalle 3 jours).
Dans les essais cliniques menés dans les IBAPTM, les effets indésirables les plus fréquents survenus chez les patients pédiatriques âgés de < 18 ans recevant du phosphate de tédizolide étaient des nausées (1,1 %), des vomissements (1,1 %), et des phlébites (1,1 %). Trois adolescents (3,3 %) du groupe tédizolide ont présenté une augmentation des ALAT, une augmentation des ASAT ou des anomalies dans les tests de la fonction hépatique.
Le profil de sécurité du phosphate de tédizolide chez les patients pédiatriques était généralement similaire au profil observé chez les adultes d’après les données disponibles.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
En cas de surdosage, Sivextro doit être arrêté et un traitement symptomatique instauré. L’hémodialyse n’entraîne pas d’élimination significative du tédizolide de la circulation systémique. La dose unique maximale administrée dans les études cliniques était de 1 200 mg. Tous les effets indésirables observés à cette dose ont été de sévérité légère à modérée.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : Antibactériens à usage systémique, autres antibactériens, Code ATC : J01XX11
Mécanisme d’action
Le phosphate de tédizolide est une prodrogue du tédizolide de la famille des oxazolidinones. Le tédizolide exerce son activité antibactérienne en se liant à la sous-unité 50S du ribosome bactérien, ce qui inhibe la synthèse protéique.
Le tédizolide est actif principalement contre les bactéries à Gram positif.
Le tédizolide est bactériostatique in vitro contre les entérocoques, les staphylocoques et les streptocoques. Résistance
Les mutations entraînant une résistance aux oxazolidinones les plus fréquemment observées chez les staphylocoques et les entérocoques sont présentes dans une ou plusieurs copies des gènes codant pour l’ARNr 23S (G2576U et T2500A). Les organismes résistants aux oxazolidinones par des mutations des gènes chromosomiques codant pour l’ARNr 23S ou les protéines ribosomales (L3 et L4) présentent en général une résistance croisée au tédizolide.
Un deuxième mécanisme de résistance est codé par un gène de résistance au chloramphénicol-florfénicol (cfr) associé à un transposon et porté par un plasmide, qui confère une résistance des staphylocoques et entérocoques aux oxazolidinones, aux phénicolés, aux lincosamides, aux pleuromutilines, à la streptogramine A et aux macrolides à 16 atomes. Du fait de la présence d’un groupement hydroxyméthyle en position C5, le tédizolide conserve une activité contre les souches de Staphylococcus aureus qui expriment le gène cfr en l’absence de mutations chromosomiques.
Le mécanisme d’action est différent de celui des autres antibiotiques n’appartenant pas à la classe des oxazolidinones ; par conséquent, une résistance croisée entre le tédizolide et d’autres classes d’antibiotiques est peu probable.
Activité antibactérienne en association avec d’autres antibactériens et antifongiques
Les études d’association in vitro réalisées avec le tédizolide et l’amphotéricine B, l’aztréonam, la ceftazidime, la ceftriaxone, la ciprofloxacine, la clindamycine, la colistine, la daptomycine, la gentamicine, l’imipénème, le kétoconazole, la minocycline, la pipéracilline, la rifampicine, la terbinafine, le triméthoprime/sulfaméthoxazole et la vancomycine n’ont pas montré de synergie ni d’antagonisme.
Seuils des tests de sensibilité
Les critères d’interprétation des concentrations minimales inhibitrices (CMI) pour les tests de sensibilité ont été établis par le Comité européen des antibiogrammes (EUCAST) pour le tédizolide et sont énumérés ci-dessous : https://www.ema.europa.eu/documents/other/minimum-inhibitory- concentration-mic-breakpoints_en.xlsx
Relations pharmacocinétique/pharmacodynamique
Le rapport ASC/CMI était le paramètre pharmacodynamique le mieux corrélé à l’efficacité dans des modèles murins d’infections à S. aureus de la cuisse et du poumon.
Dans un modèle murin d’infection de la cuisse à S. aureus, l’activité antibactérienne du tédizolide était réduite en l’absence de granulocytes. Le rapport ASC/CMI pour obtenir une bactériostase chez des souris neutropéniques était au moins 16 fois plus élevé que chez les animaux immunocompétents (voir rubrique 4.4).
Efficacité clinique contre des pathogènes spécifiques
L’efficacité a été démontrée dans les études cliniques contre les pathogènes, répertoriés par indication, et qui étaient sensibles in vitro au tédizolide.
Infections bactériennes aiguës de la peau et des tissus mous
• Staphylococcus aureus
• Streptococcus pyogenes
• Streptococcus agalactiae
• Groupe Streptococcus anginosus (incluant S. anginosus, S. intermedius et S. constellatus) Activité antibactérienne contre d’autres pathogènes pertinents
L’efficacité clinique n’a pas été établie contre les pathogènes suivants bien que les études in vitro semblent indiquer qu’ils devraient être sensibles au tédizolide en l’absence de mécanismes de résistance acquis :
• Staphylococcus lugdunensis
Population pédiatrique
Une étude randomisée, avec mise en aveugle de l’investigateur, menée chez 120 patients pédiatriques âgés de 12 à < 18 ans présentant des IBAPTM a évalué la sécurité et l’efficacité du phosphate de tédizolide administré par voies intraveineuse et/ou orale, à la dose de 200 mg une fois par jour pendant 6 jours, vs. un comparateur administré par voies intraveineuse et/ou orale, sélectionné par l’investigateur, pendant 10 jours. Quatre-vingt-onze (91) patients ont été randomisés pour recevoir le phosphate de tédizolide et 29 le comparateur. L’efficacité était un critère d’évaluation secondaire analysé de manière descriptive dans la population en intention de traiter (ITT). Le succès clinique aux jours 18 et 25 après le traitement était de 96,7 % dans le groupe tédizolide et de 93,1 % dans le groupe comparateur (différence 3,6 %, IC à 95 % : -6,3 ; 13,5). La réponse clinique précoce (définie comme une réduction d’au moins 20 % de la taille de la lésion à 48-72 heures après le début du traitement) était de 92,3 % dans le groupe tédizolide et de 96,6 % dans le groupe comparateur (différence -4,2 %, IC à 95 % : -12,9 ; 4,4).
De plus, la sécurité et l’efficacité du phosphate de tédizolide chez les patients pédiatriques âgés de 28 jours à < 12 ans ont été évaluées dans un essai randomisé, avec mise en aveugle de l’investigateur, contrôlé versus traitement actif, chez 100 patients présentant des IBAPTM cliniquement documentées (75 recevant du tédizolide, 25 recevant le comparateur). Les patients ont été randomisés selon un ratio de 3:1 pour recevoir du phosphate de tédizolide pendant 6 à 10 jours ou le comparateur pendant 10 à 14 jours. Le phosphate de tédizolide (intraveineux et/ou oral) a été administré soit à une dose basée sur le poids de 2-2,5 mg/kg toutes les 12 heures, soit à 200 mg administrés une fois par jour. L’efficacité était un critère d’évaluation secondaire analysé de manière descriptive. Le succès clinique aux jours 22 à 29 après le traitement dans la population ITT était de 93,3 % dans le groupe tédizolide et de 92,0 % dans le groupe comparateur (différence 1,3 %, IC à 95 % : -10,7 ; 13,4).
Aucun test d’hypothèse n’était prévu ni réalisé dans l’une ou l’autre étude. L’efficacité chez les patients pédiatriques a été établie sur la base de l’obtention d’expositions similaires à celles chez les adultes (voir rubrique 5.2).
5.2 Propriétés pharmacocinétiques
Le phosphate de tédizolide administré par voies orale et intraveineuse est une prodrogue qui est transformée rapidement par des phosphatases en tédizolide, la fraction microbiologiquement active. Seul le profil pharmacocinétique du tédizolide est présenté dans cette rubrique. Les études pharmacocinétiques ont été réalisées chez des volontaires sains et les analyses de pharmacocinétique de population ont été effectuées chez les patients des études de phase III.
Absorption
À l’état d’équilibre, les valeurs moyennes écart-type de la Cmax (2,2 0,6 et 3,0 0,7 µg/mL) et de l’ASC (25,6 8,5 et 29,2 6,2 µg·h/mL) du tédizolide sont comparables après administration de phosphate de tédizolide par voies orale et intraveineuse respectivement. La biodisponibilité absolue du tédizolide est supérieure à 90 %. Après administration orale du phosphate de tédizolide à jeun, la concentration plasmatique maximale de tédizolide est atteinte en 3 heures environ.
Après administration de phosphate de tédizolide avec un repas riche en graisses, les concentrations maximales (Cmax) de tédizolide sont diminuées d’environ 26 % et retardées de 6 heures par rapport à l’administration à jeun, tandis que l’exposition totale (ASC0-∞) est comparable après administration avec un repas ou à jeun.
Distribution
La liaison moyenne du tédizolide aux protéines plasmatiques humaines est d’environ 70 - 90 %. Après administration d’une dose intraveineuse unique de 200 mg de phosphate de tédizolide chez des adultes sains (n=8), le volume de distribution moyen du tédizolide à l’état d’équilibre est de 67 à 80 L.
Biotransformation
Le phosphate de tédizolide est transformé par des phosphatases plasmatiques et tissulaires endogènes en tédizolide, la fraction microbiologiquement active. À part le tédizolide, qui représente environ 95 % de l’ASC de la radioactivité totale dans le plasma, il n’existe pas d’autres métabolites importants en circulation. Après incubation avec des microsomes hépatiques humains en pool, le tédizolide a été stable, ce qui semble indiquer que le tédizolide n’est pas un substrat des enzymes du CYP450 hépatique. Plusieurs enzymes sulfotransférases (SULT) (SULT1A1, SULT1A2 et SULT2A1) participent à la biotransformation du tédizolide pour former un conjugué sulfaté inactif et non circulant détecté dans les excreta.
Élimination
Le tédizolide est éliminé dans les excreta, essentiellement sous forme de conjugué sulfaté non circulant. Après administration à jeun d’une dose orale unique de phosphate de tédizolide marqué au 14C, l’élimination s’effectue essentiellement par voie hépatique avec 81,5 % de la dose radioactive retrouvés dans les fèces et 18 % dans les urines, la majorité de l’élimination (> 85 %) se produisant dans les 96 heures. Moins de 3 % de la dose de phosphate de tédizolide administrée sont éliminés sous forme de tédizolide actif. La demi-vie d’élimination du tédizolide est d’environ 12 heures et la clairance intraveineuse est de 6 - 7 L/h.
Linéarité/non-linéarité
La pharmacocinétique du tédizolide est linéaire en termes de temps et de dose. La Cmax et l’ASC du tédizolide augmentent de façon à peu près dose-proportionnelle dans l’intervalle de doses uniques de 200 mg à 1 200 mg par voie orale et de 100 mg à 400 mg par voie intraveineuse. Les concentrations à l’état d’équilibre sont atteintes en 3 jours et indiquent une accumulation modeste de la substance active d’environ 30 % après administration répétée de doses orales ou intraveineuses une fois par jour, comme cela est prédit par une demi-vie d’environ 12 heures.
Populations particulières
Insuffisance rénale Après administration d’une dose intraveineuse unique de 200 mg de phosphate de tédizolide chez 8 patients présentant une insuffisance rénale sévère, définie comme un DFGe < 30 mL/min/1,73 m2, la Cmax n’a pas été significativement modifiée et l’ASC0-∞ a été modifiée de moins de 10 % par rapport aux valeurs observées chez 8 sujets témoins sains appariés. L’hémodialyse n’entraîne pas une élimination significative du tédizolide de la circulation systémique, comme cela a été évalué chez des patients atteints d’insuffisance rénale terminale (DFGe < 15 mL/min/1,73 m2). Le DFGe a été calculé à l’aide de l’équation MDRD4.
Insuffisance hépatique Après administration d’une dose orale unique de 200 mg de phosphate de tédizolide, la pharmacocinétique du tédizolide n’a pas été modifiée chez les patients présentant une insuffisance hépatique modérée (n=8) ou sévère (n=8) (classes B et C de Child-Pugh).
Sujets âgés Après administration d’une dose orale unique de 200 mg de phosphate de tédizolide, la pharmacocinétique du tédizolide chez des volontaires sains âgés (65 ans et plus, dont au moins 5 sujets âgés d’au moins 75 ans ; n=14) a été comparable à celle observée chez des témoins plus jeunes (25 à 45 ans ; n=14).
Population pédiatrique La pharmacocinétique du tédizolide a été évaluée chez des adolescents (12 à < 18 ans ; n=91) ayant reçu 200 mg de phosphate de tédizolide par voie intraveineuse ou orale toutes les 24 heures pendant 6 jours. La Cmax et l’ASC0-24h moyennes estimées (% CV) à l’état d’équilibre pour le tédizolide chez les adolescents étaient de 3,37 (42,2 %) µg/mL et 30,8 (50,2 %) µg·h/mL ce qui était comparable à celles des adultes.
Les moyennes des paramètres pharmacocinétiques du tédizolide après administration répétée de phosphate de tédizolide en perfusion intraveineuse et en formulation orale chez les patients pédiatriques âgés de < 12 ans sont présentées dans le Tableau 3. Par rapport aux patients adultes recevant 200 mg de phosphate de tédizolide une fois par jour, les expositions au tédizolide à l’état d’équilibre (ASC0-24h et Cmax) sont plus élevées chez les patients pédiatriques âgés de < 12 ans recevant la posologie recommandée de phosphate de tédizolide.
Tableau 3 : Moyenne géométrique (%CV) des estimations des paramètres pharmacocinétiques de population du tédizolide à l’état d’équilibre chez les patients pédiatriques* de la naissance à moins de 12 ans
| Poids (kg) | Schéma posologique | Dose quotidienne totale | Voie d’administration | ASC à 0-24h l’état d’équilibre (µg·h/mL)† | C à l’état max d’équilibre (µg/mL) |
|---|---|---|---|---|---|
| 1 à moins de 3 (N = 14) | 6 mg Deux fois par jour | 12 mg | Intraveineuse | 28,41 (48,25) | 2,22 (34,36) |
| Orale (suspension) | 24,27 (48,25) | 1,35 (43,05) | |||
| 3 à moins de 6 (N = 13) | 12 mg Deux fois par jour | 24 mg | Intraveineuse | 26,40 (34,38) | 2,40 (20,71) |
| Orale (suspension) | 22,55 (34,38) | 1,40 (28,20) | |||
| 6 à moins de 10 (N = 13) | 20 mg Deux fois par jour | 40 mg | Intraveineuse | 22,54 (43,87) | 2,22 (20,37) |
| Orale (suspension) | 19,26 (43,87) | 1,33 (29,42) | |||
| 10 à moins de 14 (N = 17) | 30 mg Deux fois par jour | 60 mg | Intraveineuse | 27,61 (32,14) | 2,68 (19,57) |
| Orale (suspension) | 23,58 (32,14) | 1,53 (27,01) | |||
| 14 à moins de 20 (N = 25) | 40 mg Deux fois par jour | 80 mg | Intraveineuse | 28,44 (22,09) | 2,74 (12,95) |
| Orale (suspension) | 24,30 (22,09) | 1,61 (12,69) | |||
| 20 à moins de 35 (N = 42) | 60 mg Deux fois par jour | 120 mg | Intraveineuse | 31,84 (30,43) | 2,64 (22,06) |
| Orale (suspension) | 27,20 (30,43) | 1,63 (25,66) | |||
| Au moins 35 (N = 16) | 200 mg Une fois par jour | 200 mg | Intraveineuse | 38,70 (32,00) | 5,02 (15,73) |
| Orale (comprimé) | 36,96 (32,00) | 3,21 (21,16) | |||
| Orale (suspension) | 24,62 (25,41) | 2,91 (21,14) |
ASC, aire sous la courbe des concentrations en fonction du temps ; Cmax, concentration maximale ; %CV, coefficient de variation.
* Inclut les nouveau-nés (N = 22) ayant au moins 26 semaines d’âge gestationnel. † ASC0-24h= 2 x ASC0-12h pour une administration deux fois par jour.
Sexe L’effet du sexe sur la pharmacocinétique du phosphate de tédizolide a été évalué chez des hommes et femmes sains dans des études cliniques et dans une analyse pharmacocinétique de population. La pharmacocinétique du tédizolide était comparable chez les hommes et les femmes.
Études d’interactions médicamenteuses
Effets d’autres médicaments sur le phosphate de tédizolide
Des études in vitro ont montré que des interactions médicamenteuses entre le tédizolide et les inhibiteurs ou inducteurs des isoenzymes du cytochrome P450 (CYP) ne sont pas attendues.
Plusieurs isoformes de sulfotransférases (SULT) (SULT1A1, SULT1A2, et SULT2A1) capables de conjuguer le tédizolide ont été identifiées in vitro, ce qui suggère qu’aucune isoenzyme unique n’est essentielle pour l’élimination du tédizolide.
Effets du phosphate de tédizolide sur les autres médicaments
Enzymes du métabolisme des médicaments Les études in vitro sur microsomes hépatiques humains indiquent que le phosphate de tédizolide et le tédizolide n’inhibent pas significativement le métabolisme médié par les isoenzymes suivantes du CYP (CYP1A2, CYP2C19, CYP2A6, CYP2C8, CYP2C9, CYP2D6 et CYP3A4). Le tédizolide n’altère pas l’activité des isoenzymes du CYP sélectionnées, mais une induction de l’ARNm du CYP3A4 a été observée in vitro dans les hépatocytes.
Transporteurs membranaires Le potentiel du tédizolide ou du phosphate de tédizolide à inhiber le transport des substrats tests d’importants transporteurs d’influx (OAT1, OAT3, OATP1B1, OATP1B3, OCT1 et OCT2) et d’efflux (P-gp et BCRP) a été testé in vitro. Aucune interaction cliniquement significative n’est attendue avec ces transporteurs avec l’administration de la formulation parentérale.
Inhibition de la monoamine oxydase Le tédizolide est un inhibiteur réversible de la MAO in vitro ; cependant, aucune interaction n’est attendue lorsque l’on compare la CI50 et les expositions plasmatiques attendues chez l’homme.
Agents sérotoninergiques Les effets sérotoninergiques observés à des doses de phosphate de tédizolide jusqu’à 30-fois la dose équivalente chez l’homme n’étaient pas différents de ceux observés avec le véhicule contrôle dans un modèle murin prédisant l’activité sérotoninergique cérébrale.
5.3 Données de sécurité préclinique
Il n’a pas été mené d’études de cancérogenèse à long terme avec le phosphate de tédizolide.
Dans les études de toxicologie d’une durée de 1-mois et 3-mois chez le rat, l’administration de doses orales et intraveineuses répétées a induit une hypocellularité médullaire dose et temps-dépendante (lignées myéloïde, érythroïde et mégacaryocytaire), avec une diminution associée des érythrocytes, leucocytes et plaquettes en circulation. Ces effets ont montré des signes de réversibilité et sont survenus à des niveaux d’exposition plasmatique au tédizolide (ASC) ≥ 6-fois supérieurs à l’exposition plasmatique à la dose thérapeutique humaine. Dans une étude d’immunotoxicologie d’un mois chez le rat, l’administration de doses orales répétées de phosphate de tédizolide a entraîné une diminution significative des lymphocytes B et T spléniques et une diminution des titres d’IgG plasmatiques. Ces effets sont survenus à des niveaux d’exposition plasmatique au tédizolide (ASC) ≥ 3-fois supérieurs à l’exposition plasmatique attendue chez l’homme à la dose thérapeutique.
Dans les études menées chez les rats juvéniles, aucun organe cible de la toxicité n'a été observé, ni unique ni spécifique, par rapport à ceux identifiés dans les études de toxicité en doses répétées chez les rats adultes. Cependant, l’exposition à la dose sans effet nocif observable (NOAEL) (basée sur l’ASC0- 24h) de l’étude de toxicité juvénile était deux fois plus faible que l’exposition dans l’étude de 28 jours chez les rats adultes. Par conséquent, les niveaux d’exposition plasmatique dans l’étude de toxicité juvénile étaient similaires à ceux des patients pédiatriques à la dose thérapeutique humaine.
Une étude de neuropathologie spécifique a été effectuée chez des rats Long Evans pigmentés recevant le phosphate de tédizolide une fois par jour pendant une durée allant jusqu’à 9 mois. Cette étude a utilisé une analyse morphologique sensitive du tissu du système nerveux central et périphérique fixé par perfusion. Aucun signe de neurotoxicité, incluant des modifications neurocomportementales ou une neuropathie optique ou périphérique, n’a été associé au tédizolide après 1, 3, 6 ou 9 mois d’administration par voie orale de doses entraînant des niveaux d’exposition plasmatique (ASC) allant jusqu’à 8-fois l’exposition plasmatique attendue chez l’homme à la dose orale thérapeutique.
Le phosphate de tédizolide n’a été génotoxique dans aucun des essais in vitro (essai de mutation réverse sur bactéries test d’Ames , essai d’aberrations chromosomiques sur cellules de poumon de hamster chinois CHL ) et dans aucun des tests in vivo (test des micronoyaux sur moelle osseuse de souris, test de synthèse non programmée de l’ADN sur hépatocytes de rat). Le potentiel génotoxique du tédizolide, formé à partir du phosphate de tédizolide après activation métabolique (in vitro et in vivo) a également été évalué. Le tédizolide a été positif dans un essai d’aberrations chromosomiques sur cellules CHL in vitro, mais négatif pour le potentiel génotoxique dans les autres essais in vitro (test d’Ames, test de mutagénicité sur cellules de lymphome de souris) et dans un test des micronoyaux sur moelle osseuse de souris in vivo.
Le phosphate de tédizolide n’a pas eu d’effets toxiques sur la fertilité ou les performances reproductives de rats mâles, incluant la spermatogenèse, à des doses orales allant jusqu’à la dose maximale testée de 50 mg/kg/jour, ou chez des rates adultes à des doses orales allant jusqu’à la dose maximale testée de 15 mg/kg/jour. Ces doses correspondent à des marges d’expositions ≥ 5,3-fois pour les mâles et ≥ 4,2-fois pour les femelles par rapport aux valeurs de l’ASC0-24h plasmatique du tédizolide à la dose orale thérapeutique chez l’homme.
Les études du développement embryonnaire et fœtal effectuées chez la souris et le rat n’ont pas mis en évidence d’effet tératogène à des niveaux d’exposition représentant respectivement 4 et 6-fois ceux attendus chez l’homme. Dans les études du développement embryonnaire et fœtal, le phosphate de tédizolide a induit des toxicités sur le développement fœtal chez la souris et le rat. Les effets sur le développement fœtal chez la souris survenant en l’absence de toxicité maternelle étaient une diminution du poids des fœtus et une augmentation de l’incidence de soudure des cartilages costaux (une exacerbation de la prédisposition génétique normale aux variations sternales chez la souris de souche CD-1) à la dose élevée de 25 mg/kg/jour (4-fois le niveau d’exposition humaine estimé sur la base des ASC). Chez le rat, des diminutions du poids des fœtus et une augmentation des anomalies squelettiques, incluant une diminution de l’ossification des sternèbres, des vertèbres et du crâne, ont été observées à la dose élevée de 15 mg/kg/jour (6-fois l’exposition humaine estimée sur la base des ASC) et étaient associées à une toxicité maternelle (diminutions du poids des mères). Les NOAEL pour la toxicité fœtale chez la souris (5 mg/kg/jour) et la toxicité maternelle et fœtale chez le rat (2,5 mg/kg/jour) étaient associées à des valeurs d’aire sous la courbe (ASC) plasmatique du tédizolide approximativement équivalentes à la valeur de l’ASC du tédizolide à la dose orale thérapeutique chez l’homme.
Le tédizolide est excrété dans le lait de rates allaitantes et les concentrations observées étaient similaires à celles dans le plasma maternel.
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Gomme xanthane (E415) Silice colloïdale anhydre (E551) Acide succinique (E363) Saccharose Amidon de maïs
6.2 Incompatibilités
Sans objet.
6.3 Durée de conservation
Sachet non-ouvert : 18 mois.
Après reconstitution : La durée totale de la reconstitution à l’administration ne doit pas dépasser 30 minutes à température ambiante.
6.4 Précautions particulières de conservation
Conserver au réfrigérateur (2 °C – 8 °C). Conserver dans l’emballage d’origine. En cas de conservation à température ambiante (à 25 °C ou moins), Sivextro doit être utilisé dans les 14 jours suivant sa sortie du réfrigérateur.
Pour les conditions de conservation après préparation du médicament, voir la rubrique 6.3.
6.5 Nature et contenu de l’emballage extérieur
Kit contenant 12 sachets à usage unique avec sécurité enfant (PET/aluminium/PEBDL), deux seringues doseuses de 1 mL (blanches), deux seringues doseuses de 3 mL (vertes), deux seringues doseuses de 10 mL (bleues) et deux gobelets mélangeurs.
6.6 Précautions particulières d’élimination et manipulation
Instructions pour la reconstitution de la poudre pour suspension buvable
Afin d’assurer l’administration de la dose correcte, SEULES les seringues fournies doivent être utilisées pour la préparation et l’administration. 1. Ne pas ouvrir un sachet pour suspension buvable avant d’être prêt(e) à préparer le médicament. 2. Remplir un verre propre avec de l’eau potable à température ambiante ou de l’eau en bouteille non réfrigérée. 3. Remplir la seringue de 10 mL (bleue) fournie avec ce médicament avec 10 mL d’eau. 4. Ajouter les 10 mL d’eau au gobelet mélangeur fourni avec ce médicament. 5. Ouvrir un sachet et ajouter l’intégralité du contenu dans le gobelet mélangeur. 6. Fermer le couvercle du gobelet mélangeur et agiter vigoureusement pendant 45 secondes afin de mélanger la poudre et l’eau. Vérifier que la poudre est bien mélangée. Le mélange doit apparaître blanc à blanc cassé, trouble et sans grumeaux.
Instructions pour l’administration
Voir le Tableau 4 pour la dose, le volume et le type de seringue correspondant à la dose prescrite. 1. Mesurer le volume de la dose prescrite avec la seringue appropriée fournie dans le kit, et administrer la dose par voie orale dans les 30 minutes suivant le mélange. Jeter si non utilisé dans les 30 minutes. 2. Toute la suspension buvable contenue dans le gobelet mélangeur ne sera pas utilisée. Il en restera un peu dans le gobelet mélangeur. Jeter toute la suspension restante. Une nouvelle suspension doit être préparée pour chaque administration du produit. 3. Le gobelet mélangeur et les seringues peuvent être lavés à la main et réutilisés. Tableau 4 : Doses basées sur le poids corporel et volumes correspondant de poudre pour suspension buvable
| Poids corporel (kg) | Quantité (mg) par dose | Volume (mL) de suspension buvable par dose | Fréquence d’administration | Seringue doseuse orale |
|---|---|---|---|---|
| 1 à moins de 3 | 6 | 0,3 | Deux fois par jour | 1 mL (seringue blanche) |
| 3 à moins de 6 | 12 | 0,6 | Deux fois par jour | 1 mL (seringue blanche) |
| 6 à moins de 10 | 20 | 1 | Deux fois par jour | 1 mL (seringue blanche) |
| 10 à moins de 14 | 30 | 1,5 | Deux fois par jour | 3 mL (seringue verte) |
| 14 à moins de 20 | 40 | 2 | Deux fois par jour | 3 mL (seringue verte) |
| 20 à moins de 35 | 60 | 3 | Deux fois par jour | 3 mL (seringue verte) |
| Supérieur ou égal à 35 | 200 | 10 | Une fois par jour | 10 mL (seringue bleue) |
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Merck Sharp & Dohme B.V. Waarderweg 39 2031 BN Haarlem Pays-Bas
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/15/991/004
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE
L’AUTORISATION
Date de première autorisation : 23 mars 2015 Date du dernier renouvellement : 09 janvier 2020
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
ANNEXE II
A. FABRICANT(S) RESPONSABLE(S) DE LA LIBÉRATION
DES LOTS
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET
D’UTILISATION
C. AUTRES CONDITIONS ET OBLIGATIONS DE
L’AUTORISATION DE MISE SUR LE MARCHÉ
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE
UTILISATION SÛRE ET EFFICACE DU MÉDICAMENT
A. FABRICANT(S) RESPONSABLE(S) DE LA LIBÉRATION DES LOTS
Nom et adresse des fabricants responsables de la libération des lots
Merck Sharp & Dohme B.V. Waarderweg 39 2031 BN Haarlem Pays-Bas
Patheon Italia S.p.A. 2° Trav. SX Via Morolense, 5 03013 Ferentino Italie
Le nom et l’adresse du fabricant responsable de la libération du lot concerné doivent figurer sur la notice du médicament.
B. CONDITIONS OU RESTRICTIONS DE DÉLIVRANCE ET D’UTILISATION
Médicament soumis à prescription médicale.
C. AUTRES CONDITIONS ET OBLIGATIONS DE L’AUTORISATION DE MISE SUR
LE MARCHÉ
Rapports périodiques actualisés de sécurité (PSURs)
•
Les exigences relatives à la soumission des PSURs pour ce médicament sont définies dans la liste des dates de référence pour l’Union (liste EURD) prévue à l’article 107 quater, paragraphe 7, de la directive 2001/83/CE et ses actualisations publiées sur le portail web européen des médicaments.
D. CONDITIONS OU RESTRICTIONS EN VUE D’UNE UTILISATION SÛRE ET
EFFICACE DU MÉDICAMENT
Plan de gestion des risques (PGR)
•
Le titulaire de l’autorisation de mise sur le marché réalise les activités de pharmacovigilance et interventions requises décrites dans le PGR adopté et présenté dans le Module 1.8.2 de l’autorisation de mise sur le marché, ainsi que toutes actualisations ultérieures adoptées du PGR.
De plus, un PGR actualisé doit être soumis :
• à la demande de l’Agence européenne des médicaments ; dès lors que le système de gestion des risques est modifié, notamment en cas de réception de
• nouvelles informations pouvant entraîner un changement significatif du profil bénéfice/risque, ou lorsqu’une étape importante (pharmacovigilance ou minimisation du risque) est franchie.
ANNEXE III - ÉTIQUETAGE ET NOTICE
A. ÉTIQUETAGE
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
BOÎTE
1. DÉNOMINATION DU MÉDICAMENT
Sivextro 200 mg comprimés pelliculés phosphate de tédizolide
2. COMPOSITION EN PRINCIPE(S) ACTIF(S)
Chaque comprimé pelliculé contient 200 mg de phosphate de tédizolide.
3. LISTE DES EXCIPIENTS
4. FORME PHARMACEUTIQUE ET CONTENU
Comprimés pelliculés 6 x 1 comprimés pelliculés
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE PORTÉE ET DE VUE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Merck Sharp & Dohme B.V. Waarderweg 39 2031 BN Haarlem Pays-Bas
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/15/991/001
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
Médicament soumis à prescription médicale.
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Sivextro
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
Code-barres 2D portant l'identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS MINIMALES DEVANT FIGURER SUR LES PLAQUETTES THERMOFORMÉES OU LES FILMS THERMOSOUDÉS
PLAQUETTES THERMOFORMÉES
1. DÉNOMINATION DU MÉDICAMENT
Sivextro 200 mg comprimés phosphate de tédizolide
2. NOM DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
MSD
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. AUTRES
Retirer le film et pousser.
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
BOÎTE (FLACON)
1. DÉNOMINATION DU MÉDICAMENT
Sivextro 200 mg poudre pour solution à diluer pour perfusion. phosphate de tédizolide
2. COMPOSITION EN PRINCIPE(S) ACTIF(S)
Chaque flacon contient du phosphate de tédizolide disodique équivalant à 200 mg de phosphate de tédizolide. Après reconstitution, chaque mL contient 50 mg de phosphate de tédizolide.
3. LISTE DES EXCIPIENTS
Excipients : mannitol, hydroxyde de sodium, acide chlorhydrique
4. FORME PHARMACEUTIQUE ET CONTENU
Poudre pour solution à diluer pour perfusion 1 flacon 6 flacons
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation.
Pour administration intraveineuse après reconstitution et dilution À usage unique
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE PORTÉE ET DE VUE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Merck Sharp & Dohme B.V. Waarderweg 39 2031 BN Haarlem Pays-Bas
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
| EU/1/15/991/002 | 1 flacon | |
|---|---|---|
| EU/1/15/991/003 6 flacons | ||
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
Médicament soumis à prescription médicale.
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Justification de ne pas inclure l’information en braille acceptée.
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
Code-barres 2D portant l'identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN MENTIONS MINIMALES DEVANT FIGURER SUR LES PETITS CONDITIONNEMENTS PRIMAIRES
ÉTIQUETTE DU FLACON
1. DÉNOMINATION DU MÉDICAMENT ET VOIE(S) D’ADMINISTRATION
Sivextro 200 mg poudre pour solution à diluer phosphate de tédizolide IV
2. MODE D’ADMINISTRATION
Lire la notice avant utilisation.
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. CONTENU EN POIDS, VOLUME OU UNITÉ
200 mg
6. AUTRES
MENTIONS DEVANT FIGURER SUR L’EMBALLAGE EXTÉRIEUR
BOITE EXTERIEURE
1. DÉNOMINATION DU MÉDICAMENT
Sivextro 245 mg poudre pour suspension buvable phosphate de tédizolide
2. COMPOSITION EN SUBSTANCE(S) ACTIVE(S)
Chaque sachet contient 245,3 mg de phosphate de tédizolide. Après reconstitution, chaque mL de suspension buvable contient 20 mg de phosphate de tédizolide.
3. LISTE DES EXCIPIENTS
Contient du saccharose. Voir la notice pour plus d’informations.
4. FORME PHARMACEUTIQUE ET CONTENU
Poudre pour suspension buvable
12 sachets, deux seringues doseuses de 1 mL, deux de 3 mL et deux de 10 mL et deux gobelets mélangeurs
5. MODE ET VOIE(S) D’ADMINISTRATION
Lire la notice avant utilisation. Voie orale
6. MISE EN GARDE SPÉCIALE INDIQUANT QUE LE MÉDICAMENT DOIT ÊTRE
CONSERVÉ HORS DE VUE ET DE PORTÉE DES ENFANTS
Tenir hors de la vue et de la portée des enfants.
7. AUTRE(S) MISE(S) EN GARDE SPÉCIALE(S), SI NÉCESSAIRE
8. DATE DE PÉREMPTION
EXP
9. PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
A conserver au réfrigérateur. Peut être conservé hors du réfrigérateur, à 25 °C ou moins, jusqu’à 14 jours. Après mélange, utiliser la suspension buvable dans les 30 minutes à température ambiante.
10. PRÉCAUTIONS PARTICULIÈRES D’ÉLIMINATION DES MÉDICAMENTS NON
UTILISÉS OU DES DÉCHETS PROVENANT DE CES MÉDICAMENTS S’IL Y A LIEU
11. NOM ET ADRESSE DU TITULAIRE DE L’AUTORISATION DE MISE SUR LE
MARCHÉ
Merck Sharp & Dohme B.V. Waarderweg 39 2031 BN Haarlem Pays-Bas
12. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/15/991/004
13. NUMÉRO DU LOT
Lot
14. CONDITIONS DE PRESCRIPTION ET DE DÉLIVRANCE
Médicament soumis à prescription médicale.
15. INDICATIONS D’UTILISATION
16. INFORMATIONS EN BRAILLE
Sivextro poudre pour suspension buvable
17. IDENTIFIANT UNIQUE - CODE-BARRES 2D
code-barres 2D portant l'identifiant unique inclus.
18. IDENTIFIANT UNIQUE - DONNÉES LISIBLES PAR LES HUMAINS
PC SN NN
MENTIONS MINIMALES DEVANT FIGURER SUR LES PETITS CONDITIONNEMENTS PRIMAIRES
SACHET
1. DÉNOMINATION DU MÉDICAMENT ET VOIE(S) D’ADMINISTRATION
Sivextro 245 mg poudre pour suspension buvable phosphate de tédizolide Voie orale
2. MODE D’ADMINISTRATION
3. DATE DE PÉREMPTION
EXP
4. NUMÉRO DU LOT
Lot
5. CONTENU EN POIDS, VOLUME OU UNITÉ
6. AUTRE
MSD
B. NOTICE
Notice : Information du patient
Sivextro 200 mg comprimés pelliculés phosphate de tédizolide
Veuillez lire attentivement cette notice avant de prendre ce médicament car elle contient des informations importantes pour vous.
- Gardez cette notice. Vous pourriez avoir besoin de la relire.
- Si vous avez d’autres questions, interrogez votre médecin ou votre pharmacien.
- Ce médicament vous a été personnellement prescrit. Ne le donnez pas à d’autres personnes. Il pourrait leur être nocif, même si les signes de leur maladie sont identiques aux vôtres.
- Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou votre pharmacien. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
Que contient cette notice ?
1. Qu’est-ce que Sivextro et dans quels cas est-il utilisé 2. Quelles sont les informations à connaître avant de prendre Sivextro 3. Comment prendre Sivextro 4. Quels sont les effets indésirables éventuels ? 5. Comment conserver Sivextro 6. Contenu de l’emballage et autres informations
1. Qu’est-ce que Sivextro et dans quels cas est-il utilisé
Sivextro est un antibiotique qui contient comme substance active le phosphate de tédizolide. Il appartient à un groupe de médicaments appelés « oxazolidinones ».
Sivextro est un comprimé pour les adultes, ainsi que pour les adolescents et les enfants pesant au moins 35 kg avec des infections de la peau et des tissus mous sous la peau.
Sivextro agit en arrêtant la croissance de certaines bactéries qui peuvent être responsables d’infections graves.
2. Quelles sont les informations à connaître avant de prendre Sivextro ?
Ne prenez jamais Sivextro si vous êtes allergique au phosphate de tédizolide ou à l’un des autres composants contenus dans
• ce médicament (mentionnés dans la rubrique 6).
Avertissements et précautions Votre médecin aura déterminé si Sivextro convient pour traiter votre infection.
Adressez-vous à votre médecin ou infirmier/ère avant de prendre Sivextro si l’un des cas ci-dessous vous concerne :
- si vous souffrez de diarrhée ou avez souffert de diarrhée dans le passé pendant (ou jusqu’à 2 mois après) un traitement antibiotique.
- si vous êtes allergique à d’autres médicaments appartenant au groupe des « oxazolidinones » (par exemple linézolide, cyclosérine).
- si vous avez des antécédents de saignements ou des bleus facilement (qui peuvent être le signe d'un faible nombre de plaquettes, les petites cellules impliquées dans la coagulation de votre sang).
- si vous avez des problèmes au niveau des reins.
- si vous prenez certains médicaments pour traiter la dépression, appelés antidépresseurs tricycliques, inhibiteurs sélectifs de la recapture de la sérotonine (ISRS), opioïdes ou inhibiteurs de la monoamine oxydase (IMAO). L’utilisation de ces médicaments avec le phosphate de tédizolide peut entraîner un syndrome sérotoninergique, une pathologie pouvant potentiellement mettre en jeu le pronostic vital (avec des symptômes tels qu’une sensation de désorientation, des difficultés de concentration, une température élevée, une augmentation des réflexes, des difficultés à coordonner les mouvements musculaires). Voir Autres médicaments et Sivextro pour des exemples.
- si vous prenez certains médicaments pour traiter la migraine appelés « triptans ». Voir Autres médicaments et Sivextro pour des exemples.
Si vous ne savez pas avec certitude si vous prenez l’un de ces médicaments, adressez-vous à votre médecin ou pharmacien.
Diarrhée En cas de diarrhée pendant ou après le traitement, contactez immédiatement votre médecin. Ne prenez aucun médicament pour traiter votre diarrhée sans l’avis préalable de votre médecin.
Résistance aux antibiotiques Les bactéries peuvent devenir résistantes aux traitements antibiotiques au cours du temps. C’est le cas lorsque les antibiotiques ne peuvent pas arrêter la croissance de bactéries et traiter votre infection. Votre médecin déterminera si vous devez recevoir Sivextro pour traiter votre infection.
Surveillance des effets indésirables Certains effets indésirables ont été observés avec Sivextro ou un autre antibiotique de la famille des oxazolidinones lorsqu’il était administré pendant une durée supérieure à celle recommandée pour Sivextro. Informez votre médecin si vous présentez l’un des effets indésirables suivants pendant le traitement par Sivextro :
• taux faible de globules blancs anémie (taux faible de globules rouges)
•
• saignements ou une tendance aux ecchymoses perte de sensibilité dans les mains ou les pieds (par exemple engourdissements, sensations de
• picotements/fourmillements, ou douleurs fulgurantes) troubles de la vision tels que vision floue, modifications de la vision des couleurs, difficultés
• pour voir les détails ou si votre champ visuel devient limité.
Voir rubrique 4 pour plus d’informations.
Enfants Les comprimés de Sivextro 200 mg sont destinés aux adolescents et aux enfants pesant au moins 35 kg. Ce médicament existe aussi en poudre pour solution à diluer pour perfusion et en poudre pour suspension buvable pour les adolescents et les enfants dès la naissance.
Autres médicaments et Sivextro Informez votre médecin ou pharmacien si vous prenez, avez récemment pris ou pourriez prendre tout autre médicament. Il est particulièrement important d’informer votre médecin si vous prenez également : amitriptyline, citalopram, clomipramine, dosulépine, doxépine, fluoxétine, fluvoxamine,
• imipramine, isocarboxazide, lofépramine, moclobémide, paroxétine, phénelzine, sélégiline, sertraline, duloxétine et venlafaxine (utilisés pour traiter la dépression). Il existe un risque que le phosphate de tédizolide puisse interagir avec certains médicaments, y compris ceux mentionnés, entraînant des effets indésirables tels que des modifications de la pression artérielle ou de la température.
• sumatriptan, zolmitriptan (utilisés pour traiter la migraine) opioïdes (tel que fentanyl)
•
• imatinib, lapatinib (utilisés pour traiter le cancer) ; méthotrexate (utilisé pour traiter le cancer, la polyarthrite rhumatoïde ou le psoriasis) ;
• sulfasalazine (utilisée pour traiter les maladies inflammatoires de l’intestin) ;
•
• topotécan (utilisé pour traiter le cancer) ; statines telles que pitavastatine, rosuvastatine (utilisées pour diminuer le cholestérol dans le
• sang).
Sivextro peut interférer avec les effets de ces médicaments. Votre médecin vous l’expliquera plus en détail.
Grossesse et allaitement Si vous êtes enceinte ou que vous allaitez, si vous pensez être enceinte ou planifiez une grossesse, demandez conseil à votre médecin ou pharmacien avant de prendre ce médicament.
On ne sait pas si Sivextro passe dans le lait maternel humain. Demandez conseil à votre médecin avant d’allaiter votre enfant.
Conduite de véhicules et utilisation de machines Vous ne devez pas conduire ni utiliser des machines si vous ressentez des vertiges ou une fatigue après avoir pris ce médicament.
3. Comment prendre Sivextro
Veillez à toujours prendre ce médicament en suivant exactement les indications de votre médecin ou pharmacien. Vérifiez auprès de votre médecin ou pharmacien en cas de doute.
La dose recommandée est d’un comprimé de 200 mg une fois par jour pendant 6 jours. Les comprimés doivent être avalés entiers et peuvent être pris au cours ou en dehors des repas. Vous devez vous adresser à votre médecin si vous ne ressentez aucune amélioration ou si vous vous sentez moins bien après 6 jours.
Si vous avez pris plus de Sivextro que vous n’auriez dû Si vous avez pris plus de comprimés que vous n’auriez dû, contactez le plus rapidement possible votre médecin, votre pharmacien ou le service des urgences de l’hôpital le plus proche et emportez votre médicament.
Si vous oubliez de prendre Sivextro Si une dose est oubliée, prenez-la dès que possible à tout moment jusqu’à 8 heures avant la prochaine dose prévue. Si le délai jusqu’à la prochaine dose est de moins de 8 heures, attendez le moment de la prochaine dose prévue.
Ne prenez pas de dose double pour compenser la dose que vous avez oublié de prendre. En cas de doute, demandez conseil à votre pharmacien.
Vous devez prendre les 6 comprimés pour que votre traitement soit complet, même si vous avez oublié une dose.
Si vous arrêtez de prendre Sivextro Si vous arrêtez de prendre Sivextro sans l’avis de votre médecin, vos symptômes peuvent s’aggraver. Adressez-vous à votre médecin ou pharmacien avant d’arrêter de prendre votre médicament.
Si vous avez d’autres questions sur l’utilisation de ce médicament, demandez plus d’informations à votre médecin ou à votre pharmacien.
4. Quels sont les effets indésirables éventuels ?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
En cas de diarrhée pendant ou après le traitement, contactez immédiatement votre médecin.
Les autres effets indésirables peuvent être :
Effets indésirables fréquents (pouvant affecter jusqu’à 1 personne sur 10)
• Nausées Vomissements
•
• Maux de tête Démangeaisons sur tout le corps
• Fatigue
•
• Vertiges
Effets indésirables peu fréquents (pouvant affecter jusqu’à 1 personne sur 100)
• Infections de la peau, de la bouche et du vagin dues à un champignon (candidose buccale/vaginale)
• Démangeaisons (incluant des démangeaisons dues à une réaction allergique), chute de cheveux, acné, éruption de plaques rouges et/ou qui démangent ou urticaire, transpiration excessive
• Diminution ou perte de la sensibilité cutanée, sensations de fourmillements/picotements sur la peau
• Bouffées de chaleur ou rougeur du visage, du cou ou du haut de la poitrine Abcès (bouton gonflé rempli de pus)
•
• Infection, inflammation ou démangeaisons du vagin Anxiété, irritabilité, tremblement
•
• Infection des voies respiratoires (des sinus, de la gorge et des poumons) Sécheresse nasale, congestion pulmonaire, toux
•
• Somnolence, rythme de sommeil anormal, difficultés pour dormir, cauchemars (rêves désagréables/perturbants)
• Sécheresse de la bouche, constipation, indigestion, douleur/gêne dans le ventre (abdomen), haut-le-cœur, nausées, présence de sang rouge clair dans les selles
• Reflux gastro-œsophagien (brûlures d’estomac, douleur en avalant ou difficultés pour avaler), flatulences/« gaz »
• Douleurs articulaires, spasmes musculaires, douleurs dans le dos, douleurs cervicales, douleur/gêne dans les membres, diminution de la force de préhension Vision floue, « corps flottants » (petites formes flottant dans le champ visuel)
• Gonflement ou augmentation de la taille des ganglions lymphatiques
•
• Réaction allergique Déshydratation
•
• Mauvais contrôle du diabète Anomalies du goût
•
• Rythme cardiaque lent Fièvre
• Gonflement (œdème) des chevilles et/ou des pieds
•
• Odeur anormale des urines Résultats anormaux des analyses de sang (faible nombre de globules rouges et/ou blancs, taux
• élevés d’enzymes hépatiques)
Fréquence indéterminée (la fréquence ne peut être estimée sur la base des données disponibles)
• Saignements ou des bleus facilement (en raison du faible nombre de plaquettes, les petites cellules impliquées dans la coagulation de votre sang).
Déclaration des effets secondaires Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou votre pharmacien. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver Sivextro
Tenir ce médicament hors de la vue et de la portée des enfants.
N’utilisez pas ce médicament après la date de péremption indiquée sur la boîte ou l’étiquette de la plaquette après EXP. La date de péremption fait référence au dernier jour de ce mois.
Ce médicament ne nécessite pas de précautions particulières de conservation.
Ne jetez aucun médicament au tout-à-l’égout ou avec les ordures ménagères. Demandez à votre pharmacien d’éliminer les médicaments que vous n’utilisez plus. Ces mesures contribueront à protéger l’environnement.
6. Contenu de l’emballage et autres informations
Ce que contient Sivextro
• La substance active est le phosphate de tédizolide. Chaque comprimé pelliculé contient 200 mg de phosphate de tédizolide.
• Les autres composants sont : cellulose microcristalline, mannitol, povidone, crospovidone et stéarate de magnésium dans le noyau du comprimé. Le pelliculage du comprimé contient : alcool polyvinylique, dioxyde de titane (E171), macrogol, talc et oxyde de fer jaune (E172).
Qu’est-ce que Sivextro et contenu de l’emballage extérieur Sivextro se présente sous forme de comprimé pelliculé ovale de couleur jaune portant la mention ‘ TZD ‘ gravée sur une face et ‘ 200 ‘ sur l’autre face.
Il est présenté en plaquettes unidose prédécoupées contenant 6 x 1 comprimés.
Titulaire de l’autorisation de mise sur le marché et fabricant Merck Sharp & Dohme B.V. Waarderweg 39 2031 BN Haarlem Pays-Bas
Pour toute information complémentaire concernant ce médicament, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché :
België/Belgique/Belgien Lietuva MSD Belgium UAB Merck Sharp & Dohme Tél/Tel: +32(0)27766211 Tel. +370 5 2780 247 dpoc_belux@msd.com dpoc_lithuania@msd.com
България Luxembourg/Luxemburg MSD Belgium Мерк Шарп и Доум България ЕООД Тел.: +359 2 819 3737 Tél/Tel: +32(0)27766211 info-msdbg@msd.com dpoc_belux@msd.com Česká republika Magyarország Merck Sharp & Dohme s.r.o. MSD Pharma Hungary Kft. Tel.: +420 277 050 000 Tel.: +36 1 888 5300 dpoc_czechslovak@msd.com hungary_msd@msd.com
Danmark Malta MSD Danmark ApS Merck Sharp & Dohme Cyprus Limited Tlf.: +45 4482 4000 Tel: 8007 4433 (+356 99917558) dkmail@msd.com dpoccyprus@msd.com
Deutschland Nederland MSD Sharp & Dohme GmbH Merck Sharp & Dohme B.V. Tel.: +49 (0) 89 20 300 4500 Tel: 0800 9999000 medinfo@msd.de (+31 23 5153153) medicalinfo.nl@msd.com
Eesti Norge Merck Sharp & Dohme OÜ MSD (Norge) AS Tel: +372 614 4200 Tlf: +47 32 20 73 00 dpoc.estonia@msd.com medinfo.norway@msd.com
Österreich Ελλάδα MSD Α.Φ.Ε.Ε. Merck Sharp & Dohme Ges.m.b.H. Τηλ: +30 210 98 97 300 Tel: +43 (0) 1 26 044 dpoc.greece@msd.com dpoc_austria@msd.com
España Polska Merck Sharp & Dohme de España, S.A. MSD Polska Sp. z o.o. Tel: +34 91 321 06 00 Tel.: +48 22 549 51 00 msd_info@msd.com msdpolska@msd.com
France Portugal MSD France Merck Sharp & Dohme, Lda Tél: +33 (0) 1 80 46 40 40 Tel.: +351 21 4465700 inform_pt@msd.com
Hrvatska România Merck Sharp & Dohme d.o.o. Merck Sharp & Dohme Romania S.R.L. Tel: +385 1 6611 333 Tel.: +40 21 529 29 00 dpoc.croatia@msd.com msdromania@msd.com
Ireland Slovenija Merck Sharp & Dohme Ireland (Human Health) Merck Sharp & Dohme, inovativna zdravila d.o.o. Limited Tel: +386 1 520 4 201 Tel: +353 (0)1 2998700 msd.slovenia@msd.com medinfo_ireland@msd.com
Ísland Slovenská republika Vistor ehf. Merck Sharp & Dohme, s. r. o. Sími: +354 535 7000 Tel.: +421 2 58282010 dpoc_czechslovak@msd.com
Ιtalia Suomi/Finland MSD Italia S.r.l. MSD Finland Oy Tel: 800 23 99 89 (+39 06 361911) Puh/Tel: +358 (0)9 804 650 dpoc.italy@msd.com info@msd.fi Κύπρος Sverige Merck Sharp & Dohme Cyprus Limited Merck Sharp & Dohme (Sweden) AB Τηλ.: 800 00 673 (+357 22866700) Tel: +46 77 5700488 dpoccyprus@msd.com medicinskinfo@msd.com
Latvija SIA Merck Sharp & Dohme Latvija Tel.: +371 67025300 dpoc.latvia@msd.com
La dernière date à laquelle cette notice a été révisée est {MM/AAAA}.
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
Notice : Information du patient
Sivextro 200 mg poudre pour solution à diluer pour perfusion. phosphate de tédizolide
Veuillez lire attentivement cette notice avant de recevoir ce médicament car elle contient des informations importantes pour vous.
- Gardez cette notice. Vous pourriez avoir besoin de la relire. Si vous avez d’autres questions, interrogez votre médecin ou votre infirmier/ère.
-
- Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
Que contient cette notice ?
1. Qu’est-ce que Sivextro et dans quels cas est-il utilisé 2. Quelles sont les informations à connaître avant de recevoir Sivextro 3. Comment Sivextro sera administré 4. Quels sont les effets indésirables éventuels ? 5. Comment conserver Sivextro 6. Contenu de l’emballage et autres informations
1. Qu’est-ce que Sivextro et dans quels cas est-il utilisé
Sivextro est un antibiotique qui contient comme substance active le phosphate de tédizolide. Il appartient à un groupe de médicaments appelés « oxazolidinones ».
Sivextro est utilisé dans tous les groupes d’âges dans le traitement des infections de la peau et des tissus mous sous la peau.
Sivextro agit en arrêtant la croissance de certaines bactéries qui peuvent être responsables d’infections graves.
2. Quelles sont les informations à connaître avant de recevoir Sivextro ?
N’utilisez jamais Sivextro :
• si vous êtes allergique au phosphate de tédizolide ou à l’un des autres composants contenus dans ce médicament (mentionnés dans la rubrique 6).
Avertissements et précautions
Votre médecin aura déterminé si Sivextro convient pour traiter votre infection.
Adressez-vous à votre médecin ou infirmier/ère avant de recevoir Sivextro si l’un des cas ci-dessous vous concerne :
- si vous souffrez de diarrhée ou avez souffert de diarrhée dans le passé pendant (ou jusqu’à 2 mois après) un traitement antibiotique.
- si vous êtes allergique à d’autres médicaments appartenant au groupe des « oxazolidinones » (par exemple linézolide, cyclosérine).
- si vous avez des antécédents de saignements ou des bleus facilement (qui peuvent être le signe d'un faible nombre de plaquettes, les petites cellules impliquées dans la coagulation de votre sang).
- si vous avez des problèmes au niveau des reins.
- si vous prenez certains médicaments pour traiter la dépression, appelés antidépresseurs tricycliques, inhibiteurs sélectifs de la recapture de la sérotonine (ISRS), opioïdes ou inhibiteurs de la monoamine oxydase (IMAO). L’utilisation de ces médicaments avec le phosphate de tédizolide peut entraîner un syndrome sérotoninergique, une pathologie pouvant potentiellement mettre en jeu le pronostic vital (avec des symptômes tels qu’une sensation de désorientation, des difficultés de concentration, une température élevée, une augmentation des réflexes, des difficultés à coordonner les mouvements musculaires). Voir Autres médicaments et Sivextro pour des exemples.
- si vous prenez certains médicaments pour traiter la migraine appelés « triptans ». Voir Autres médicaments et Sivextro pour des exemples.
Si vous ne savez pas avec certitude si vous prenez l’un de ces médicaments, adressez-vous à votre médecin ou pharmacien.
Diarrhée En cas de diarrhée pendant ou après le traitement, contactez immédiatement votre médecin. Ne prenez aucun médicament pour traiter votre diarrhée sans l’avis préalable de votre médecin.
Résistance aux antibiotiques Les bactéries peuvent devenir résistantes aux traitements antibiotiques au cours du temps. C’est le cas lorsque les antibiotiques ne peuvent pas arrêter la croissance de bactéries et traiter votre infection. Votre médecin déterminera si vous devez recevoir Sivextro pour traiter votre infection.
Surveillance des effets indésirables Certains effets indésirables ont été observés avec Sivextro ou un autre antibiotique de la famille des oxazolidinones lorsqu’il était administré pendant une durée supérieure à celle recommandée pour Sivextro. Informez votre médecin si vous présentez l’un des effets indésirables suivants pendant le traitement par Sivextro : taux faible de globules blancs
• anémie (taux faible de globules rouges)
• saignements ou une tendance aux ecchymoses
• perte de sensibilité dans les mains ou les pieds (par exemple engourdissements, sensations de
• picotements/fourmillements, ou douleurs fulgurantes) troubles de la vision tels que vision floue, modifications de la vision des couleurs, difficultés
• pour voir les détails ou si votre champ visuel devient limité.
Voir rubrique 4 pour plus d’informations.
Enfants Ce médicament existe aussi en comprimés de 200 mg pour les adolescents et les enfants pesant au moins 35 kg et en poudre pour suspension buvable pour les adolescents et les enfants dès la naissance.
Autres médicaments et Sivextro Informez votre médecin ou infirmier/ère si vous prenez, avez récemment pris ou pourriez prendre tout autre médicament. Il est particulièrement important d’informer votre médecin si vous prenez également :
• amitriptyline, citalopram, clomipramine, dosulépine, doxépine, fluoxétine, fluvoxamine, imipramine, isocarboxazide, lofépramine, moclobémide, paroxétine, phénelzine, sélégiline, sertraline, duloxétine et venlafaxine (utilisés pour traiter la dépression). Il existe un risque que le phosphate de tédizolide puisse interagir avec certains médicaments, y compris ceux mentionnés, entraînant des effets indésirables tels que des modifications de la pression artérielle ou de la température. sumatriptan, zolmitriptan (utilisés pour traiter la migraine)
•
• opioïdes (tel que fentanyl)
Grossesse et allaitement Si vous êtes enceinte ou que vous allaitez, si vous pensez être enceinte ou planifiez une grossesse, demandez conseil à votre médecin ou infirmier/ère avant d’utiliser ce médicament. On ne sait pas si Sivextro passe dans le lait maternel humain. Demandez conseil à votre médecin avant d’allaiter votre enfant.
Conduite de véhicules et utilisation de machines Vous ne devez pas conduire ni utiliser des machines si vous ressentez des vertiges ou une fatigue après avoir pris ce médicament.
Sivextro contient du sodium Ce médicament contient moins de 1 mmol (23 mg) de sodium par flacon, c’est-à-dire qu’il est essentiellement « sans sodium ».
3. Comment Sivextro sera administré
Sivextro vous sera administré par un/e infirmier/ère ou un médecin.
Il sera administré en perfusion directement dans une veine (voie intraveineuse) en une heure environ.
Adultes, ainsi que les adolescents et les enfants pesant au moins 35 kg Vous recevrez une perfusion de 200 mg de Sivextro une fois par jour pendant 6 jours.
Adolescents et enfants pesant moins de 35 kg Sivextro sera administré deux fois par jour pendant 6 jours. La dose sera basée sur le poids corporel.
Vous devez vous adresser à votre médecin si vous ne ressentez aucune amélioration ou si vous vous sentez moins bien après 6 jours.
Si vous avez reçu plus de Sivextro que vous n’auriez dû Si vous pensez que vous pouvez avoir reçu une dose trop importante de Sivextro, informez immédiatement votre médecin ou infirmier/ère.
Si une dose de Sivextro a été oubliée Si vous pensez qu’une dose peut avoir été oubliée, informez immédiatement votre médecin ou votre infirmier/ère.
Si vous avez d’autres questions sur l’utilisation de ce médicament, demandez plus d’informations à votre médecin ou à votre infirmier/ère.
4. Quels sont les effets indésirables éventuels ?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
En cas de diarrhée pendant ou après le traitement, contactez immédiatement votre médecin.
Les autres effets indésirables peuvent être :
Effets indésirables fréquents (pouvant affecter jusqu’à 1 personne sur 10) Nausées
• Vomissements
•
• Maux de tête Démangeaisons sur tout le corps
•
• Fatigue Vertiges
•
• Douleur ou gonflement au site de perfusion. Effets indésirables peu fréquents (pouvant affecter jusqu’à 1 personne sur 100)
• Infections de la peau, de la bouche, et du vagin dues à un champignon (candidose buccale/vaginale)
• Démangeaisons (incluant des démangeaisons dues à une réaction allergique), chute de cheveux, acné, éruption de plaques rouges et/ou qui démangent ou urticaire, transpiration excessive Diminution ou perte de la sensibilité cutanée, sensations de fourmillements/picotements sur la
• peau Bouffées de chaleur ou rougeur du visage, du cou ou du haut de la poitrine
• Abcès (bouton gonflé rempli de pus)
• Infection, inflammation ou démangeaisons du vagin
• Anxiété, irritabilité, tremblement
•
• Infection des voies respiratoires (des sinus, de la gorge et des poumons) Sécheresse nasale, congestion pulmonaire, toux
•
• Somnolence, rythme de sommeil anormal, difficultés pour dormir, cauchemars (rêves désagréables/perturbants)
• Sécheresse de la bouche, constipation, indigestion, douleur/gêne dans le ventre (abdomen), haut-le-cœur, nausées, présence de sang rouge clair dans les selles Reflux gastro-œsophagien (brûlures d’estomac, douleur en avalant ou difficultés pour avaler),
• flatulences/« gaz » Douleurs articulaires, spasmes musculaires, douleurs dans le dos, douleurs cervicales,
• douleur/gêne dans les membres, diminution de la force de préhension Vision floue, « corps flottants » (petites formes flottant dans le champ visuel)
•
• Gonflement ou augmentation de la taille des ganglions lymphatiques Réaction allergique
• Déshydratation
•
• Mauvais contrôle du diabète Anomalies du goût
•
• Rythme cardiaque lent Fièvre
• Gonflement (œdème) des chevilles et/ou des pieds
• Odeur anormale des urines
• Résultats anormaux des analyses de sang (faible nombre de globules rouges et/blancs, taux
• élevés d’enzymes hépatiques)
• Réactions à la perfusion (frissons, tremblements accompagnés de fièvre, douleurs musculaires, gonflement du visage, faiblesse, évanouissement, essoufflement, oppression thoracique et angine de poitrine).
Fréquence indéterminée (la fréquence ne peut être estimée sur la base des données disponibles)
• Saignements ou des bleus facilement (en raison du faible nombre de plaquettes, les petites cellules impliquées dans la coagulation de votre sang).
Déclaration des effets secondaires Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou à votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver Sivextro
Tenir ce médicament hors de la vue et de la portée des enfants.
N’utilisez pas ce médicament après la date de péremption indiquée sur l’étiquette du flacon après « EXP ». La date de péremption fait référence au dernier jour de ce mois. Ce médicament ne nécessite pas de précautions particulières de conservation.
N’utilisez pas ce médicament si vous remarquez des particules ou si la solution est trouble.
Après ouverture, ce médicament doit être utilisé immédiatement. En cas d’utilisation non immédiate, la solution reconstituée et diluée doit être conservée à température ambiante ou au réfrigérateur entre 2 °C et 8 °C, et administrée dans les 24 heures suivant la reconstitution.
Tout médicament non utilisé ou déchet, y compris le matériel utilisé pour la reconstitution, la dilution et l’administration, doit être éliminé conformément à la réglementation en vigueur.
6. Contenu de l’emballage et autres informations
Ce que contient Sivextro
• La substance active est le phosphate de tédizolide. Chaque flacon de poudre contient du phosphate de tédizolide disodique équivalant à 200 mg de phosphate de tédizolide.
• Les autres composants sont : mannitol, hydroxyde de sodium (pour l’ajustement du pH) et acide chlorhydrique (pour l’ajustement du pH).
Qu’est-ce que Sivextro et contenu de l’emballage extérieur Sivextro est une poudre pour solution à diluer pour perfusion de couleur blanche à blanc cassé présentée dans un flacon en verre. La poudre sera reconstituée dans le flacon avec 4 mL d’eau pour préparations injectables. La solution reconstituée sera prélevée dans le flacon et transférée dans une poche de solution de chlorure de sodium pour perfusion à 0,9 % à l’hôpital.
Disponibles en boîtes de 1 ou 6 flacons.
Toutes les présentations peuvent ne pas être commercialisées.
Titulaire de l’autorisation de mise sur le marché Merck Sharp & Dohme B.V. Waarderweg 39 2031 BN Haarlem Pays-Bas
Fabricant Patheon Italia S.p.A. 2° Trav. SX Via Morolense, 5 03013 Ferentino Italie
Pour toute information complémentaire concernant ce médicament, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché :
België/Belgique/Belgien Lietuva MSD Belgium UAB Merck Sharp & Dohme Tél/Tel: +32(0)27766211 Tel. +370 5 2780 247 dpoc_belux@msd.com dpoc_lithuania@msd.com
Luxembourg/Luxemburg България Мерк Шарп и Доум България ЕООД MSD Belgium Тел.: +359 2 819 3737 Tél/Tel: +32(0)27766211 info-msdbg@msd.com dpoc_belux@msd.com Česká republika Magyarország Merck Sharp & Dohme s.r.o. MSD Pharma Hungary Kft. Tel.: +420 277 050 000 Tel.: +36 1 888 5300 dpoc_czechslovak@msd.com hungary_msd@msd.com
Danmark Malta MSD Danmark ApS Merck Sharp & Dohme Cyprus Limited Tlf.: +45 4482 4000 Tel: 8007 4433 (+356 99917558) dkmail@msd.com dpoccyprus@msd.com
Deutschland Nederland MSD Sharp & Dohme GmbH Merck Sharp & Dohme B.V. Tel.: +49 (0) 89 20 300 4500 Tel :0800 9999000 medinfo@msd.de (+31 23 5153153) medicalinfo.nl@msd.com
Eesti Norge Merck Sharp & Dohme OÜ MSD (Norge) AS Tel: +372 614 4200 Tlf: +47 32 20 73 00 dpoc.estonia@msd.com medinfo.norway@msd.com
Österreich Ελλάδα MSD Α.Φ.Ε.Ε. Merck Sharp & Dohme Ges.m.b.H. Τηλ: +30 210 98 97 300 Tel: +43 (0) 1 26 044 dpoc greece@msd.com dpoc_austria@msd.com
España Polska Merck Sharp & Dohme de España, S.A. MSD Polska Sp. z o.o. Tel: +34 91 321 06 00 Tel.: 48 22 549 51 00 msd_info@msd.com msdpolska@msd.com
France Portugal MSD France Merck Sharp & Dohme, Lda Tél: +33 (0)1 80 46 40 40 Tel.: +351 21 4465700 inform_pt@msd.com
Hrvatska România Merck Sharp & Dohme d.o.o. Merck Sharp & Dohme Romania S.R.L. Tel: +385 1 6611 333 Tel.: +40 21 529 29 00 dpoc.croatia@msd.com msdromania@msd.com
Ireland Slovenija Merck Sharp & Dohme Ireland (Human Health) Merck Sharp & Dohme, inovativna zdravila d.o.o. Limited Tel: +386 1 520 4201 Tel: +353 (0)1 2998700 msd.slovenia@msd.com medinfo_ireland@msd.com
Ísland Slovenská republika Vistor ehf. Merck Sharp & Dohme, s. r. o. Sími: + 354 535 7000 Tel.: +421 2 5 8282010 dpoc_czechslovak@msd.com
Ιtalia Suomi/Finland MSD Italia S.r.l. MSD Finland Oy Tel: 800 23 99 89 (+39 06 361911) Puh/Tel: +358 (0)9 804 650 dpoc.italy@msd.com info@msd.fi Κύπρος Sverige Merck Sharp & Dohme Cyprus Limited Merck Sharp & Dohme (Sweden) AB Τηλ: 800 00 673 (+357 22866700) Tel: +46 77 5700488 dpoccyprus_info@msd.com medicinskinfo@msd.com
Latvija SIA Merck Sharp & Dohme Latvija Tel.: +371 67025300 dpoc.latvia@msd.com
La dernière date à laquelle cette notice a été révisée est {MM/AAAA}.
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
---------------------------------------------------------------------------------------------------------------------------
Les informations suivantes sont destinées exclusivement aux professionnels de la santé :
Important : veuillez consulter le Résumé des Caractéristiques du Produit (RCP) avant de prescrire.
Le traitement des patients initié avec la formulation parentérale peut être poursuivi avec une forme orale du traitement selon le contexte clinique.
Sivextro doit être reconstitué avec de l’eau pour préparations injectables puis dilué dans une solution injectable de chlorure de sodium à 0,9 %.
Il n’existe que des données limitées sur la compatibilité de Sivextro avec d’autres substances intraveineuses ; par conséquent, des additifs ou d’autres médicaments ne doivent pas être ajoutés dans les flacons à usage unique de Sivextro ni administrés simultanément. Si la même ligne intraveineuse est utilisée pour la perfusion séquentielle de plusieurs médicaments différents, la ligne doit être rincée avant et après la perfusion avec une solution de chlorure de sodium à 0,9 %. Ne pas utiliser de solution injectable de Lactate Ringer ou de Hartmann.
Reconstitution Des conditions aseptiques doivent être appliquées pour préparer la solution pour perfusion. Reconstituer le contenu du flacon avec 4 mL d’eau pour préparations injectables, et faire tourner doucement jusqu’à dissolution complète de la poudre. Éviter d’agiter ou d’effectuer des mouvements rapides car cela pourrait provoquer la formation de mousse.
Dilution Pour l’administration, la solution reconstituée doit ensuite être diluée dans une solution de chlorure de sodium à 0,9 %. Ne pas agiter la poche. La solution obtenue est une solution limpide incolore ou jaune clair.
Perfusion Avant l’administration, la solution reconstituée doit être examinée visuellement pour vérifier l’absence de particules. Ne pas utiliser de solutions reconstituées contenant des particules visibles.
Sivextro est administré en perfusion intraveineuse d’environ 1 heure.
La solution reconstituée ne doit être administré qu’en perfusion intraveineuse. Elle ne doit pas être administrée en bolus intraveineux. Sivextro ne doit pas être mélangé avec d’autres médicaments.
Chaque flacon est à usage unique. Instructions pour la reconstitution aseptique
1. À l’aide d’une seringue stérile, injecter 4 mL d’eau pour préparations injectables dans le flacon contenant la poudre de Sivextro. 2. Faire tourner doucement le flacon jusqu’à dissolution complète de la poudre. Ne pas agiter ni déplacer rapidement afin d’éviter la formation de mousse.
Instructions pour la dilution aseptique de la solution reconstituée et préparation des doses
Pour la préparation de la dose de 200 mg de Sivextro pour perfusion une fois par jour (adultes, ainsi que les adolescents et les enfants pesant ≥ 35 kg) : 1. Prélever 4 mL de la solution reconstituée du flacon à l’aide d’une seringue et l’ajouter à une poche pour perfusion contenant 250 mL de solution injectable de chlorure de sodium à 0,9 %.
2. Perfuser la poche entière pendant 1 heure.
Pour la préparation de doses en fonction du poids pour une perfusion deux fois par jour (pour les adolescents et les enfants pesant < 35 kg) : 1. Préparation de la solution mère (100 mL de phosphate de tédizolide à 0,8 mg/mL) : Prélever 1,6 mL de la solution reconstituée du flacon à l’aide d’une seringue et l’ajouter à une poche pour perfusion contenant 98,4 mL de solution injectable de chlorure de sodium à 0,9 %. Veuillez noter que les poches de perfusion pré-remplies sont sur-remplies et, pour obtenir une concentration correcte, il est important de s'assurer qu’exactement 98,4 mL de solvant sont utilisés à cette étape.
2. Préparation des doses à partir de la solution mère : a. Déterminer la quantité appropriée de Sivextro en mg en consultant le tableau de doses ci-dessous.
Tableau 1. Préparation de Sivextro pour perfusion chez les patients pédiatriques pesant < 35 kg de poids corporel à partir de la solution mère de 100 mL de phosphate de tédizolide à 0,8 mg/mL
| Poids corporel (kg) | Quantité (mg) de Sivextro par dose (deux fois par jour) | Volume (mL) de solution mère à administrer au patient |
|---|---|---|
| 1 à moins de 3 | 6 | 7,5 |
| 3 à moins de 6 | 12 | 15 |
| 6 à moins de 10 | 20 | 25 |
| 10 à moins de 14 | 30 | 37,5 |
| 14 à moins de 20 | 40 | 50 |
| 20 à moins de 35 | 60 | 75 |
b. Transférer le volume approprié de solution mère dans une poche pour perfusion ou une seringue pour perfusion de taille adéquate. Il peut être nécessaire d’arrondir à la graduation la plus proche d’une seringue de taille appropriée pour des plus petits volumes. c. Perfuser pendant 1 heure à l’aide d’une pompe à perfusion ou d’un pousse-seringue d. Ce processus est répété pour la deuxième dose de la journée
Remarque : les deux doses doivent être utilisées pendant la durée de conservation requise (voir rubrique 6.3 du Résumé des Caractéristiques du Produit).
Notice : Information du patient
Sivextro 245 mg poudre pour suspension buvable phosphate de tédizolide
Cette notice s’adresse aux patients prenant Sivextro et aux parents ou aidants qui l’administrent à un enfant. Dans cette notice, « vous » désigne la personne qui prend Sivextro. Veuillez lire attentivement cette notice avant de prendre ce médicament car elle contient des informations importantes pour vous.
- Gardez cette notice. Vous pourriez avoir besoin de la relire.
- Si vous avez d’autres questions, interrogez votre médecin ou votre infirmier/ère.
- Ce médicament vous a été personnellement prescrit. Ne le donnez pas à d’autres personnes. Il pourrait leur être nocif, même si les signes de leur maladie sont identiques aux vôtres.
- Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Voir rubrique 4.
Que contient cette notice ?
1. Qu’est-ce que Sivextro et dans quels cas est-il utilisé 2. Quelles sont les informations à connaître avant de prendre Sivextro 3. Comment prendre Sivextro 4. Quels sont les effets indésirables éventuels ? 5. Comment conserver Sivextro 6. Contenu de l’emballage et autres informations
1. Qu’est-ce que Sivextro et dans quels cas est-il utilisé
Sivextro est un antibiotique qui contient comme substance active le phosphate de tédizolide. Il appartient à un groupe de médicaments appelés « oxazolidinones ».
Sivextro poudre pour suspension buvable est utilisé dans tous les groupes d’âges pour le traitement des infections de la peau et des tissus mous sous la peau.
Sivextro agit en arrêtant la croissance de certaines bactéries qui peuvent être responsables d’infections graves.
2. Quelles sont les informations à connaître avant de prendre Sivextro
Ne prenez jamais Sivextro si vous êtes allergique au phosphate de tédizolide ou à l’un des autres composants contenus dans
• ce médicament (mentionnés dans la rubrique 6).
Avertissements et précautions Votre médecin aura déterminé si Sivextro convient pour traiter votre infection.
Adressez-vous à votre médecin ou infirmier/ère avant de prendre Sivextro si l’un des cas ci-dessous vous concerne : si vous souffrez de diarrhée ou avez souffert de diarrhée dans le passé pendant (ou jusqu’à 2 mois
- après) un traitement antibiotique.
- si vous êtes allergique à d’autres médicaments appartenant au groupe des « oxazolidinones » (par exemple linézolide, cyclosérine).
- si vous avez des antécédents de saignements ou des bleus facilement (qui peuvent être le signe d'un faible nombre de plaquettes, les petites cellules impliquées dans la coagulation de votre sang).
- si vous avez des problèmes au niveau des reins.
- si vous prenez certains médicaments pour traiter la dépression, appelés antidépresseurs tricycliques, inhibiteurs sélectifs de la recapture de la sérotonine (ISRS), opioïdes ou inhibiteurs de la monoamine oxydase (IMAO). L’utilisation de ces médicaments avec le phosphate de tédizolide peut entraîner un syndrome sérotoninergique, une pathologie pouvant potentiellement mettre en jeu le pronostic vital (avec des symptômes tels qu’une sensation de désorientation, des difficultés de concentration, une température élevée, une augmentation des réflexes, des difficultés à coordonner les mouvements musculaires). Voir Autres médicaments et Sivextro pour des exemples.
- si vous prenez certains médicaments pour traiter la migraine appelés « triptans ». Voir Autres médicaments et Sivextro pour des exemples.
Si vous ne savez pas avec certitude si vous prenez l’un de ces médicaments, adressez-vous à votre médecin ou pharmacien.
Diarrhée En cas de diarrhée pendant ou après le traitement, contactez immédiatement votre médecin. Ne prenez aucun médicament pour traiter votre diarrhée sans l’avis préalable de votre médecin.
Résistance aux antibiotiques Les bactéries peuvent devenir résistantes aux traitements antibiotiques au cours du temps. C’est le cas lorsque les antibiotiques ne peuvent pas arrêter la croissance de bactéries et traiter votre infection. Votre médecin déterminera si vous devez recevoir Sivextro pour traiter l’infection.
Surveillance des effets indésirables Certains effets indésirables ont été observés avec Sivextro ou un autre antibiotique de la famille des oxazolidinones lorsqu’il était administré pendant une durée supérieure à celle recommandée pour Sivextro. Informez votre médecin si vous présentez l’un des effets indésirables suivants pendant le traitement par Sivextro : taux faible de globules blancs
•
• anémie (taux faible de globules rouges) saignements ou une tendance aux ecchymoses
•
• perte de sensibilité dans les mains ou les pieds (par exemple engourdissements, sensations de picotements/fourmillements, ou douleurs fulgurantes)
• troubles de la vision tels que vision floue, modifications de la vision des couleurs, difficultés pour voir les détails ou si le champ visuel devient limité.
Voir rubrique 4 pour plus d’informations.
Enfants Ce médicament existe aussi en comprimés de 200 mg pour les adolescents et les enfants pesant au moins 35 kg et en poudre pour solution à diluer pour perfusion pour les adolescents et les enfants dès la naissance.
Autres médicaments et Sivextro Informez votre médecin ou infirmier/ère si vous prenez, avez récemment pris ou pourriez prendre tout autre médicament. Il est particulièrement important d’informer votre médecin si vous prenez également :
• amitriptyline, citalopram, clomipramine, dosulépine, doxépine, fluoxétine, fluvoxamine, imipramine, isocarboxazide, lofépramine, moclobémide, paroxétine, phénelzine, sélégiline, sertraline, duloxétine et venlafaxine (utilisés pour traiter la dépression). Il existe un risque que le phosphate de tédizolide puisse interagir avec certains médicaments, y compris ceux mentionnés, entraînant des effets indésirables tels que des modifications de la pression artérielle ou de la température. sumatriptan, zolmitriptan (utilisés pour traiter la migraine).
•
• opioïdes (tel que fentanyl). imatinib, lapatinib (utilisés pour traiter le cancer)
• méthotrexate (utilisé pour traiter le cancer, la polyarthrite rhumatoïde ou le psoriasis)
• sulfasalazine (utilisée pour traiter les maladies inflammatoires de l’intestin)
• topotécan (utilisé pour traiter le cancer)
• statines telles que pitavastatine, rosuvastatine (utilisées pour diminuer le cholestérol dans le
• sang)
Grossesse et allaitement Si vous êtes enceinte, si vous pensez être enceinte ou planifiez une grossesse, demandez conseil à votre médecin avant de prendre ce médicament.
On ne sait pas si Sivextro passe dans le lait maternel humain. Demandez conseil à votre médecin avant d’allaiter votre enfant.
Conduite de véhicules et utilisation de machines Vous ne devez pas conduire ni utiliser des machines si vous ressentez des vertiges ou une fatigue après avoir pris ce médicament.
Sivextro contient du saccharose Si votre médecin vous a dit que vous aviez une intolérance à certains sucres, contactez votre médecin avant de prendre ce médicament.
3. Comment prendre Sivextro
Veillez à toujours prendre ce médicament en suivant exactement les indications de votre médecin ou pharmacien. Vérifiez auprès de votre médecin ou pharmacien en cas de doute.
Adultes, ainsi que les adolescents et les enfants pesant au moins 35 kg Vous prendrez Sivextro une fois par jour pendant 6 jours.
Adolescents et enfants pesant moins de 35 kg Vous prendrez Sivextro deux fois par jour pendant 6 jours. La dose sera basée sur le poids corporel.
La suspension buvable peut être prise au cours ou en dehors des repas.
Voir les Instructions d’utilisation pour connaître la bonne façon de préparer et de prendre une dose de Sivextro poudre pour suspension buvable. Conservez les Instructions d’utilisation et suivez-les chaque fois que vous préparez et prenez le médicament. Veillez à mesurer la dose du médicament à l’aide de la seringue de la bonne couleur.
Vous devez vous adresser à votre médecin si vous ne ressentez aucune amélioration ou si vous vous sentez moins bien après 6 jours.
Si vous avez pris plus de Sivextro que vous n’auriez dû Si vous avez pris plus de Sivextro que vous n’auriez dû, contactez le plus rapidement possible votre médecin, votre pharmacien ou le service des urgences de l’hôpital le plus proche et emportez votre médicament.
Si vous oubliez de prendre Sivextro Pour une administration orale une fois par jour de Sivextro Si une dose est oubliée, prenez-la dès que possible à tout moment jusqu’à 8 heures avant la prochaine dose prévue. Si le délai jusqu’à la prochaine dose est de moins de 8 heures, attendez le moment de la prochaine dose prévue.
Pour une administration orale deux fois par jour de Sivextro Si une dose est oubliée, prenez-la dès que possible à tout moment jusqu’à 6 heures avant la prochaine dose prévue. Si le délai jusqu’à la prochaine dose est de moins de 6 heures, attendez le moment de la prochaine dose prévue.
Ne prenez pas de dose double pour compenser la dose que vous avez oublié de prendre. En cas de doute, demandez conseil à votre pharmacien.
Vous devez prendre toutes les doses prescrites pour que votre traitement soit complet, même si vous avez oublié une dose.
Si vous arrêtez de prendre Sivextro Si vous arrêtez de prendre Sivextro sans l’avis de votre médecin, vos symptômes peuvent s’aggraver. Adressez-vous à votre médecin ou pharmacien avant d’arrêter de prendre votre médicament.
Si vous avez d’autres questions sur l’utilisation de ce médicament, demandez plus d’informations à votre médecin ou à votre pharmacien.
4. Quels sont les effets indésirables éventuels ?
Comme tous les médicaments, ce médicament peut provoquer des effets indésirables, mais ils ne surviennent pas systématiquement chez tout le monde.
En cas de diarrhée pendant ou après le traitement, contactez immédiatement votre médecin.
Les autres effets indésirables peuvent être :
Effets indésirables fréquents (pouvant affecter jusqu’à 1 personne sur 10) Nausées
• Vomissements
• Maux de tête
• Démangeaisons sur tout le corps
•
• Fatigue Vertiges
•
Effets indésirables peu fréquents (pouvant affecter jusqu’à 1 personne sur 100) Infections de la peau, de la bouche et du vagin dues à un champignon (candidose
• buccale/vaginale) Démangeaisons (incluant des démangeaisons dues à une réaction allergique), chute de cheveux,
• acné, éruption de plaques rouges et/ou qui démangent ou urticaire, transpiration excessive Diminution ou perte de la sensibilité cutanée, sensations de fourmillements/picotements sur la
• peau Bouffées de chaleur ou rougeur du visage, du cou ou du haut de la poitrine
•
• Abcès (bouton gonflé rempli de pus) Infection, inflammation ou démangeaisons du vagin
•
• Anxiété, irritabilité, tremblement Infection des voies respiratoires (des sinus, de la gorge et des poumons)
• Sécheresse nasale, congestion pulmonaire, toux
• Somnolence, rythme de sommeil anormal, difficultés pour dormir, cauchemars (rêves
• désagréables/perturbants) Sécheresse de la bouche, constipation, indigestion, douleur/gêne dans le ventre (abdomen),
• haut-le-cœur, nausées, présence de sang rouge clair dans les selles Reflux gastro-œsophagien (brûlures d’estomac, douleur en avalant ou difficultés pour avaler),
• flatulences/« gaz » Douleurs articulaires, spasmes musculaires, douleurs dans le dos, douleurs cervicales,
• douleur/gêne dans les membres, diminution de la force de préhension Vision floue, « corps flottants » (petites formes flottant dans le champ visuel)
•
• Gonflement ou augmentation de la taille des ganglions lymphatiques Réaction allergique
•
• Déshydratation Mauvais contrôle du diabète
• Anomalies du goût
•
• Rythme cardiaque lent Fièvre
•
• Gonflement (œdème) des chevilles et/ou des pieds Odeur anormale des urines
•
• Résultats anormaux des analyses de sang (faible nombre de globules rouges et/ou blancs, taux élevés d’enzymes hépatiques)
Fréquence indéterminée (la fréquence ne peut être estimée sur la base des données disponibles) Saignements ou des bleus facilement (en raison du faible nombre de plaquettes, les petites
• cellules impliquées dans la coagulation de votre sang)
Déclaration des effets secondaires Si vous ressentez un quelconque effet indésirable, parlez-en à votre médecin ou votre infirmier/ère. Ceci s’applique aussi à tout effet indésirable qui ne serait pas mentionné dans cette notice. Vous pouvez également déclarer les effets indésirables directement via le système national de déclaration décrit en Annexe V. En signalant les effets indésirables, vous contribuez à fournir davantage d’informations sur la sécurité du médicament.
5. Comment conserver Sivextro
Tenir ce médicament hors de la vue et de la portée des enfants.
N’utilisez pas ce médicament après la date de péremption indiquée sur la boite ou le sachet après « EXP ». La date de péremption fait référence au dernier jour de ce mois.
Conserver au réfrigérateur (2 °C – 8 °C). Il peut être conservé à température ambiante (à 25 °C ou moins) pendant une durée totale allant jusqu’à 14 jours.
La durée totale du mélange jusqu’à l’administration ne doit pas dépasser 30 minutes à température ambiante.
Tout médicament non utilisé ou déchet, y compris le matériel utilisé pour la reconstitution, et l’administration, doit être éliminé conformément à la réglementation en vigueur.
6. Contenu de l’emballage et autres informations
Ce que contient Sivextro La substance active est le phosphate de tédizolide.
• Chaque sachet à usage unique contient 245,3 mg de phosphate de tédizolide. Après reconstitution, chaque mL de suspension buvable contient 20 mg de phosphate de tédizolide.
Les autres composants sont : gomme xanthane (E415), dioxyde de silicium colloïdal (E551),
• acide succinique (E363), saccharose (voir section 2 « Sivextro contient du saccharose ») et amidon de maïs.
Comment se présente Sivextro et contenu de l’emballage extérieur Sivextro est une poudre pour suspension buvable de couleur blanche à blanc cassé. Il est fourni sous forme de kit contenant 12 sachets à usage unique avec sécurité enfant (PET/aluminuim/PEBDL), deux seringues doseuses de 1 mL (blanches), deux seringues doseuses de 3 mL (vertes), deux seringues doseuses de 10 mL (bleues) et deux gobelets mélangeurs. Titulaire de l’Autorisation de mise sur le marché et fabricant Merck Sharp & Dohme B.V. Waarderweg 39 2031 BN Haarlem Pays-Bas
Pour toute information complémentaire concernant ce médicament, veuillez prendre contact avec le représentant local du titulaire de l’autorisation de mise sur le marché :
België/Belgique/Belgien Lietuva MSD Belgium UAB Merck Sharp & Dohme Tél/Tel: +32(0)27766211 Tel. +370 5 2780 247 dpoc_belux@msd.com dpoc_lithuania@msd.com
България Luxembourg/Luxemburg Мерк Шарп и Доум България ЕООД MSD Belgium Тел.: +359 2 819 3737 Tél/Tel: +32(0)27766211 info-msdbg@msd.com dpoc_belux@msd.com
Česká republika Magyarország Merck Sharp & Dohme s.r.o. MSD Pharma Hungary Kft. Tel.: +420 277 050 000 Tel.: +36 1 888 5300 dpoc_czechslovak@msd.com hungary_msd@msd.com
Danmark Malta MSD Danmark ApS Merck Sharp & Dohme Cyprus Limited Tlf.: +45 4482 4000 Tel: 8007 4433 (+356 99917558) dkmail@msd.com dpoccyprus@msd.com
Deutschland Nederland MSD Sharp & Dohme GmbH Merck Sharp & Dohme B.V. Tel.: +49 (0) 89 20 300 4500 Tel: 0800 9999000 medinfo@msd.de (+31 23 5153153) medicalinfo.nl@msd.com
Eesti Norge Merck Sharp & Dohme OÜ MSD (Norge) AS Tel: +372 614 4200 Tlf: +47 32 20 73 00 dpoc.estonia@msd.com medinfo.norway@msd.com
Österreich Ελλάδα MSD Α.Φ.Ε.Ε. Merck Sharp & Dohme Ges.m.b.H. Τηλ: +30 210 98 97 300 Tel: +43 (0) 1 26 044 dpoc.greece@msd.com dpoc_austria@msd.com
España Polska Merck Sharp & Dohme de España, S.A. MSD Polska Sp. z o.o. Tel: +34 91 321 06 00 Tel.: +48 22 549 51 00 msd_info@msd.com msdpolska@msd.com
France Portugal MSD France Merck Sharp & Dohme, Lda Tél: +33 (0)1 80 46 40 40 Tel.: +351 21 4465700 inform_pt@msd.com Hrvatska România Merck Sharp & Dohme d.o.o. Merck Sharp & Dohme Romania S.R.L. Tel: +385 1 6611 333 Tel.: +40 21 529 29 00 dpoc.croatia@msd.com msdromania@msd.com
Ireland Slovenija Merck Sharp & Dohme Ireland (Human Health) Merck Sharp & Dohme, inovativna zdravila Limited d.o.o. Tel: +353 (0)1 2998700 Tel: +386 1 520 4201 medinfo_ireland@msd.com msd.slovenia@msd.com
Ísland Slovenská republika Vistor ehf. Merck Sharp & Dohme, s. r. o. Sími: +354 535 7000 Tel.: +421 2 58282010 dpoc_czechslovak@msd.com
Italia Suomi/Finland MSD Italia S.r.l. MSD Finland Oy Tel: 800 23 99 89 (+39 06 361911) Puh/Tel: +358 (0)9 804 650 dpoc.italy@msd.com info@msd.fi
Sverige Κύπρος Merck Sharp & Dohme Cyprus Limited Merck Sharp & Dohme (Sweden) AB Τηλ: 800 00 673 (+357 22866700) Tel: +46 77 5700488 dpoccyprus@msd.com medicinskinfo@msd.com
Latvija SIA Merck Sharp & Dohme Latvija Tel.: +371 67025300 dpoc.latvia@msd.com
La dernière date à laquelle cette notice a été révisée est
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu.
--------------------------------------------------------------------------------------------------------------------------- Les informations suivantes sont destinées exclusivement aux professionnels de la santé :
Important : veuillez consulter le Résumé des Caractérisques du Produit (RCP) avant de prescrire.
Le traitement des patients initié avec la formulation parentérale peut être poursuivi avec une forme orale du traitement selon le contexte clinique.
Préparation de Sivextro pour l’administration de la suspension buvable Sivextro est fourni sous forme de poudre pour suspension buvable dans un sachet à usage unique contenant 245,3 mg de phosphate de tédizolide à reconstituer avec 10 mL d’eau, donnant une concentration finale de 20 mg/mL (volume total de 12,3 mL après reconstitution).
Afin d’assurer l’administration de la dose correcte, SEULES les seringues fournies doivent être utilisées pour la préparation et l’administration.
Instructions pour la préparation 1. Ne pas ouvrir un sachet de Sivextro pour suspension buvable avant d’être prêt(e) à préparer le médicament. 2. Remplir un verre propre avec de l’eau potable à température ambiante ou de l’eau en bouteille non réfrigérée. 3. Remplir la seringue de 10 mL avec 10 mL d’eau. 4. Ajouter les 10 mL d’eau au gobelet mélangeur. 5. Ouvrir un sachet de Sivextro et ajouter le contenu dans le gobelet mélangeur 6. Fermer le couvercle du gobelet mélangeur et agiter vigoureusement pendant 45 secondes afin de mélanger la poudre et l’eau. Vérifier que la poudre est mélangée. Le mélange doit apparaître blanc à blanc cassé, trouble et sans grumeaux.
Instructions pour l’administration Voir le Tableau 1 pour la dose, le volume et le type de seringue correspondant à la dose prescrite. 1. Mesurer le volume de la dose prescrite avec la seringue appropriée fournie dans le kit, et administrer la dose par voie orale dans les 30 minutes suivant le mélange. Jeter si non utilisé dans les 30 minutes. 2. Toute la suspension buvable contenue dans le gobelet mélangeur ne sera pas utilisée. Il en restera un peu dans le gobelet mélangeur. Jeter toute la suspension restante. 3. Le gobelet mélangeur et les seringues peuvent être lavés à la main et réutilisés.
Tableau 1 : Doses basées sur le poids corporel et volumes correspondant de poudre pour suspension buvable
| Poids corporel (kg) | Quantité (mg) par dose | Volume (mL) de suspension buvable par dose | Fréquence d’administration | Seringue doseuse orale |
|---|---|---|---|---|
| 1 à moins de 3 | 6 | 0,3 | Deux fois par jour | 1 mL (seringue blanche) |
| 3 à moins de 6 | 12 | 0,6 | Deux fois par jour | 1 mL (seringue blanche) |
| 6 à moins de 10 | 20 | 1 | Deux fois par jour | 1 mL (seringue blanche) |
| 10 à moins de 14 | 30 | 1,5 | Deux fois par jour | 3 mL (seringue verte) |
| 14 à moins de 20 | 40 | 2 | Deux fois par jour | 3 mL (seringue verte) |
| 20 à moins de 35 | 60 | 3 | Deux fois par jour | 3 mL (seringue verte) |
| Supérieur ou égal à 35 | 200 | 10 | Une fois par jour | 10 mL (seringue bleue) |
Sivextro 245 mg poudre pour suspension buvable phosphate de tédizolide
Instructions d’utilisation pour les patients, aidants et professionnels de santé
Important : Lisez d’abord ce livret
Avant de commencer
Note : Assurez-vous que votre professionnel de santé vous montre comment préparer et administrer ou prendre Sivextro poudre pour suspension buvable.
Assurez-vous de bien comprendre ces instructions avant de commencer.
• Il est très important de mesurer l’eau et Sivextro avec précision en utilisant la seringue
• adéquate. Avant d’administrer ou de prendre Sivextro, vérifiez la date de péremption. La date de
• péremption est imprimée sur la boîte et sur les sachets de Sivextro. N’ouvrez pas les sachets de Sivextro tant que vous n’êtes pas prêt(e) à mélanger la dose.
•
Avant de commencer
La quantité de Sivextro dépend de l’âge et/ou du poids du patient.
•
• Ce livret vous explique comment : o Mélanger Sivextro pour obtenir une forme liquide o Mesurer la dose correcte à l’aide d’une seringue o Administrer ou prendre Sivextro mélangé o Nettoyer
Note avant de mélanger Sivextro poudre pour suspension buvable : Assurez-vous que vous et/ou votre enfant êtes prêt(s). Si vous ne l’utilisez pas dans les 30 minutes, vous devrez le jeter et recommencer.
Note : Si vous avez des questions, appelez votre professionnel de santé.
Contenu du kit
Instructions d’utilisation (ce livret)
•
• Notice
2 gobelets mélangeurs
•
• 12 sachets de Sivextro
6 seringues
•
2 seringues orales bleues (10 mL) 2 seringues orales vertes (3 mL) 2 seringues orales blanches (1 mL)
Le kit comprend un gobelet supplémentaire et un set de seringues au cas où l’un serait perdu ou endommagé.
N’utilisez pas de gobelets ou de seringues endommagés.
Etape 1. Préparez-vous
Note : Si vous administrez Sivextro à votre enfant, installez votre enfant dans un endroit sûr. Vous aurez besoin des deux mains pour préparer Sivextro poudre pour suspension buvable.
Lavez-vous les mains avec de l’eau et du savon avant de préparer Sivextro poudre pour
• suspension buvable. Sortez du kit ce dont vous avez besoin, comme indiqué ci-dessous, pour préparer 1 dose et
• placez-le sur une surface propre :
1 gobelet 1 sachet de 3 seringues Un verre Des ciseaux Minuteur mélangeur Sivextro propre (Ayez 1 de (non inclus avec (non inclus avec chaque taille le kit : utilisez le kit : utiliser (En utilisant la (non inclus avec prête, mais vous des ciseaux utilisez un languette sur le le kit : utilisez un n’en aurez besoin ménagers ou de téléphone gobelet verre ménager) que de 1 ou 2, cuisine aiguisés) portable si mélangeur, tirez selon la dose disponible) pour ouvrir le prescrite) couvercle)
Etape 2. Remplissez un verre propre avec de l’eau
Remplissez un verre propre avec de l’eau potable à température ambiante ou de l’eau en bouteille non réfrigérée.
OU
Etape 3. Remplissez la seringue bleue avec 10 mL d’eau
Poussez le piston de la seringue bleue dans la seringue aussi loin que possible.
Mettez l’embout de la seringue dans le verre d’eau. Tirez le piston vers l’arrière pour aspirer de l’eau dans la seringue. Arrêtez-vous lorsque vous atteignez la graduation de 10 mL.
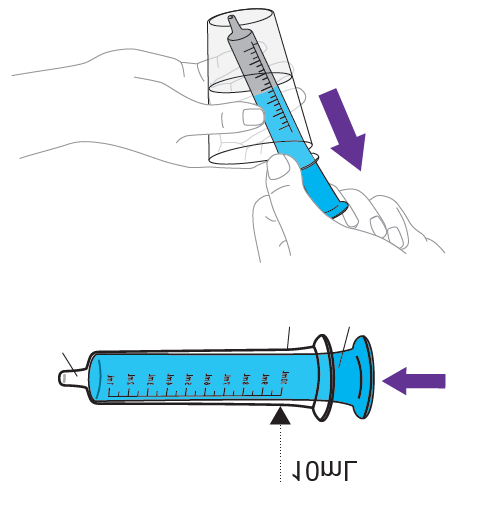
Embout
Corps de la Piston
seringue
Etape 4. Vérifiez les bulles d’air
Tenez la seringue avec l’embout vers le haut. Tapotez-la avec votre doigt pour faire remonter les bulles d’air vers l’embout.
Poussez lentement sur le piston pour faire sortir l’air. Vous pouvez voir quelques gouttes d’eau sortir.
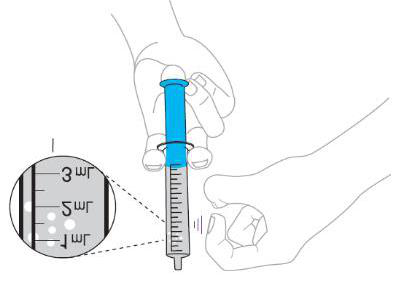
Bulles d’air
Revérifiez la quantité d’eau dans la seringue. Si elle est inférieure à 10 mL, remettez l’embout dans l’eau et tirez sur le piston jusqu’à atteindre la graduation 10 mL.
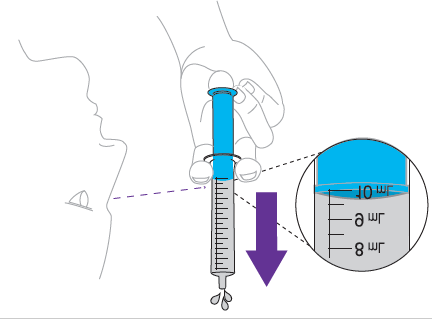
Etape 5. Ajoutez les 10 mL d’eau dans le gobelet mélangeur
Ajoutez les 10 mL d’eau de la seringue dans le gobelet mélangeur en enfonçant complètement le piston.
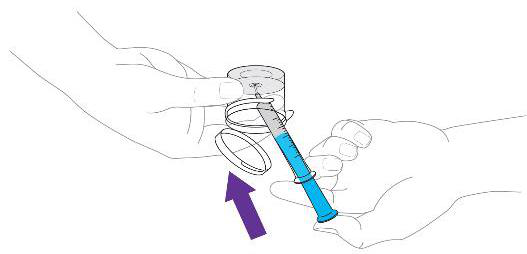
Etape 6. Ajoutez Sivextro dans le gobelet mélangeur
Note avant d’ajouter Sivextro : Assurez-vous que vous et/ou votre enfant êtes prêt(s). Si vous ne l’utilisez pas dans les 30 minutes, vous devrez le jeter et recommencer
Prenez 1 sachet de Sivextro et secouez la poudre pour la faire tomber dans le fond du sachet.
Coupez le sachet sur la ligne pointillée et versez toute la poudre dans l’eau du gobelet mélangeur. Assurez-vous que le sachet soit complètement vide.
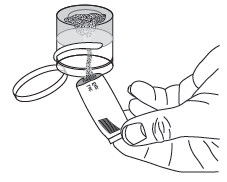
Note : Passez directement à l’étape 7 pour mélanger le produit Sivextro avec de l’eau.
Etape 7. Mélangez Sivextro avec l’eau
Clipsez le couvercle du gobelet mélangeur. À l’aide du minuteur, agitez très fermement et rapidement le gobelet mélangeur de haut en bas pendant 45 secondes afin de mélanger Sivextro.
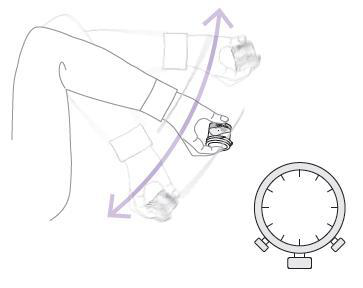
Vérifiez que la poudre de Sivextro soit bien mélangée. Sivextro doit être trouble et sans grumeaux. Si ce n’est pas le cas, agitez encore le gobelet mélangeur.
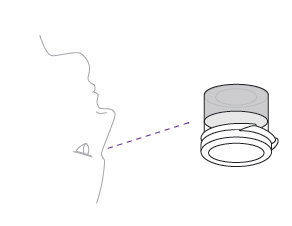
Etape 8. Vérifiez votre ordonnance
Utilisez la quantité de la dose en « mL » prescrite par votre médecin.
Etape 9. Choisissez la seringue dont vous avez besoin
Votre médecin prescrira la dose en millilitres (mL). Choisissez la seringue adaptée à la dose prescrite :
BLANCHE
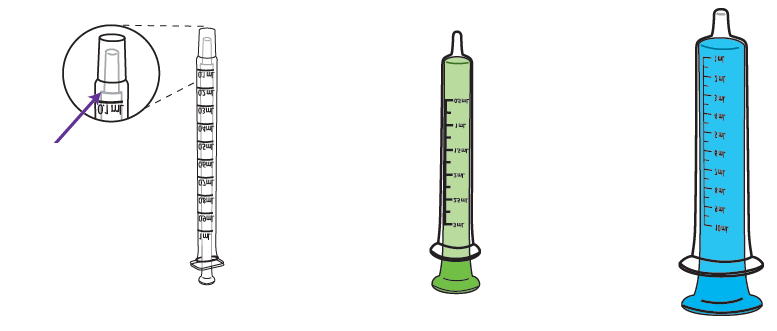
(1 mL) pour 1 mL
VERTE BLEUE ou moins (3 mL) (10 mL)
Déplacez cette partie du pour 1,5 mL pour 4 mL piston jusqu’à la bonne
graduation sur la seringue à 3 mL à 10 mL
Ensuite, trouvez la graduation en mL sur la seringue qui correspond à la dose prescrite.
Etape 10. Mesurez Sivextro
Poussez le piston dans le corps de la seringue aussi loin que possible.
Mettez l’embout de la seringue dans le gobelet de Sivextro mélangé et tirez sur le piston.
Arrêtez lorsque vous atteignez la marque qui correspond à la dose prescrite.
IMPORTANT :
• La dose prescrite peut être différente de celle indiquée sur cette figure. Il restera généralement un peu de Sivextro mélangé dans le gobelet mélangeur.
•
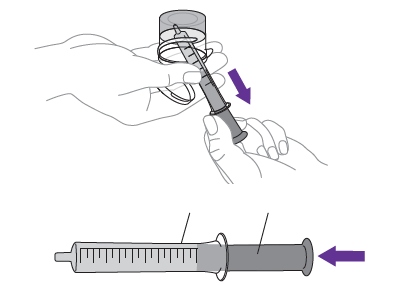
Corps de la seringue Piston
Etape 11. Vérifiez les bulles d’air
IMPORTANT : Assurez-vous de suivre les instructions pour retirer les bulles d’air de la seringue. Les bulles d’air peuvent affecter la quantité de médicament qui est prise.
Tenez la seringue avec l’embout vers le haut. Tapotez-la avec votre doigt pour faire remonter les bulles d’air vers l’embout.
Poussez lentement sur le piston pour faire sortir l’air. Vous pouvez voir quelques gouttes de médicament sortir.
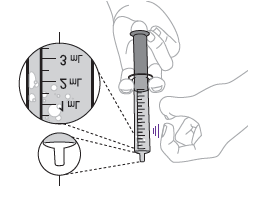
Interstices d’air
Bulles d’air
Revérifiez la quantité de Sivextro dans la seringue. Si elle est inférieure à la dose prescrite, remettez l’embout dans le gobelet de Sivextro mélangé et tirez sur le piston jusqu’à atteindre la graduation de dose correcte.
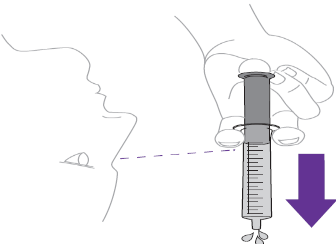
Etape 12. Donnez ou prenez Sivextro
Placez la seringue dans la bouche de façon à ce que l’embout touche la joue droite ou gauche.
Poussez lentement le piston pour administrer ou prendre la dose de Sivextro mélangé. Si votre enfant s’agite, retirez l’embout de la seringue de la bouche et réessayez.
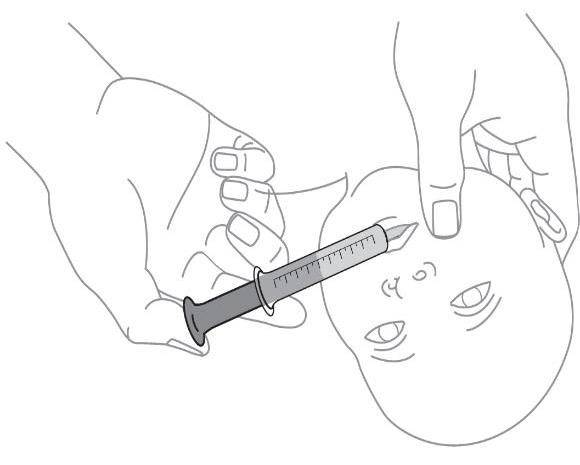
IMPORTANT : Il est important que toute la dose prescrite soit prise (un petit reste dans l’embout de la seringue
• est acceptable). Si toute la dose prescrite n’est pas prise ou est recrachée, appelez votre médecin pour savoir quoi
• faire.
Etape 13. Nettoyez
Jetez le reste de Sivextro mélangé à la poubelle. Ne le versez pas dans l’évier. Vous devez mélanger un nouveau sachet pour chaque administration.
Retirez les pistons de toutes les seringues que vous avez utilisées.
Lavez à la main les seringues, les pistons et le gobelet mélangeur avec de l’eau tiède et du liquide vaisselle. Ne pas mettre au lave-vaisselle.
Rincez à l’eau et laissez sécher à l’air libre.
Placez le tout dans un endroit propre et sec.
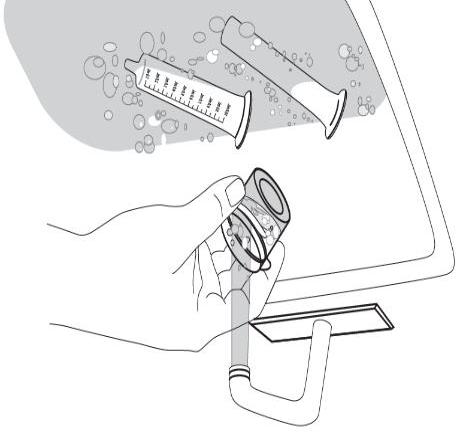
Comment dois-je conserver Sivextro ?
Conservez le kit de Sivextro poudre pour suspension buvable à température réfrigérée, entre 2 °C et 8 °C. Il peut être conservé à température ambiante (à 25 °C ou moins) pendant une durée totale allant jusqu’à 14 jours.
Conservez dans le récipient d’origine.
N’ouvrez pas le sachet de Sivextro tant que vous n’êtes pas prêt(e) à mélanger une dose.
Gardez Sivextro et tous les médicaments hors de la portée des enfants.
En savoir plus